La réorganisation métabolique induit l'angiogenèse du CPAD via les voies HIF-1α, PKM2, KRAS, le lactate et les lipides. Les mécanismes compensatoires limitent la monothérapie, soulignant ainsi la nécessité de stratégies de combinaison rationnelles.
Article de revue
Régulation métabolique de l'angiogenèse dans l'adénocarcinome ductal pancréatique
Dans cet article
Résumé
Résumé
Le carcinome adénocarcinome ductal du pancréas (PDAC) reste extrêmement létal, avec un taux de survie à 5 ans de seulement 13 %. Sa biologie agressive et son diagnostic tardif conduisent souvent à une dissémination métastatique au moment du diagnostic. Cette revue examine la manière dont la reprogrammation métabolique régule l'angiogenèse dans le PDAC et explore les implications thérapeutiques de cette interaction. Nous avons analysé systématiquement les études publiées sur les altérations métaboliques du glucose, des acides aminés et des lipides, ainsi que leurs interconnexions avec la néovascularisation via le facteur inductible par l'hypoxie-1α (HIF-1α), les voies de signalisation oncogénique et les métabolites. Sur la base d'une synthèse de la littérature actuelle, le couplage métabolique-angiogénique semble fonctionner selon au moins trois mécanismes interconnectés : l'axe glycolytique-facteur de croissance endothélial vasculaire (VEGF) piloté par HIF-1α/la pyruvate kinase M2 (PKM2) ; le lactate agissant comme molécule de signalisation favorisant les macrophages associés aux tumeurs polarisés en phénotype M2 et stabilisant HIF-1α ; et les métabolites lipidiques — notamment les eicosanoïdes et la protéine de liaison aux acides gras 4 (FABP4) — qui modulent la fonction endothéliale et la survie. De plus, les intermédiaires dérivés de la glutamine soutiennent la formation de sprouts endothéliaux et le remodelage de la matrice extracellulaire, tandis que les voies du tryptophane et de la sérine influencent l'équilibre immuno-angiogénique. Il est important de noter que des voies compensatoires (par exemple, l'angiogenèse indépendante de HIF-1α via l'accumulation de glycogène et l'activation du récepteur activé par les protéases-2) limitent l'efficacité des traitements monothérapiques, soulignant ainsi la nécessité de stratégies combinées. La compréhension de ces réseaux métaboliques-angiogéniques fournit un fondement rationnel à des thérapies guidées par des biomarqueurs ciblant simultanément le métabolisme tumoral et la vascularisation. L'intégration de biomarqueurs métaboliques et angiogéniques (par exemple, VEGF, lactate déshydrogénase A) avec un profilage métabolique basé sur l'imagerie pourrait améliorer la stratification des patients et le suivi du traitement dans le PDAC.
Introduction
Le carcinome adénocarcinomateux ductal du pancréas (PDAC) demeure l'une des tumeurs solides les plus mortelles. Chez les patients atteints d'une maladie métastatique, la survie globale médiane est d'environ 6 à 11 mois, et même les patients présentant des tumeurs localement avancées ou résécables font face à des pronostics à long terme extrêmement défavorables1,2. Au cours des trois dernières décennies, le taux de survie à 5 ans a légèrement augmenté, passant de 4 % à 13 %, principalement grâce aux progrès des techniques chirurgicales et à la centralisation des soins, plutôt qu'à des avancées thérapeutiques systémiques3,4. Sur le plan épidémiologique, le cancer du pancréas devrait devenir la deuxième cause de décès liés au cancer aux États-Unis d'ici 20305. En Chine, cette maladie se classe au huitième rang pour l'incidence et au sixième pour la mortalité6, et son incidence augmente chez les jeunes adultes7,8.
Malgré cette forte incidence, les progrès thérapeutiques ont été frustrants, principalement en raison de l'hétérogénéité prononcée de la tumeur, de sa dissémination systémique précoce et de la compréhension incomplète des facteurs clés responsables de sa biologie agressive. L'adaptation métabolique et les anomalies vasculaires au sein du microenvironnement tumoral sont considérées comme centrales dans la progression du carcinome canalaire pancréatique (PDAC) et dans la résistance au traitement, mais les relations causales et les interactions de signalisation entre ces deux processus restent insuffisamment caractérisées. En particulier, on ne comprend pas systématiquement comment les cellules cancéreuses modèlent activement la niche angiogénique par un reprogrammation métabolique, si les intermédiaires métaboliques agissent comme des molécules de signalisation directes sur les cellules endothéliales, ni comment ces mécanismes contribuent collectivement à l'évasion thérapeutique9,10. Par conséquent, une élucidation complète du réseau de couplage métabolisme-angiogenèse revêt une importance théorique et clinique considérable pour révéler les mécanismes de progression du PDAC et pour développer de nouvelles stratégies d'intervention. Toutefois, à ce jour, aucune revue systématique n’a synthétisé les mécanismes multiples par lesquels le reprogrammation métabolique contrôle l’angiogenèse dans le PDAC, ni n’a évalué de manière critique le potentiel translationnel de ces découvertes. Pour combler cette lacune, la présente revue vise à : synthétiser les mécanismes fondamentaux par lesquels le reprogrammation du glucose, des acides aminés et des lipides régulent l’angiogenèse dans le PDAC, en mettant l’accent sur les rôles centraux du facteur inductible par l’hypoxie 1α (HIF-1α), des signaux oncogéniques et des intermédiaires métaboliques ; évaluer de manière critique l’utilité clinique des biomarqueurs métaboliques et angiogéniques à partir des données disponibles ; et discuter des perspectives et des défis liés aux thérapies combinées ciblant simultanément les voies métaboliques et vasculaires. En intégrant ces données multi-niveaux, nous cherchons à fournir un cadre conceptuel pour le diagnostic et le traitement précis du PDAC. Il est important de noter que, bien que l’élucidation de ces mécanismes de couplage puisse offrir une base théorique pour l’identification de biomarqueurs et le développement de thérapies ciblées, la valeur translationnelle de ces découvertes reste à valider dans des études cliniques prospectives bien conçues, et la solidité des preuves pour chaque application proposée sera examinée de manière critique dans les sections suivantes de cette revue.
Revue et perspective
Le carcinome adénocarcinome ductal du pancréas (PDAC) se développe dans un microenvironnement particulièrement hostile, caractérisé par une desmoplasie dense, une hypoxie profonde et une réorganisation métabolique anormale. La vascularisation tumorale qui émerge de ce milieu n'est pas simplement un conduit passif, mais un acteur actif de la progression de la maladie, façonnée par la convergence des signaux oncogéniques, de l'adaptation métabolique et des interactions stromales. Comme illustré dans la Figure 1, les apports métaboliques provenant des voies du glucose, des acides aminés et des lipides convergent vers des régulateurs centraux — le facteur inductible par l'hypoxie 1α (HIF-1α), KRAS muté (présent dans environ 93 % des PDAC) et le complexe 1 de la protéine ciblée par la rapamycine (mTORC1) — afin de coordonner les réponses angiogéniques transcriptionnelles et post-traductionnelles. La vascularisation qui en résulte est typiquement hypovasculaire, perméable et immature, et comprend quatre modes distincts de vascularisation : l'angiogenèse par bourgeonnement, l'angiogenèse intusceptive, l'angiogenèse coalescente, ainsi que la mimétique vasculogénique (VM). Comprendre cette hétérogénéité mécanistique est essentiel pour interpréter l'échec des monothérapies anti-angiogéniques et pour concevoir des stratégies thérapeutiques combinées rationnelles.
Aperçu fondamental de l'angiogenèse dans le cancer du pancréas
Modes de l'angiogenèse
L'angiogenèse par bourgeonnement est le mode prédominant de néovascularisation dans le CAPP, déclenchée par l'hypoxie, une lésion tissulaire ou une signalisation oncogénique, et régulée par plusieurs médiateurs pro-angiogéniques11. Le facteur de croissance endothélial vasculaire (VEGF), sécrété par les cellules tumorales, constitue le facteur régulateur le plus critique. Lorsqu'il se lie au VEGFR2, le VEGF active les voies PI3K/AKT et MAPK/ERK : la PI3K phosphoryle le PIP2 pour produire du PIP3, recrutant et activant AKT afin de favoriser la prolifération et la migration des cellules endothéliales (CE), tandis que la cascade MAPK/ERK progresse par activation de RAS-RAF-MEK-ERK, l'ERK migre vers le noyau pour moduler l'expression des gènes associés à la prolifération et à la migration. Des études précliniques montrent qu'une inhibition du VEGF réduit significativement le bourgeonnement et atténue la croissance tumorale dans les modèles de CAPP12. Des avancées récentes soulignent que la plasticité phénotypique endothéliale module de façon critique l'efficacité du bourgeonnement. Les cellules endothéliales passent de manière réversible entre des cellules « phalangiennes » quiescentes, des cellules « apex » migratrices et des cellules « tige » prolifératives. La dynamique apex-tige est spécialisée sur le plan métabolique : les cellules apex s'appuient préférentiellement sur la glycolyse pour alimenter leur migration, tandis que les cellules tige dépendent de l'oxydation des acides gras pour maintenir leur prolifération. Des protéases d'origine tumorale, telles que l'ADAM9, favorisent davantage la formation de bourgeons en libérant un facteur de croissance de type EGF liant l'héparine. Dans leur ensemble, ces résultats indiquent que l'angiogenèse par bourgeonnement dans le CAPP n'est pas régulée uniquement par le VEGF, mais par une interaction complexe de facteurs métaboliques, de signaux et stromaux13,14,15,16.
L'angiogenèse intussusceptive étend et ramifie les vaisseaux par un remodelage de la paroi vasculaire existante, sans dépendre de la prolifération ou de la migration des cellules endothéliales17. Au sein du tissu tumoral, la prolifération rapide des cellules cancéreuses augmente la pression locale, provoquant une invagination de la paroi du vaisseau dans la lumière et la formation de structures colonnaires ou septales. Ces structures s'élargissent progressivement et fusionnent, divisant la lumière initiale en plusieurs canaux plus petits, augmentant ainsi la surface et le volume du vaisseau. Des images en trois dimensions obtenues à partir de modèles murins de CPAD indiquent que ce mode est plus fréquent dans les régions centrales de la tumeur, où il contribue à atténuer l'hypoxie18. Étant donné que l'angiogenèse intussusceptive dépend du remodelage de la paroi vasculaire plutôt que de la prolifération des CE, les agents anti-angiogéniques qui inhibent la prolifération endothéliale — et en particulier la thérapie anti-VEGF — pourraient avoir une efficacité limitée contre ce mode.
L'angiogenèse par coalescence (CA) évolue à partir d'un réseau capillaire isotrope entourant des îlots tissulaires. Des voies d'écoulement préférentielles s'élargissent par l'agrégation des capillaires et la disparition des piliers tissulaires internes, tandis que les segments moins perfusés régressent, remodelant le réseau en forme de maille en un arbre hiérarchique qui conserve les composants de la paroi vasculaire et maintient le flux sanguin19. La CA partage des caractéristiques avec l'angiogenèse intusceptive, mais s'en distingue morphologiquement : alors que l'angiogenèse intusceptive fait croître et fusionner des piliers tissulaires afin de diviser les vaisseaux existants, la CA élimine les îlots tissulaires pour former des vaisseaux définitifs, ce qui en fait fonctionnellement le processus inverse20.
Le mimétisme vasculogénique représente un modèle distinct dans lequel les cellules tumorales imitent les cellules endothéliales pour former des structures semblables à des vaisseaux. La formation du mimétisme vasculogénique est étroitement associée à la transition épithélio-mésenchymateuse (TEM)21 ; les cellules tumorales transformées par la TEM s'interconnectent pour former des structures contenant des lumières, soutenues par des cellules positives à l'acide périodique-Schiff (PAS) et par la matrice extracellulaire, transportant des érythrocytes et assurant des fonctions de perfusion analogues à celles du réseau vasculaire normal22. Les structures de mimétisme vasculogénique sont nettement augmentées dans les tissus de CPAD hautement invasifs et sont corrélées à un mauvais pronostic23.
Caractéristiques vasculaires et contraintes microenvironnementales
Contrairement à de nombreuses tumeurs malignes, le CAPPD est caractérisé par une hypovascularisation et une desmoplasie, avec une densité microvasculaire moyenne (DMV) nettement inférieure à celle du tissu pancréatique normal ou du carcinome hépatocellulaire24,25,26. Ce phénotype hypovasculaire persiste malgré une hypoxie profonde, suggérant l'existence de mécanismes angiosuppresseurs actifs. La signalisation paracrine Hedgehog peut inhiber la voie de signalisation WNT non canonique afin de limiter l'hyperspoutage endothélial dépendant du VEGFR2, et la formation de complexes trans entre VEGFR2 et la neuropiline 1 (NRP1) entre les cellules tumorales et les cellules endothéliales est associée à une réduction du ramification vasculaire et à une amélioration de la survie27. Le réseau vasculaire résultant présente une distribution irrégulière, une structure immature, une faible couverture en péricytes et des fuites fonctionnelles28, entraînant une extravasation plasmatique et une pression interstitielle élevée (PIF). L'élévation de la PIF, combinée aux contraintes mécaniques dues à la fibrose dense, comprime les vaisseaux, pouvant provoquer un effondrement vasculaire et une quasi-absence de vaisseaux dont le diamètre excède 10 µm, ce qui aggrave encore l'hypoperfusion29,30.
Cette perfusion réduite crée un cercle vicieux d'hypoxie. Les néovaisseaux du CAPP présentent des parois incomplètes ainsi qu'un soutien insuffisant par les muscles lisses et les péricytes, entraînant un flux sanguin lent31. Le microenvironnement hypoxique stabilise transcriptionnellement HIF-1α, ce qui amplifie la sécrétion de VEGF et perpétue la stimulation angiogénique32,33. Dans des échantillons humains de CAPP réséqués, l'expression de HIF-1α (présente dans 40 % des cas) est positivement corrélée à la maladie métastatique et à la densité microvasculaire (MVD), et négativement corrélée au pronostic34. La surexpression de HIF-2α et le mimétisme vasculogénique sont de même associés à une faible différenciation, à un stade avancé, aux métastases ganglionnaires et à un pronostic défavorable35.
Le dysfonctionnement des péricytes — caractérisé par une expression ectopique de l'actine α du muscle lisse et une adhésion altérée entre péricytes et cellules endothéliales — fragilise davantage la vascularisation36. Des jonctions endothéliales lâches, des membranes basales discontinues et des espaces intercellulaires augmentent la perméabilité, permettant l'extravasation du plasma, ce qui élève la pression interstitielle et entrave la délivrance des médicaments tout en facilitant l'intravasation des cellules tumorales. Un indice de microvascularisation élevé combiné à une faible intégrité des microvaisseaux est associé à une récidive précoce, à des métastases et à une survie transitoire après résection37.
Régulation métabolique de l'angiogenèse
Le CAPP présente d'importantes régions hypoxiques, avec une pO₂ tissulaire médiane de 0–5,3 mmHg comparée à 24,3–92,7 mmHg dans les tissus normaux adjacents38. Ceci résulte d'un stroma fibreux hypoxique, d'une prolifération rapide et d'une vascularisation insuffisante39. La réponse adaptative à l'hypoxie, médiée principalement par les isoformes HIF-α, confère au CAPP un phénotype agressif et résistant aux traitements : HIF-1α est rapidement induit en cas d'hypoxie aiguë sévère40,41, tandis que HIF-2α s'exprime plutôt de façon persistante en cas d'hypoxie modérée chronique42,43, et HIF-3α régule principalement les autres complexes HIF44.
HIF-1α agit comme l'interrupteur central en amont, induisant simultanément la réorganisation du métabolisme du glucose et l'angiogenèse. En conditions d'hypoxie, HIF-1α active transcriptionnellement des gènes liés à la glycolyse (GLUT1, HK2, LDHA, PKM2) tout en activant simultanément des facteurs pro-angiogéniques (VEGF, CTGF, PDGFB)45,46,47. Des molécules telles que MUC1, P4HA1 et APE1/Ref-1 renforcent à la fois le phénotype glycolytique et la capacité angiogénique par la stabilisation de HIF-1α ou par une fonction transcriptionnelle améliorée48,49,50,51. PKM2 joue le rôle d'un pont moléculaire direct entre glycolyse et angiogenèse : en hypoxie, PKM2 transloque vers le noyau où il co-active la transcription de gènes glycolytiques et angiogéniques (notamment VEGF-A) par interaction avec β-catenin/STAT3 et modification des histones, créant ainsi une boucle de rétroaction positive dans laquelle la glycolyse amplifiée renforce la signalisation HIF-1α/VEGF47,52. Les mutations de KRAS augmentent la stabilité de HIF-1α/2α via la voie MEK/ERK, entraînant la surexpression d'enzymes glycolytiques (LDHA, PDK1) et d'effecteurs pro-angiogéniques (VEGF, CA9, MCT4)53,54. D'autres interactions incluent la stabilisation de HIF-1α par LSD1, l'axe UHRF1/SIRT4 et la signalisation réceptrice via IR/IGF1R et CX3CL1/CX3CR139,55,56, tandis que la lumican supprime à la fois la glycolyse et l'angiogenèse par inhibition de la voie EGFR/PI3K/Akt57. Des voies compensatoires—telles que l'accumulation de glycogène, le maintien de l'angiogenèse par le recrutement de cellules dendritiques58 et l'activation de PAR-2 favorisant la production de VEGF via MEK-ERK53—indiquent qu'une cible unique dirigée contre HIF-1α ou un seul nœud métabolique pourrait s'avérer insuffisante.
Le métabolisme des acides aminés module l'angiogenèse en fournissant des précurseurs biosynthétiques pour l'élaboration de bourgeons endothéliaux et le remodelage de la matrice extracellulaire, ainsi qu'en générant des signaux immunométaboliques qui régulent indirectement le tonus vasculaire et l'infiltration immunitaire. La glutamine, via GLS, forme du glutamate pouvant être converti en aspartate pour favoriser l'élaboration de bourgeons des cellules endothéliales59 et en proline pour le remodelage de la matrice extracellulaire60. La stimulation par le VEGF augmente la captation endothéliale de glycine, favorisant la migration61 ; la glycine participe également à la synthèse du glutathion, modulant ainsi le tonus vasculaire médié par le NO et le stress oxydatif62. L'arginine contribue à la formation de proline, de polyamines et de NO63, tandis que la voie de synthèse dépendante de PHGDH pour la sérine régule le tonus vasculaire, le stress oxydatif et la protection contre l'apoptose endothéliale63,64,65. Notamment, le métabolisme du tryptophane dans les cellules myéloïdes suppresseurs (MDSC) produit de la kynurénine via IDO-1, déplaçant l'équilibre IFNγ/IL-6 vers un état pro-angiogénique67,68.
La réorganisation du métabolisme lipidique favorise la néovascularisation par des mécanismes métaboliques, de signalisation et immunomodulateurs69. Le CAPP présente une lipogenèse *de novo* augmentée, dirigée par SREBP-1 et des enzymes telles que FASN et ACC. Au-delà de la biogenèse membranaire, FASN régule la prolifération des cellules endothéliales par un mécanisme de signalisation métabolique : l'inhibition de FASN entraîne une accumulation de malonyl-CoA, favorisant la malonylation de mTOR sur la lysine 1218 et altérant l'activité kinase de mTORC1, ce qui supprime sélectivement la prolifération des cellules endothéliales sans affecter leur migration70. L'oxydation des acides gras constitue une source d'énergie alternative en cas de restriction en glucose, soutenant la migration et la formation de tubes par les cellules endothéliales ; l'inhibition pharmacologique de cette oxydation altère l'angiogenèse dans les modèles de CAPP71.
Les espèces lipidiques agissent également comme des molécules de signalisation directes. L’acide lysophosphatidique (LPA) et la sphingosine-1-phosphate (S1P) activent les récepteurs couplés aux protéines G endothéliaux, favorisant ainsi la prolifération, la migration et la perméabilité, des niveaux élevés étant associés à une expression accrue du VEGF et à la formation de tubes72. Un métabolisme lipidique altéré génère des espèces réactives de l’oxygène (ROS) et des produits de peroxydation lipidique qui activent HIF-1α et NF-κB, amplifiant ainsi la transcription de gènes pro-angiogéniques, notamment VEGF et IL-873. L’accumulation de gouttelettes lipidiques dans les cellules cancéreuses et endothéliales est corrélée à une survie accrue des cellules endothéliales et à une résistance aux thérapies anti-angiogéniques, les péripilines étant impliquées dans la régulation de la prolifération et de la migration74.
La réorganisation du métabolisme lipidique façonne également le microenvironnement angiogénique par modulation immunitaire. Les macrophages associés aux tumeurs (TAM) accumulent des lipides oxydés et du cholestérol via des récepteurs de dégradation tels que CD36, favorisant un phénotype pro-angiogénique de type M2 qui sécrète du VEGF, du TNF-α et des métalloprotéinases de la matrice. De même, les cellules myéloïdes suppressives chargées en lipides (MDSC) produisent des facteurs angiogéniques qui soutiennent la néovascularisation. Cet axe métabolique-immunitaire-angiogénique représente une cible thérapeutique émergente dans le carcinome canalaire pancréatique (PDAC)75.
Signalisation angiogénique médiée par les métabolites
Le lactate a été réhabilité, passant du statut de déchet métabolique à celui de molécule de signalisation clé reliant la glycolyse et l'angiogenèse. Le lactate favorise l'angiogenèse par trois mécanismes principaux : l'activation directe de la voie NF-κB/IL-8 dans les cellules endothéliales via MCT-1 ; la stabilisation de la protéine HIF-1α par inhibition de l'activité de la prolyl hydroxylase (PHD) ; et la modulation immunitaire paracrine76. Le rôle de GPR81 dans l'activation du HIF-1α médiée par le lactate reste controversé : des études chez la souris montrent que la signalisation par GPR81 stabilise HIF-1α dans les cellules dendritiques et les MDSC afin de favoriser l'évasion immunitaire et l'angiogenèse, mais d'autres études sur les macrophages murins indiquent que les effets immunosuppresseurs peuvent survenir indépendamment de GPR8177. De plus, l'expression de GPR81 est élevée dans le tissu adipeux, mais nettement faible dans d'autres organes humains78, et les neutrophiles humains exprimant GPR81 montrent une réponse transcriptionnelle minimale à la stimulation par le lactate, ce qui soulève des questions quant à la généralisabilité de ces observations79. Dans le cancer du pancréas en particulier, le lactate renforce l'activité des MDSC via l'axe GPR81-mTOR-HIF-1α-STAT380, bien que la pertinence interspécifique de ce mécanisme ne soit pas encore entièrement caractérisée. En outre, le lactate induit la polarisation des macrophages vers le phénotype M2, qui sécrètent des facteurs pro-angiogéniques supplémentaires81,82, tandis que la lactylation des protéines (par exemple, la lactylation ENSA-K63) remodèle le microenvironnement immunitaire via STAT3/CCL2, affectant ainsi indirectement l'angiogenèse83.
D'autres métabolites modulent l'angiogenèse par des voies distinctes. Les acides gras oméga-3 (EPA et DHA) exercent des effets anti-angiogéniques en inhibant le VEGF, le PDGF, la COX-2, le PGE2, le NF-κB et les MMPs84. En revanche, des concentrations élevées d'acides gras polyinsaturés oméga-6 fournissent des substrats pour le métabolisme de l'acide arachidonique ; le PGE2 produit via la COX-2 augmente la sécrétion de VEGF par les cellules de CPAD par des mécanismes autocrines, favorisant ainsi la migration des cellules endothéliales85.
La protéine de liaison aux acides gras 4 (FABP4) agit dans plusieurs compartiments pour favoriser l'angiogenèse. Dans les cellules endothéliales, NOTCH1 induit l'expression de FABP4 afin de stimuler le métabolisme des acides gras à longue chaîne et conférer une résistance aux espèces réactives de l'oxygène (ROS), soutenant ainsi la formation de bourgeons angiogéniques. Dans les cellules tumorales, un métabolisme lipidique anormal génère de l'acétyl-CoA et des ROS qui activent HIF-1α et NF-κB, induisant la transcription de VEGF et de PDGF. Au niveau stromal, les adipocytes assurent le transport des acides gras libres via FABP4 tout en sécrétant l'IL-1β et le TNF-α, ce qui active NF-κB. Parallèlement, un métabolisme anormal des sphingolipides induit la polarisation des macrophages vers le phénotype M2 par l'intermédiaire de l'axe MIF-CD74, les sous-populations de macrophages exprimant FABP4 augmentant la capacité migratoire des cellules endothéliales86.
Enfin, les métabolites du microenvironnement tumoral — notamment le succinate, le fumarate et le 2-hydroxyglutarate — agissent comme des molécules de signalisation qui activent des voies liées à l'angiogenèse en remodelant la fonction des cellules endothéliales et en régulant la polarisation immunitaire87.
Translation clinique : biomarqueurs, imagerie et thérapeutiques
Le couplage entre le reprogrammation métabolique et l'angiogenèse fournit de nouveaux biomarqueurs et dimensions d'évaluation pour la prise en charge du CAPP, bien que la trajectoire de translation suive un gradient hétérogène de preuves. Comme résumé dans Tableau 188,89,90,91,92,93, les biomarqueurs candidats se répartissent en trois niveaux : (i) des marqueurs cliniques établis tels que le CA19-9, largement utilisés mais manquant de spécificité pour le CAPP par rapport à l'obstruction biliaire ; (ii) des marqueurs émergents évalués cliniquement, incluant le VEGF et les métabolites glycolytiques ; et (iii) des signatures expérimentales telles que les panels multi-métabolites et les modèles de risque impliquant lipides et macrophages.
De nombreuses études confirment que le VEGF, l'HIF-1α et le GLUT1 sont significativement élevés dans le sang et les tissus tumoraux des patients atteints de CAPP par rapport aux affections pancréatiques inflammatoires. Dans une étude portant sur 61 patients opérés, les concentrations sanguines et tissulaires de VEGF étaient significativement plus élevées dans le CAPP que dans les tumeurs inflammatoires (p < 0,000001), tout comme l'HIF-1α (p = 0,000005) et le GLUT1 (p = 0,000002). Une analyse multivariée a identifié le VEGF comme le prédicteur indépendant le plus puissant, tant dans le sang (OR = 1,016 ; p = 0,001) que dans le tissu (OR = 1,02 ; p = 0,001), le VEGF sérique avec un seuil de 134,56 pg/mL présentant une sensibilité de 97,8 % et une spécificité de 86,7 %88. Au-delà du diagnostic, les variations dynamiques du VEGF au cours du traitement pourraient servir de marqueurs pharmacodynamiques. Dans l'essai de phase I STARPAC (n = 19), des mesures sériées du plasma suggéraient que les variations précoces du VEGF pourraient prédire la réponse au traitement, bien que cela doive être validé dans des essais contrôlés randomisés89.
La reprogrammation glycolytique offre un potentiel diagnostique complémentaire. En intégrant les jeux de données GEO et TCGA, les chercheurs ont identifié LDHA comme prédicteur indépendant de la survie globale dans le cancer du pancréas (p < 0,001). Un profilage métabolomique sérique par RMN chez 36 patients atteints de CAPP et 70 témoins sains a révélé des altérations significatives des métabolites liés à la glycolyse, un score combinant lactate, pyruvate, citrate et glucose atteignant une AUC de 0,956 pour distinguer le CAPP des témoins90. Passant des signatures à un seul gène à une intégration multi-métabolites, une étude métabolomique en deux phases a identifié la proline, la créatine et l'acide palmitique comme un panel permettant de distinguer le CAPP des néoplasmes bénins et des témoins sains, avec des AUC de 0,854 et 0,865 dans le jeu de découverte ; l'ajout de CA19-9 a amélioré les performances à 0,949 et 0,909 respectivement, avec des AUC de validation de 0,830 et 0,852 dans une cohorte indépendante91. Au niveau transcriptionnel, une analyse bioinformatique de jeux de données publics (TCGA-PAAD, GSE62452, GSE57495) a permis d'obtenir un modèle de risque lipidique-macrophage à sept gènes (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT) qui stratifie efficacement les patients selon le risque, les mutations de TP53 étant fréquentes et les facteurs immunomodulateurs (PVRL2, CD276, CCL20) corrélant avec le score de risque92.
L'écart entre les résultats prometteurs obtenus en phase de découverte et les conclusions issues des méta-analyses reflète des limites méthodologiques récurrentes : une conception rétrospective monocentrique, un biais de spectre en faveur des maladies résécables, des tailles d'échantillons modestes, l'absence de comparateurs bénins et la non-réalisation d'une validation prospective indépendante87,88,89,90,91. Ces résultats soulignent la nécessité d'une validation rigoureuse, normalisée et suffisamment puissante avant que de nouveaux biomarqueurs puissent être appliqués en pratique clinique.
Pour l'évaluation fonctionnelle, la TEP/TDM au 18F-FDG reflète l'activité métabolique tumorale du glucose, tandis que l'IRM du pyruvate hyperpolarisé [1-13C] permet une surveillance en temps réel de la conversion du pyruvate en lactate, corrélée à la surexpression de LDHA et de HIF-1α94. Les exosomes circulants représentent une piste prometteuse en tant qu'outils peu invasifs pour le diagnostic précoce et le suivi95. Sur le plan pronostique, la surexpression de VEGF/VEGFR-2, une forte activité glycolytique, la surexpression de LDHA et l'expression de COX-2 sont chacune associées à un pronostic défavorable, suggérant qu'une classification moléculaire fondée sur des caractéristiques métaboliques et angiogéniques pourrait permettre une stratification précise et un choix ciblé du traitement96.
Stratégies thérapeutiques et le paradoxe anti-angiogénique
Malgré le rôle central du VEGF dans l'angiogenèse du CAPP, les stratégies anti-VEGF/VEGFR ont systématiquement échoué lors des essais de phase III. L'essai CALGB 80303 (n = 535) n'a montré aucun bénéfice sur la survie pour la gemcitabine associée au bévacizumab par rapport à la gemcitabine seule (survie globale médiane : 5,8 contre 5,9 mois ; p = 0,95)97. L'essai AviTA a révélé une amélioration statistiquement significative de la survie sans progression, mais aucun bénéfice sur la survie globale avec l'ajout du bévacizumab à la gemcitabine et à l'érlotinib98. L'essai VANILLA évaluant la gemcitabine associée à l'aflibércept a été interrompu après une analyse intermédiaire ayant confirmé l'absence de bénéfice sur la survie globale (7,75 contre 6,54 mois)99, et l'axitinib s'est également révélé inefficace pour améliorer la survie en association avec la gemcitabine100.
Ces échecs reflètent au moins trois mécanismes de résistance spécifiques au CAPP. Premièrement, l'activation de voies compensatoires : l'hypoxie induite par le blocage du VEGF entraîne la surexpression de facteurs pro-angiogéniques alternatifs (FGF, Ang-2, PIGF) et recrute des cellules myéloïdes pro-angiogéniques101. Deuxièmement, la co-option vasculaire et la mimétique vasculogénique : les cellules tumorales contournent l'inhibition de la bourgeonnement en utilisant les vaisseaux hôtes préexistants ou en formant indépendamment des canaux de type vasculaire, sans prolifération endothéliale22. Des séquençages récents à la cellule unique ont révélé que les fibroblastes associés aux cancers (CAFs) peuvent transdifférencier en un phénotype de type endothélial (FAPα + CD144 + endoCAFs), capable de mimétique vasculogénique et de promotion des métastases via la signalisation CD144-β-caténine-STAT3, modifiant ainsi le cadre conceptuel de la mimétique vasculogénique, en la passant d'un processus autonome aux cellules tumorales à un mécanisme coopératif tumeur-stroma102. Troisièmement, l'adaptation métabolique et stromale : la desmoplasie dense piège physiquement les anticorps thérapeutiques, tandis que les CAFs maintiennent l'angiogenèse par des voies paracrines impliquant l'HGF et le TGF-β, agissant en aval ou parallèlement au VEGF36. Collectivement, ces mécanismes établissent qu'une monothérapie ciblant un seul ligand angiogénique est insuffisante dans le CAPP.
Le ciblage des nœuds métaboliques et angiogéniques représente une alternative rationnelle. Les inhibiteurs du métabolisme du glucose—y compris l'inhibiteur de HK2, le 2-désoxy-D-glucose, l'activateur de PKM2, la shikonine, et l'inhibiteur de LDHA, l'oxamate—ont démontré des effets anti-angiogéniques et anti-tumoraux dans des lignées cellulaires de CAPP et des xénogreffes82. Le ciblage de l'axe PKM2/HIF-1α/VEGF pourrait simultanément inhiber l'adaptation métabolique et l'angiogenèse. La signalisation par le lactate via GPR81 s'est imposée comme une cible paracrine potentielle, bien que des antagonistes spécifiques restent expérimentaux ; l'antagoniste putatif 3-hydroxybutyrate pourrait cibler principalement le récepteur apparenté HCAR2 plutôt que GPR81103,104. Dans le métabolisme des lipides, les inhibiteurs de la COX-2 (par exemple, le célécoxib) et les modulateurs de la voie PPARγ/FABP4 ont montré des effets anti-angiogéniques dans des modèles précliniques105, bien que les essais de phase II du célécoxib associé à la gemcitabine n'aient pas démontré d'avantage significatif en termes de survie. Les acides gras polyinsaturés oméga-3 inhibent de manière compétitive la voie ω-6 et présentent des propriétés anti-angiogéniques dans des modèles précliniques, bien que des données issues d'interventions chez l'humain dans le CAPP soient actuellement insuffisantes.
Étant donné la plasticité métabolique du CAPP, les régimes combinés associant des agents anti-angiogéniques à une chimiothérapie, une immunothérapie ou des inhibiteurs métaboliques représentent la voie la plus prometteuse. La reprogrammation du métabolisme des glucides, des acides aminés et des lipides est étroitement associée à la résistance à la chimiothérapie, à la radiothérapie et à l'immunothérapie ; l'inhibition combinée de la glycolyse et de la glutaminolyse pourrait bloquer la compensation métabolique. Toutefois, à ce jour, aucune combinaison ciblant le métabolisme n'a démontré d'efficacité en phase III dans le CAPP. En définitive, le défi translationnel central n'est pas le manque de cibles pharmacologiques, mais l'impossibilité d'identifier prospectivement quel mode de vascularisation — en bourgeonnement, par intussusception, par coalescence ou par mimétisme — prédomine dans une tumeur donnée. Tant que des panels de biomarqueurs ou des signatures d'imagerie ne permettront pas de stratifier les patients selon leur phénotype métabolique-angiogénique, les stratégies combinées ciblant ce réseau resteront empiriques plutôt que guidées par la précision.
Conclusions
Cette revue décrit le couplage réciproque entre le reprogrammation métabolique et l'angiogenèse dans le carcinome adénocarcinomateux ductal pancréatique (PDAC). Nous décrivons quatre modes distincts de néovascularisation — l'angiogenèse par bourgeonnement, l'angiogenèse intrusivesive, l'angiogenèse coalescente et la mimétique vasculogénique — qui produisent collectivement une vascularisation hypovasculaire, mal perfusée et structurellement anormale. Au cœur du mécanisme, le reprogrammation métabolique du glucose via l'effet Warburg établit une boucle synergique dans laquelle HIF-1α stimule à la fois le flux glycolytique et la transcription pro-angiogénique (VEGF, CTGF, PDGFB), tandis que PKM2 et KRAS muté intègrent le statut métabolique à la production angiogénique. Le métabolisme des acides aminés et des lipides module en outre le comportement endothélial, la polarisation immunitaire et la résistance thérapeutique par le biais de signaux paracrines, notamment le lactate, LPA/S1P et l'axe FASN-malonyle-CoA-mTOR. Ces résultats établissent que l'angiogenèse dans le PDAC n'est pas simplement une réponse à l'hypoxie, mais une composante intégrale du programme adaptatif métabolique de la tumeur.
La traduction clinique reste limitée par des contraintes diagnostiques et thérapeutiques. Bien que des études en phase de découverte aient identifié des candidats de biomarqueurs métaboliques et angiogéniques, notamment le VEGF, les scores de métabolites dérivés de la LDHA et les modèles de risque liés aux lipides et aux macrophages, l'ensemble des données montre qu'aucun ne surpasse de façon constante le CA19-9 ni n'apporte une valeur ajoutée suffisante pour une mise en œuvre immédiate. Sur le plan thérapeutique, les essais de phase III portant sur la monothérapie anti-VEGF ont systématiquement échoué à améliorer la survie, reflétant la résilience de la vascularisation tumorale induite par l'activation de voies compensatoires, le mimétisme vasculogénique et l'adaptation métabolique du stroma. Ces limitations parallèles soulignent la redondance profonde et la plasticité du réseau métabolique-angiogénique, nécessitant des stratégies intégrées plutôt que des monothérapies.
Les régimes combinés — associant des agents anti-angiogéniques à une chimiothérapie, une immunothérapie ou des inhibiteurs métaboliques — représentent la voie la plus prometteuse. Le ciblage simultané de la glycolyse et de la glutaminolyse, ou l'inhibition concomitante de FASN et de mTOR, pourrait permettre de surmonter la compensation métabolique et d'interrompre la signalisation angiogénique dépendante des lipides. Les priorités futures incluent la stratification des patients guidée par des biomarqueurs (par exemple, phénotypes glycolytiques versus dépendants des lipides), des combinaisons rationnelles ciblant plusieurs voies afin de bloquer les différents modes de vascularisation, l'imagerie non invasive du couplage métabolisme-angiogenèse, ainsi que des essais cliniques rigoureusement conçus chez des sous-populations de CAPP définies sur le plan moléculaire. En définitive, l'élucidation des interactions entre métabolisme et angiogenèse sera essentielle pour transformer le CAPP, une maladie jusqu'ici réfractaire aux traitements, en une pathologie accessible à des interventions ciblées fondées sur des mécanismes précis.
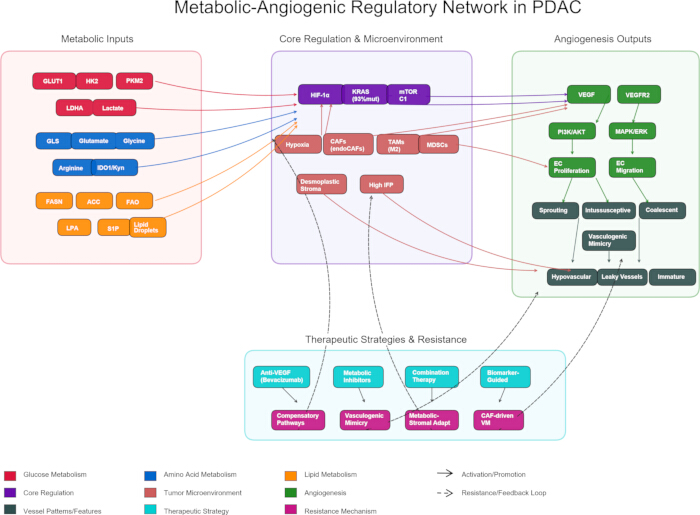
Figure 1 : Réseau régulateur métabolique-angiogénique dans le CAMPD. Réseau régulateur métabolique-angiogénique dans le CAMPD. Aperçu schématique du couplage métabolique-angiogénique dans le carcinome adénocarcinomateux des canaux pancréatiques. (Gauche) Reprogrammation des voies des nutriments : métabolisme du glucose (crimson), métabolisme des acides aminés (bleu) et métabolisme des lipides (orange). (Centre) Intégration des entrées métaboliques par des régulateurs centraux (violet ; HIF-1α, KRAS muté, mTORC1) au sein du microenvironnement tumoral (saumon), caractérisé par l'hypoxie, un stroma désépithélialisant avec une pression interstitielle élevée (IFP), des CAF (y compris les endoCAFs FAPα⁺CD144⁺), des macrophages TAM polarisés M2 et des MDSC. (Droite) Signalisation angiogénique dépendante de VEGF-VEGFR2 et quatre modes distincts de vascularisation (gris ardoise foncé) : angiogenèse par bourgeonnement, angiogenèse intusceptive, angiogenèse coalescente et mimétisme vasculogénique (VM). (Bas) Stratégies thérapeutiques actuelles (turquoise) et mécanismes de résistance (magenta). Les flèches pleines indiquent une activation ; les flèches en pointillés désignent des boucles de rétroaction de résistance. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Biomarqueur/Panneau | Raisonnement biologique | Niveau de preuve | Limites principales | Stade translationnel |
| CA19‑993 | Antigène sialylé Lewis | Établi cliniquement | Spécificité faible pour le CAPP par rapport à l'obstruction biliaire | Standard clinique |
| VEGF sérique (diagnostic)88 | Activation de l'axe HIF‑1α/VEGF | Rétrospectif monocentrique | Biais de spectre ; cohorte résécable uniquement | Découverte |
| VEGF sérique (réponse)89 | Marqueur pharmacodynamique | Phase I (STARPAC, n=19) | Essai un seul bras ; pas de groupe témoin | Génération d'hypothèses |
| Score LDHA/métabolite90 | Flux glycolytique | Rétrospectif ; monocentrique | Absence de comparateur bénin ; petite cohorte | Découverte |
| Proline‑créatine‑acide palmitique + CA19‑991 | Intégration multi-omique | Découverte + petite validation | Établissement unique ; effectif modeste | Validation précoce |
| Modèle de risque à 7 gènes (lipides/macrophages)92 | Interaction croisée lipides-immunité | Bioinformatique rétrospective | Absence de cohorte prospective ; effets de lot | Découverte |
Tableau 1 : Cadre hiérarchisé des preuves pour les biomarqueurs métaboliques et angiogéniques dans le CAPP. Ce tableau classe les biomarqueurs métaboliques et angiogéniques dans le CAPP selon leur maturité translationnelle en trois niveaux : (i) le standard cliniquement établi, CA19-9 ; (ii) les candidats en phase précoce, incluant des dosages sériques de VEGF à visée diagnostique et pharmacodynamique, ainsi qu’un score LDHA/métabolite ; et (iii) les signatures en phase de découverte, illustrées par un panel multiparamétrique de métabolites (proline–créatine–acide palmitique plus CA19-9) et un modèle de risque à sept gènes impliquées dans le métabolisme lipidique et la macrophage. Un schéma récurrent se dégage parmi les candidats émergents : bien que la justification biologique soit clairement définie, des limites méthodologiques — conception rétrospective ou monocentrique, absence de comparateurs bénins, faibles effectifs, et absence de validation prospective — entravent collectivement leur progression au-delà des stades de découverte ou de génération d’hypothèses préliminaires.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun intérêt financier concurrent.
Remerciements
L'étude a été financée par la plateforme de microfluidique numérique pour le criblage de médicaments basée sur des sphéroïdes tridimensionnels de cellules tumorales primaires (FDCT0001/2025/RID).
Références
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.