Le sorafénib associé à la gemcitabine présente des preuves préliminaires d'une inhibition additive de la prolifération des cellules HepG2, entraîne des modifications corrélées de l'expression de p-ERK et du VEGF, et supprime la croissance des tumeurs hépatiques chez les souris NOD/SCID.
Article de recherche
Évaluation du traitement combiné au sorafénib et à la gemcitabine dans des cellules HepG2 et un modèle de xénogreffe chez la souris NOD/SCID : une étude pilote
* These authors contributed equally
Dans cet article
Résumé
Résumé
Le cancer du foie demeure l'une des principales causes de mortalité liée au cancer en raison de la résistance aux médicaments et des options thérapeutiques limitées. Il est urgent d'explorer des stratégies thérapeutiques afin d'améliorer les résultats. Cette étude pilote présente un protocole permettant d'évaluer les effets potentiels et les mécanismes sous-jacents de l'association du sorafénib et de la gemcitabine dans le cancer du foie. La lignée cellulaire de cancer du foie HepG2 a été utilisée, et un modèle de xénogreffe chez des souris non obèses diabétiques / immunodéficientes sévères (NOD/SCID) a été établi. Les étapes clés du protocole sont illustrées, notamment : (1) la culture des cellules HepG2 et le traitement par les médicaments ; (2) la mise en place, l'incubation et la lecture de l'absorbance dans le test MTT ; (3) l'extraction des protéines, l'électrophorèse SDS-PAGE, le transfert et l'immunodétection des protéines ERK et p-ERK ; (4) l'établissement de xénogreffes sous-cutanées chez des souris NOD/SCID ; (5) la mesure des tumeurs et le calcul de leur volume ; et (6) l'immunohistochimie de la VEGF sur des sections tumorales. Des étapes critiques, des conseils de dépannage et les spécifications du matériel sont fournis. L'association du sorafénib (3 µmol/L) et de la gemcitabine (10 µmol/L) a permis d'obtenir un taux d'inhibition de 71,23 % ± 6,76 % après 72 h, avec une valeur q de 1,35, suggérant un effet synergique à cette paire de doses spécifique dans les conditions testées. Par rapport au groupe témoin, le traitement combiné s'est associé à une réduction de l'expression de p-ERK, à une diminution du volume tumoral et à une coloration immunohistochimique de la VEGF qualitativement plus faible. Ces données montrent une association corrélative entre la diminution de l'expression de p-ERK et l'effet anti-prolifératif observé, sans établir de lien de causalité. Dans les cellules HepG2 et dans un modèle de xénogreffe chez la souris NOD/SCID, l'association du sorafénib et de la gemcitabine montre des preuves préliminaires d'un potentiel anti-prolifératif et s'accompagne d'une réduction de l'expression de la VEGF ; toutefois, cette observation ne constitue pas une preuve directe d'une activité anti-angiogénique, car aucune analyse de la densité microvasculaire ou des vaisseaux fonctionnels n'a été réalisée. Ce protocole reproductible fournit un cadre utile pour l'évaluation de combinaisons thérapeutiques dans les modèles de carcinome hépatocellulaire (HCC) et peut être adapté à d'autres régimes associant thérapie ciblée et chimiothérapie, bien que des études supplémentaires sur les mécanismes et la validation des doses soient nécessaires avant de tirer des conclusions cliniques.
Introduction
Le cancer du foie est l'un des cancers les plus fréquents et les plus mortels, et il figure également parmi les tumeurs malignes à croissance la plus rapide1,2. Bien que l'incidence du cancer du foie ait diminué, la charge globale de cette maladie continue d'augmenter. Les données épidémiologiques mondiales de 2022 ont révélé que le taux d'incidence standardisé sur l'âge du cancer du foie dans la base de données en ligne du Global Cancer Observatory (GLOBOCAN) 2022 était de 15,0 pour 100 000 habitants, tandis que le taux de mortalité standardisé sur l'âge atteignait 26,7 pour 100 000 habitants, en faisant la deuxième cause principale de mortalité par cancer3. Actuellement, en raison du manque de traitement efficace contre le cancer du foie et de son début insidieux, la plupart des patients décèdent dans l'année suivant le diagnostic. Le sorafénib est le premier inhibiteur multicyclique de kinases approuvé pour une utilisation clinique, ciblant des récepteurs tyrosine kinases tels que le récepteur du facteur de croissance épidermique (EGFR), le récepteur du facteur de croissance dérivé des plaquettes (PDGFR) et les sérine/thréonine kinases4,5. Le sorafénib, un inhibiteur oral multicyclique de kinases, exerce des effets anti-prolifératifs et anti-angiogéniques dans le cancer du foie en ciblant plusieurs voies de facteurs de croissance. Historiquement, le sorafénib a été la première thérapie systémique de première ligne approuvée par la FDA pour les patients atteints d'un cancer du foie avancé ou non résectable6. Cependant, le paysage thérapeutique actuel des traitements de première ligne pour le carcinome hépatocellulaire (CHC) avancé s'est considérablement élargi. Les options recommandées incluent désormais la combinaison d'inhibiteurs de points de contrôle immunitaire atezolizumab et bevacizumab, le lenvatinib, ainsi que la double immunothérapie durvalumab associé à tremelimumab, entre autres. Malgré ces progrès, le sorafénib reste une option importante de première ligne, particulièrement dans les régions où les combinaisons d'immunothérapie ne sont pas facilement disponibles ou sont contre-indiquées. Étant donné son utilisation répandue dans le traitement du cancer du foie, les effets indésirables liés au médicament constituent une préoccupation7. Dans l'analyse de la base de données du système de déclaration des événements indésirables de la FDA (FAERS) entre 2006 et 2023, les effets indésirables du sorafénib concernaient principalement le système digestif, la peau et les tissus sous-cutanés, ainsi que des inconforts physiques non spécifiques tels que les infections et les lésions7. Bien que certains patients atteints d'un cancer du foie avancé puissent bénéficier du traitement au sorafénib, la majorité finit par développer une résistance ou un échec thérapeutique, entraînant un pronostic défavorable8,9,10. Malgré son utilisation, le sorafénib bénéficie seulement à environ 30 % des patients atteints de CHC ; de plus, les répondeurs développent souvent une résistance dans les 6 mois11. Les voies moléculaires impliquées dans la résistance au sorafénib incluent la voie de la kinase régulée par les signaux extracellulaires (ERK)/ERK phosphorylée (p-ERK), la protéine kinase B (Akt), la voie phosphoinositide 3-kinase (PI3K)/AKT/cible de la rapamycine chez les mammifères (mTOR), le facteur inductible par l'hypoxie 1α (HIF-1α)/HIF-2α et les voies liées à l'autophagie, la voie ERK/p-ERK étant particulièrement mise en évidence et sélectionnée dans cette étude11. La gemcitabine est un analogue de la cytidine qui, une fois introduite dans l'organisme, produit du difluorocytidine diphosphate et du difluorocytidine triphosphate, ayant des effets inhibiteurs différents sur la synthèse de l'ADN12. Dans les tumeurs hépatobiliaires, la gemcitabine a été évaluée comme composant d'une chimiothérapie combinée. Toutefois, la gemcitabine a également été cliniquement associée à une résistance accrue au médicament, limitant ainsi son efficacité12,13. Par conséquent, déterminer le régime thérapeutique optimal de manière efficace et rapide s'avère extrêmement difficile. Des études récentes ont montré que la combinaison de gemcitabine et de sorafénib pourrait présenter une efficacité thérapeutique améliorée, selon une prédiction basée sur un nouveau biomarqueur de la tumeur souche14. Cependant, à notre connaissance, aucune étude n'a examiné cette combinaison spécifiquement dans le cancer du foie en utilisant des cellules HepG2 et un modèle de xénogreffe chez la souris non obèse diabétique/déficiente immunitaire sévère (NOD/SCID) de carcinome hépatocellulaire. Par conséquent, des preuves expérimentales validant directement les effets additifs du sorafénib et de la gemcitabine dans le cancer du foie font encore défaut.
Les procédures décrites dans cet article sont largement utilisées, mais rarement présentées sous une forme détaillée, visuelle et étape par étape, adaptée à la reproduction par des chercheurs débutants. Nous avons émis l'hypothèse que la combinaison de sorafénib et de gemcitabine inhiberait de manière additive la prolifération des cellules cancéreuses du foie et la croissance tumorale, et que cet effet serait associé à une régulation négative de la voie ERK/p-ERK et à une angiogenèse médiée par le facteur de croissance endothélial vasculaire (VEGF) réduite. Cette étude vise à explorer préliminairement l'effet inhibiteur du sorafénib combiné à la gemcitabine sur la prolifération de la lignée cellulaire de cancer du foie HepG2 in vitro et in vivo, ainsi que son mécanisme (Supplementary Figure 1). La nouveauté de cette étude repose sur trois aspects : (1) il s'agit de la première étude à tester spécifiquement la combinaison sorafénib-gemcitabine dans le cancer du foie en utilisant la lignée cellulaire HepG2 largement répandue et un modèle murin NOD/SCID correspondant ; (2) elle examine la voie ERK/p-ERK, peu étudiée jusqu'ici, comme mécanisme potentiel ; et (3) elle fournit des preuves expérimentales directes — et non des prédictions informatiques — de l'effet additif de cette combinaison dans le cancer du foie. Ces caractéristiques distinguent ce travail des rapports antérieurs sur les thérapies combinées menées dans d'autres types de tumeurs ou à l'aide de modèles expérimentaux différents, notamment dans le contexte des régimes à base de sorafénib.
Protocole
L'approbation éthique a été accordée par le Comité d'éthique et de bien-être animal de l'Université Zhejiang (n° d'approbation ZJU20250049).
Animaux et regroupement
Un total de 40 souris femelles NOD/SCID, âgées de 4 à 5 semaines et pesant entre 18 et 20 g, ont été achetées auprès d'un fournisseur commercial agréé (numéro de licence SCXK (Shanghai) 2013-0006) et hébergées dans des salles animales de grade sans germe spécifique (SPF). Tous les protocoles animaux ont suivi les lignes directrices standard. Pendant l'expérience, les animaux ont eu accès librement à la nourriture et à l'eau, et ont été logés par groupes (5 souris/ cage) dans une salle SPF à conditions contrôlées, avec une température maintenue à 22 ± 2 °C, une humidité de 50 % à 60 %, et un cycle lumière/obscurité de 12/12 h. Une alimentation et une hydratation libres ont été assurées, et le poids corporel a été surveillé toutes les deux semaines. Lorsque les souris présentaient des douleurs persistantes, une cachexie, des ulcères tumoraux, lorsque la taille de la tumeur atteignait une dimension maximale de 2 cm, ou d'autres problèmes de santé irréversibles, l'euthanasie était réalisée par injection intrapéritonéale de pentobarbital sodique à 0,45 % à une dose ≥ 150 mg/kg de poids corporel, suivie de la confirmation de l'arrêt de la respiration et des battements cardiaques, de la perte du réflexe cornéen, ou de l'application d'une méthode physique secondaire si nécessaire, conformément aux critères d'euthanasie approuvés par le Comité d'éthique animal. La taille de l'échantillon (n = 10 par groupe) a été déterminée par une analyse de puissance supposant une taille d'effet de 1,2 (issue d'expériences pilotes), α = 0,05 et β = 0,20 (puissance de 80 %), avec une marge supplémentaire de 20 % pour les pertes éventuelles. Les procédures d'implantation tumorale ont été effectuées avant l'attribution du traitement (voir ci-dessous pour l'établissement du xénogreffe).
Les souris ont été réparties aléatoirement en 4 groupes à l’aide de la méthode de la table de nombres aléatoires après l’implantation tumorale et la confirmation de la prise tumorale : groupe témoin, groupe sorafénib, groupe gemcitabine et groupe association de sorafénib et de gemcitabine, avec 10 souris (5 souris par cage) dans chaque groupe, afin de construire un modèle de tumeur greffée chez la souris NOD/SCID. Étant donné que les tissus tumoraux durant le processus de modélisation peuvent entraîner un état général altéré voire la mort des souris NOD/SCID, et considérant que l’analyse statistique exige généralement une taille d’échantillon efficace, au moins 10 souris ont été incluses par groupe. La répartition aléatoire a été effectuée par des techniciens indépendants et les cages ont été étiquetées ; aucune cécité n’a été appliquée lors de l’administration des médicaments ou de la mesure des tumeurs, ce qui constitue une limitation importante. Le prélèvement tissulaire restant, ainsi que les évaluations biochimiques et pathologiques, ont tous été réalisés par du personnel de laboratoire en situation de cécité. Les données ont également été analysées en cécité par des statisticiens n’ayant accès qu’à des fichiers codés jusqu’à la fin des analyses statistiques et au dévoilement des données. Tous les animaux ont été inclus dans l’analyse finale. La voie intrapéritonéale a été choisie pour les deux médicaments afin d’assurer une absorption systémique et une biodisponibilité constante ; l’administration quotidienne a été retenue sur la base d’études pharmacocinétiques antérieures ayant montré des concentrations plasmatiques durables avec ce régime. Le groupe témoin a reçu une injection intrapéritonéale de 0,2 mL de solution saline normale stérile. Dans le groupe sorafénib, 0,2 mL de sorafénib à 40 mg/kg ont été injectés par voie intrapéritonéale. Dans le groupe gemcitabine, 0,2 mL de gemcitabine à 100 mg/kg ont été administrés par voie intrapéritonéale. Groupe de traitement combiné : 0,2 mL chacun de sorafénib à 40 mg/kg et de gemcitabine à 100 mg/kg ont été administrés par voie intrapéritonéale. Chaque groupe a reçu le traitement une fois par jour pendant 20 jours consécutifs. Tous les animaux ont été inclus dans l’analyse finale, et aucune souris n’a été exclue de l’étude. Aucun décès n’a été observé dans aucun groupe durant la période de traitement de 20 jours. Le calendrier et les doses ont été choisis sur la base d’études publiées portant sur des modèles de cancers hépato-biliaires. Il convient de noter que l’administration quotidienne de gemcitabine par voie intrapéritonéale peut entraîner une toxicité. La longueur et la largeur des tumeurs greffées ont été mesurées quotidiennement, et le volume des tumeurs greffées a été calculé. Après 20 jours, les animaux ont été euthanasiés par dislocation cervicale sous anesthésie profonde, et les tissus tumoraux greffés ont été fixés dans du formol. Le poids corporel a été mesuré tous les deux jours pendant toute la durée de l’étude. Les souris ont été surveillées quotidiennement pour détecter des signes cliniques de toxicité, notamment l’érection du poil, une posture voûtée, une mobilité réduite, des diarrhées et une léthargie. Toutefois, aucune biochimie sanguine (par exemple, alanine aminotransférase, aspartate aminotransférase et créatinine) ni examen histopathologique des organes principaux n’ont été réalisés. Par conséquent, une toxicité subclinique ne peut être exclue.
Médicaments et réactifs
Le sorafénib a été dissous dans 10 % de diméthylsulfoxyde (DMSO) et stocké à -20 °C. Avant utilisation, la solution a été décongelée et diluée pour obtenir une concentration finale de DMSO inférieure à 0,5 %, ce qui n'avait aucun effet sur la croissance cellulaire. La gemcitabine a été obtenue auprès d'une source commerciale. Le tampon de lyse pour le dosage d'immunoprécipitation radio-immunologique (RIPA), le bleu de thiazolyle, les anticorps primaires dirigés contre la glycéraldéhyde-3-phosphate déshydrogénase (GAPDH), ERK, p-ERK et VEGF, les anticorps secondaires, le milieu de culture Dulbecco modifié (DMEM) à forte teneur en glucose, le sérum bovin fœtal et la lignée cellulaire HepG2 ont été obtenus auprès de sources commerciales.
Le sorafénib et la gemcitabine sont des agents cytotoxiques. Toutes les procédures de préparation et de manipulation des médicaments doivent être effectuées dans une hotte de sécurité biologique désignée, tout en portant des équipements de protection individuelle appropriés (blouse de laboratoire, gants en nitrile et lunettes de sécurité). Le DMSO, le méthanol, le xylène et d'autres solvants organiques utilisés dans ce protocole sont dangereux et doivent être manipulés sous une hotte aspirante afin d'éviter toute inhalation ou tout contact cutané. Les fiches de données de sécurité (FDS) de tous les réactifs doivent être consultées avant utilisation.
Culture cellulaire
La lignée cellulaire HepG2 a été réanimée et inoculée dans des flacons de culture contenant 10 mL de milieu DMEM à haute teneur en glucose (complété avec 10 % de sérum de veau fœtal, 100 U/mL de pénicilline-streptomycine et 4 mmol/L de glutamine). Les cellules ont été incubées à 37 °C dans un incubateur humidifié contenant 5 % de CO₂. Le milieu de culture a été renouvelé tous les 2 jours, et les cellules ont été repiquées tous les 4 jours afin de maintenir une croissance logarithmique. La lignée cellulaire HepG2 a été obtenue auprès d'une source commerciale ; toutefois, aucune authentification indépendante de la lignée cellulaire (par exemple, profilage par répétitions tandem courtes) ni test de contamination par les mycoplasmes n'a été effectué dans cette étude.
Méthode MTT pour détecter le taux d'inhibition de la prolifération
La méthode au bromure de 3-(4,5-diméthylthiazol-2-yl)-2,5-diphényltétrazolium (MTT) a été utilisée pour déterminer le taux d'inhibition de la prolifération induite par le sorafénib et la gemcitabine sur la lignée cellulaire HepG2. Les cellules en phase de croissance logarithmique ont été digérées à l’aide de trypsine 0,25 % pendant 2 minutes, puis la digestion a été arrêtée par l’ajout d’un volume égal de milieu complet. Après centrifugation à 1000 × g pendant 10 minutes, les cellules ont été remises en suspension dans le milieu complet. La densité cellulaire a été ajustée à 1 × 10⁵ cellules/mL, et 200 µL de la suspension cellulaire ont été semés dans chaque puits d’une plaque 96-puits. Cette densité d’ensemencement a été choisie sur la base d’expériences préliminaires d’optimisation au cours desquelles des densités cellulaires allant de 5 × 10³ à 5 × 10⁴ cellules/puits ont été testées. Une densité de 2 × 10⁴ cellules/puits a permis une augmentation linéaire de l’absorbance sur 96 heures tout en maintenant la confluence en dessous de 80 % au point final, comme confirmé par inspection visuelle au microscope inversé. Afin de s’assurer que les mesures par MTT restaient dans la plage linéaire, des expériences pilotes ont été réalisées à chaque point temporel avec des puits contrôles traités au véhicule. Le milieu a été renouvelé toutes les 48 heures afin d’éviter l’épuisement des nutriments et l’accumulation de sous-produits métaboliques. La confluence a été surveillée quotidiennement au microscope inversé. Après 96 heures, les puits témoins atteignaient environ 75 % à 80 % de confluence, et aucun signe évident d’épuisement des nutriments n’a été observé. Après l’attachement cellulaire, le milieu a été éliminé et le milieu contenant les médicaments a été ajouté. Un milieu sans médicament a été ajouté au groupe témoin non traité (contrôle véhicule pour les expériences in vivo). L’expérience a été divisée en un groupe témoin non traité, un groupe sorafénib, un groupe gemcitabine et un groupe traitement combiné. Les concentrations de sorafénib étaient de 1,5 µmol/L, 3 µmol/L, 4,5 µmol/L et 6 µmol/L, et celles de gemcitabine étaient de 5 µmol/L, 10 µmol/L, 15 µmol/L et 20 µmol/L. Les concentrations combinées de sorafénib et de gemcitabine étaient de 1,5 µmol/L + 5 µmol/L, 3 µmol/L + 10 µmol/L, 4,5 µmol/L + 15 µmol/L et 6 µmol/L + 20 µmol/L. Les cellules de chaque groupe ont été cultivées pendant 24 heures, 48 heures, 72 heures et 96 heures. Après l’incubation, 20 µL de MTT à 5 mg/mL ont été ajoutés à chaque puits, puis les cellules ont été incubées pendant 4 heures dans une étuve à cellules. Le surnageant a été soigneusement éliminé, puis 150 µL de DMSO ont été ajoutés à chaque puits, et la plaque a été agitée pendant 10 minutes afin de dissoudre complètement le formazan. La densité optique (DO) de chaque puits a été mesurée à 490 nm à l’aide d’un lecteur de microplaque multifonctionnel. L’expérience a été répétée trois fois, chaque groupe comprenant cinq puits réplicats. Les données sont exprimées comme moyenne ± écart-type (SD) des trois réplicats biologiques. Le taux d’inhibition de la croissance cellulaire (%) = (1 - DO groupe expérimental / DO groupe non traité) × 100 %. L’interaction entre les deux médicaments a été évaluée par la valeur q, calculée selon la formule suivante : q = EAB / (EA + EB - EA × EB). Ici, EA et EB représentent les taux d’inhibition des médicaments A et B lorsqu’ils sont utilisés seuls, et EAB correspond au taux d’inhibition lorsque les deux médicaments sont utilisés ensemble. Lorsque q est supérieur à 1,15, cela indique un effet synergique entre les deux médicaments ; une valeur comprise entre 0,85 et 1,15 indique un effet additif ; et une valeur q inférieure à 0,85 indique un effet antagoniste. La méthode de la valeur q est un outil de criblage simple et ne remplace pas des analyses de synergie plus rigoureuses. Seules quelques paires de doses à rapport fixe ont été testées, ce qui limite la robustesse de la conclusion sur la synergie. Par conséquent, le terme « synergie » dans cette étude désigne une valeur q > 1,15 à des paires de doses et des points temporels spécifiques, et non une interaction additive validée sur l’ensemble de la matrice dose-réponse.
Analyse par immunotransfert de l'expression protéique de ERK et p-ERK
La culture cellulaire et le regroupement expérimental ont été réalisés comme décrit précédemment. Pour la détection de ERK et p-ERK par immunobuvardage, la dose de sorafénib était de 3 µmol/L ; la dose de gemcitabine était de 10 µmol/L ; et la dose combinée était de 3 µmol/L + 10 µmol/L. Après 72 heures de traitement, les cellules ont été lysées à l’aide d’un tampon de lyse RIPA, et les protéines totales ont été extraites de chaque groupe expérimental. La concentration en protéines a été déterminée par la méthode à l’acide bicinchoninique (BCA). Des quantités équivalentes de protéines (30 µg par puits) ont été chargées et séparées par électrophorèse sur gel de polyacrylamide en présence de dodécylsulfate de sodium (SDS-PAGE) à 10 % à 120 V pendant 90 min. Les protéines ont été transférées sur des membranes de difluorure de polyvinylidène (PVDF) (taille de pore de 0,45 µm) à 300 mA pendant 90 min à 4 °C. Après blocage avec du lait écrémé à 5 % dans une solution saline tamponnée au Tris contenant 0,1 % de Tween-20 (TBST) pendant 1 h à température ambiante, les membranes ont été incubées avec les anticorps primaires toute la nuit à 4 °C sous agitation douce. Après trois lavages avec du TBST (10 min chacun), les membranes ont été incubées avec les anticorps secondaires pendant 1 h à température ambiante. Les bandes protéiques ont été visualisées à l’aide d’un substrat chimiluminescent amplifié (ECL) et capturées à l’aide d’un système numérique d’imagerie de gels. Les temps d’exposition ont été optimisés pour chaque anticorps afin d’éviter la saturation. La quantification densitométrique a été effectuée à l’aide du logiciel ImageJ en utilisant l’outil d’analyse de gel. L’intensité de chaque bande protéique cible a été normalisée par rapport à GAPDH comme contrôle de chargement, et l’expression de p-ERK a été en outre normalisée par rapport à l’expression totale de ERK. Aucune étape de blocage supplémentaire au-delà du lait écrémé à 5 % n’a été réalisée. Les résultats de quantification ont été exprimés en variation d’expression par rapport au groupe témoin, fixé à 1,0. Chaque expérience a été répétée indépendamment trois fois. Des immunobuvardages représentatifs sont présentés.
Détection immunohistochimique de l'expression du VEGF dans des tumeurs xénogreffées HepG2 chez des souris NOD/SCID
Pour l'établissement du xénogreffe : les cellules HepG2 en phase de croissance logarithmique ont été récoltées par trypsination, lavées deux fois avec une solution saline tamponnée au phosphate stérile (PBS) et resuspendues dans du DMEM sans sérum. Un total de 2 × 10⁶ cellules dans 0,2 mL de DMEM sans sérum (sans Matrigel) a été injecté par voie sous-cutanée dans la région axillaire droite (zone à riche vascularisation) de chaque souris NOD/SCID à l’aide d’une seringue de 1 mL afin d’établir un modèle de xénogreffe sous-cutanée HepG2 chez les souris NOD/SCID. L’implantation tumorale a été surveillée tous les deux jours. La taille de la tumeur a été mesurée tous les deux jours, et lorsque le diamètre tumoral a atteint 0,3–0,5 cm (environ 7 à 10 jours après l’injection, défini comme le point de début du traitement), les souris ont été réparties aléatoirement en quatre groupes pour l’expérience. La longueur (L) et la largeur (W) de la xénogreffe sous-cutanée ont été mesurées quotidiennement à l’aide d’un pied à coulisse numérique, et le volume tumoral (V) a été calculé selon la formule suivante : V = (L × W2) / 2. Toutes les mesures ont été effectuées par un investigateur aveugle à l’affectation des groupes. Après 20 jours, les animaux ont été sacrifiés par dislocation cervicale sous anesthésie profonde, et le tissu de xénogreffe a été fixé dans du formol tamponné neutre à 10 % pendant 24 h à température ambiante, puis inclus en paraffine. Des coupes tissulaires (épaisses de 5 µm) ont été réalisées à l’aide d’un microtome rotatif et déposées sur des lames en verre revêtues de poly-L-lysine. Pour l’immunohistochimie, les coupes ont été déparaffinées dans le xylène (trois changements, 5 min chacun) et réhydratées à l’aide d’une série d’éthanol à concentration décroissante (100 %, 95 %, 70 %, 50 % ; 3 min chacun). La récupération d’antigène a été effectuée en chauffant les coupes dans un tampon de citrate de sodium 10 mM au micro-ondes pendant 15 min, suivie d’un refroidissement à température ambiante pendant 20 min. L’activité peroxydasique endogène a été bloquée avec du peroxyde d’hydrogène à 3 % dans le méthanol pendant 10 min à température ambiante. La liaison non spécifique a été bloquée avec un sérum de chèvre normal à 5 % dans le PBS pendant 1 h à température ambiante. Les coupes ont ensuite été incubées avec un anticorps primaire anti-VEGF (dilution 1 : 200) toute la nuit à 4 °C dans une chambre humide. Après lavage avec du PBS (trois fois, 5 min chacun), les coupes ont été incubées avec un anticorps secondaire de chèvre anti-lapin conjugué à la peroxydase de raifort (HRP) (1 : 500) pendant 1 h à température ambiante. Le signal a été révélé à l’aide du substrat 3,3′-diaminobenzidine (DAB). Les coupes ont été contre-colorées à l’hématoxyline pendant 30 s, déshydratées, clarifiées et montées sous lame à couvre-objet à l’aide d’un milieu de montage permanent. L’imagerie a été réalisée à l’aide d’un microscope inversé à fluorescence en mode champ clair à un grossissement ×100. Des images représentatives sont présentées à titre d’illustration qualitative.
Toutes les pointes, tubes et déchets de culture cellulaire contaminés ont été collectés comme déchets biologiques et stérilisés par autoclavage avant leur élimination. Les déchets chimiques, incluant les solutions contenant des médicaments, le DMSO, le xylène et le méthanol, ont été rassemblés dans des récipients de déchets séparés et étiquetés, puis éliminés conformément à la réglementation institutionnelle locale relative aux déchets chimiques dangereux.
Analyse statistique
Le logiciel SPSS 19.0 a été utilisé pour l'analyse statistique. Les données expérimentales ont été exprimées en moyenne ± écart-type (ET) à partir de trois réplicats biologiques indépendants pour les expériences in vitro, et en moyenne ± écart-type (ET) à partir de n = 10 souris par groupe pour les expériences in vivo. Pour les comparaisons entre deux groupes, des tests t non appariés bilatéraux ont été utilisés. Pour les comparaisons entre plusieurs groupes, une analyse de variance à un facteur (ANOVA) suivie d'un test post hoc de Tukey a été utilisée. Les valeurs p < 0,05, p < 0,01 et p < 0,001 ont été indiquées.
Résultats
L'effet inhibiteur du sorafénib et de la gemcitabine sur la prolifération des cellules HepG2
Le sorafénib et la gemcitabine ont inhibé de manière dépendante de la dose la prolifération des cellules HepG2, comme indiqué dans le Tableau 1. La thérapie combinée a montré des taux d'inhibition significativement plus élevés à tous les points temporels par rapport à la monothérapie. Le test au MTT mesure l'activité métabolique, qui est corrélée au nombre de cellules mais ne mesure pas directement la prolifération ou la cytotoxicité. Par conséquent, l'expression « inhibition de la prolifération » doit être interprétée comme une réduction de la conversion du MTT. Notamment, la combinaison de sorafénib à 3 µmol/L et de gemcitabine à 10 µmol/L a produit l'effet inhibiteur le plus marqué, soulignant son potentiel en tant que régime thérapeutique efficace contre le cancer du foie. Une investigation supplémentaire a révélé un effet additif du sorafénib et de la gemcitabine sur les cellules HepG2. Le Tableau 2 présente les valeurs de q, qui indiquent des interactions synergétiques potentielles entre les deux médicaments. Notamment, la combinaison de 3 µmol/L de sorafénib et de 10 µmol/L de gemcitabine a montré des valeurs de q supérieures à 1,15 à plusieurs points temporels, suggérant une association entre la diminution de l'expression de p-ERK et l'effet anti-prolifératif observé, bien que ces données n'établissent pas de lien de causalité. Ces résultats indiquent qu'une investigation complémentaire dans d'autres modèles de cancer du foie est justifiée avant de tirer des conclusions sur le potentiel thérapeutique. La synergie n'a pas été observée pour toutes les paires de doses ; elle était plutôt limitée à une combinaison de concentrations spécifique.
Figure 1 illustre que le taux d'inhibition de la prolifération cellulaire dans le groupe traité par le sorafénib et dans le groupe traité en association a atteint un maximum à 72 h. La thérapie combinée, en particulier à la dose de 3 µmol/L de sorafénib et de 10 µmol/L de gemcitabine, a entraîné un taux d'inhibition nettement plus élevé par rapport aux traitements monothérapiques.
L'effet du sorafénib et de la gemcitabine sur l'expression de ERK et de p-ERK
Figure 2A montre l'absence de changement significatif de l'expression protéique de ERK dans tous les groupes. Toutefois, l'expression de p-ERK était significativement diminuée dans le groupe traité par le sorafénib et dans le groupe recevant le traitement combiné, la diminution la plus marquée étant observée dans le groupe combiné. Ces données démontrent une association entre la réduction des niveaux de p-ERK et le traitement combiné, mais n'établissent pas que la diminution de p-ERK médie directement l'effet anti-prolifératif. La quantification densitométrique, la normalisation de p-ERK par rapport à ERK total et à GAPDH, les informations sur les réplicats biologiques ainsi que les comparaisons statistiques n'ont pas été effectuées. Par conséquent, les immunotransferts présentés sont uniquement représentatifs et qualitatifs.
L'effet du sorafénib et de la gemcitabine sur le volume des xénogreffes sous-cutanées dans un modèle de cancer du foie transplanté chez des souris NOD/SCID
Il n'y avait aucune différence significative du volume des xénogreffes sous-cutanées entre les groupes avant le traitement (p = 0,367). Après le traitement, le volume tumoral était significativement réduit par rapport au groupe témoin, et le groupe ayant reçu le traitement combiné était significativement plus petit que ceux des groupes sorafénib et gemcitabine (p < 0,001), comme illustré dans la Figure 2B. Ces résultats doivent être interprétés avec prudence, car aucune donnée sur la toxicité ou la pharmacocinétique n'a été recueillie pour confirmer que les différences observées ne sont pas influencées par une morbidité liée au médicament ou par des différences d'exposition systémique.
L'effet du sorafénib et de la gemcitabine sur l'expression du VEGF dans un cancer du foie transplanté chez des souris NOD/SCID
Figure 2C illustre l'analyse immunohistochimique de l'expression du VEGF dans les tissus tumoraux. Les groupes traités au sorafénib et au traitement combiné ont présenté une immunomarquage brun-jaune atténué et une expression plus faible du VEGF selon une immunohistochimie qualitative. Ce résultat suggère un potentiel angiogénique réduit, mais ne démontre pas directement l'angiogenèse, aucune analyse des marqueurs des cellules endothéliales ou de la densité microvasculaire n'ayant été réalisée. Les groupes traités à la gemcitabine et le groupe témoin ont montré une expression du VEGF qualitativement plus forte. Ces observations qualitatives concernant le VEGF sont uniquement corrélatives et génératrices d'hypothèses. En l'absence d'analyse quantitative ou de marqueurs vasculaires directs, aucune conclusion sur l'angiogenèse ou une synergie dans l'angiogenèse ne peut être établie.
DISPONIBILITÉ DES DONNÉES
Les données brutes produites et analysées au cours de cette étude sont incluses dans les matériaux supplémentaires (Fichier supplémentaire 1).
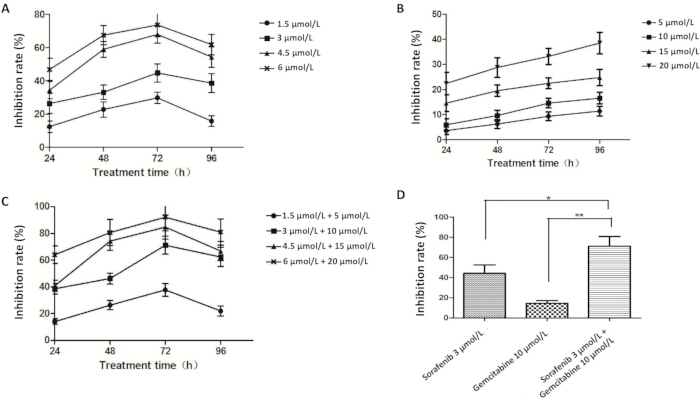
Figure 1: Effets de différentes interventions sur le taux d'inhibition de la prolifération des cellules HepG2. (A) Taux d'inhibition (%) du sorafénib à différents moments sur les cellules HepG2. (B) Taux d'inhibition (%) de la gemcitabine à différents moments sur les cellules HepG2. (C) Taux d'inhibition (%) du sorafénib combiné à la gemcitabine sur les cellules HepG2. (D) Taux d'inhibition (%) du sorafénib (3 µmol/L) et de la gemcitabine (10 µmol/L) seuls, et en association après 72 h de traitement sur les cellules HepG2. *p < 0,05, **p < 0,01 vs. groupe témoin. Toutes les données de taux d'inhibition ont été obtenues à l'aide du test MTT, tel que décrit dans le protocole. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
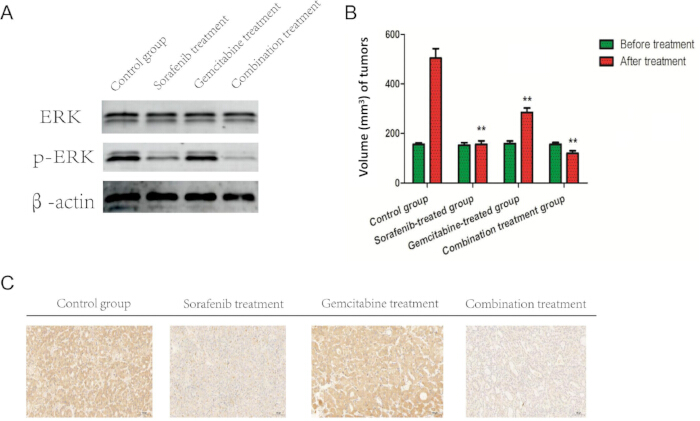
Figure 2: Expression de ERK/p-ERK, volume tumoral et expression de VEGF dans les groupes traités. (A) Expression de ERK et de p-ERK dans les cellules HepG2 soumises à différents traitements ; (B) Volume (mm3) des tumeurs dans quatre groupes avant et après traitement (n = 10 par groupe). **p < 0.01 contre groupe témoin après traitement. Des comparaisons statistiques ont été effectuées à l'aide d'une ANOVA à un facteur sur les volumes finaux. (C) Images représentatives d'immunohistochimie (échelle = 100 µm) de l'expression du VEGF dans les tissus tumoraux de chaque groupe (n = 10 par groupe). Ces images sont présentées à titre d'illustration qualitative. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Groupe (µmol/L) | Temps de traitement (h) | ||||
| 24 | 48 | 72 | 96 | ||
| Sorafénib | 1,5 | 12,41 ± 3,37 | 22,74 ± 4,57 | 29,76 ± 3,48 | 15,77 ± 3,18 |
| 3 | 26,37 ± 6,14 | 33,10 ± 4,39 | 44,71 ± 5,49 | 38,63 ± 5,68 | |
| 4,5 | 34,42 ± 5,26 | 58,91 ± 4,67 | 67,85 ± 5,20 | 54,26 ± 6,07 | |
| 6 | 46,88 ± 6,61 | 67,48 ± 5,70 | 73,57 ± 7,07 | 61,73 ± 6,10 | |
| Gémcitabine | 5 | 3,56 ± 1,41 | 6,17 ± 1,73 | 9,31 ± 1,76 | 11,35 ± 1,95 |
| 10 | 5,89 ± 2,47 | 9,62 ± 2,15 | 14,57 ± 1,94 | 16,58 ± 2,31 | |
| 15 | 14,57 ± 3,38 | 19,53 ± 2,27 | 22,43 ± 2,13 | 24,75 ± 3,25 | |
| 20 | 22,36 ± 4,46 | 28,76 ± 3,92 | 33,18 ± 3,19 | 38,49 ± 4,28 | |
| Sorafénib + Gémcitabine | 1,5 + 5 | 14,13 ± 2,16 | 26,41 ± 3,43 | 37,75 ± 4,75 | 22,04 ± 2,84 |
| 3 + 10 | 38,69 ± 3,94 | 46,26 ± 4,06 | 71,23 ± 6,76 | 62,47 ± 7,20 | |
| 4,5 + 15 | 40,89 ± 4,21 | 74,30 ± 6,98 | 84,82 ± 9,17 | 66,89 ± 7,16 | |
| 6 + 20 | 64,05 ± 6,54 | 80,67 ± 9,79 | 92,22 ± 10,24 | 81,05 ± 9,87 | |
Tableau 1 : Taux d'inhibition (%) du sorafénib et de la gemcitabine sur les cellules HepG2. Les données sont exprimées en moyenne ± écart-type à partir de trois expériences indépendantes.
| Groupe (µmol/L) | Durée du traitement (h) | ||||
| 24 | 48 | 72 | 96 | ||
| Sorafénib + Gemcitabine | 1,5 + 5 | 0,91 | 0,96 | 1,04 | 0,87 |
| 3 + 10 | 1,26 | 1,17 | 1,35 | 1,28 | |
| 4,5 + 15 | 0,93 | 1,11 | 1,13 | 1,02 | |
| 6 + 20 | 1,09 | 1,05 | 1,12 | 1,06 | |
Tableau 2 : q-valeur de l'effet synergique du sorafénib et de la gemcitabine sur les cellules HepG2. Une q > 1,15 indique une synergie ; une valeur comprise entre 0,85 et 1,15 indique une additivité ; une q < 0,85 indique une antagonisme. Les données proviennent de trois expériences indépendantes.
Figure supplémentaire 1 : L'étude a été menée en deux phases principales : des expériences in vitro utilisant la lignée cellulaire HepG2 et des expériences in vivo utilisant un modèle de xénogreffe chez la souris NOD/SCID. In vitro, les cellules HepG2 ont été traitées avec du sorafénib, de la gemcitabine ou leur association à différentes concentrations. La prolifération cellulaire a été évaluée par le test MTT, et l'expression d'ERK et de p-ERK a été analysée par immunoblotting. In vivo, un modèle de xénogreffe a été établi par injection sous-cutanée de cellules HepG2 chez des souris NOD/SCID. Les souris ont été réparties en quatre groupes de traitement et ont reçu des injections intrapéritonéales quotidiennes. Le volume tumoral a été mesuré tout au long de la période de traitement. Après euthanasie, les tissus tumoraux ont été prélevés et soumis à une coloration immunohistochimique pour le VEGF. Toutes les données ont été analysées statistiquement à l'aide du logiciel SPSS 19.0.Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 1 : Données brutes.rar.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Le cancer du foie a un taux de mortalité élevé en raison de son début insidieux, de sa progression rapide et du faible nombre de traitements efficaces3,15. Le cancer du foie avancé présente souvent une résistance à la chimiothérapie et à la radiothérapie, et les options actuelles, notamment la résection chirurgicale et la transplantation hépatique, restent insuffisantes15,16. La combinaison de deux ou plusieurs médicaments chimiothérapeutiques aux mécanismes d'action différents est bien développée et était censée augmenter considérablement l'efficacité, ce qui pourrait constituer une stratégie alternative pour le traiter15,16. Les médicaments ciblés étudiés dans le cancer du foie incluent les anticorps monoclonaux (anti-VEGF et anti-EGFR), les inhibiteurs de la tyrosine kinase et les inhibiteurs de mTOR, et un défi majeur réside dans l'intégration optimale des médicaments existants afin d'améliorer la survie globale et la qualité de vie17. Si une combinaison de médicaments efficaces et peu toxiques était explorée, cela pourrait aider à surmonter les limitations actuelles du traitement du cancer du foie. Un modèle cellulaire récent présentant une chimiorésistance à la gemcitabine a suggéré qu'il pourrait être resensibilisé à la gemcitabine/sorafénib (inhibiteurs de l'EGFR)14. Cette découverte suscite un grand intérêt de notre part car il s'agit d'un sujet scientifique encore peu exploré. Un plan factoriel fractionnaire a permis d'identifier la combinaison optimale de trois médicaments composée de gemcitabine (1,4 mmol/L), de sorafénib (0,03 mmol/L) et de S-1 (0,185 mmol/L), qui inhibe de manière significative la prolifération du carcinome des voies biliaires (CCA) et la croissance tumorale en supprimant la voie AKT/mTOR et en induisant l'apoptose18. Awasthi et ses collègues ont montré que le sorafénib inhibait la phosphorylation de la kinase activée par un mitogène (MEK), d'ERK1/2, de la kinase ribosomique S6 de 70 kDa (p70S6K) et de la protéine liante 4E-1 (4EBP-1) dans les cellules de carcinome adénocarcinomateux du canal pancréatique (PDAC), ainsi que la prolifération cellulaire ; combiné à la gemcitabine, il exerçait des effets anti-prolifératifs et pro-apoptotiques additifs dans diverses cellules, prolongeant ainsi significativement la durée de survie des animaux porteurs de tumeurs19. Le traitement combiné par gemcitabine et sorafénib inhibe le processus de transition épithélio-mésenchymateuse, supprime en outre la prolifération, la migration et l'invasion des cellules de cancer du poumon non à petites cellules (NSCLC), et induit un arrêt du cycle cellulaire et l'apoptose20. Cependant, à notre connaissance, cette étude est la première à tester cette combinaison spécifiquement dans un modèle in vitro et de xénogreffe sous-cutanée basé sur HepG2 de carcinome hépatocellulaire.
Cette étude visait à combler cette lacune en examinant les effets de la combinaison de sorafénib, un inhibiteur de kinases multi-cibles, et de gemcitabine, un analogue de la cytidine, sur le cancer du foie tant in vitro qu'in vivo. Dans cette étude, le sorafénib et la gemcitabine seuls exerçaient tous deux des effets inhibiteurs sur la prolifération des cellules HepG2, et l'effet inhibiteur de la combinaison des deux médicaments était significativement plus fort que celui d'un seul médicament, montrant un effet additif. Toutefois, le test au MTT ne permet pas de distinguer entre les effets cytostatiques (arrêt de la croissance) et cytotoxiques (mort cellulaire), ni de fournir une preuve directe des mécanismes anti-prolifératifs. Parmi eux, la q-valeur du groupe combiné sorafénib 3 µmol/L + gemcitabine 10 µmol/L était supérieure à 1,15 à chaque point temporel, indiquant un effet synergique. Le sorafénib et la gemcitabine seuls ou en combinaison n'ont pas modifié significativement l'expression de ERK dans les cellules HepG2, mais le sorafénib seul et en combinaison a significativement inhibé l'expression de p-ERK. La combinaison des deux médicaments a inhibé de manière additive la phosphorylation de ERK dans les cellules HepG2. Ces données indiquent une association entre la diminution de p-ERK et l'effet anti-prolifératif de la combinaison, bien qu'une relation de causalité n'ait pas été établie. La synergie n'était pas une propriété générale de la combinaison dans toutes les conditions testées, mais a été observée uniquement à un rapport de concentration spécifique. Les résultats d'immunohistochimie obtenus à partir du modèle de xénogreffe de cancer du foie chez la souris NOD/SCID ont montré que la combinaison de sorafénib et de gemcitabine pouvait significativement diminuer l'expression de VEGF et réduire le volume tumoral. Cependant, comme aucune donnée systématique sur la toxicité ou le poids corporel n'a été recueillie, nous ne pouvons exclure la possibilité qu'une réduction du volume tumoral soit en partie attribuable à une morbidité induite par les médicaments plutôt qu'à des effets anti-tumoraux spécifiques. La combinaison de sorafénib et de gemcitabine a également été associée à une diminution de l'expression de VEGF dans les tissus tumoraux, comme le montre l'immunohistochimie. Cette observation suggère un effet anti-angiogénique potentiel, mais il manque des preuves directes d'une réduction de la vascularisation (par exemple, une analyse de la densité de microvaisseaux). Par conséquent, la contribution de la diminution de VEGF à l'effet anti-prolifératif observé reste corrélative. Cet effet synergique suggère que la thérapie combinée pourrait surmonter les limites des traitements monothérapiques, qui entraînent souvent une résistance aux médicaments et un échec du traitement. L'identification d'une dose combinée optimale de sorafénib et de gemcitabine constitue une étape cruciale vers l'application clinique de ce régime thérapeutique.
Les mécanismes moléculaires à l'origine de l'effet additif du sorafénib et de la gemcitabine pourraient être associés à l'inhibition de la voie ERK, comme le suggère la diminution significative de l'expression de p-ERK dans le groupe traité en association. La voie ERK est connue pour jouer un rôle essentiel dans la prolifération cellulaire, la survie et l'angiogenèse, ce qui en fait une cible clé pour le traitement du cancer. Les résultats indiquent que le traitement combiné pourrait perturber la voie ERK plus efficacement que les traitements par agent unique, ce qui correspond à une réduction plus importante de l'expression de p-ERK par rapport à la monothérapie. Des études in vivo menées chez un modèle de souris NOD/SCID appuient davantage les bénéfices thérapeutiques potentiels du traitement combiné. Nous avons observé une réduction significative du volume tumoral et une diminution de l'expression du VEGF dans le groupe sous traitement combiné. Le VEGF est un facteur clé de l'angiogenèse dans le carcinome hépatocellulaire (HCC), et son inhibition est associée à une réduction de la croissance tumorale et des métastases. La régulation à la baisse du VEGF en réponse au traitement combiné est compatible avec l'hypothèse selon laquelle ce régime pourrait moduler les processus angiogéniques ; toutefois, une preuve directe d'une activité anti-angiogénique n'a pas été évaluée dans cette étude. L'association observée entre la réduction de l'expression de p-ERK et l'effet anti-prolifératif du traitement combiné est suggestive, mais n'établit pas de mécanisme causal. Étant donné que l'analyse par immunobuvardage a été réalisée uniquement à un point temporel après une exposition prolongée aux médicaments, elle ne peut pas rendre compte des changements précoces et dynamiques de la phosphorylation d'ERK. De plus, l'absence de quantification densitométrique, de statistiques au niveau des réplicats et de normalisation par rapport à la quantité totale d'ERK et aux témoins de chargement limite l'interprétation des résultats. Ainsi, bien que la réduction de p-ERK soit corrélée au traitement combiné, la question de savoir si l'inhibition de la voie ERK médie directement l'effet additif n'est pas étayée par les données actuelles. Cette compréhension mécanistique est conforme aux stratégies émergentes visant des voies parallèles ou compensatoires afin de surmonter la résistance dans le HCC.
Bien que cette étude fournisse des informations précieuses sur les effets additifs potentiels du sorafénib et de la gemcitabine dans le cancer du foie, plusieurs limites doivent être reconnues. Premièrement, la taille de l'échantillon dans cette étude est relativement faible, ce qui pourrait limiter la généralisation des résultats. Une étude de cohorte plus importante serait nécessaire pour confirmer l'efficacité et la sécurité du traitement combiné dans une population de patients plus hétérogène. Deuxièmement, cette étude a utilisé la lignée cellulaire HepG2, un modèle bien établi pour la recherche sur le cancer du foie, mais qui ne reflète peut-être pas entièrement l'hétérogénéité du cancer du foie observée chez les patients. Différents sous-types de cancer du foie et différents profils génétiques pourraient potentiellement répondre différemment au traitement combiné. Par conséquent, les résultats rapportés ici pourraient ne pas être généralisables à tous les types de cancer du foie, et une validation à l'aide de lignées cellulaires supplémentaires (par exemple, Huh7 [lignée cellulaire de carcinome hépatocellulaire humain] et PLC/PRF/5 [lignée cellulaire de carcinome hépatocellulaire humain, également connue sous le nom de cellules Alexander]) ou de xénogreffes dérivées de patients est nécessaire avant de tirer des conclusions plus larges. Troisièmement, les expériences in vivo ont été réalisées à l'aide d'un modèle de souris NOD/SCID, dépourvu de système immunitaire, ne représentant donc pas pleinement le microenvironnement complexe tumeur-immunité observé dans le cancer du foie humain. De futures études devraient intégrer des modèles de souris immunocompétentes ou des systèmes humanisés afin de mieux comprendre les aspects immunologiques du traitement. Quatrièmement, cette étude n'a pas évalué la toxicité ou le profil de sécurité de la combinaison sorafénib–gemcitabine. Aucune donnée concernant les variations de poids corporel, la toxicité organique (par exemple, tests de fonction hépatique et rénale) ou les événements indésirables chez les souris NOD/SCID n'a été recueillie. Par conséquent, aucune conclusion concernant la sécurité ou la tolérabilité de cette combinaison ne peut être tirée des données actuelles. Cinquièmement, l'affirmation d'un effet anti-angiogénique est préliminaire et ne doit pas être surestimée. Bien que l'expression du VEGF ait été qualitativement réduite, aucune analyse immunohistochimique (IHC) quantitative (par exemple, score H, pourcentage de zone positive, intensité de coloration ou analyse numérique aveugle d'images sur plusieurs champs par tumeur) n'a été réalisée. De plus, la densité microvasculaire n'a pas été évaluée à l'aide de marqueurs endothéliaux tels que le Cluster of Differentiation 31 (CD31) ou l'endomucine, ni d'essais fonctionnels vasculaires. Par conséquent, les données actuelles sur le VEGF ne démontrent pas directement une angiogenèse réduite ; elles montrent uniquement une diminution corrélative des niveaux protéiques de VEGF. Sixièmement, l'analyse statistique présente plusieurs limites. Le volume tumoral a été mesuré de manière répétée chez les mêmes souris pendant 20 jours, mais une ANOVA à un facteur a été utilisée uniquement sur les volumes finaux, plutôt qu'une ANOVA à mesures répétées ou un modèle à effets mixtes tenant compte de la corrélation temporelle. La normalité et l'homogénéité des variances n'ont pas été testées formellement. De plus, bien que cette étude ait identifié une association entre la diminution de l'expression de p-ERK et l'effet anti-prolifératif additif du sorafénib et de la gemcitabine, la causalité ne peut être déduite de ces données. L'analyse par immunobuvardage (Western blot) comporte plusieurs limitations supplémentaires : (i) un seul point temporel tardif (72 h) a été examiné, alors que la phosphorylation de l'ERK est un événement de signalisation précoce et transitoire ; (ii) des immunobuvardages représentatifs sont présentés sans quantification densitométrique ni analyse statistique sur des réplicats biologiques indépendants ; (iii) p-ERK n'a pas été normalisé par rapport à l'ERK total, et l'ERK total n'a pas été systématiquement normalisé par rapport à un témoin de chargement de manière quantitative. En conséquence, ces données sont principalement qualitatives et génératrices d'hypothèses. Une validation mécanistique définitive nécessiterait des expériences de sauvetage (par exemple, activation constitutive de l'ERK via une MEK mutante ou utilisation d'activateurs de l'ERK) afin de tester si la restauration des niveaux de p-ERK atténue l'effet anti-prolifératif de la combinaison. Une limitation majeure est l'absence de validation moléculaire approfondie. Nous n'avons pas examiné p-VEGFR, p-AKT ou les marqueurs d'apoptose. Les données sur la voie ERK sont qualitatives et n'établissent pas de causalité. D'autres études spécifiquement conçues pour élucider le mécanisme sous-jacent sont nécessaires avant de tirer des conclusions mécanistiques. De même, une extinction par ARN interférent (siRNA) de l'ERK ou l'utilisation d'inhibiteurs pharmacologiques ciblant des régulateurs en amont (par exemple, inhibiteurs de MEK) pourrait aider à déterminer si l'effet observé dépend réellement de l'ERK. Ces expériences de validation dépassaient le cadre de cette étude initiale, mais représentent une direction critique pour les recherches futures. D'autres voies clés impliquées dans la prolifération et la survie tumorales, telles que la voie PI3K/AKT ou des facteurs en aval connexes, n'ont pas été explorées et pourraient également contribuer aux effets observés. Les résultats concernant l'expression du VEGF dans cette étude sont préliminaires et génératrices d'hypothèses. La diminution de l'immunomarquage du VEGF fournit une piste importante sur une modulation potentielle des voies angiogéniques, mais ne constitue pas une preuve concluante d'un mécanisme anti-angiogénique. Nous mettons explicitement en garde les lecteurs contre le fait que l'IHC du VEGF seule, surtout sans quantification ni marqueurs vasculaires corroborent, ne peut établir un mécanisme anti-angiogénique. L'absence d'analyse des marqueurs des cellules endothéliales et de la fonction vasculaire constitue l'une des principales limites de cette étude. Ainsi, une analyse plus complète des voies de signalisation impliquées, y compris le rôle potentiel d'autres kinases et facteurs angiogéniques, est nécessaire pour comprendre pleinement le mode d'action du traitement combiné.
Les procédures décrites ici ont été optimisées pour les cellules HepG2 et les souris NOD/SCID. La reproductibilité peut varier selon les lignées cellulaires ou les souches de souris utilisées. Les facteurs clés influençant la reproductibilité sont les suivants : (1) le numéro de passage des cellules (utiliser un passage inférieur au passage 20) ; (2) la durée d'incubation avec le MTT (standardiser exactement à 4 h) ; (3) les numéros de lot des anticorps (à noter pour chaque expérience) ; et (4) la formation de l'opérateur utilisant le pied à coulisse (utiliser le même opérateur aveugle tout au long de l'expérience). Nous recommandons aux utilisateurs de réaliser des expériences avec un contrôle positif (par exemple, sorafénib seul à 6 µmol/L) afin de valider leur dispositif expérimental avant de tester des combinaisons.
Cette étude a montré par immunotransfert que la thérapie combinée au sorafénib et à la gemcitabine réduit de manière significative l'expression de p-ERK dans les cellules HepG2, suggérant une modulation de la voie de signalisation ERK ; toutefois, ces données sont qualitatives et n'établissent pas de relation causale. p-ERK est couramment utilisé comme marqueur fonctionnel de l'activation de la voie ERK, et sa régulation négative est généralement interprétée comme un indicateur d'une activité réduite de cette voie(11). Bien que nous n'ayons pas détecté ultérieurement les modifications transcriptionnelles des gènes cibles en aval (tels que c-Fos, c-Myc) par RT-PCR, la réduction observée de p-ERK apporte un soutien corrélatif à l'implication de la voie ERK, plutôt qu'une preuve mécanistique directe. De futures études pourraient révéler davantage les détails régulateurs du réseau en aval de ERK par analyse du transcriptome ou par qPCR ciblée, améliorant ainsi la compréhension du mécanisme du traitement combiné. De plus, cette étude s'est concentrée sur les effets à court terme du traitement combiné. Des études à long terme sont nécessaires pour évaluer la durabilité de la réponse, le développement éventuel de résistances et les toxicités différées associées au traitement. Enfin, cette recherche n'a pas exploré le potentiel de combiner le sorafénib et la gemcitabine avec d'autres stratégies émergentes, telles que l'immunothérapie ou d'autres thérapies ciblées, qui pourraient potentiellement renforcer l'efficacité du traitement. De futures recherches devraient examiner des combinaisons de plusieurs médicaments afin de développer des régimes thérapeutiques plus efficaces contre le cancer du foie. En résumé, bien que cette étude suggère un effet additif prometteur du sorafénib et de la gemcitabine dans le cancer du foie, ces résultats doivent être interprétés dans le contexte des limites de l'étude. Des recherches supplémentaires sont nécessaires pour valider ces résultats et pour traduire ces observations en améliorations des résultats cliniques et en évaluation des effets secondaires potentiels chez les patients atteints de cancer du foie.
En conclusion, cette étude fournit des preuves préliminaires que la combinaison de sorafénib et de gemcitabine exerce une activité anti-proliférative et est associée à une réduction de l'expression du VEGF dans les cellules HepG2 ainsi que dans un modèle de xénogreffe chez la souris NOD/SCID. Toutefois, les données sur le VEGF sont qualitatives et ne démontrent pas directement d'effets anti-angiogéniques ; par conséquent, toute affirmation concernant une activité anti-angiogénique demeure non étayée à ce stade. Bien que les données révèlent une association entre la diminution de l'expression de p-ERK et l'effet anti-prolifératif de la combinaison, les mécanismes causaux restent à établir. Compte tenu des limites des immunoblottings mentionnées ici, le rôle mécanistique de la voie ERK dans cette combinaison demeure spéculatif à ce stade. La combinaison de sorafénib et de gemcitabine justifie des investigations supplémentaires, incluant des expériences de restauration de voie et des tests dans d'autres modèles de cancer du foie, afin de déterminer si l'inhibition de la voie ERK constitue effectivement un médiateur clé de la synergie observée. La pertinence clinique du sorafénib associé au gemcitabine devrait être évaluée par rapport aux standards actuels dans de futures études précliniques et cliniques, notamment dans le contexte de tumeurs résistantes au sorafénib ou dans des situations où le sorafénib reste une option thérapeutique clinique.
Déclarations de divulgation
Les auteurs n'ont rien à divulguer.
Remerciements
Les auteurs n'ont aucune reconnaissance à exprimer.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Système numérique d'imagerie de gel | Bio-Rad Laboratories, Inc., USA | 1708280 | |
| Milieu DMEM à haute teneur en glucose | HyClone, USA | SH30243.01 | |
| Anticorps monoclonal de lapin anti-ERK | Santa Cruz, USA | sc-94 | |
| Sérum de veau fœtal | Zhejiang Tianhang Biotechnology Co., Ltd., Chine | 11011-8611/11011-8615 | |
| Microscope à fluorescence inversé | Olympus, Japon | IX73 | |
| Anticorps polyclonal de lapin anti-GAPDH | Santa Cruz, USA | sc-25778 | |
| Gemcitabine | Eli Lilly and Company | 95058-81-4 | |
| Anticorps secondaire de chèvre anti-lapin | Shanghai Shenggong Biological Engineering Co., Ltd., Chine | D111018 | |
| Logiciel ImageJ | National Institutes of Health, Bethesda, MD, USA | Version 1.8.0_112 | |
| Lecteur de microplaques | Thermo Fisher Scientific Inc., USA | MK3 | |
| Anticorps monoclonal de lapin anti-p-ERK | Santa Cruz, USA | 9106 | |
| Centrifugeuse réfrigérée | Changsha Xiangyi Centrifuge Co., Ltd. | DL-5M | |
| Solution de lyse RIPA | Institut de recherche en biotechnologie Biyuntian, Chine | P0013B | |
| Microtome rotatif | Leica, Allemagne | CM3050 | |
| Sorafenib | Société Bayer, Allemagne | 284461-73-0 | |
| Thiazolyl Blue (MTT) | Sigma, USA | M5655 | |
| Incubateur à trois gaz | Thermo Fisher Scientific Inc., USA | 51026402 | |
| Anticorps monoclonal de lapin anti-VEGF | BioLegend, USA | B199116 |
Références
- Fujii T, Kuzuya T, Kondo N, Funasaka K, Ohno E, Hirooka Y, et al. Altered intestinal Streptococcus anginosus and 5α-reductase gene levels in patients with hepatocellular carcinoma and elevated Bacteroides stercoris in atezolizumab/bevacizumab non-responders. J Med Microbiol. 2024;73(9):001878.
- Gay MD, Drda JC, Chen W, Huang Y, Yassin AA, Duka T, et al. Implicating the cholecystokinin B receptor in liver stem cell oncogenesis. Am J Physiol Gastrointest Liver Physiol. 2024;326(3):G291-g309.
- Diao X, Guo C, Jin Y, Li B, Gao X, Du X, et al. Cancer situation in China: an analysis based on the global epidemiological data released in 2024. Cancer Commun (Lond). 2025;45(2):178-97.
- Yokota S, Yonezawa T, Momoi Y, Maeda S. Sorafenib inhibits tumor cell growth and angiogenesis in canine transitional cell carcinoma. J Vet Med Sci. 2022;84(5):666-74.
- Nassar-Reis JP, Umeta PF, Stefano JT, Longatto-Filho A, Carrilho FJ, Alves VAF, et al. P53 and VEGF are promising biomarkers for sorafenib efficacy in an experimental model of NASH-related HCC. J Mol Histol. 2023;54(5):473-88.
- Taha AM, Aboulwafa MM, Zedan H, Helmy OM. Ramucirumab combination with sorafenib enhances the inhibitory effect of sorafenib on HepG2 cancer cells. Sci Rep. 2022;12(1):17889.
- Ning L, Tian Y, Chen D, Han J, Xie G, Sun J. Sorafenib safety evaluation: Real-world analysis of adverse events from the FAERS database. Heliyon. 2024;10(18):e37348.
- Vij P, Hussain MS, Satapathy SK, Cobos E, Tripathi MK. The emerging role of long noncoding RNAs in sorafenib resistance within hepatocellular carcinoma. Cancers (Basel). 2024;16(23):3904.
- Lu X, Chen Z, Mi W, Zheng J, Liu Y. MARK1 suppress malignant progression of hepatocellular carcinoma and improves sorafenib resistance through negatively regulating POTEE. Open Med (Wars). 2024;19(1):20241060.
- Lee HJ, Lee JS, So H, Yoon JK, Choi JY, Lee HW, et al. Comparison between nivolumab and regorafenib as second-line systemic therapies after sorafenib failure in patients with hepatocellular carcinoma. Yonsei Med J. 2024;65(7):371-9.
- Tang W, Chen Z, Zhang W, Cheng Y, Zhang B, Wu F, et al. The mechanisms of sorafenib resistance in hepatocellular carcinoma: theoretical basis and therapeutic aspects. Signal Transduct Target Ther. 2020;5(1):87.
- Lin Q, Guan S, Peng M, Yu H. A mesoporous silica-based nano-drug co-delivery system with gemcitabine for targeted therapy of pancreatic cancer. J Coll Physicians Surg Pak. 2024;34(12):1456-63.
- Tang J, Liu Z, Xie G, Wang C, Jiang Y. POU4F1 enhances lung cancer gemcitabine resistance by regulating METTL3-dependent TWF1 mRNA N6 adenosine methylation. 3 Biotech. 2025;15(1):7.
- Cheng J, Zhu T, Liu S, Zhou J, Wang X, Liu G. Prediction of synergistic gemcitabine-based combination treatment through a novel tumor stemness biomarker NANOG in pancreatic cancer. RSC Med Chem. 2024;15(11):3853-61.
- Man S, Luo C, Yan M, Zhao G, Ma L, Gao W. Treatment for liver cancer: From sorafenib to natural products. Eur J Med Chem. 2021;224:113690.
- Llovet JM, Pinyol R, Kelley RK, El-Khoueiry A, Reeves HL, Wang XW, et al. Molecular pathogenesis and systemic therapies for hepatocellular carcinoma. Nat Cancer. 2022;3(4):386-401.
- Bronte F, Bronte G, Cusenza S, Fiorentino E, Rolfo C, Cicero G, et al. Targeted therapies in hepatocellular carcinoma. Curr Med Chem. 2014;21(8):966-74.
- Li H, Zhang Z, Zhou Z, Ding X, Zhou G. Optimal combination of gemcitabine, sorafenib, and S-1 shows increased efficacy in treating cholangiocarcinoma in vitro and in vivo. Anticancer Drugs. 2016;27(7):600-8.
- Awasthi N, Zhang C, Hinz S, Schwarz MA, Schwarz RE. Enhancing sorafenib-mediated sensitization to gemcitabine in experimental pancreatic cancer through EMAP II. J Exp Clin Cancer Res. 2013;32(1):12.
- Jiang S, Wang R, Zhang X, Wu F, Li S, Yuan Y. Combination treatment of gemcitabine and sorafenib exerts a synergistic inhibitory effect on non-small cell lung cancer in vitro and in vivo via the epithelial-to-mesenchymal transition process. Oncol Lett. 2020;20(1):346-56.