Des analyses intégrées de métabolomique, de transcriptomique, de cellules uniques et fonctionnelles identifient la SHMT2 comme un biomarqueur de la réorganisation métabolique SGOC, du comportement agressif et de la réponse prédite réduite à l'immunothérapie dans l'adénocarcinome pulmonaire.
Article de recherche
SHMT2 : un biomarqueur métabolique et immunitaire de l'adénocarcinome pulmonaire agressif
* These authors contributed equally
Dans cet article
Résumé
Résumé
Le métabolisme de la sérine, de la glycine et du métabolisme unidécimal (SGOC) est fréquemment altéré dans l'adénocarcinome pulmonaire (LUAD), mais sa relation avec le comportement tumoral et la réponse prévue à l'immunothérapie reste insuffisamment définie. Un profilage métabolomique de 23 paires de tissus de LUAD et de tissus pulmonaires normaux adjacents a été réalisé à l'aide d'une spectrométrie de masse par ionisation électrospray extractive interne. Les données transcriptomiques et cliniques provenant du groupe LUAD de The Cancer Genome Atlas (TCGA-LUAD) ont été analysées afin d'évaluer l'expression de SHMT2, le pronostic, les gènes différentiellement exprimés et les caractéristiques liées à l'immunité. La réponse prévue au blocage des points de contrôle immunitaire a été évaluée à l'aide de Tumor Immune Dysfunction and Exclusion (TIDE) et de The Cancer Immunome Atlas (TCIA), et la sensibilité aux médicaments a été déduite à l'aide d'oncoPredict. Des données d'ARNseq unicellulaires ont été utilisées pour examiner la distribution cellulaire de SHMT2. La validation expérimentale comprenait une PCR quantitative par transcription inverse (RT-qPCR), un immunoblotting, une immunohistochimie selon l'Human Protein Atlas (HPA), et une inhibition de SHMT2 par ARN court chevelu (shRNA), suivie de tests de prolifération, de cicatrisation des blessures et de formation de colonies. L'analyse métabolomique a identifié le métabolisme de la glycine, de la sérine et de la thréonine comme une voie fortement altérée dans le LUAD. SHMT2 était surexprimé dans le LUAD et associé à un pronostic défavorable et à des caractéristiques clinicopathologiques négatives. Les tumeurs à forte expression de SHMT2 présentaient un enrichissement des programmes transcriptionnels liés au cycle cellulaire et au SGOC, des scores immunitaires et stromaux plus faibles, et une réponse prévue à l'immunothérapie réduite. L'analyse unicellulaire a montré un enrichissement relatif de l'expression de SHMT2 dans les populations de cellules B. In vitro, SHMT2 était surexprimé dans les cellules de LUAD, et son inhibition a réduit la prolifération, la migration et la croissance clonogénique. Collectivement, SHMT2 est associé à une réorganisation métabolique SGOC, à des phénotypes tumoraux agressifs et à un état défavorable sur le plan immunitaire dans le LUAD, ce qui soutient son intérêt potentiel en tant que biomarqueur ; une ciblage thérapeutique nécessite des validations pharmacologiques et in vivo supplémentaires.
Introduction
Le CAMP reste l'une des principales causes de mortalité liée au cancer dans le monde, en raison d'une hétérogénéité moléculaire marquée, d'une propension précoce à la métastase et de la durée limitée des stratégies thérapeutiques actuelles1,2. Bien que les inhibiteurs des points de contrôle immunitaires (ICIs) aient profondément modifié le paysage thérapeutique du CAMP, les bénéfices cliniques durables ne concernent qu'un sous-ensemble de patients, et des résistances primaires ainsi que des résistances acquises sont fréquemment observées3,4. Cette importante variabilité interindividuelle souligne le besoin urgent de définir les déterminants biologiques qui façonnent le microenvironnement immunitaire tumoral et régissent la réponse à l'immunothérapie, tout en identifiant des vulnérabilités exploitables permettant d'améliorer la stratification des patients et les résultats du traitement.
La réprogrammation métabolique est une caractéristique centrale de la progression maligne5. Parmi les programmes métaboliques, le métabolisme SGOC relie les entrées glycolytiques au métabolisme des acides aminés et à la synthèse des nucléotides, fournissant des unités à un carbone pour la production de purines/pyrimidines et la génération de donneurs de méthyle6. Au-delà de la production de biomasse, le métabolisme SGOC contribue à l'homéostasie redox et interagit avec le cycle de la méthionine pour influencer la méthylation de l'ADN, de l'ARN et des histones, le plaçant ainsi au carrefour de la prolifération et de la régulation épigénétique7,8. La sérine hydroxyméthyltransférase 2 (SHMT2), l'isoforme mitochondriale de la sérine hydroxyméthyltransférase, convertit la sérine en glycine tout en générant du 5,10-méthylène-tétrahydrofolate, et constitue un point d'entrée majeur pour l'approvisionnement mitochondrial en unités à un carbone au sein du réseau SGOC9. SHMT2 est anormalement surexprimée dans plusieurs types de malignités et a été associée à une prolifération accrue, à l'invasion, à la résistance thérapeutique et à l'adaptation au stress oxydatif10,11,12,13. SHMT2 interagit également avec la signalisation inflammatoire via le complexe BRISC, bien qu'un mécanisme immunitaire direct piloté par SHMT2 dans le carcinome pulmonaire à petites cellules (LUAD) reste à établir14,15. Par conséquent, il convient d'évaluer de manière intégrée si SHMT2 marque un phénotype métabolique cliniquement pertinent dans le LUAD et comment il est lié aux caractéristiques du microenvironnement immunitaire et à la réponse prévue à l'immunothérapie.
L'interaction bidirectionnelle entre le métabolisme tumoral et l'immunité antitumorale est au cœur de la biologie du cancer contemporaine16. Les cellules tumorales peuvent compromettre la compétence immunitaire par une consommation compétitive de nutriments, l'accumulation de métabolites immunomodulateurs et un couplage métabolo-épigénétique qui réorganise la différenciation des cellules immunitaires et leurs programmes effecteurs7,16,17. Un métabolisme accru des composés à un carbone peut influencer les programmes dépendant de la méthylation et la capacité métabolique des lymphocytes T, mais le sens et l'ampleur de ces effets dépendent du type cellulaire et du contexte nutritionnel17. La régulation immunitaire adaptative s'étend également au-delà des lymphocytes T : les cellules B, les réponses anticorpiques, la présentation d'antigènes et les structures lymphoïdes tertiaires (TLS) ont été associées à l'efficacité de l'immunothérapie18. Ces observations justifient une analyse multicouche permettant d'intégrer un candidat métabolique dans des contextes tumoraux globaux, cellulaires uniques et fonctionnels, sans supposer que la concordance entre différentes plates-formes prouve à elle seule un lien de causalité.
Contrairement à une conception basée uniquement sur la métabolomique, qui identifie des métabolites modifiés sans établir leur origine cellulaire ou leur pertinence phénotypique, et contrairement à une conception basée uniquement sur la transcriptomique globale, qui peut inférer une activité des voies sans observer directement les modifications des métabolites, le présent protocole intègre une métabolomique appariée sur tissus, une transcriptomique globale et unicellulaire, ainsi que des tests fonctionnels in vitro. La concordance entre ces différentes couches renforce la priorisation des candidats et réduit la dépendance à l'égard de toute plateforme analytique unique ; toutefois, les preuves obtenues restent associatives en ce qui concerne la régulation immunitaire, sauf si elles sont validées dans des systèmes de co-culture immunitaire ou in vivo.
La métabolomique de tissus appariés de CPCA et de poumon normal adjacent a d'abord été utilisée pour identifier les perturbations métaboliques associées à la glycine. Les données transcriptomiques et cliniques de TCGA ont ensuite été intégrées afin d'évaluer SHMT2, une enzyme mitochondriale du SGOC dont l'implication dans la voie métabolique, la surexpression tumorale, l'association pronostique et la faisabilité expérimentale ont étayé le choix. L'analyse du microenvironnement immunitaire, la cartographie à l'échelle cellulaire unique et la validation fonctionnelle in vitro ont ensuite établi un cadre multicouche générant des hypothèses, couvrant l'altération métabolique, la dysrégulation enzymatique, la distribution cellulaire et le phénotype des cellules tumorales. D'un point de vue pratique, ce protocole nécessite des tissus appariés congelés frais. L'identification des métabolites par spectrométrie de masse est semi-quantitative ; les métabolites candidats doivent être validés indépendamment. Les prédictions concernant l'immunothérapie (TIDE/TCIA) et les inférences sur la sensibilité aux médicaments (oncoPredict) sont des estimations computationnelles basées sur le transcriptome qui ne sauraient remplacer une validation clinique auprès de cohortes réelles traitées par des ICI, et doivent être interprétées comme génératrices d'hypothèses.
Protocole
Cette étude a été approuvée par le comité d'éthique du Deuxième hôpital affilié à l'université de Nanchang (CDEFYYLK 3-05). Un consentement éclairé écrit a été obtenu de tous les patients avant le prélèvement des échantillons, conformément à la Déclaration d'Helsinki. Les données brutes ont été exportées et analysées à l'aide des logiciels et ressources en ligne indiqués dans le Tableau des matériaux.
Prélèvement de tissus cliniques
Des échantillons appariés de tumeur et de tissu pulmonaire normal éloigné ont été prélevés chez des patients ayant subi une résection chirurgicale entre janvier et juin 2024 et dont le diagnostic histologique a confirmé un adénocarcinome pulmonaire invasif. Les spécimens ont été excisés par le chirurgien opérateur, traités dans les 5 minutes suivant la résection, congelés immédiatement par trempe dans l'azote liquide, puis stockés jusqu'à leur analyse. Les caractéristiques clinicopathologiques anonymisées sont indiquées dans le Tableau supplémentaire 1.
Spectrométrie de masse par ionisation électrospray extractive interne (iEESI-MS) pour discriminer le carcinome pulmonaire à petites cellules (LUAD) des tissus pulmonaires normaux
Des échantillons de tissus (1 mm3) ont été analysés par iEESI-MS à l'aide d'un spectromètre de masse hybride à piège à ions linéaire et à orbite électrostatique, en mode ions positifs. Le solvant d'extraction, le méthanol (100 %), a été délivré à 3,0 µL/min avec une tension de +5 kV. La plage de balayage de l'iEESI-MS1 était de m/z 50–2 000. L'iEESI-MS2 a utilisé la dissociation induite par collision avec une énergie de collision normalisée de 25–35 %, une fenêtre d'isolement de m/z 2,0 et un temps d'exclusion dynamique de 30 s. Une étalonnage externe quotidien selon la procédure standard de l'instrument a maintenu une erreur de masse <5 ppm. Après normalisation médiane, transformation logarithmique en base 2 et autoscaling, une analyse OPLS-DA a été réalisée avec 200 tests de permutation. Les métabolites ont été annotés à l'aide de HMDB, et l'enrichissement des voies métaboliques a été effectué à l'aide des annotations KEGG.
Traitement des données de spectrométrie de masse et identification des métabolites
Les données MS brutes ont été normalisées par normalisation médiane, suivie d'une transformation log₂ et d'une autoscalisation (centrage par la moyenne et division par l'écart-type de chaque variable). Une analyse discriminante par moindres carrés partiels orthogonaux (OPLS-DA) a été utilisée pour identifier les caractéristiques m/z discriminantes. Les caractéristiques ont été considérées comme différentielles lorsque VIP > 1,0, |log₂(FC)| > 0,58 et p < 0,05. Les caractéristiques différentielles ont été soumises à une analyse MS2 et annotées à l'aide de la base de données Human Metabolome Database. Une analyse d'enrichissement des voies basée sur KEGG a ensuite été utilisée pour identifier les voies modifiées et hiérarchiser les enzymes pertinentes aux voies. Les métabolites différentiels annotés sont fournis dans le Tableau 2 supplémentaire.
Analyses basées sur TCGA de l'expression de SHMT2, de la survie et des associations clinicopathologiques
Les profils d'expression ARN-séquençage et les annotations cliniques correspondantes pour TCGA-LUAD ont été téléchargés depuis le Genomic Data Commons le 18 décembre 2025 ; tumeur (n = 542) et tissu normal (n = 59). Les valeurs de fragments par kilobase de transcrit par million de lectures cartographiées (FPKM) ont été transformées selon la formule log2(FPKM + 1). Seuls les échantillons comportant des informations complètes sur la survie ont été inclus dans les analyses pronostiques. Les valeurs d'expression de SHMT2 dans les tumeurs et les tissus normaux ont été comparées à l'aide du test de Wilcoxon. Les patients ont été répartis en deux groupes, expression élevée de SHMT2 (SHMT2-haut) et expression faible de SHMT2 (SHMT2-bas), selon la valeur médiane d'expression. La survie globale a été évaluée par analyse de Kaplan-Meier et test du log-rank. Les associations avec le stade tumoral, ganglionnaire et métastatique (TNM), l'âge et le sexe ont été évaluées à l'aide de tests du chi-deux ou de tests de Wilcoxon, selon le cas. Des courbes caractéristiques de fonctionnement du récepteur (ROC) dépendantes du temps ont été générées pour la survie à 1, 3 et 5 ans. Tous les tests statistiques étaient bilatéraux.
Analyse d'expression différentielle et enrichissement fonctionnel (GO/KEGG)
Les gènes différentiellement exprimés (DEG) entre les groupes à forte expression de SHMT2 et à faible expression de SHMT2 ont été identifiés à l'aide d'un taux de fausses découvertes < 0,05 et |log₂(FC)| ≥ 1. Les résultats ont été visualisés sous forme de diagramme volcanique et de carte thermique des 40 principaux DEG avec une normalisation par z-score par ligne. Les analyses d'enrichissement de Gene Ontology (GO) et de KEGG ont été réalisées avec un p ajusté < 0,05. Les annotations des gènes humains ont été obtenues à partir d'Ensembl en décembre 2025.
Infiltration immunitaire, prédiction de la réponse à l'immunothérapie et inférence de la sensibilité aux médicaments
Les scores du microenvironnement tumoral, incluant l'ImmuneScore, le StromalScore et l'ESTIMATEScore, ont été calculés à l'aide d'ESTIMATE. La composition en cellules immunitaires a été déduite à l'aide de CIBERSORT avec le jeu de référence LM22 (téléchargé le 5 décembre 2025), 1 000 permutations, et en conservant les échantillons dont la p de déconvolution < 0,05. Des comparaisons par groupes ont été effectuées entre les tumeurs à expression élevée de SHMT2 et celles à expression faible de SHMT2. Les corrélations de Spearman entre SHMT2 et les gènes associés aux points de contrôle immunitaires ont été représentées sous forme de matrice de corrélation. Les immunophénoscores ont été obtenus à partir de TCIA, et TIDE a été utilisé pour une prédiction complémentaire de la réponse à l'immunothérapie. La sensibilité aux médicaments a été déduite à l'aide d'oncoPredict entraîné sur la version de GDSC de décembre 2023 afin d'estimer les valeurs d'IC50. Les différences entre groupes ont été évaluées par des tests de Wilcoxon, et les associations continues par des corrélations de Spearman.
Analyse de l'ARNm en séquençage à la cellule unique du CUPA
Données transcriptomiques unicellulaires19 ont été téléchargées depuis le Gene Expression Omnibus le 20 décembre 2025 et analysées. Les cellules présentant entre 200 et 6 000 caractéristiques détectées et < 10 % des transcrits mitochondriaux ont été conservés. Les décomptes ont été normalisés à l'aide de LogNormalize avec un facteur d'échelle de 10 000 ; les 2 000 gènes les plus variables ont été sélectionnés et tous les gènes ont été mis à l'échelle. L'analyse en composantes principales a utilisé les 20 premières composantes, l'UMAP a utilisé les dimensions 1 à 20, et le regroupement a été effectué avec une résolution de 0,5. Les types cellulaires ont été annotés à l'aide de la référence Human Primary Cell Atlas. Les proportions de types cellulaires ont été comparées entre échantillons tumoraux et normaux, et des matrices de corrélation de Spearman ont été générées. Les distributions de SHMT2 ont été examinées selon les types cellulaires annotés. Les états du cycle cellulaire ont été déduits à l'aide de cyclone et visualisés à l'aide de graphiques en crête.
Culture cellulaire
Les cellules BEAS-2B, H1299 et A549 ont été cultivées à 37 °C dans un incubateur humidifié réglé à 5 % de CO2 et à une humidité relative d'environ 95 %, en utilisant les milieux et suppléments indiqués dans le Tableau des matériaux.
PCR quantitatif en temps réel par transcription inverse (RT-qPCR)
L'ARN total a été extrait à l'aide d'un réactif d'extraction de l'ARN à base de phénol. L'ARN extrait a été transcrit en ADN complémentaire (ADNc) à l'aide d'un mélange maître de transcription inverse. La transcription inverse a été réalisée dans un système de 20 µL avec une élimination de l'ADN génomique à 42 °C pendant 2 min, suivie de la transcription inverse à 50 °C pendant 15 min et d'une étape de terminaison à 85 °C pendant 5 s. Une PCR quantitative a été effectuée à l'aide d'un mélange maître de PCRq basé sur un colorant se liant à l'ADN, sur un système de PCR en temps réel, avec une étape initiale de 95 °C pendant 3 min, suivie de 40 cycles de 95 °C pendant 10 s et de 60 °C pendant 30 s, puis d'une étape de courbe de fusion comprenant 95 °C pendant 15 s, 60 °C pendant 60 s et 95 °C pendant 15 s. Toutes les réactions ont été effectuées en triplets. L'expression relative a été calculée selon la méthode 2−ΔΔCt , en utilisant GAPDH comme gène de référence. Les solutions mères d'amorces ont été préparées à 10 µM dans de l'eau doublement distillée et conservées à -20 °C à l'abri de la lumière. Les séquences des amorces sont indiquées dans le tableau supplémentaire 3.
Immunotransfert Western
Les protéines cellulaires totales ont été extraites à l'aide de tampon RIPA (radioimmunoprecipitation assay) sur glace pendant 30 min, puis centrifugées à 12 000 x g pendant 15 min à 4 °C. Les protéines ont été séparées par électrophorèse sur gel de polyacrylamide en présence de dodécylsulfate de sodium à 12 % et transférées sur des membranes de fluorure de polyvinylidène de 0,22 µm. Les membranes ont été bloquées avec du lait écrémé à 5 % (p/v) dans du tampon salin Tris contenant 0,1 % de Tween 20 (TBST) pendant 2 h à température ambiante, puis incubées toute la nuit à 4 °C avec les anticorps primaires anti-SHMT2 (1:1 000) et anti-GAPDH (1:2 000) dilués dans du TBST contenant 5 % de lait écrémé. Après trois lavages de 8 min chacun avec du TBST (20 mM Tris-HCl, 150 mM NaCl, 0,1 % Tween-20), les membranes ont été incubées avec des anticorps secondaires conjugués à la peroxydase de raifort (1:5 000) pendant 1 h à température ambiante. Les signaux ont été révélés à l'aide d'un substrat de chimiluminescence amplifiée préparé en mélangeant des volumes égaux des solutions A et B, incubé pendant 2 min à température ambiante à l'obscurité, puis capturés à l'aide d'un système d'imagerie par chimiluminescence.
Validation de l'immunohistochimie de l'HPA
Les profils d'expression protéique de SHMT2 dans le tissu pulmonaire normal et dans le carcinome pulmonaire à petites cellules (LUAD) ont été évalués à l'aide du HPA. « SHMT2 » a été recherché dans le HPA, et des images représentatives d'immunohistochimie (IHC) ainsi que les annotations pathologiques associées ont été téléchargées pour comparaison. Afin de minimiser les biais liés à la spécificité des anticorps, les anticorps présentant des niveaux de validation plus élevés dans le HPA ont été privilégiés. Lorsqu'elles étaient disponibles, les résultats d'IHC provenant de plusieurs anticorps ont été croisés (HPA020543 et HPA020549).
Diminution de l'expression de SHMT2 dans les cellules de CUPA
Afin d'étudier le rôle intrinsèque des cellules tumorales de SHMT2 dans le carcinome pulmonaire à petites cellules (LUAD), une inhibition de SHMT2 a été réalisée dans les cellules H1299 et A549 à l'aide d'ARNi court (shRNA). Le shRNA était porté par un vecteur lentiviral sous contrôle du promoteur H1 et sélectionnable par la puromycine ; des plasmides d'empaquetage ont été co-transfectés lors de la production du virus. Le sh-SHMT2 ciblait la région codante humaine de SHMT2, tandis que le sh-NC constituait un contrôle négatif aléatoire. Les stocks viraux préparés présentaient une concentration d'au moins 1 x 10⁸ unités transduisant/mL et ont été conservés à -80 °C. Les cellules ont été infectées avec les particules lentivirales sh-SHMT2 ou sh-NC préparées, comme décrit dans le tableau des matériaux. Après 48 heures, l'efficacité de l'inhibition a été évaluée par RT-qPCR et immunobuvardage. Seules les cellules présentant une inhibition confirmée de SHMT2 ont été utilisées pour les tests de prolifération, de migration et de formation de colonies.
Dosage de la prolifération cellulaire
La prolifération cellulaire a été évaluée à l'aide du test CCK-8. Les cellules H1299 et A549 transfectées ont été ensemencées dans des plaques de 96 puits à raison de 5 x 10³ cellules par puits, en sextuple. Aux jours 1, 2, 3, 4 et 5, 10 µL du réactif CCK-8 ont été ajoutés à chaque puits (10 % du volume du milieu de culture) et incubés pendant 2 h à 37 °C. L'absorbance a été mesurée à 450 nm et utilisée comme indicateur de viabilité cellulaire.
Test de cicatrisation des plaies
La migration cellulaire a été évaluée à l'aide d'un test de cicatrisation de plaie. Les cellules H1299 et A549 transfectées ont été semées dans des plaques de 6 puits et cultivées jusqu'à une confluence de 90 à 95 %. Une blessure linéaire a été créée à l'aide d'une micropipette stérile de 200 µL, et les cellules détachées ont été éliminées par un lavage doux au tampon salin phosphate. Les cellules ont ensuite été maintenues dans un milieu sans sérum ou à faible teneur en sérum, et la zone de la plaie a été observée à 0 h et 24 h au microscope inversé. La fermeture de la plaie a été quantifiée à l'aide du logiciel d'analyse d'images indiqué dans le tableau des matériaux et calculée comme le pourcentage de réduction par rapport à la surface initiale de la plaie.
Test de formation de colonies
Pour l'analyse de formation de colonies, les cellules H1299 et A549 transfectées ont été ensemencées dans des plaques de 6 puits à raison de 800 cellules par puits et cultivées pendant environ 10 à 14 jours jusqu'à l'apparition de colonies visibles, avec un suivi microscopique pendant la culture. Les colonies ont été fixées avec du paraformaldéhyde 4 % pendant 30 min à température ambiante, puis colorées au violet de crésyl 0,1 % pendant 15 min à température ambiante. Les colonies contenant plus de 50 cellules ont été dénombrées au microscope optique.
Analyse statistique pour les expériences in vitro
Toutes les expériences in vitro ont été réalisées indépendamment au moins trois fois. Les données sont présentées comme la moyenne ± l'écart type. La comparaison entre deux groupes a été effectuée à l'aide du test t de Student, et une valeur de p < 0,05 a été considérée comme statistiquement significative.
Résultats
La métabolomique tissulaire révèle un remaniement métabolique étendu dans le CUPA, avec un enrichissement marqué des voies associées à la glycine
Des profils de tissus tumoraux appariés et de tissus pulmonaires normaux adjacents provenant de 23 patients atteints de CUPA ont été établis par spectrométrie de masse iEESI-MS directe ; les caractéristiques des patients ainsi que les annotations des métabolites différentiellement exprimés sont fournies dans Tableau supplémentaire 1 et Tableau supplémentaire 2. Après log2 normalisation, l'analyse OPLS-DA a montré une séparation nette entre les profils métaboliques tumoraux et normaux (R2X = 0,824, R2Y = 0,968, Q2 = 0.757) (Figure 1A). La fiabilité du modèle a été davantage confirmée par un test de permutation de 200 itérations, avec des ordonnées à l'origine de R2 = 0,789 et Q2 = −0.451 (Figure 1B). En utilisant des critères prédéfinis — l'importance des variables dans la projection (VIP) > 1, |log2(FC) > 0,58, et p < 0,05 ; 45 caractéristiques différentielles de m/z ont été identifiées (Figure 1C). L'acquisition MS/MS et l'annotation à partir de HMDB ont révélé six métabolites endogènes modifiés, notamment la glycine, la sérine et la butanone (Tableau supplémentaire 2). L'enrichissement KEGG a identifié 11 voies métaboliques, parmi lesquelles le métabolisme de la glycine, de la sérine et de la thréonine figurent parmi les plus marquantes (Figure 1D), indiquant une remodélisation métabolique liée à la glycine dans le carcinome pulmonaire à cellules adénoïdes (LUAD).
TCGA-LUAD confirme la surexpression de SHMT2 dans les tumeurs et associe une forte expression à un mauvais pronostic
SHMT2 a été priorisé selon la convergence de quatre critères : sa position directe au point d'entrée mitochondrial du métabolisme SGOC, sa surexpression significative associée aux tumeurs dans les données TCGA-LUAD, son association avec la survie globale, et son aptitude à être modulé expérimentalement. Les données de séquençage ARN de TCGA-LUAD ont montré une expression de SHMT2 significativement plus élevée, exprimée en log2(FPKM + 1), dans les tumeurs par rapport aux tissus pulmonaires normaux (Figure 2A). L'analyse de Kaplan-Meier utilisant la médiane comme seuil de division a montré qu'une forte expression de SHMT2 était associée à une survie globale moins bonne (Figure 2B). Des analyses clinicopathologiques exploratoires ont en outre suggéré des associations avec le stade de la tumeur et le statut ganglionnaire (Figure 2C), tandis que l'analyse ROC dépendante du temps a fourni des valeurs d'AUC > 0,70 à 1, 3 et 5 ans (Figure 2D).
Les tumeurs à forte expression de SHMT2 présentent des programmes transcriptionnels enrichis pour la progression du cycle cellulaire et l'axe métabolique SGOC
Afin de définir les programmes biologiques associés à SHMT2, les tumeurs TCGA-LUAD ont été divisées au niveau de la valeur médiane d'expression de SHMT2 en groupes à expression élevée (SHMT2-high) et faible (SHMT2-low), avant une analyse d'expression différentielle (Figure 3A). Une carte thermique des 40 gènes les plus différentiellement exprimés a révélé des profils d'expression distincts selon les groupes (Figure 3B). L'enrichissement en GO a identifié la progression du cycle cellulaire, la ségrégation chromosomique et la division mitotique (Figure 3C), fournissant ainsi la base analytique pour décrire un phénotype transcriptionnel prolifératif associé à une forte expression de SHMT2. L'enrichissement KEGG a également mis en évidence le métabolisme de la glycine, de la sérine et de la thréonine (Figure 3D), indiquant une transcription coordonnée liée au SGOC plutôt qu'une modification isolée de SHMT2.
Une forte expression de SHMT2 est associée à un microenvironnement défavorable sur le plan immunitaire, à une réduction du bénéfice prédictif de l'immunothérapie et à des profils de sensibilité aux médicaments distincts
Le profilage de l'environnement tumoral à l'aide d'ESTIMATE a révélé des valeurs plus faibles de ImmuneScore et de StromalScore dans le groupe à forte expression de SHMT2 (p < 0,001) (Figure 4A). La déconvolution par CIBERSORT a suggéré des proportions plus faibles de cellules B mémoire, de cellules T CD4 mémoire au repos, de monocytes et de mastocytes au repos, ainsi que des fractions plus élevées de cellules T CD4 mémoire activées et de cellules T auxiliaires folliculaires (Figure 4B). Une analyse de corrélation a également mis en évidence des associations positives entre SHMT2 et BTLA, TNFSF15 et CD28, ainsi que des associations négatives avec CD160 et TNFSF14 (Figure 4C). Des prédictions complémentaires basées sur le transcriptome, utilisant TIDE et les immunophénoscores issus de TCIA, ont indiqué un bénéfice prédit moindre de l'immunothérapie dans les tumeurs à forte expression de SHMT2 (p < 0,05) (Figure 4D). Ces estimations n'ont pas été obtenues à partir d'une cohorte de patients atteints de LUAD traités cliniquement et ne démontrent donc pas une résistance réelle au traitement.
La sensibilité aux médicaments a été déduite par calcul plutôt que mesurée expérimentalement. Les tumeurs à forte expression de SHMT2 présentaient des valeurs prédites de CI50 plus faibles pour un inhibiteur de la glycogène synthase kinase-3 et pour le selumétinib, mais une sensibilité prédite plus faible au talazoparib et à un inhibiteur de PLK1 (Figure 4E–H). Une sensibilité prédite réduite à neuf autres agents, notamment la cytarabine, l'irinotécan et le palbociclib, est présentée dans la Figure supplémentaire 1A–I. Ces résultats constituent des hypothèses candidates et n'établissent pas une efficacité clinique ou pharmacologique.
L'analyse au niveau de la cellule unique révèle une composition cellulaire distincte dans le CUPA et identifie les cellules B comme la population prédominante exprimant SHMT2
Afin d'examiner la distribution cellulaire de la SHMT2 au sein du microenvironnement tumoral, les données de séquençage de l'ARN monocellulaire du CUPA ont été analysées. Le regroupement UMAP a permis d'identifier les lymphocytes B, les cellules endothéliales, les cellules épithéliales, les lymphocytes T et d'autres compartiments majeurs (Figure 5A). Les proportions de types cellulaires différaient entre les tissus tumoraux et les tissus normaux adjacents (Figure 5B–C), et les proportions de lymphocytes B et T étaient positivement corrélées (p < 0,001) (Figure 5D). L'expression de la SHMT2 était relativement enrichie dans le compartiment des lymphocytes B, mais était également détectable dans les cellules épithéliales (Figure 5E). Étant donné que la détection de transcrits seuls n'établit ni la fonction cellulaire ni le statut malin, ces résultats sont interprétés comme une hypothèse de localisation. Le rôle intrinsèque de la SHMT2 dans les cellules tumorales a été examiné séparément dans des lignées cellulaires de CUPA.
L'analyse du cycle cellulaire au niveau de la cellule unique a été réalisée en calculant les scores normalisés des phases G1, S et G2/M à travers les différents types cellulaires. Les scores G1 étaient concentrés près de zéro, tandis que les scores S et G2/M présentaient des distributions plus larges (Figure supplémentaire 2) et une hétérogénéité marquée selon les types cellulaires (Figure 5F). Ces résultats indiquent une hétérogénéité de l'état prolifératif au sein du microenvironnement du carcinome pulmonaire à petites cellules (LUAD) et sont concordants avec les signatures du cycle cellulaire et de la mitose identifiées lors des analyses fonctionnelles globales (GO/KEGG) réalisées sur des échantillons massifs.
La validation expérimentale confirme la surexpression de SHMT2 et démontre que l'extinction de SHMT2 supprime les phénotypes malins dans les cellules de CUPA
Afin de valider les résultats bioinformatiques et d'évaluer le rôle intrinsèque des cellules tumorales joué par SHMT2, l'expression a d'abord été examinée dans des cellules épithéliales bronchiques normales (BEAS-2B) et des lignées cellulaires de CUPA (H1299 et A549), ce qui est conforme à sa détection dans les données brutes de TCGA et dans les cellules épithéliales de l'analyse unicellulaire (Figure 5E). La RT-qPCR a révélé des niveaux d'ARNm de SHMT2 plus élevés dans les cellules H1299 et A549 que dans les cellules BEAS-2B (Figure 6A), et le immunobuvardage Western a confirmé une expression protéique plus élevée (Figure 6B–C). Des images représentatives d'immunohistochimie provenant de l'HPA montraient également une coloration plus intense de SHMT2 dans le CUPA par rapport aux tissus pulmonaires normaux (Figure 6D). Afin d'approfondir l'étude de la fonction biologique de SHMT2 dans le CUPA, SHMT2 a été inhibé par ARNsh dans les cellules H1299 et A549. Une analyse par RT-qPCR a confirmé que l'expression de l'ARNm de SHMT2 était fortement réduite dans les groupes sh-SHMT2 par rapport aux groupes sh-NC dans les deux lignées cellulaires (Figure 6E). De façon cohérente, l'immunobuvardage Western a démontré une réduction efficace de l'expression protéique de SHMT2 après l'extinction génique (Figure 6F–G).
Des tests fonctionnels ont montré que l'extinction de SHMT2 altérait de manière significative le phénotype malin des cellules de CUPA. Des tests CCK-8 ont révélé que la suppression de SHMT2 inhibait de façon marquée la capacité proliférative des cellules H1299 et A549, la différence devenant plus prononcée au fil du temps (Figure 6H). Des tests de cicatrisation ont par ailleurs montré que l'épuisement de SHMT2 réduisait de manière significative la capacité migratoire des deux lignées cellulaires de CUPA par rapport aux cellules témoins (Figure 6I). De même, des tests de formation de colonies ont démontré que l'extinction de SHMT2 diminuait de façon significative le potentiel clonogénique des cellules H1299 et A549 (Figure 6J). Dans leur ensemble, ces résultats indiquent que SHMT2 favorise la prolifération, la migration et la capacité de formation de colonies des cellules de CUPA, confirmant son rôle pro-tumorigène dans le CUPA.
DISPONIBILITÉ DES DONNÉES :
Toutes les données brutes soutenant les résultats de cette étude, y compris les données à la base des figures, sont accessibles publiquement sur Zenodo à l'adresse https://doi.org/10.5281/zenodo.20676134.
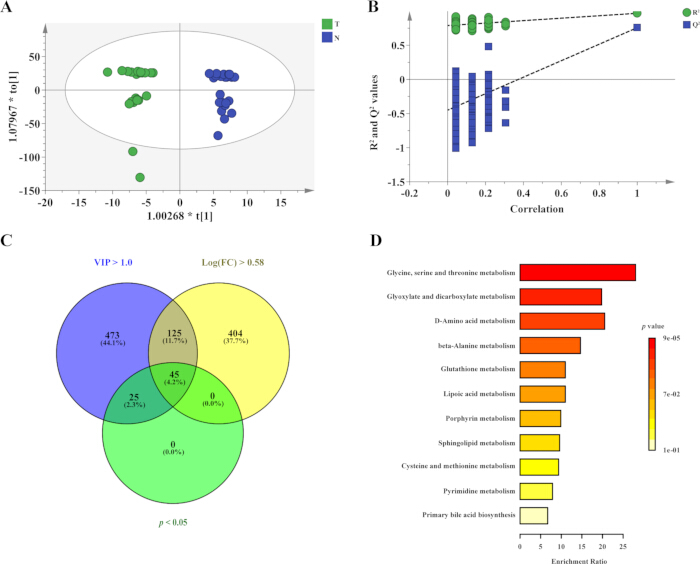
Figure 1 : La métabolomique tissulaire révèle une réorganisation métabolique liée à la glycine dans le carcinome pulmonaire à cellules adénoïdes (LUAD). (A) Graphique des scores OPLS-DA montrant la séparation entre les tissus de LUAD (T, vert) et les tissus normaux adjacents appariés (N, bleu). (B) Test de permutation évaluant la stabilité et la performance prédictive du modèle OPLS-DA basé sur les valeurs de R2 et Q2. (C) Diagramme de Venn montrant l'intersection des caractéristiques différentielles sélectionnées par un score VIP > 1,0, |log2(FC)| > 0,58 et p < 0,05. Quarante-cinq caractéristiques ont été conservées. (D) Analyse d'enrichissement des ensembles de métabolites basée sur KEGG pour les métabolites différentiels. La longueur des barres indique le taux d'enrichissement et l'intensité de la couleur représente la valeur de p. Abréviations : VIP = importance des variables en projection ; FC = variation d'expression. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
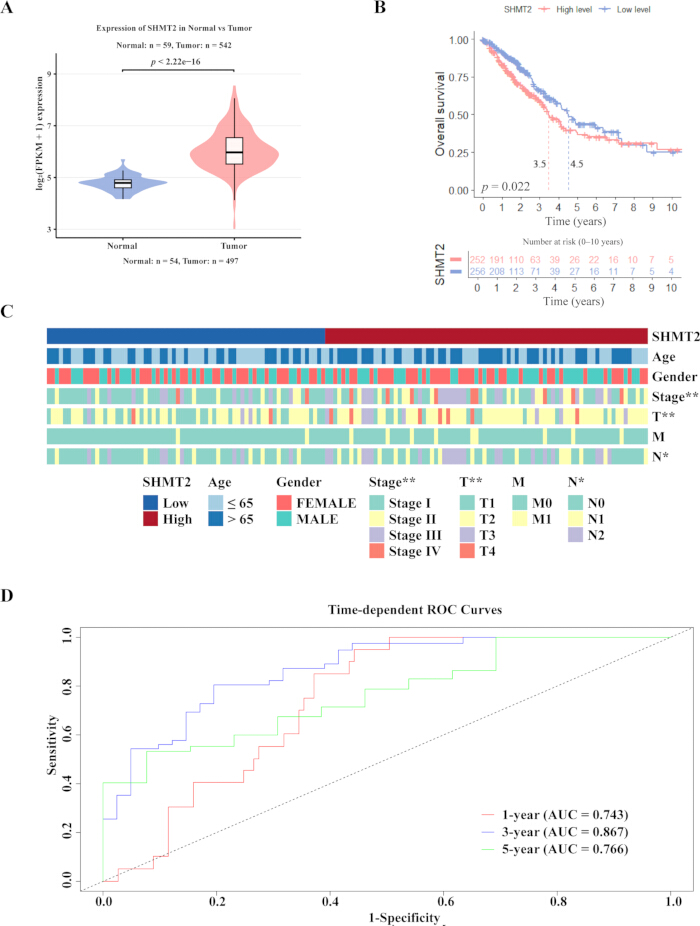
Figure 2 : SHMT2 est surexprimé dans le LUAD et prédit un pronostic défavorable dans TCGA-LUAD. (A) Tracé en violon comparant l'expression de SHMT2 entre les tissus pulmonaires normaux (n = 59) et les tumeurs de LUAD (n = 542) à l'aide des données d'ARN-séquençage de TCGA-LUAD. (B) Courbes de survie globale de Kaplan-Meier pour les patients divisés selon la valeur médiane d'expression de SHMT2. Le groupe à forte expression de SHMT2 est représenté en rose, et le groupe à faible expression de SHMT2 en bleu. (C) Carte thermique montrant les associations entre l'expression de SHMT2 et les caractéristiques clinicopathologiques, notamment l'âge, le sexe, le stade pathologique global (stades I à IV), le stade de la tumeur primitive (T1 à T4), le stade des ganglions lymphatiques régionaux (N0 à N2) et le stade des métastases à distance (M0 à M1). * indique des différences statistiquement significatives entre les groupes à forte et faible expression de SHMT2 (*p < 0,05 ; **p < 0,01 ; test du chi-deux). (D) Courbes ROC dépendantes du temps évaluant la performance pronostique de l'expression de SHMT2 pour prédire la survie globale à 1, 3 et 5 ans chez les patients atteints de LUAD. Les AUC correspondantes sont indiquées dans le panneau. Abréviations : SHMT2 = sérendéshydroxyméthyltransférase 2 ; FPKM = fragments par kilobase de transcrit par million de lectures cartographiées ; ROC = caractéristique de fonctionnement du récepteur ; AUC = aire sous la courbe. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
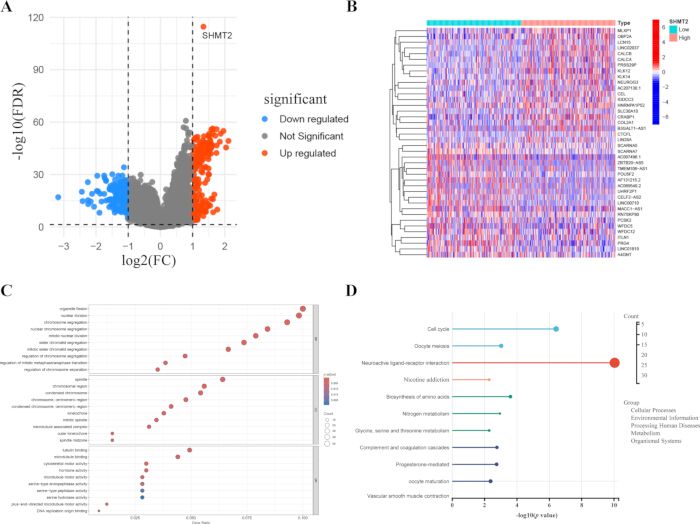
Figure 3 : Le profilage transcriptomique des tumeurs à forte expression de SHMT2 par rapport aux tumeurs à faible expression de SHMT2 met en évidence le métabolisme SGOC/du carbone unidirectionnel et les programmes prolifératifs. (A) Graphique volcan montrant les gènes différentiellement exprimés entre les tumeurs de carcinome pulmonaire à cellules adénoïdes (LUAD) à forte et faible expression de SHMT2. Les gènes surexprimés sont indiqués en rouge, les gènes sous-exprimés en bleu, et les gènes non significatifs en gris. (B) Carte thermique des gènes différentiellement exprimés (DEG) représentatifs, avec un regroupement hiérarchique non supervisé. (C) Analyse d'enrichissement de l'ontologie génique des gènes différentiellement exprimés. La taille des bulles indique le nombre de gènes, la couleur représente la valeur p ajustée et l'axe des abscisses indique le ratio des gènes. (D) Analyse d'enrichissement des voies KEGG des gènes différentiellement exprimés. La taille des points représente le nombre de gènes et l'axe des abscisses indique −log₁₀(valeur p). Abréviations : SHMT2 = sérine hydroxyméthyltransférase 2 ; FDR = taux de faux positifs (false discovery rate) ; FC = variation d'expression (fold change). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
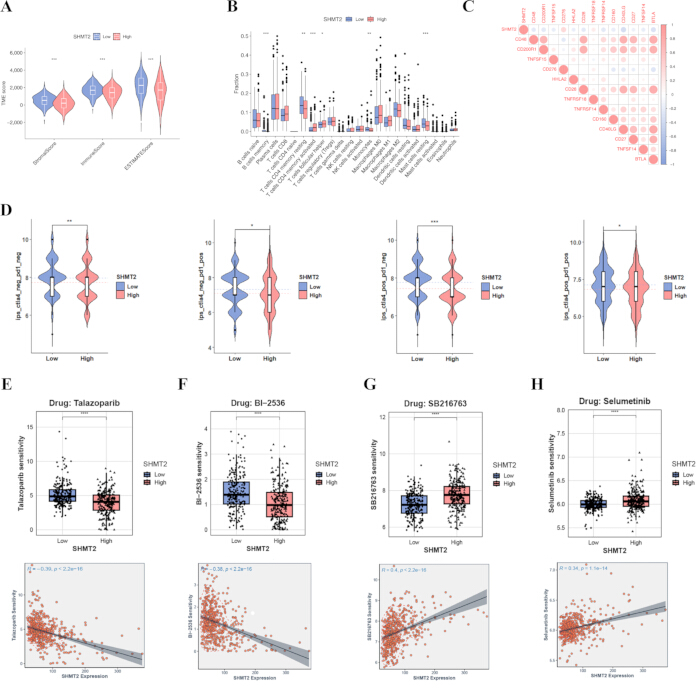
Figure 4 : L'expression de SHMT2 est associée à la contexture immunitaire tumorale, à la réponse prédite à l'immunothérapie et à la sensibilité aux médicaments. (A) Comparaison du score TME, du score ESTIMATE, du score stromal, du score immunitaire et de la pureté tumorale entre les groupes à expression élevée et faible de SHMT2. (B) Comparaison de l'infiltration des cellules immunitaires estimée par CIBERSORT entre les tumeurs à faible et forte expression de SHMT2. (C) Matrice de corrélation de Spearman entre SHMT2 et les gènes liés aux points de contrôle immunitaires. La taille des cercles reflète l'intensité de la corrélation et la couleur représente le coefficient de Spearman ρ (positif à négatif). (D) Comparaisons des immunophénoscores dans quatre conditions de blocage des points de contrôle immunitaires (CTLA4-/PD-1-, CTLA4-/PD-1+, CTLA4+/PD-1-, CTLA4+/PD-1+), indiquant un bénéfice prédit réduit dans les tumeurs à forte expression de SHMT2. (E) Sensibilité prédite au talazoparib dans les groupes à expression élevée et faible de SHMT2, exprimée par les valeurs estimées de CI₅₀ (haut) et la corrélation entre l'expression de SHMT2 et la sensibilité prédite au médicament (bas). (F) Sensibilité prédite au BI-2536 dans les groupes à expression élevée et faible de SHMT2, exprimée par les valeurs estimées de CI₅₀ (haut) et la corrélation entre l'expression de SHMT2 et la sensibilité prédite au médicament (bas). (G) Sensibilité prédite au S63845 dans les groupes à expression élevée et faible de SHMT2, exprimée par les valeurs estimées de CI₅₀ (haut) et la corrélation entre l'expression de SHMT2 et la sensibilité prédite au médicament (bas). (H) Sensibilité prédite au selumétinib dans les groupes à expression élevée et faible de SHMT2, exprimée par les valeurs estimées de CI₅₀ (haut) et la corrélation entre l'expression de SHMT2 et la sensibilité prédite au médicament (bas). Abréviations : SHMT2 = sérine hydroxyméthyltransférase 2 ; TME = microenvironnement tumoral ; ESTIMATE = Estimation of STromal and Immune cells in MAlignant Tumor tissues using Expression data ; CI₅₀ = concentration inhibitrice demi-maximale. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
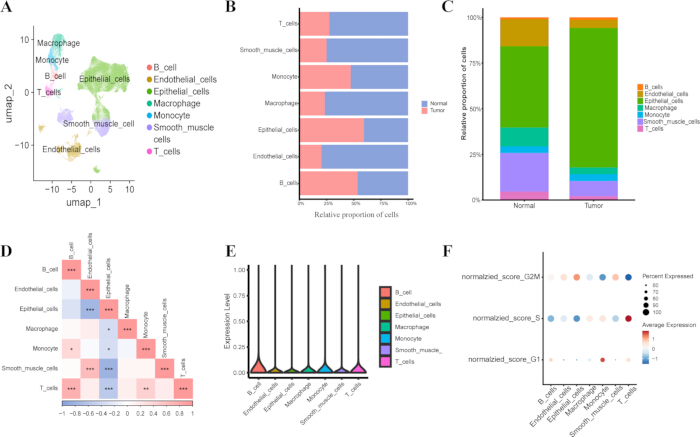
Figure 5 : L'analyse au niveau cellulaire unique révèle une composition cellulaire modifiée, un biais d'expression de SHMT2 et une hétérogénéité du cycle cellulaire dans le carcinome pulmonaire à cellules adénoïdes (LUAD). (A) Visualisation UMAP de transcriptomes unicellulaires accessibles publiquement provenant de tissus pulmonaires tumoraux (LUAD) et normaux adjacents, colorés selon le type cellulaire annoté. (B) Proportions relatives des types cellulaires dans les échantillons normaux et tumoraux, représentées sous forme de barres empilées horizontales. (C) Composition cellulaire globale représentée sous forme de barres empilées verticales. (D) Carte thermique de corrélation de Spearman des proportions des types cellulaires ; le rouge indique une corrélation positive et le bleu une corrélation négative (*p < 0,05, **p < 0,01, ***p < 0,001). (E) Diagrammes en violon de l'expression de SHMT2 à travers les principaux types cellulaires. (F) Diagramme en points montrant les scores du cycle cellulaire pour les phases G1, S et G2/M selon les types cellulaires identifiés ; la taille des points indique le pourcentage de cellules, et la couleur indique le score moyen du cycle cellulaire. Abréviations : UMAP = projection et approximation de variété uniforme. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
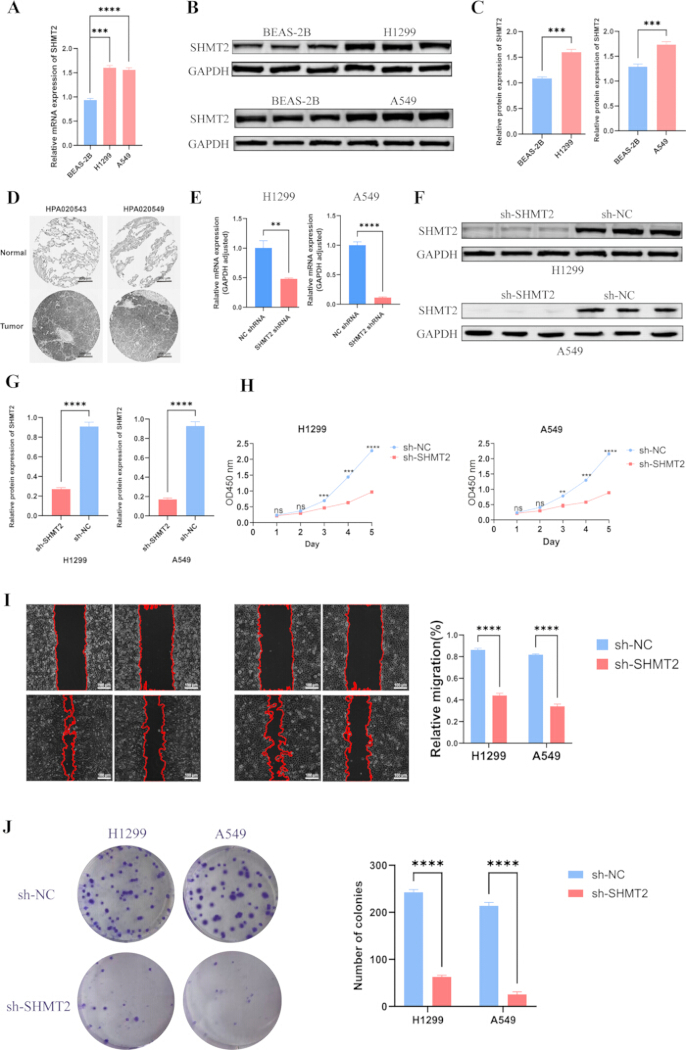
Figure 6 : Validation expérimentale et histologique de l'expression de SHMT2 et des effets fonctionnels de l'extinction de SHMT2 dans les cellules de CUPA. (A) Analyse par RT-qPCR de l'expression de l'ARNm de SHMT2 dans des cellules épithéliales bronchiques normales (BEAS-2B) et des lignées cellulaires de CUPA (H1299 et A549). (B) Analyse par immunotransfert de l'expression protéique de SHMT2 dans les cellules BEAS-2B, H1299 et A549, avec GAPDH comme témoin de chargement. (C) Quantification densitométrique de l'expression protéique de SHMT2 normalisée à GAPDH dans les cellules H1299 et A549 par rapport à BEAS-2B. (D) Images représentatives d'immunohistochimie (IHC, x20) de SHMT2 dans des tissus pulmonaires normaux et de CUPA provenant de l'HPA, réalisées à l'aide des anticorps HPA020543 et HPA020549. (E) Validation par RT-qPCR de l'efficacité de l'extinction de SHMT2 dans les cellules H1299 et A549 transfectées avec sh-SHMT2 ou sh-NC. (F) Analyse par immunotransfert de l'expression protéique de SHMT2 après extinction de SHMT2 dans les cellules H1299 et A549. (G) Quantification densitométrique des niveaux protéiques de SHMT2 normalisés à GAPDH après extinction de SHMT2. (H) Essais au kit Cell Counting Kit-8 (CCK-8) montrant les effets de l'extinction de SHMT2 sur la prolifération cellulaire dans les cellules H1299 et A549. (I) Essais de cicatrisation (x200) montrant une capacité migratoire réduite après extinction de SHMT2 dans les cellules H1299 et A549 ; le panneau droit montre la quantification de la migration relative. (J) Essais de formation de colonies montrant une capacité clonogénique diminuée après extinction de SHMT2 dans les cellules H1299 et A549 ; le panneau droit montre la quantification du nombre de colonies. Les données sont présentées comme moyenne ± écart-type à partir d'au moins trois expériences indépendantes. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Abréviations : sh-NC = ARN court en épingle à cheveux, témoin négatif ; sh-SHMT2 = ARN court en épingle à cheveux ciblant SHMT2. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Figure supplémentaire 1 : L'expression de SHMT2 est inversement associée à la sensibilité prévue aux médicaments dans TCGA-LUAD. La réponse prévue aux médicaments a été déduite pour les échantillons de TCGA-LUAD et comparée entre les tumeurs à faible expression de SHMT2 (SHMT2-faible) et celles à forte expression de SHMT2 (SHMT2-élevée), définies selon la médiane. Pour chaque composé, le panneau supérieur montre les différences entre groupes en termes de score de réponse basé sur la CI50 (concentration inhibitrice demi-maximale) (des valeurs plus faibles indiquent une sensibilité prévue plus élevée), tandis que le panneau inférieur illustre l'association entre l'expression continue de SHMT2 et la sensibilité prévue, avec une droite de régression linéaire ajustée et une bande de confiance à 95 %. Les comparaisons entre groupes ont utilisé un test de Wilcoxon-Mann-Whitney bilatéral, et les corrélations sont exprimées sous forme de coefficient de corrélation de Spearman (r) avec les valeurs p correspondantes (* p < 0,05, ** p < 0,01, *** p < 0,001). (A) Cytarabine. (B) GDC0810. (C) P22077. (D) Irinotécan. (E) AZD4547. (F) Palbociclib. (G) VE821. (H) I-BRD9. (I) Oxaliplatine.Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire 2 : Visualisation sous forme de graphiques en crête des distributions des scores de phase du cycle cellulaire selon les types cellulaires, à résolution unicellulaire. Les graphiques en crête montrent les distributions normalisées des scores de cycle cellulaire selon les principaux types cellulaires, notamment les cellules B, les cellules T, les cellules épithéliales, les macrophages, les monocytes, les cellules endothéliales et les cellules musculaires lisses. (A) Scores de phase G1. (B) Scores de phase S. (C) Scores de phase G2/M. Les différences de forme des distributions et de position des pics indiquent une hétérogénéité des états prolifératifs parmi les populations cellulaires au sein du microenvironnement du CUPA.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 1 : Caractéristiques clinicopathologiques dé-identifiées des 23 patients atteints de CUPA inclus dans le métabolomique sur tissus appariés. Les variables comprennent le numéro du patient, le sexe, l'âge, le stade de la tumeur primitive (T), le stade des ganglions lymphatiques régionaux (N) et le stade pathologique global. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 2 : Métabolites différentiels identifiés dans le CUPA par rapport aux tissus normaux adjacents appariés. Le tableau indique le numéro d'accès HMDB, le nom du métabolite, la formule moléculaire, le score VIP, le log₂(RC) et la valeur p pour chaque métabolite différentiel. Abréviations : HMDB = Base de données du métabolome humain ; VIP = importance variable en projection ; RC = rapport de variation. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 3 : Séquences des amorces utilisées pour la PCR quantitative par transcription inverse (RT-qPCR). Le tableau indique le gène cible, le sens de l'amorce (sens direct ou inverse) et la séquence de l'amorce (5′–3′) utilisées pour l'analyse de l'expression génique.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Cette étude a utilisé un cadre séquentiel comprenant la découverte métabolomique, la priorisation des enzymes, l'interprétation transcriptomique, l'évaluation du contexte immunitaire, la localisation à l'échelle cellulaire unique et la validation fonctionnelle des cellules tumorales. Les analyses identifient un remaniement métabolique lié à la glycine et au cycle SGOC dans le LUAD et associent SHMT2 à des résultats défavorables ainsi qu'à un bénéfice thérapeutique computationnellement prédit plus faible en matière d'immunothérapie. Cette priorisation est plus solide que celle reposant sur une seule couche d'omique, mais n'établit pas un mécanisme causal immunitaire.
SHMT2 constitue un principal point d'entrée mitochondrial pour la conversion de la sérine en glycine et la production d'unités à un carbone. L'analyse TCGA-LUAD a révélé une surexpression de SHMT2 associée aux tumeurs et a lié une forte expression à une survie moindre et à des caractéristiques clinicopathologiques défavorables. Ces résultats concordent avec des études associant SHMT2 à la survie, à la prolifération, à l'envahissement des cellules cancéreuses et à la résistance aux traitements20,21,22,23. D'autres travaux ont relié SHMT2 à la régulation épigénétique et ont encouragé le développement d'inhibiteurs sélectifs des enzymes du métabolisme unidécarboné24,25. Des analyses de différentielle d'expression et d'enrichissement ont en outre intégré SHMT2 dans un programme coordonné de SGOC et du cycle cellulaire, plutôt que dans une modification isolée au niveau d'un seul gène. La concordance entre l'enrichissement des métabolites et des voies et la transcription associée à SHMT2 renforce ainsi la priorisation des candidats, tout en restant corrélative à travers les différentes couches d'omiques.
L'association entre les tumeurs à forte expression de SHMT2 et un contexte défavorable pour l'immunité peut être envisagée selon trois voies non exclusives. Premièrement, l'augmentation de la demande cellulaire tumorale en sérine, en glycine, en unités unidimensionnelles liées au folate et en substrats du cycle de la méthionine peut modifier la répartition des nutriments et réduire l'aptitude métabolique des lymphocytes voisins. Deuxièmement, la production de NADPH, de glutathion et de nucléotides soutenue par SHMT2 peut améliorer la survie des cellules tumorales en cas de stress oxydatif ou nutritionnel, modifiant ainsi les signaux liés au stress libérés dans le microenvironnement. Troisièmement, le flux unidimensionnel et la disponibilité de la S-adénosylméthionine peuvent influencer les programmes dépendants de la méthylation, tant dans les cellules malignes que dans les cellules immunitaires26,27,28,29. Ces mécanismes sont biologiquement plausibles, mais les analyses actuelles, effectuées au niveau global ou cellulaire unique, n'ont pas mesuré directement les métabolites locaux, la sécrétion de cytokines ou la fonction des cellules immunitaires. Par conséquent, la moindre efficacité prévue par TIDE/TCIA dans les tumeurs à forte expression de SHMT2 doit être interprétée comme une hypothèse reliant l'activité du SGOC à un désavantage immunitaire, et non comme une preuve que SHMT2 provoque une résistance clinique à l'immunothérapie.
Les analyses à l'échelle de la cellule unique offrent une résolution structurelle supplémentaire. L'analyse de données publiques de séquençage de l'ARN à l'échelle de la cellule unique a révélé une composition cellulaire modifiée dans les tissus tumoraux par rapport aux tissus pulmonaires normaux, ainsi qu'une association positive entre les proportions de cellules B et de cellules T, en accord avec une immunité adaptative coordonnée30. L'expression de SHMT2 était relativement enrichie dans les cellules B, mais restait détectable dans les cellules épithéliales. Cette observation est pertinente car les cellules B et les structures lymphoïdes tertiaires peuvent participer à la présentation d'antigènes, aux réponses anticorps locales et à la réponse au blocage des points de contrôle immunitaires18,31,32,33 ; toutefois, elle n'identifie pas le sous-type de cellules B responsable ni ne détermine si l'expression de SHMT2 dans les cellules B est bénéfique ou délétère. Les résultats obtenus à partir des analyses en masse et à l'échelle de la cellule unique convergent également vers l'activité du cycle cellulaire : les termes liés à la mitose et à la ségrégation des chromosomes étaient enrichis dans les tumeurs à forte expression de SHMT2, et les scores des phases S et G2/M variaient selon les types cellulaires. Étant donné que le métabolisme mitochondrial des composés à un carbone fournit des précurseurs de nucléotides, ces résultats appuient une liaison plausible entre l'activité SGOC associée à SHMT2 et la demande proliférative.
Xi et al. ont identifié un programme TP63-RAC2 qui améliore l'efferocytose des macrophages, favorise une polarisation de type M2 et remodelle le cancer de l'œsophage vers un état immunosuppresseur34, fournissant ainsi un exemple direct de communication entre la tumeur et les macrophages. Jiang et al. ont associé SATB2 dans le cancer du pancréas à la prolifération et à la migration des cellules tumorales, ainsi qu'à une cytotoxicité altérée des lymphocytes T35, illustrant des effets simultanés sur la tumeur elle-même et sur le système immunitaire. En revanche, Liu et al. ont montré que TRIM29 favorise le glioblastome par la dégradation de NEFL et l'activation de la voie PI3K/AKT36 ; ce mécanisme principalement intrinsèque à la tumeur met en garde contre l'attribution systématique de toute association immunitaire défavorable à une signalisation par cytokines. Zhai et al. ont identifié une amplification médiée par WDR54 de la signalisation NF-κB dans le carcinome hépatocellulaire37, mettant en évidence un nœud inflammatoire sensible aux cytokines pouvant associer le comportement malin à la signalisation du microenvironnement. Yin et al. ont utilisé des expériences de co-culture et in vivo pour montrer que PLAU coopère avec les interactions périnévriques associées au facteur de croissance nerveux dans les cancers de la tête et du cou38, démontrant que des facteurs solubles et extracellulaires peuvent organiser des échanges stromaux non immunitaires. Enfin, Liu et al. ont résumé les rôles doubles et dépendants du contexte de la signalisation JAK/STAT induite par les cytokines : une signalisation persistante par IL-6/STAT3 et liée à l'IFN peut favoriser l'expression de PD-L1, des états myéloïdes suppresseurs et l'épuisement des lymphocytes T, tandis qu'une signalisation correctement temporelle est également nécessaire à la présentation de l'antigène et à l'immunité antitumorale39. Collectivement, ces études fournissent un fondement biologique permettant de tester si la reprogrammation du SGOC modifie les états des cytokines, des macrophages, du stroma ou des lymphocytes, mais aucune n'établit un circuit cytokinique spécifique à SHMT2 dans le carcinome pulmonaire à cellules non petites (LUAD). Les résultats actuels provenant de TIDE/TCIA définissent donc une direction testable pour des travaux mécanistiques.
La régulation redox fournit un contexte mécanistique particulièrement pertinent. DeNicola et al. ont démontré dans le cancer du poumon non à petites cellules que NRF2 régule PHGDH, PSAT1 et SHMT2 par l'intermédiaire d'ATF4, favorisant ainsi la production de glutathion et de nucléotides, et associant ce programme à un mauvais pronostic40. Plus récemment, Zhang et al. ont montré que les cellules d'adénocarcinome de l'œsophage survivant à l'inhibition de HER2 accumulent NRF2 ; l'extinction de NRF2 augmente la cytotoxicité du lapatinib, tandis qu'une expression soutenue de NRF2 réduit la sensibilité et crée une dépendance à NRF241. Cette dernière étude n'a pas testé directement l'inhibition de SHMT2, mais l'ensemble de ces résultats suggère que SHMT2 pourrait fonctionner dans le cadre d'un programme biosynthétique et redox soutenu par NRF2. Dans le carcinome pulmonaire à cellules adénocarcinomateuses (LUAD), cette hypothèse devrait être testée en stratifiant selon le statut de KEAP1/NFE2L2 et en déterminant si une perturbation de SHMT2 augmente sélectivement les espèces réactives de l'oxygène ou restaure la sensibilité au traitement dans les modèles présentant une activité de NRF2.
Par rapport aux analyses basées uniquement sur la métabolomique ou uniquement sur la transcriptomique, le flux de travail intégré relie un signal métabolitique au niveau tissulaire à l'expression génique pertinente pour la voie, à la distribution des types cellulaires et à un phénotype de perturbation. Cette conception améliore la priorisation des candidats et peut être étendue en remplaçant les cohortes transcriptomiques publiques ou unicellulaires, mais chaque niveau introduit des sources distinctes de variabilité. Un congélation rapide et uniforme des tissus est essentiel, car un retard après l'excision peut modifier l'abondance des petites molécules. La dérive du spectromètre de masse, un signal total ionique instable ou une faible performance en permutation doivent entraîner une recalibration, une vérification de la qualité du signal et une nouvelle analyse avant l'interprétation des métabolites. Les analyses globales nécessitent des seuils de regroupement et de filtration préétablis, tandis que les conclusions basées sur des cellules uniques doivent être testées selon plusieurs réglages raisonnables de contrôle de qualité et de résolution du regroupement. La validation in vitro exige un passage cellulaire apparié, une confluence comparable, une largeur de blessure uniforme et une inhibition confirmée de SHMT2 avant les tests phénotypiques. Ces points de contrôle améliorent la reproductibilité, mais n'éliminent pas les effets spécifiques à la cohorte, à la plateforme ou au modèle.
Plusieurs limites restreignent l'interprétation. La cohorte de métabolomique tissulaire était modeste, et les métabolites identifiés nécessitent une validation quantitative ciblée. Le bénéfice de l'immunothérapie et la sensibilité aux médicaments ont été déduits de modèles basés sur le transcriptome plutôt que mesurés dans une cohorte traitée par ICI ou dans une expérience pharmacologique. Le jeu de données unique sur cellule suggère une expression de SHMT2 biaisée vers les lymphocytes B, mais ne permet pas de distinguer le sous-type de cellules B, leur organisation spatiale ou la fonction immunitaire dépendante de SHMT2. Les expériences in vitro établissent un phénotype de croissance et de migration des cellules tumorales après inhibition génétique, mais ne démontrent pas un mécanisme immunitaire médié par les cytokines ni la sécurité thérapeutique. De futures études devraient stratifier les tumeurs selon le statut de KEAP1/NFE2L2, quantifier le flux de la voie SGOC et la sécrétion de cytokines, et combiner la perturbation de SHMT2 avec des cultures cellulaires immunitaires en co-culture, des profils spatiaux, des études de sélectivité pharmacologique et une validation in vivo.
En résumé, la SHMT2 est associée à une remodélisation métabolique de la voie SGOC, à un pronostic défavorable, à des programmes transcriptionnels prolifératifs, à un contexte tumoral défavorable sur le plan immunitaire et à une réponse prédite par calcul comme étant plus faible à l'immunothérapie dans le carcinome pulmonaire à cellules non kératinisantes (LUAD). L'analyse au niveau cellulaire unique a suggéré un enrichissement relatif de l'expression de la SHMT2 dans les populations de cellules B, tandis que l'extinction in vitro a réduit la prolifération, la migration et la croissance clonogénique des cellules LUAD. Ces résultats soutiennent la SHMT2 comme biomarqueur candidat nécessitant une validation supplémentaire et fournissent un cadre expérimental pour étudier les interactions entre métabolisme et immunité.
Déclarations de divulgation
Les auteurs déclarent qu'ils n'ont aucun intérêt concurrent.
Remerciements
Les auteurs remercient les patients et leurs familles pour leur participation à cette étude. Les auteurs remercient également les contributeurs des bases de données TCGA, GEO et HPA pour la mise à disposition publique de leurs données. Cette recherche a été financée par le programme clé de recherche et de développement de la province du Jiangxi (subvention no 20223BBG71009) et par la Fondation nationale des sciences naturelles de Chine (subventions nos 81860379 et 82160410).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Cellules A549 | CCL-185 | ATCC | |
| Anticorps anti-GAPDH | M1310-2 | Huaan Biotechnology | |
| Anticorps anti-SHMT2 | D197021 | Sangon Biotech | |
| Cellules BEAS-2B | CRL-9609 | ATCC | |
| Kit de comptage cellulaire-8 (CCK-8) | K1018 | APExBIO | |
| Base de données : TCGA / GDC | Consulté le 2025-12-18 | Institut national du cancer (NCI) | |
| Base de données : GEO | Consulté le 2025-12-20 | NCBI | |
| Base de données : HMDB | Consulté le 2025-12-12 | Human Metabolome Database | |
| Base de données : KEGG | Consulté le 2025-12-11 | Kanehisa Laboratories | |
| Base de données : Human Protein Atlas | Protein Atlas | ||
| Base de données : GDSC | Version 2023-12 | Sanger Institute | |
| Base de données : Ensembl | 2025-12 | EMBL-EBI | |
| Base de données : TCIA | Consulté le 2025-12-10 | The Cancer Immunome Atlas | |
| Cellules H1299 (NCI-H1299) | CRL-5803 | ATCC | |
| Anticorps secondaire conjugué à la HRP | D110087 | Sangon Biotech | |
| HiScript II Q Select RT SuperMix | KR116 | Tiangen Biotech | |
| Système LightCycler 480 | 5015278001 | Roche | |
| Lait écrémé | Réactif courant de laboratoire | BD (ou tel qu'utilisé) | |
| Membrane en PVDF, 0,22 µm | GVHP00010 (ou réactif courant de laboratoire) | MilliporeSigma (ou tel qu'utilisé) | |
| Paquet R : pRoloc | 1.40.0 | Bioconductor | |
| Paquet R : TCGAbiolinks | 2.26.0 | Bioconductor | |
| Paquet R : survival | 3.4-0 | CRAN | |
| Paquet R : survminer | 0.4.9 | CRAN | |
| Paquet R : timeROC | 1.0.4 | CRAN | |
| Paquet R : DESeq2 | 1.38.1 | Bioconductor | |
| Paquet R : ggplot2 | 3.4.4 | CRAN | |
| Paquet R : pheatmap | 1.0.12 | CRAN | |
| Paquet R : clusterProfiler | 4.6.2 | Bioconductor | |
| Paquet R : org.Hs.eg.db | 3.16.0 | Bioconductor | |
| Paquet R : estimate | 1.0.13 | Bioconductor / GitHub | |
| Paquet R : CIBERSORT | 1 | (script R autonome) | |
| Paquet R : corrplot | 0.92 | CRAN | |
| Paquet R : TIDE | 0.3.0 | Paquet R | |
| Paquet R : oncoPredict | 1.1.1 | CRAN / GitHub | |
| Paquet R : GEOquery | 2.66.0 | Bioconductor | |
| Paquet R : Seurat | 4.3.0 | CRAN | |
| Paquet R : SingleR | 1.10.0 | Bioconductor | |
| Paquet R : scran | 1.26.0 | Bioconductor | |
| SYBR Green qPCR Master Mix (Universel) | HY-K0501A | MedChemExpress (MCE) | |
| Réactif universel TRIzol | DP424 | Tiangen Biotech |
Références
- Siegel RL, et al. Cancer statistics, 2025. CA Cancer J Clin. 2025;75(1):10-45.
- Lim ZF, Ma PC. Emerging insights of tumor heterogeneity and drug resistance mechanisms in lung cancer targeted therapy. J Hematol Oncol. 2019;12(1):134.
- Wang M, Herbst RS, Boshoff C. Toward personalized treatment approaches for non-small-cell lung cancer. Nat Med. 2021;27:1331-1340.
- Passaro A, et al. Managing resistance to immune checkpoint inhibitors in lung cancer: treatment and novel strategies. J Clin Oncol. 2022;40:598-609.
- Faubert B, Solmonson A, DeBerardinis RJ. Metabolic reprogramming and cancer progression. Science. 2020;368:eaaw5473.
- Wei S, et al. Targeting serine-glycine-one-carbon metabolism as a vulnerability in cancers. Biomark Res. 2023;11:48.
- Kao KC, Vilbois S, Tsai CH, Ho PC. Metabolic communication in the tumour-immune microenvironment. Nat Cell Biol. 2022;24(11):1574-1583.
- Wong C, Qian Y, Yu J. Interplay between epigenetics and metabolism in oncogenesis: mechanisms and therapeutic approaches. Oncogene. 2017;36:3359-3374.
- Xu M, Pei DS. Serine hydroxymethyltransferase 2: a novel target for human cancer therapy. Invest New Drugs. 2021;39:1671-1681.
- Zeng Y, et al. Roles of mitochondrial serine hydroxymethyltransferase 2 (SHMT2) in human carcinogenesis. J Cancer. 2021;12(19):5888-5894.
- Liberati FR, et al. RNA-mediated inhibition of mitochondrial SHMT2 impairs cancer cell proliferation. Cell Death Discov. 2025;11:369.
- Fu R, et al. SHMT proteins: an emerging set of serine hydroxymethyltransferase in cancer. Cell Signal. 2025;135:111977.
- Zhang Y, et al. SHMT2 promotes cell viability and inhibits ROS-dependent, mitochondrial-mediated apoptosis via the intrinsic signaling pathway in bladder cancer cells. Cancer Gene Ther. 2022;29(10):1514-1527.
- Wens M, et al. Metabolic control of BRISC-SHMT2 assembly regulates immune signalling. Nature. 2019;570:460-464.
- Ivashkiv LB. IFNγ: signalling, epigenetics and roles in immunity, metabolism, disease and cancer immunotherapy. Nat Rev Immunol. 2018;18:545-558.
- De Martino M, Rathmell JC, Galluzzi L, Vanpouille-Box C. Cancer cell metabolism and antitumour immunity. Nat Rev Immunol. 2024;24:654-669.
- Qi Y, et al. One-carbon metabolism shapes T cell immunity in cancer. Trends Endocrinol Metab. 2024;35:961-974.
- Huang D, et al. The single-cell immunogenomic landscape of B and plasma cells in early-stage lung adenocarcinoma. Cancer Discov. 2022;12:2545-2563.
- Dolgalev I, et al. Inflammation in the tumor-adjacent lung as a predictor of clinical outcome in lung adenocarcinoma. Nat Commun. 2023;14:6479.
- Han T, et al. Phosphorylated SHMT2 regulates oncogenesis through m6A modification in lung adenocarcinoma. Adv Sci (Weinh). 2024;11:e2307834.
- Lee GY, et al. Comparative oncogenomics identifies PSMB4 and SHMT2 as potential cancer driver genes. Cancer Res. 2014;74:3114-3126.
- Bernhardt S, et al. Proteomic profiling of breast cancer metabolism identifies SHMT2 and ASCT2 as prognostic factors. Breast Cancer Res. 2017;19:112.
- Yang G, Tan J, Guo J, Wu Z, Zhan Q. Exosome-mediated transfer of circ_0063526 enhances cisplatin resistance in gastric cancer cells via regulating the miR-449a/SHMT2 axis. Anticancer Drugs. 2022;33(10):1047-1057.
- Parsa S, et al. The serine hydroxymethyltransferase-2 (SHMT2) initiates lymphoma development through epigenetic tumor suppressor silencing. Nat Cancer. 2020;1:653-664.
- Cuthbertson CR, et al. A review of small-molecule inhibitors of one-carbon enzymes: SHMT2 and MTHFD2 in the spotlight. ACS Pharmacol Transl Sci. 2021;4:624-646.
- Reina-Campos M, Scharping NE, Goldrath AW. CD8+ T cell metabolism in infection and cancer. Nat Rev Immunol. 2021;21:718-738.
- Bacigalupa ZA, Landis MD, Rathmell JC. Nutrient inputs and social metabolic control of T cell fate. Cell Metab. 2024;36:10-20.
- Li S, et al. Metabolic regulation of immunity in the tumor microenvironment. Cell Rep. 2025;44(11):116463.
- Ouyang Y, et al. S-adenosylmethionine: a metabolite critical to the regulation of autophagy. Cell Prolif. 2020;53(11):e12891.
- Wang R, et al. The interaction of innate immune and adaptive immune system. MedComm. 2024;5(10):e714.
- Teillaud JL, et al. Tertiary lymphoid structures in anticancer immunity. Nat Rev Cancer. 2024;24:629-646.
- Fridman WH, et al. B cells and tertiary lymphoid structures as determinants of tumour immune contexture and clinical outcome. Nat Rev Clin Oncol. 2022;19:441-457.
- Lauss M, Donia M, Svane IM, Jönsson G. B cells and tertiary lymphoid structures: friends or foes in cancer immunotherapy? Clin Cancer Res. 2022;28(9):1751-1758.
- Xi Y, et al. Macrophage efferocytosis mediated by the TP63-RAC2 pathway promotes immunosuppressive remodeling in esophageal cancer. Cell Rep Med. 2026;7(1):102529.
- Jiang G, et al. SATB2 plays a critical role in pancreatic cancer cell proliferation, migration and T cell cytotoxicity. Cancer Genet. 2025;296-297:53-64.
- Liu Y, et al. TRIM29 promotes glioblastoma progression via ubiquitinating NEFL and activating the PI3K/AKT signaling pathway. Cancer Genet. 2025;296-297:88-99.
- Zhai H, et al. WDR54 enhances NF-κB signaling to promote progression of hepatocellular carcinoma. Cancer Genet. 2025;298-299:302-314.
- Yin H, et al. PLAU serves as a prognostic biomarker correlated with perineural invasion in HNSCC. Cancer Genet. 2025;294-295:145-155.
- Liu Z, et al. JAK inhibition in PD-1 immunotherapy and tumor microenvironment. Front Immunol. 2026;17:1790936.
- DeNicola GM, et al. NRF2 regulates serine biosynthesis in non-small cell lung cancer. Nat Genet. 2015;47(12):1475-1481.
- Zhang W, et al. NRF2-mediated persistent adaptation of oesophageal adenocarcinoma cells to HER2 inhibition. Oncogene. 2025;44(33):2929-2941.