Cette étude a utilisé la pharmacologie par réseautage et des simulations de dynamique moléculaire pour explorer les mécanismes et voies moléculaires de la plumbagine dans le traitement du cancer de la prostate. Les résultats montrent que la plumbagine pourrait se lier de manière stable à AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC et PPARG.
Article de recherche
Analyse computationnelle de la plumbagine dans le cancer de la prostate à l'aide de la pharmacologie de réseau et de simulations de dynamique moléculaire
29 vues
⸱
11 septembre 2026
* These authors contributed equally
Dans cet article
Résumé
Résumé
Le cancer de la prostate contribue de manière importante à la mortalité liée au cancer chez l'homme. Comme de nombreux patients ne reçoivent un diagnostic qu'après la progression de la maladie vers un stade localement avancé ou métastatique, un traitement curatif n'est souvent plus possible. Dans la présente étude, nous avons appliqué une approche computationnelle intégrée combinant la pharmacologie en réseau, le docking moléculaire et des simulations de dynamique moléculaire afin d'explorer les mécanismes moléculaires potentiels sous-jacents aux effets thérapeutiques de la plumbagine dans le cancer de la prostate. Des cibles thérapeutiques potentielles ont été identifiées par une analyse intégrée de bases de données, suivie de la construction d'un réseau d'interactions protéine-protéine, d'une analyse d'enrichissement fonctionnel, de docking moléculaire et de simulations de dynamique moléculaire afin d'évaluer la stabilité des interactions protéine-ligand. Nos analyses computationnelles ont révélé que la plumbagine pourrait former des interactions stables avec plusieurs cibles centrales, notamment la sérine/thréonine kinase 1 AKT (AKT1) et le récepteur des œstrogènes 1 (ESR1, régulateur de l'apoptose BCL2 (BCL2), récepteur du facteur de croissance épidermique (EGFR), facteur de nécrose tumorale (TNF), kinase 3 activée par une protéine mitogène (MAPK3), protéine de choc thermique 90 alpha famille classe A membre 1 (HSP90AA1), proto-oncogène SRC, kinase non réceptrice de tyrosine (SRC) et récepteur gamma activé par les proliférateurs de peroxysomes (PPARG), suggérant son potentiel à moduler des voies clés impliquées dans la progression du cancer de la prostate. Ces in silico les résultats fournissent de nouvelles perspectives sur les mécanismes moléculaires possibles de la plumbagine et offrent une justification pour des validations expérimentales futures. Toutefois, des recherches supplémentaires sont nécessaires in vitro et in vivo Des études sont nécessaires pour confirmer son activité fonctionnelle et son efficacité thérapeutique.
Introduction
Le cancer de la prostate est hétérogène, avec des manifestations cliniques allant de lésions détectées par dépistage asymptomatiques qui pourraient ne jamais progresser à des formes malignes agressives, et il constitue une cause majeure de morbidité et de mortalité dans le monde entier1,2. À l’échelle mondiale, le nombre de nouveaux cas de cancer de la prostate devrait doubler, passant de 1,4 million en 2020 à 2,9 millions en 2040, tandis que le nombre annuel de décès devrait augmenter de 375 000 en 2020 à environ 700 000 en 20403. Initialement diagnostiqué comme une tumeur maligne dépendante des androgènes, le cancer de la prostate peut être traité par une thérapie de privation androgénique. Néanmoins, malgré une réponse initiale efficace, la maladie progresse inévitablement vers une forme indépendante des androgènes. Les patients atteints d’un cancer de la prostate résistant aux hormones présentent un risque nettement accru de développer des métastases osseuses, entraînant des lésions squelettiques cliniquement significatives4,5,6,7. De plus, bien que le cancer de la prostate à un stade précoce puisse être guéri par chirurgie ou radiothérapie, de nombreux patients présentent déjà une maladie localement avancée ou métastatique au moment du diagnostic, pour laquelle aucun traitement curatif n’existe actuellement8,9. Il est donc urgent de développer des agents efficaces et hautement sélectifs pour la prévention et/ou le traitement des métastases du cancer de la prostate.
Divers extraits naturels, tels que le lycopène, les produits à base de soja, le thé vert, les phénoliques de grenade, l'apigénine, ainsi que les vitamines D et E, se sont révélés efficaces pour prévenir le développement du cancer de la prostate10,11,12,13. La plumbagine (PLB), un composé naturel de type naphtoquinone largement répandu dans la nature et constituant majeur de Plumbago zeylanica, possède des propriétés anti-infectieuses14, anti-inflammatoires15, anti-athéroscléreuses16 et anti-tumorales17,18. Des études ont démontré que la PLB exerce des effets anti-tumoraux sur divers types de cellules cancéreuses, notamment le cancer du sein, le cancer du poumon non à petites cellules, le cancer du foie, le cancer du pancréas, le cancer colorectal, le cancer de l'ovaire, le cancer de la prostate, le gliome et le rétinoblastome19,20,21. Des expériences in vitro ont montré que la PLB inhibe la prolifération des cellules cancéreuses de la prostate22,23. La PLB régule également l'expression de microprotéines, ce qui influence à son tour plusieurs comportements cellulaires dans les cellules cancéreuses de la prostate, notamment le contrôle du cycle cellulaire, l'apoptose, l'autophagie et la transition épithélio-mésenchymateuse24,25. En outre, la PLB retarde la croissance des cellules cancéreuses indépendantes des androgènes dans des modèles murins xénogreffés sous-cutanés22,26.
Bien que de nombreuses études aient montré que le PLB inhibe la prolifération et l'envahissement des cellules cancéreuses de la prostate, aucune étude systématique des cibles et des voies par lesquelles le PLB agit sur ces cellules n'a été menée à ce jour. À l'aide de la pharmacologie en réseau, du docking moléculaire et de simulations de dynamique moléculaire, cette étude visait à élucider les cibles et voies potentielles sous-jacentes aux effets thérapeutiques du PLB dans le cancer de la prostate.
Protocole
Prédiction et criblage des cibles potentielles de la PLB
Les informations sur la structure chimique du PLB ont été obtenues à partir de la base de données PubChem (https://pubchem.ncbi.nlm.nih.gov/). Les cibles moléculaires du PLB ont été prédites sur la base de la similarité bidimensionnelle et tridimensionnelle dépendante du ligand, en utilisant les bases de données SwissTarget (https://swisstargetprediction.ch/index.php), SEA (https://sea.bkslab.org/), TargetNet (http://targetnet.scbdd.com/calcnet/index/), PharmMapper (https://www.lilab-ecust.cn/pharmmapper/index.html), Comparative Toxicogenomics Database (CTD, https://ctdbase.org/), Traditional Chinese Medicine Systems Pharmacology Database and Analysis Platform (TCMSP, https://www.tcmsp-e.com/index.php) et HERB (http://herb.ac.cn/). Afin d'assurer la fiabilité et la reproductibilité des données, des seuils de filtration spécifiques à chaque base de données ont été appliqués comme suit : TCMSP a conservé les cibles présentant une biodisponibilité orale (OB) ≥ 30 % et une similitude aux médicaments (DL) ≥ 0,18 ; SwissTargetPrediction a conservé les entrées dont la probabilité de prédiction était ≥ 0,5 ; PharmMapper a sélectionné les cibles dont le score d'ajustement normalisé était ≥ 4,0 ; SEA a inclus uniquement les cibles dont la valeur E < 0,001 était significativement enrichie ; TargetNet a conservé les cibles dont la probabilité de prédiction était > 0,5 ; CTD a inclus uniquement les cibles soutenues par des preuves validées (déduites d'interactions chimique-gène) et présentant un score d'interaction > 0,3 ; et HERB a conservé les cibles dont le score étayé par la littérature était ≥ 0,4. Tous les identifiants protéiques récupérés à partir des bases de données ci-dessus ont été normalisés en symboles génétiques officiels HGNC humains à l'aide de la base de données UniProt (https://www.uniprot.org/), avec une restriction de l'espèce à Homo sapiens. Après suppression des doublons provenant de toutes les sources, un total de 500 cibles uniques associées au PLB ont été obtenues pour les analyses ultérieures.
Récupération des gènes associés au cancer de la prostate
Les gènes associés au cancer de la prostate ont été obtenus à partir de GeneCards (https://www.GeneCardss.org/), DrugBank (https://go.drugbank.com/), CTD et HERB. Des critères d'inclusion spécifiques à chaque base de données ont été appliqués afin d'assurer la fiabilité des données. GeneCardss a conservé les gènes dont le score de pertinence était ≥ 0,5, seuil qui permet de sélectionner les gènes soutenus par des preuves modérées à fortes en lien avec la maladie interrogée. DrugBank n'a inclus que les entrées appuyées par des preuves expérimentales (par exemple, médicaments approuvés par la FDA ou en phase de recherche pour le cancer de la prostate) et a exclu les interactions prédites par calcul ou théoriques. CTD n'a conservé que les enregistrements dont le niveau de preuve était classé comme « marqueur » ou « mécanisme », selon des interactions chimique-gène-maladie soigneusement annotées. HERB a inclus les cibles possédant un score de confiance soutenu par la littérature ≥ 0,4, afin de garantir une preuve expérimentale ou issue de l'exploitation textuelle suffisante. Tous les symboles génétiques ont été uniformisés selon la nomenclature HGNC via la base de données UniProt (https://www.uniprot.org/), l'espèce étant restreinte à Homo sapiens, puis les doublons ont été supprimés, ce qui a permis d'obtenir 1 199 cibles uniques associées au cancer de la prostate destinées aux analyses ultérieures.
Identification des cibles chevauchantes et correction de l'annotation des conflits
Les 500 cibles PLB et les 1 199 cibles de cancer de la prostate ont été croisées à l'aide des symboles normalisés HGNC dans Venny 2.1 (https://bioinfogp.cnb.csic.es/tools/venny/index.html), produisant 151 cibles candidates communes. Afin de résoudre les conflits d'annotation entre bases de données, un pipeline de correction en trois étapes a été mis en œuvre : (i) les incohérences liées aux alias géniques ont été harmonisées à l'aide de l'outil de correspondance d'ID UniProt ; (ii) les gènes redondants paralogues ont été exclus à l'aide de CD-HIT avec un seuil de similarité de séquence > 0,4 ; et (iii) les annotations fonctionnelles contradictoires n'ont été conservées que si elles étaient soutenues par au moins deux bases de données indépendantes, tandis que les descriptions conflictuelles uniques provenant d'une seule source ont été écartées.
Construction du réseau et identification des hubs
Un réseau d'interactions protéine-protéine (IPP) a été construit en soumettant les cibles communes à la base de données STRING (version 12.0, https://cn.string-db.org/), la recherche étant limitée à Homo sapiens. Seules les interactions présentant un score de confiance combiné ≥ 0,700 ont été conservées afin d'assurer une grande fiabilité, et tous les nœuds dépourvus de connexions ont été exclus du réseau. Le réseau d'IPP construit a été visualisé et analysé selon une approche topologique dans Cytoscape (version 3.10.2), puis les gènes centraux ont été déterminés à l'aide du module complémentaire cytoHubba, en utilisant MCC (centralité de la clique maximale) comme algorithme principal de classement et Degree comme métrique secondaire de validation croisée.
Analyse d'enrichissement fonctionnel
Des analyses d'annotation fonctionnelle Gene Ontology (GO) et d'enrichissement des voies métaboliques Kyoto Encyclopedia of Genes and Genomes (KEGG) pour les gènes différentiellement exprimés ont été réalisées à l'aide de la plateforme d'analyse bioinformatique en ligne (https://www.bioinformatics.com.cn, dernière consultation le 4 mai 2026). La plateforme utilise le test exact de Fisher pour calculer les valeurs P brutes, et la méthode de Benjamini-Hochberg (BH) a été appliquée pour la correction des tests multiples afin de contrôler le taux de faux positifs (FDR). Les termes GO (processus biologique, composante cellulaire et fonction moléculaire) et les voies KEGG présentant un FDR < 0,05 ont été considérés comme significativement enrichis.
Le docking moléculaire
Les structures cristallines des protéines cibles sélectionnées, représentant des conformations actives, ont été obtenues à partir de la base de données RCSB Protein Data Bank (https://www.rcsb.org/). La préparation des protéines a été réalisée à l'aide de Discovery Studio, incluant l'élimination des molécules d'eau et des hétéroatomes, la suppression des chaînes redondantes, la réparation des résidus manquants, l'ajout d'atomes d'hydrogène à un pH de 7,4, l'attribution de charges de Gasteiger et une minimisation de l'énergie. Le site de fixation a été défini à partir des coordonnées du ligand co-cristallisé, en utilisant une grille englobant tous les résidus critiques impliqués dans la liaison du substrat. Le dockage moléculaire du PLB a été effectué à l'aide du serveur web SwissDock (http://www.swissdock.ch/) via le module Attracting Cavities. Les énergies libres de liaison ont été calculées afin d'évaluer l'affinité, et la conformation de plus basse énergie pour chaque cible a été sélectionnée comme pose finale de dockage. Les résultats des simulations de dockage moléculaire ont été visualisés afin de les valider.
Simulation de dynamique moléculaire
Des simulations de dynamique moléculaire (MD) ont été réalisées à l'aide de GROMACS 2022.2. Le champ de forces Amber14SB a été utilisé pour décrire la protéine, le système étant solvaté dans de l'eau TIP3P. Les paramètres de la plumbagine, incluant les charges partielles AM1-BCC et les types d'atomes GAFF2, ont été générés à l'aide d'Antechamber, suivis d'une conversion de topologie avec ACPYPE et l'attribution des paramètres ioniques de Joung-Cheatham. Chaque complexe protéine-ligand a été intégré dans une boîte de simulation dodécaédrique tronquée avec une distance minimale protéine-boîte de 1,2 nm, solvatée avec des molécules d'eau TIP3P, puis neutralisée par l'ajout de Na⁺/Cl⁻ à 0,15 M. Après une minimisation d'énergie effectuée par l'algorithme de descente la plus abrupte (Fmax < 1 000 kJ·mol⁻1·nm⁻1), le système a subi un équilibrage séquentiel en NVT et NPT pendant 200 ps chacun à 298 K. Les simulations productives ont ensuite été menées pendant 200 ns en conditions NPT avec un pas d'intégration de 2 fs, en utilisant le schéma de coupure Verlet. Les interactions électrostatiques à longue portée ont été calculées par la méthode Particle Mesh Ewald (PME), tandis que les interactions électrostatiques et de van der Waals employaient toutes deux une distance de coupure de 1,2 nm. L'algorithme LINCS a été utilisé pour contraindre les liaisons contenant de l'hydrogène. La température a été maintenue à 298 K à l'aide du thermostat de Nosé-Hoover et la pression à 1 bar à l'aide du barostat de Parrinello-Rahman. Les coordonnées ont été enregistrées toutes les 10 ps pour les analyses ultérieures. L'analyse et la visualisation des trajectoires ont été effectuées à l'aide des utilitaires GROMACS, de VMD et de PyMOL, tandis que les calculs d'énergie libre de liaison MM-PBSA ont été réalisés avec gmx_MMPBSA lorsque pertinent.
Évaluation de l'équilibre des trajectoires de dynamique moléculaire et protocole d'échantillonnage de l'énergie libre par MM-PBSA
Pour chaque complexe protéine–plumbagine, une simulation de dynamique moléculaire tout-atome de 200 ns a été réalisée à l'aide de GROMACS. Le point temporel de 100 ns a été défini comme la limite d'équilibration : le segment 0–100 ns a été désigné comme la phase de relaxation conformationnelle, durant laquelle le squelette de la protéine et le site de fixation du ligand ont subi des ajustements conformationnels continus ; le segment 100–200 ns a été identifié comme le plateau thermodynamiquement stable, comme en témoigne l'absence de dérive unidirectionnelle dans le RMSD, le rayon de giration (Rg), le RMSF par résidu, la SASA enterrée du ligand, les liaisons hydrogène intermoléculaires et les énergies d'interaction ligand–récepteur, qui n'ont présenté que de faibles fluctuations à l'état stationnaire. Tous les paramètres cinétiques quantitatifs et les énergies libres de liaison MM/PBSA ont été calculés exclusivement à partir de la phase d'équilibre 100–200 ns, à partir de laquelle des images ont été extraites uniformément toutes les 100 ps, produisant 1 000 instantanés d'équilibre par système en entrée pour gmx_MMPBSA. Les 100 premières nanosecondes des trajectoires de relaxation ont été écartées afin d'éliminer toute interférence due à la dérive conformationnelle dans les calculs d'énergie libre.
Analyse pronostique des gènes cibles dans le cancer de la prostate
Des analyses pronostiques ont été menées à l’aide de jeux de données sur le cancer de la prostate provenant de The Cancer Genome Atlas (TCGA). Les données de séquençage ARN (comptes STAR) et les informations cliniques correspondantes ont été obtenues à partir du portail Genomic Data Commons (https://portal.gdc.cancer.gov). Les comptages d'expression génique ont été convertis en transcrits par million (TPM) et normalisés à l’aide de la formule log2(TPM + 1). Après l’exclusion des échantillons comportant des informations cliniques incomplètes, 498 cas ont été inclus dans l’analyse. Le niveau médian d’expression de chaque gène a été utilisé pour répartir les patients en groupes à expression élevée et faible. Une analyse de survie de Kaplan-Meier avec test du log-rank et une régression univariée de Cox proportionnelle aux risques ont été réalisées afin d’évaluer la survie globale (OS) pour SRC et la survie sans progression (PFS) pour MAPK3, avec des rapports de risques (HR) et des intervalles de confiance à 95 % (IC) indiqués. La performance prédictive a été évaluée davantage par la génération de courbes caractéristiques de fonctionnement du récepteur (ROC) dépendantes du temps, à 1, 3 et 5 ans. Les analyses statistiques ont été effectuées avec R version 4.0.3, une valeur de P < 0,05 étant considérée comme statistiquement significative.
Résultats
Résultats des prédictions des cibles de la PLB et du cancer de la prostate
Le CID PubChem du PLB est 10205, avec le nom IUPAC suivant : 5-hydroxy-2-methylnaphthalene-1,4-dione, le SMILES : CC1=CC(=O)C2=C(C1=O)C=CC=C2O, l'InChIKey : VCMMXZQDRFWYSE-UHFFFAOYSA-N, l'InChI : InChI=1S/C11H8O3/c1-6-5-9(13)10-7(11(6)14)3-2-4-8(10)12/h2-5,12H,1H3, la masse moléculaire : 188,18, la formule moléculaire : C11H8O3, le numéro CAS : 481-42-5. Après élimination des doublons, cette étude a prédit 500 cibles potentielles du PLB à l'aide des bases de données SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP et HERB (Tableau supplémentaire S1). Après suppression des doublons, 1 199 cibles potentielles pour le cancer de la prostate ont été prédites à l'aide des bases de données GeneCards, DrugBank, TCMSP, CTD et HERB (Tableau supplémentaire S2).
Mécanisme d'action du PLB dans le cancer de la prostate prédit par la pharmacologie en réseau
Un diagramme de Venn a été construit afin d'analyser l'intersection des cibles, révélant 151 cibles communes (Figure 1). Un réseau d'interactions entre protéines (PPI) a ensuite été établi pour ces gènes communs (Figure 2) et visualisé selon le degré des nœuds, les teintes rouges plus foncées et les tailles de nœuds plus grandes indiquant un degré plus élevé (Figure 3). Le logiciel Cytoscape a été utilisé pour analyser les gènes cibles centraux (les 20 premiers) parmi les gènes en intersection, TP53 présentant le degré le plus élevé avec 112, suivi de AKT1 avec un degré de 111 (Figure 4).
Par la suite, les gènes en intersection ont été téléchargés dans la base de données DAVID pour des analyses d'enrichissement de l'ontologie des gènes (GO) et des voies KEGG. L'analyse GO a révélé 4 156 processus biologiques (Tableau supplémentaire S3), 292 composants cellulaires (Tableau supplémentaire S4) et 562 fonctions moléculaires (Tableau supplémentaire S5). Les 10 termes les plus significativement enrichis dans chaque catégorie ont été visualisés (Figure 5A-C). Selon l'analyse KEGG, 187 voies étaient significativement enrichies (Tableau supplémentaire S6), et les 10 voies les plus pertinentes sont présentées dans la Figure 5D. Ces voies incluent celles associées au cancer de la prostate, à l'hépatite B, aux protéoglycanes dans le cancer, à la résistance aux inhibiteurs de la tyrosine kinase EGFR, au métabolisme des lipides et à l'athérosclérose, à l'infection par le cytomégalovirus humain, au cancer colorectal, à la résistance endocrinienne, à la voie AGE-RAGE dans les complications diabétiques et à la voie de signalisation PI3K-Akt.
Cibles principales du PLB dans le traitement du cancer de la prostate
L'analyse de pharmacologie en réseau a identifié 151 gènes communs entre le PLB et le cancer de la prostate. À partir du réseau d'interactions protéine-protéine (PPI), nous avons sélectionné les 20 gènes cibles centraux potentiels présentant la connectivité la plus élevée : protéine tumorale p53 (TP53), kinase 1 de sérine/thréonine AKT (AKT1), transducteur du signal et activateur de la transcription 3 (STAT3), récepteur des œstrogènes 1 (ESR1), régulateur de l'apoptose BCL2 (BCL2), interleukine 6 (IL6), récepteur du facteur de croissance épidermique (EGFR), caténine bêta 1 (CTNNB1), facteur de nécrose tumorale (TNF), homologue de la phosphatase et de la tensine (PTEN), caspase 3 (CASP3), kinase 3 des protéines activées par un mitogène (MAPK3), protéine de choc thermique 90 alpha famille classe A membre 1 (HSP90AA1), gène proto-oncogène SRC, kinase non réceptrice de tyrosine (SRC), récepteur gamma activé par les proliférateurs de peroxysomes (PPARG), cible mécanistique de la kinase de la rapamycine (MTOR, protéine de choc thermique 90 alpha famille classe B membre 1 HSP90AB1), la glycogène synthase kinase 3 bêta (GSK3B), cyclooxygénase-2 (PTGS2), et métalloprotéinase 9 de la matrice (MMP9). TP53 ont présenté la plus forte connectivité, suivis par AKT1, suggérant que ceux-ci pourraient être des cibles clés.
Pour sélectionner les cibles finales destinées aux simulations de docking et de dynamique moléculaire, nous avons privilégié les gènes codant pour des protéines pro-oncogéniques possédant des structures cristallines disponibles et des poches de liaison définies, notamment AKT1, STAT3, ESR1, BCL2, IL6, EGFR, TNF, MAPK3, HSP90AA1, SRC, PPARG, MTOR, HSP90AB1, GSK3B, PTGS2 et MMP9. Inversement, les gènes suppresseurs de tumeur, notamment TP53, ont été exclus car ils ne correspondent pas à la stratégie thérapeutique d'inhibition de la cible.
Par conséquent, des études supplémentaires de docking moléculaire ont été menées. Les résultats ont montré que le PLB interagit avec AKT1 via TRP80, SER205, LEU210, LEU264 et LYS268, avec une énergie de liaison (EB) de -7,764 kcal/mol27 ; le PLB interagit avec STAT3 via GLU612, SER613, ARG609 et PRO639, avec une EB de -5,149 kcal/mol28 ; le PLB interagit avec ESR1 via LEU346, PHE404, ALA350, LEU387 et LEU391, avec une EB de -7,165 kcal/mol29 ; le PLB interagit avec BCL2 via LYS53, PHE54 et HIS50, avec une EB de -5,564 kcal/mol30 ; le PLB interagit avec IL6 via GLN28, LYS27 et ARG24, avec une EB de -4,462 kcal/mol31 ; le PLB interagit avec EGFR via LEU778, LEU707 et LEU789, avec une EB de -6,255 kcal/mol32 ; le PLB interagit avec TNF via TYR59, GLY121 et LEU120, avec une EB de -6,570 kcal/mol33 ; le PLB interagit avec MAPK3 via ALA69, VAL56, ILE48, LEU124, MET125 et LEU173, avec une EB de -7,369 kcal/mol34 ; le PLB interagit avec HSP90AA1 via LEU107, PHE138, TYR139 et TRP162, avec une EB de -8,947 kcal/mol35 ; le PLB interagit avec SRC via LEU276, TYR343, MET344, ALA296, LEU396 et VAL284, avec une EB de -7,469 kcal/mol36 ; le PLB interagit avec PPARG via LEU330, ARG288, ILE326, MET329 et ALA292, avec une EB de -6,538 kcal/mol37 ; le PLB interagit avec MTOR via ALA2073, SER2069 et HIS2024, avec une EB de -4,672 kcal/mol38 ; le PLB interagit avec HSP90AB1 via TYR134, PHE133, TRP157 et LEU102, avec une EB de -6,928 kcal/mol39 ; le PLB interagit avec GSK3B via VAL70, VAL135 et ALA83, avec une EB de -6,799 kcal/mol40 ; le PLB interagit avec PTGS2 via VAL315, THR561, ARG311 et ILE558, avec une EB de -5,081 kcal/mol41 ; le PLB interagit avec MMP9 via LEU187, ALA189, MET247, TYR248, LEU188, HIS226 et VAL223, avec une EB de -7,101 kcal/mol42. À l'exception de IL6 et MTOR, les énergies de liaison du PLB avec les autres protéines étaient inférieures à -5 kcal/mol, indiquant que le PLB pourrait se lier de manière stable à ces protéines (Tableau 1).
Par la suite, des simulations de dynamique moléculaire ont été réalisées afin d'analyser davantage les interactions de la PLB avec ces protéines cibles et de vérifier la stabilité des liaisons. Bien que certains composés aient obtenu des scores élevés lors du docking, des simulations préliminaires de dynamique moléculaire ont révélé une dérive précoce du ligand ou des distorsions conformationnelles sévères dans plusieurs systèmes. Par conséquent, nous avons exclu ces complexes instables et conservé uniquement ceux qui ont maintenu des poses de liaison cohérentes après la relaxation initiale, poursuivant ainsi leur étude comme candidats pour des simulations de dynamique moléculaire prolongées. Les cibles finalement retenues étaient AKT1 (Fichier Supplémentaire 1—Figure Supplémentaire S1), ESR1 (Fichier Supplémentaire 1—Figure Supplémentaire S2), BCL2 (Fichier Supplémentaire 1—Figure Supplémentaire S3), EGFR (Fichier Supplémentaire 1—Figure Supplémentaire S4), TNF (Fichier Supplémentaire 1—Figure Supplémentaire S5), MAPK3 (Fichier Supplémentaire 1—Figure Supplémentaire S6), HSP90AA1 (Fichier Supplémentaire 1—Figure Supplémentaire S7), SRC (Fichier Supplémentaire 1—Figure Supplémentaire S8) et PPARG (Fichier Supplémentaire 1—Figure Supplémentaire S9). Après 200 ns de simulation, l'écart quadratique moyen (RMSD) des structures complexes de la PLB avec AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC et PPARG s'est progressivement stabilisé au cours de la simulation (voir Fichier Supplémentaire 1—Figure Supplémentaire S1-S9, panneau A). Parallèlement, des paramètres tels que le rayon de giration (Rg) (voir Fichier Supplémentaire 1—Figure Supplémentaire S1-S9, panneau B), la fluctuation quadratique moyenne (RMSF) (voir Fichier Supplémentaire 1—Figure Supplémentaire S1-S9, panneau C), la distance entre la protéine et le site de liaison du ligand (site de docking–ligand) (voir Fichier Supplémentaire 1—Figure Supplémentaire S1-S9, panneau D), la surface accessible au solvant enterrée (Buried SASA) (voir Fichier Supplémentaire 1—Figure Supplémentaire S1-S9, panneau E) et le recouvrement des conformations de liaison (voir Fichier Supplémentaire 1—Figure Supplémentaire S1-S9, panneau F) se sont progressivement stabilisés au fur et à mesure de l'avancement de la simulation. Ces résultats suggèrent que les complexes protéine-ligand ont conservé une stabilité structurelle tout au long des simulations. Le RMSD, le Rg, le RMSF, la distance protéine-ligand et la surface Buried SASA ont atteint progressivement des valeurs stables, indiquant un complexe compact avec des fluctuations atomiques limitées et une occupation durable du ligand dans la poche de liaison. De plus, la surface de contact entre la plumbagine et la protéine est restée relativement constante au fil du temps. Les interactions de type van der Waals, hydrophobes et électrostatiques ont également présenté des profils stables tout au long des simulations, renforçant davantage la stabilité globale des complexes protéine-plumbagine (voir Fichier Supplémentaire 1—Figure Supplémentaire S1-S9, panneau G).
En tenant compte de l'énergie de solvatation et en évaluant de manière exhaustive le RMSD, le Rg, la distance, la SASA enterrée et les énergies d'interaction, des trajectoires de complexe à l'état stable ont été sélectionnées afin de calculer les termes liés à l'énergie de liaison (BE) à l'aide de la méthode MM-PBSA (Mécanique Moléculaire - Équation de Poisson-Boltzmann et Aire de Surface). Afin de fournir des mesures de confiance pour les classements d'affinité rapportés, toutes les énergies libres de liaison sont indiquées sous la forme de moyenne ± erreur standard de la moyenne (SEM), calculées à partir de clichés extraits des trajectoires d'AD équilibrées (Tableau 2). Parmi celles-ci, AKT1 présentait l'énergie libre de liaison la plus négative, suivie par ESR1, HSP90AA1, SRC et PPARG, ce qui suggère que le PLB pourrait se lier de manière stable à ces protéines cibles.
De plus, cette étude a analysé les résidus impliqués dans les interactions entre le PLB et les cibles (détail dans le Tableau 3), révélant que le PLB se lie de manière stable aux protéines cibles principalement par des liaisons hydrogène (voir le Fichier supplémentaire 1 — Figure supplémentaire S1-S9, panneau I), des interactions hydrophobes et des forces de van der Waals. En analysant la contribution des énergies de liaison des acides aminés (voir le Fichier supplémentaire 1 — Figure supplémentaire S1-S9, panneau H) ainsi que les interactions protéine-PLB, cette étude a mis en évidence les résultats suivants : pour AKT1, les acides aminés clés impliqués dans la liaison au PLB sont TRP80 et LEU264, les forces de van der Waals jouant le rôle principal, tandis que les interactions électrostatiques et hydrophobes jouent un rôle mineur ; pour ESR1, les acides aminés clés sont LEU346 et LEU525, les forces de van der Waals jouant le rôle principal, les interactions hydrophobes un rôle secondaire et les interactions électrostatiques un rôle accessoire ; pour BCL2, les acides aminés clés sont TYR108 et PHE104, les forces de van der Waals jouant le rôle principal, les interactions électrostatiques et hydrophobes jouant un rôle mineur ; pour EGFR, les acides aminés clés sont MET1002 et TYR998, les forces de van der Waals jouant le rôle principal, les interactions électrostatiques et hydrophobes jouant un rôle mineur ; pour TNF-α, les acides aminés clés sont TYR59 et HIE15, les forces de van der Waals jouant le rôle principal, les interactions électrostatiques et hydrophobes jouant un rôle mineur ; pour MAPK3, les acides aminés clés sont TYR53 et LEU173, les forces de van der Waals jouant le rôle principal, les interactions électrostatiques et hydrophobes jouant un rôle mineur ; pour HSP90AA1, les acides aminés clés sont PHE138 et LEU107, les forces de van der Waals jouant le rôle principal, les interactions électrostatiques et hydrophobes jouant un rôle mineur ; pour SRC, les acides aminés clés sont LEU276 et LEU396, les forces de van der Waals jouant le rôle principal, les interactions électrostatiques et hydrophobes jouant un rôle mineur ; pour PPARG, les acides aminés clés sont LEU330 et ILE326, les forces de van der Waals jouant le rôle principal, les interactions électrostatiques et hydrophobes jouant un rôle mineur.
Toutes les structures cristallines de protéines utilisées dans cette étude, à l'exception de BCL2, ont été co-cristallisées avec des inhibiteurs connus. Afin de valider davantage la fiabilité de notre approche de docking et le potentiel de liaison de PLB, nous avons défini les poches de liaison actives à partir des sites de liaison des inhibiteurs d'origine. PLB et les inhibiteurs natifs respectifs ont été positionnés par docking dans les mêmes poches, et leurs énergies libres de liaison ont été calculées et comparées. Pour chaque cible, seules les poses de docking de l'inhibiteur natif qui reproduisaient fidèlement la conformation de liaison cristallographique ont été prises en compte pour la comparaison énergétique. Comme indiqué dans Table 4, les énergies libres de liaison en docking de PLB étaient comparables à celles des inhibiteurs natifs respectifs pour l'ensemble des huit cibles, suggérant que PLB possède une affinité de liaison aux poches similaire à celle de ces composés actifs validés. Cette observation indique que PLB, en tant que molécule squelette nouvelle, pourrait constituer un modèle chimique prometteur pour le développement de nouveaux agents anti-cancer de la prostate ciblant ces centres oncogéniques.
Valeur pronostique des gènes cibles dans le cancer de la prostate
À titre d'exemples de cibles représentatives, nous avons évalué la signification pronostique de SRC et de MAPK3 dans le cancer de la prostate en utilisant les jeux de données du TCGA. Pour SRC, l'analyse de distribution par gradient a montré qu'une expression plus élevée de SRC était associée à une mortalité accrue et à des durées de suivi de survie significativement plus courtes (Figure 6A). L'analyse de survie de Kaplan-Meier (Figure 6B) a confirmé que le groupe à forte expression présentait une survie globale nettement plus faible que le groupe à faible expression (Log-rank P = 0,0317, HR = 9,708, IC 95 % : 1,22–77,234). Les courbes de risque cumulé indiquaient une probabilité plus élevée de décès à tout moment dans le groupe à forte expression, identifiant ainsi SRC comme un facteur de risque de mauvais pronostic. Les courbes ROC dépendantes du temps (Figure 6C) ont montré des valeurs d'AUC de 0,99, 0,878 et 0,829 respectivement après 1, 3 et 5 ans, toutes supérieures à 0,7, indiquant une excellente performance prédictive pour la survie à court et à long terme. Dans leur ensemble, ces résultats suggèrent qu'une forte expression de SRC pourrait servir de marqueur moléculaire indépendant de pronostic défavorable dans le cancer de la prostate.
Pour MAPK3, la distribution en gradient a révélé qu'une expression élevée était associée à une progression tumorale plus importante et à une survie sans progression plus courte, suggérant préliminairement MAPK3 comme un gène de risque potentiel (Figure 7A). L'analyse de survie sans progression selon Kaplan-Meier (Figure 7B) a montré que le groupe à forte expression présentait une survie sans progression significativement plus courte que le groupe à faible expression (Log-rank P = 0,0298, HR = 1,581, IC 95 % : 1,046–2,391), avec une médiane de survie sans progression de seulement 5,8 ans dans le groupe à forte expression. Les courbes de risque cumulé ont confirmé davantage une probabilité plus élevée de progression à tout moment. Toutefois, les courbes ROC dépendantes du temps (Figure 7C) ont révélé des valeurs d'AUC de seulement 0,568, 0,563 et 0,574 à 1, 3 et 5 ans, toutes nettement inférieures à 0,7, indiquant que MAPK3 seul possède une valeur prédictive indépendante limitée pour le risque de progression du cancer de la prostate. Dans l'ensemble, bien qu'une forte expression de MAPK3 soit corrélée à une survie sans progression plus défavorable dans le cancer de la prostate, son utilité en tant qu'indicateur pronostique unique est limitée par une précision prédictive modeste.
Déclaration relative à la disponibilité des données
Les contributions originales présentées dans cette étude sont incluses dans l'article ou dans les Matériaux supplémentaires.
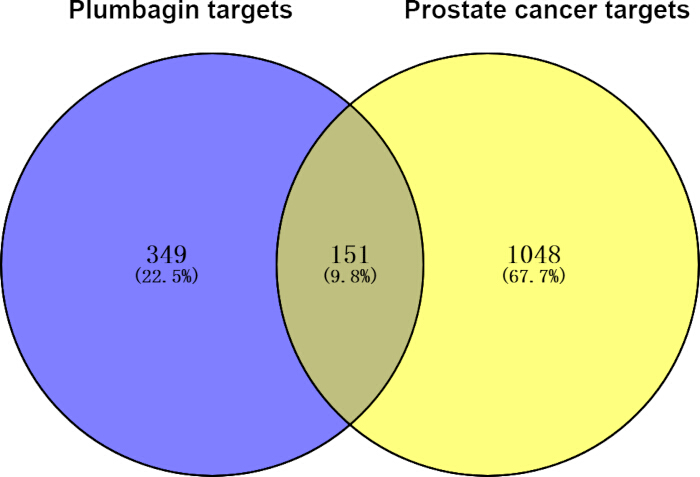
Figure 1 : Intersection des cibles de la plumbagine et du cancer de la prostate. Le bleu représente le nombre de cibles de la plumbagine, et le jaune représente le nombre de cibles du cancer de la prostate.
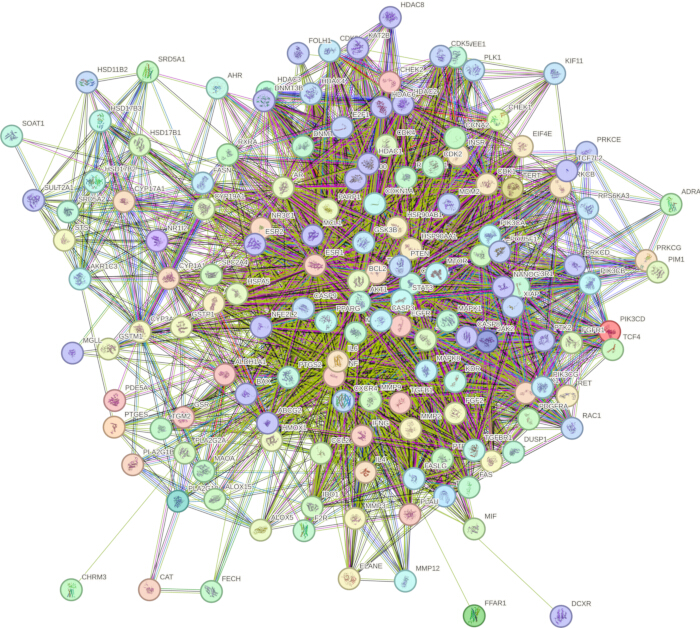
Figure 2 : Réseau d'interactions protéine-protéine des 151 cibles communes. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
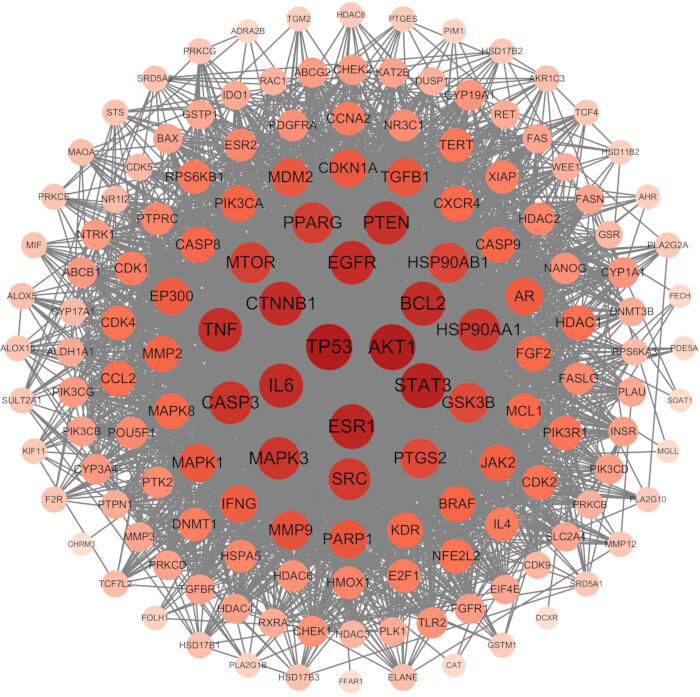
Figure 3 : Visualisation des 151 cibles principales basée sur le degré des nœuds dans le réseau d'interactions protéine-protéine. Une taille plus grande et une couleur plus intense des cercles indiquent des valeurs de degré plus élevées dans le réseau. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
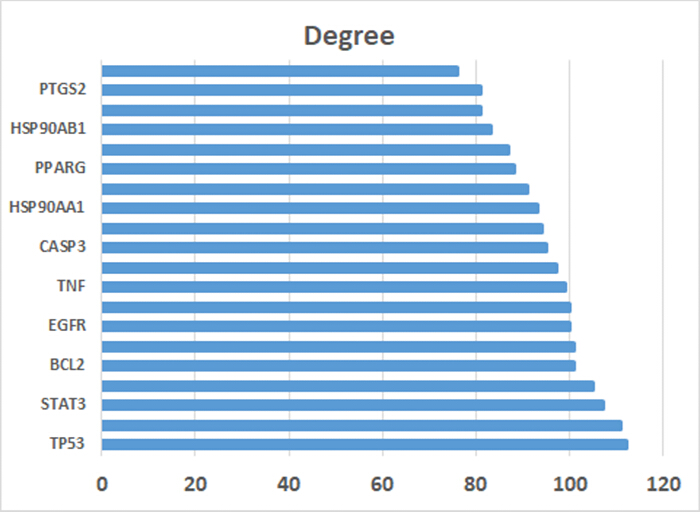
Figure 4 : Valeurs de degré des 20 cibles principales. Veuillez cliquer ici pour afficher une version agrandie de cette figure.
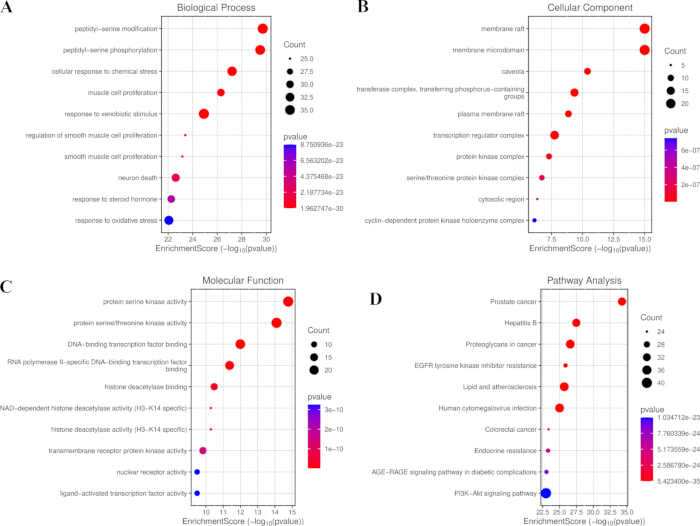
Figure 5 : Analyse d'enrichissement des 151 cibles principales. (A) Les 10 premiers termes dans la catégorie processus biologique de l'analyse GO, (B) les 10 premiers termes dans la catégorie composant cellulaire de l'analyse GO, et (C) les 10 premiers termes dans la catégorie fonction moléculaire de l'analyse GO. (D) Les 10 voies métaboliques KEGG les plus enrichies parmi les 151 cibles principales. Abréviations : GO = Gene Ontology ; KEGG = Kyoto Encyclopedia of Genes and Genomes. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
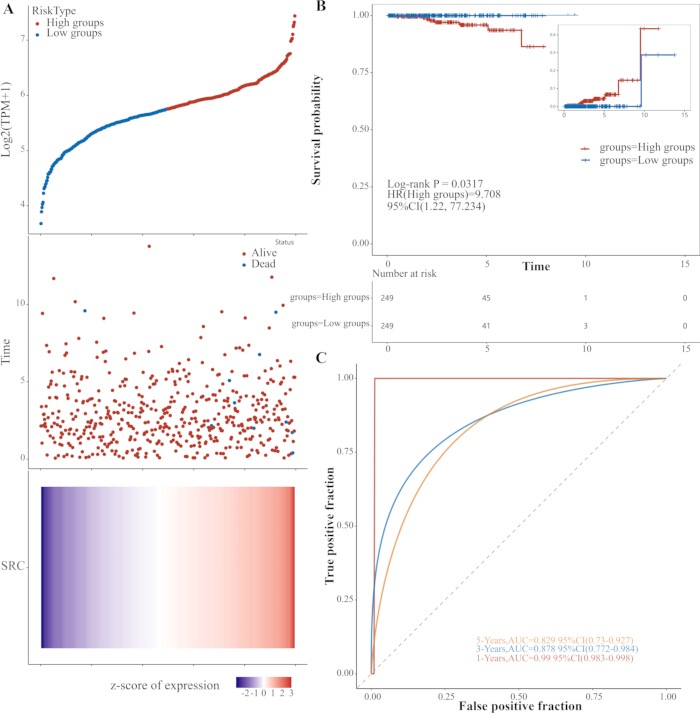
Figure 6 : Analyse pronostique de SRC dans le cancer de la prostate (TCGA). (A) Distribution en dégradé de l'expression de SRC selon le statut de survie et la durée de suivi. (B) Courbes de survie globale de Kaplan-Meier comparant les groupes à forte et faible expression de SRC (Log-rank P = 0,0317, HR = 9,708, IC 95 % : 1,22–77,234). (C) Courbes ROC dépendantes du temps à 1, 3 et 5 ans (AUC = 0,990, 0,878 et 0,829). Abréviations : TCGA = The Cancer Genome Atlas ; HR = ratio de risque ; IC = intervalle de confiance ; ROC = caractéristique de fonctionnement du récepteur ; AUC = aire sous la courbe. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
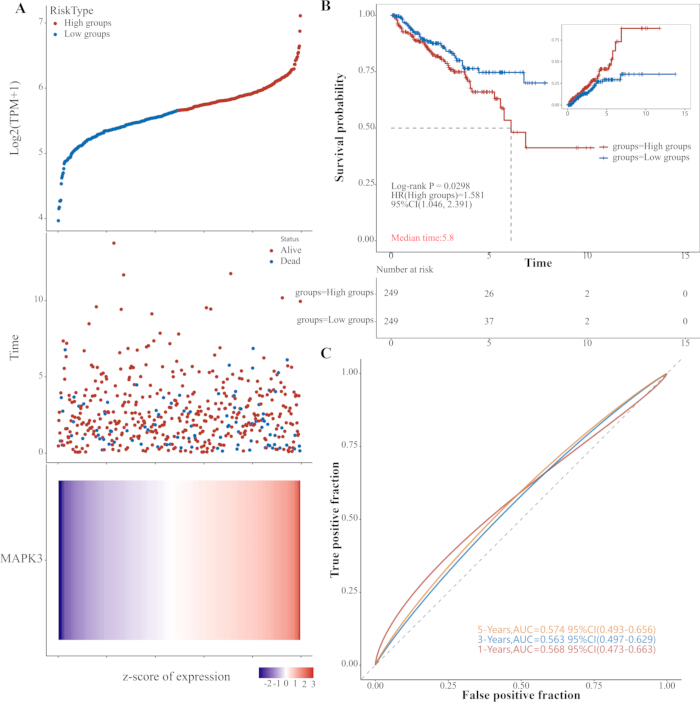
Figure 7 : Analyse pronostique de MAPK3 dans le cancer de la prostate (TCGA). (A) Distribution en dégradé de l'expression de MAPK3 selon le statut de progression et la durée sans progression. (B) Courbes de survie sans progression selon Kaplan-Meier pour les groupes à forte et faible expression de MAPK3 (Log-rank P = 0,0298, HR = 1,581, IC 95 % : 1,046-2,391). (C) Courbes ROC dépendantes du temps à 1, 3 et 5 ans (AUC = 0,568, 0,563 et 0,574). Abréviations : TCGA = The Cancer Genome Atlas ; HR = ratio de risque ; IC = intervalle de confiance ; ROC = caractéristique de fonctionnement du récepteur ; AUC = aire sous la courbe. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Tableau 1 : Énergies de liaison et résidus impliqués dans l'interaction de la plumbagine lors du dockage moléculaire avec des molécules cibles clés. Les références citées correspondent aux entrées de structures PDB (affectations des poches de liaison des ligands cristallographiques) plutôt qu'à des études de validation biologique, les identifiants PDB correspondants étant explicitement indiqués. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 2 : Énergies de liaison et leurs composantes des complexes plombagine-cible en conditions stationnaires (kJ/mol). Une seule trajectoire de 200 ns par complexe a été réalisée avec une unique graine de vitesse aléatoire, sans réplicats parallèles. Tous les échantillonnages conformationnels ont été extraits de la région équilibrée en plateau s'étendant de 100 à 200 ns pour chaque trajectoire. ΔEele représente l'interaction électrostatique entre la petite molécule et la protéine, ΔEvdw représente l'interaction de van der Waals, ΔEpol est l'énergie de solvatation polaire, pouvant représenter l'énergie potentielle électrostatique, et ΔEnonpol est l'énergie de solvatation non polaire, pouvant représenter l'interaction hydrophobe. ΔEMMPBSA = ΔEele + ΔEvdw + ΔEpol + ΔEnonpol. L'énergie libre de liaison de Gibbs, ΔGbind = ΔEMMPBSA + -TΔS. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 3 : Schéma des résidus en interaction issu de la simulation de dynamique moléculaire de la plumbagine avec des protéines cibles. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 4 : DÉnergies libres de liaison de fixation de la plumbagine et des inhibiteurs natifs co-cristallisés pour les neuf protéines cibles. Veuillez cliquer ici pour télécharger ce tableau.
Fichier supplémentaire 1 : Analyses par simulation de dynamique moléculaire des complexes de la plombagine avec AKT1, ESR1, BCL2, EGFR, TNF-α, MAPK3, HSP90AA1, SRC et PPARG. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S1 : Cibles potentielles de la PLB prédites par les bases de données SwissTarget, SEA, TargetNet, PharmMapper, CTD, TCMSP et HERB.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S2 : Cibles potentielles du cancer de la prostate prédites par les bases de données GeneCards, DrugBank, TCMSP, CTD et HERB.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S3 : Processus biologiques GO enrichis pour les 151 cibles communes du PLB et du cancer de la prostate.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S4 : Composants cellulaires GO enrichis pour les 151 cibles communes du PLB et du cancer de la prostate.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S5 : Fonctions moléculaires GO enrichies pour les 151 cibles communes au PLB et au cancer de la prostate.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S6 : Voies KEGG significativement enrichies pour les 151 cibles communes du PLB et du cancer de la prostate.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Des études ont montré que AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC et PPARG jouent des rôles variés dans la promotion de la progression du cancer. La voie de signalisation intracellulaire phosphatidylinositol 3-kinase (PI3K)/protéine kinase sérienne/thréonine (AKT)/cible mécanistique de la rapamycine (mTOR) est une voie de transduction du signal essentielle qui régule divers processus physiopathologiques, notamment la croissance cellulaire, la prolifération, l'apoptose, l'angiogenèse, les réponses inflammatoires et la chimiotaxie43. AKT est une protéine kinase cible importante en aval de PI3K, et p-AKT est essentiel à cette voie de signalisation. p-AKT exerce ses effets anti-apoptotiques en activant la protéine anti-apoptotique Bcl-2 et en réduisant l'activation de la protéine pro-apoptotique Bax44. GSK3β est une importante kinase intracellulaire appartenant à la famille des protéines kinases sériennes/thréonines et une molécule cible majeure en aval d'AKT, régulant le cycle cellulaire, l'apoptose, l'invasion/métastase cellulaire et l'angiogenèse en participant à plusieurs voies de signalisation45. mTOR est une protéine kinase sérienne/thréonine hautement conservée et une cible en aval de la voie de signalisation PI3K/AKT. AKT phosphoryle mTOR pour former p-mTOR et l'activer, ce qui favorise ensuite la traduction de l'ARNm et régule des activités physiologiques telles que le métabolisme cellulaire, la croissance, la prolifération et la survie46.
L'EGFR et ses ligands EGF et TGFα sont présents dans les cellules bénignes et malignes de la prostate. L'interaction entre les ligands EGF/TGFα et l'EGFR joue un rôle important dans la croissance et le développement de la prostate, ainsi que dans l'initiation et la progression du cancer de la prostate47. Visacorpi et al.48 ont constaté qu'une forte expression de l'EGFR est étroitement associée à un cancer de la prostate de haut grade et à un mauvais pronostic. Ibrahim et al.49 ont signalé que l'expression de l'EGFR est plus élevée dans les tissus prostatiques normaux ou hyperplasiques bénins que dans les tissus cancéreux de la prostate. Davies et al.50 ont observé une corrélation négative entre l'expression du récepteur aux androgènes et l'affinité de liaison de l'EGF à l'EGFR dans des échantillons de cancer de la prostate, suggérant indirectement que l'activation du système de signalisation EGF/EGFR est impliquée dans le développement et la progression du cancer de la prostate indépendant des androgènes.
La voie de la protéine kinase activée par un mitogène (MAPK), également appelée cascade RAS/RAF/MEK/ERK, est une voie de signalisation essentielle impliquée dans la croissance, la prolifération et la survie cellulaires. Des mutations dans ses composants principaux, notamment RAS, RAF, MEK et ERK, sont fréquemment observées dans divers cancers et ont un impact significatif sur le développement et la progression tumorale51. La signalisation MAPK est médiée par les ERK, des protéines kinases à sérine/thréonine qui agissent comme des molécules clés de transduction du signal, régulant la transmission des signaux provenant des facteurs de croissance, des hormones, des neurotransmetteurs et d'autres stimuli extracellulaires52. L'hyperactivation des composants de cette voie, en particulier par des mutations ou une signalisation anormale, est impliquée dans de nombreux types de cancer. Les kinases en amont MEK1/2 activent directement ERK1/2 à l'extrémité terminale de la voie. ERK1/2 activés phosphorylent ensuite une large gamme de substrats nucléaires et cytoplasmiques, notamment des facteurs de transcription et des molécules régulatrices, induisant ainsi rapidement l'expression de gènes de réponse précoce qui contrôlent la prolifération cellulaire53,54. En fin de compte, ces protéines activées favorisent l'expression de molécules effectrices en aval, déclenchant et régulant la transformation oncogénique ou la prolifération cellulaire incontrôlée. Parmi celles-ci, ERK1 (MAPK3), une kinase étroitement apparentée dans la voie de signalisation MAPK/ERK, joue un rôle clé dans la transduction du signal cellulaire et est essentielle pour réguler des processus tels que la prolifération, la différenciation et la survie cellulaires dans les cancers, y compris le cancer de la prostate55.
Les protéines de choc thermique (HSP) sont des protéines chaperonnes qui empêchent la dégradation de leurs protéines clientes. Dans les cancers humains, les HSP sont souvent surexprimées et étroitement associées à la progression tumorale, contribuant à la tumorigenèse, à l'angiogenèse, à la résistance à l'apoptose et aux métastases56,57. En maintenant la stabilité de protéines clientes, notamment le récepteur des androgènes (AR), le récepteur des œstrogènes (ER) et MYC, les HSP régulent des voies de signalisation critiques telles que PI3K/Akt, JAK/STAT3, PKL1 et MAPK, favorisant ainsi une prolifération cellulaire incontrôlée, une angiogenèse persistante, l'évasion de l'apoptose, l'invasion tumorale et les métastases58,59,60. HSP90, un membre clé de cette famille, a été identifiée comme une cible thérapeutique potentielle dans le cancer de la prostate59,61,62. Dans les cellules cancéreuses de la prostate, HSP90 interagit avec AR-FL et AR-V7 et les stabilise, préservant ainsi leur capacité de liaison au ligand, et l'expression d'HSP90 est positivement corrélée à la progression de la maladie ainsi qu'aux niveaux d'AR-FL/AR-V763. L'inhibition pharmacologique d'HSP90 favorise la dégradation protéasomale d'AR-FL et d'AR-V7, réduisant ainsi la croissance tumorale et les métastases dans les cellules de cancer de la prostate résistantes à la castration63. HSP90AA1 agit comme une chaperonne lors de l'activation d'AR, et son inhibition supprime les voies AKT/mTOR et PLK1. De plus, une diminution significative de l'expression d'HSP90AA1 réduit fortement la migration, l'invasion et la prolifération des cellules cancéreuses de la prostate64.
ESR1 est l'un des composants du système double de récepteurs aux œstrogènes dans la prostate humaine. ESR1 est surexprimé dans les néoplasies intraépithéliales prostatiques de haut grade (NIEPHG), probablement en médiant les effets cancérigènes de l'estradiol, et est impliqué dans le développement du cancer de la prostate et la progression tumorale. Des études cliniques préliminaires utilisant l'antagoniste de l'ESR1, la toremifène, ont identifié l'ESR1 comme une cible prometteuse pour la prévention du cancer de la prostate. L'utilisation d'antagonistes de l'ESR1 présente un fort potentiel pour prévenir le cancer de la prostate et retarder la progression de la maladie65.
PPARG, un membre de la superfamille des récepteurs nucléaires, est un régulateur clé des processus inflammatoires66. Après une hétérodimérisation induite par un ligand avec le récepteur X des rétinoïdes, PPARG se lie aux éléments de réponse PPAR dans l'ADN afin de réguler la transcription de divers gènes. L'activation de PPARG inhibe les voies de signalisation NF-κB et MAPK, réduit la production de TNF-α et d'IL-6, et atténue ainsi les réponses inflammatoires67. Des études antérieures ont montré que le ciblage du gène PPARG peut être utilisé pour le traitement du cancer de la prostate68. La protéine PTGS2 est localisée dans la région péri-nucléaire, associée aux membranes nucléaire et du réticulum endoplasmique. Elle est exprimée rapidement dans des cellules spécifiques après une stimulation particulière et participe à la médiation des réponses inflammatoires69.
Le PLB est l'un des principaux agents anticancéreux contre divers types de cancer, notamment le cancer de la prostate, du poumon, du sein, le mélanome et le cancer de l'ovaire19. Le PLB exerce ses effets anticancéreux en interagissant avec plusieurs cibles et en influençant des voies de signalisation clés, notamment AMPK, NFκB, PI3K/AKT/mTOR et STAT3/PLK1/AKT, induisant ainsi l'apoptose, bloquant le cycle cellulaire et inhibant la métastase et l'angiogenèse19,70. Le PLB peut également induire l'apoptose et inhiber la prolifération et la migration des cellules tumorales en réduisant le potentiel membranaire mitochondrial, en augmentant les niveaux de ROS et en diminuant l'expression protéique de Bcl-271,72. Ces résultats indiquent que le PLB peut réguler de nombreux processus cellulaires, notamment le cycle cellulaire, l'apoptose, la formation d'espèces réactives de l'oxygène, l'autophagie et la voie PI3K/Akt/mTOR. Étant donné le rôle positif de la voie de signalisation PI3K/Akt/mTOR dans la prolifération des cellules ou tissus cancéreux de la prostate, cibler cette voie est devenu un choix évident. De plus, Hafeez et al. ont rapporté que le traitement par le PLB dans un modèle murin de cancer de la prostate avec invalidation du gène PTEN inhibait la transition épithélio-mésenchymateuse ainsi que les voies STAT3 et AKT, qui sont essentielles à la progression du cancer de la prostate73.
Le potentiel translationnel du PLB est influencé par ses propriétés pharmacocinétiques et sa biodisponibilité. En tant que naphtoquinone fortement lipophile, le PLB présente une faible solubilité aqueuse et une demi-vie d'élimination courte (35,89 ± 7,95 min) avec une élimination rapide, ce qui limite son application clinique74. Toutefois, divers systèmes de délivrance de médicaments ont été mis au point pour surmonter ces limitations. Les liposomes PEGylés ont prolongé la demi-vie de 36,38 fois (1 305,76 ± 278,16 min) et l'ASC de 3,13 fois par rapport au PLB libre, tout en démontrant une efficacité antitumorale supérieure et une survie médiane prolongée chez des souris porteuses de mélanome, sans toxicité significative74. D'autres stratégies, notamment les microsphères de chitosane (prolongation de la demi-vie de 22,2 fois), les liposomes sensibles à la température, les nanoparticules d'or conjuguées au PLB et les nanoémulsions, ont également montré des profils pharmacocinétiques améliorés et une activité antitumorale renforcée75,76,77. De manière importante, le PLB démontre un profil de sécurité favorable dans les modèles précliniques, sans toxicité significative observée sur les paramètres hématologiques ou les organes majeurs à des doses thérapeutiques74. Dans leur ensemble, nos résultats computationnels suggèrent que le PLB pourrait interagir de manière stable avec AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC et PPARG, modulant potentiellement leur activité fonctionnelle et influant ainsi sur des processus en aval, notamment la croissance et la prolifération des cellules cancéreuses, l'apoptose, l'angiogenèse, les réponses inflammatoires et la chimiotaxie. Bien que ces résultats soient de nature computationnelle et doivent être interprétés comme générant des hypothèses, les données précliniques existantes sur l'activité antitumorale du PLB, combinées à des stratégies de formulation avancées, constituent une base solide justifiant une validation expérimentale ultérieure. Des études futures in vitro, in vivo et des études de cohortes prospectives sont nécessaires pour confirmer les interactions prédites et le potentiel thérapeutique du PLB dans le cancer de la prostate.
La présente étude a révélé que, en plus de pouvoir moduler des voies impliquant AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC et PPARG, le PLB pourrait également interagir avec ces protéines, affectant potentiellement leur activité fonctionnelle et influençant ainsi des processus en aval tels que la croissance et la prolifération des cellules cancéreuses, l'apoptose, l'angiogenèse, les réponses inflammatoires et la chimiotaxie. Toutefois, ces résultats sont de nature computationnelle et doivent être interprétés comme générant des hypothèses. Des études supplémentaires sont nécessaires. in vitro, in vivo, et des études de cohortes prospectives sont nécessaires pour valider les interactions prédites et confirmer le potentiel thérapeutique du PLB dans le cancer de la prostate.
Malgré les précieuses informations fournies par la pharmacologie des réseaux et les simulations de dynamique moléculaire, cette étude présente plusieurs limites. Nous reconnaissons que la dépendance aux bases de données publiques peut introduire un biais dû à une annotation génétique et à une couverture bibliographique inégales. Bien qu'une validation croisée entre plusieurs bases de données ait été appliquée pour minimiser ce problème, toutes les prédictions computationnelles nécessitent une confirmation expérimentale. Il convient de noter qu'une seule trajectoire de 200 ns par complexe a été réalisée, avec une seule graine de vitesse aléatoire et sans réplicats parallèles. Cette limitation pourrait affecter la robustesse statistique des énergies libres MM-PBSA, bien que nous l'ayons atténuée en prolongeant la durée de la simulation et en écartant les 100 premières ns comme période d'équilibration. Les affinités de liaison rapportées doivent donc être interprétées comme des estimations qualitatives, et des simulations répétées futures seraient utiles pour la validation. Étant donné qu'il s'agit d'une analyse purement computationnelle, cette étude ne comporte aucune validation in vitro ou in vivo ; par conséquent, la liaison prédite du PLB aux protéines AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC et PPARG ne confirme pas une inhibition fonctionnelle dans des systèmes biologiques. De plus, l'étude n'aborde pas la spécificité des cibles, la biodisponibilité cellulaire ou la pharmacocinétique in vivo. Pour valider ou remplacer les résultats actuels, des approches expérimentales alternatives devraient inclure la résonance plasmonique de surface ou la calorimétrie de titrage isotherme afin de mesurer directement l'affinité de liaison, des tests d'activité de kinase pour confirmer l'inhibition enzymatique, des immunoblottings (western blotting) pour évaluer la signalisation en aval (par exemple, p-AKT, p-EGFR), ainsi que des tests fonctionnels cellulaires (tels que MTT, cytométrie en flux) pour évaluer la prolifération et l'apoptose dans des cellules de cancer de la prostate. En outre, l'inactivation par CRISPR-Cas9 ou par ARN interférent (siRNA) de cibles individuelles, combinée à des modèles de xénogreffes chez la souris in vivo, est essentielle pour établir un rôle causal et une pertinence thérapeutique. Ces validations expérimentales sont nécessaires pour aller au-delà des prédictions computationnelles et parvenir à des conclusions biologiquement significatives.
En conclusion, en utilisant la pharmacologie des réseaux, le dockage moléculaire et des simulations de dynamique moléculaire, cette étude suggère que la PLB pourrait interagir avec et moduler l'activité de AKT1, ESR1, BCL2, EGFR, TNF, MAPK3, HSP90AA1, SRC et PPARG, influant ainsi sur les fonctions biologiques des cellules tumorales. Toutefois, étant donné que ces résultats sont purement computationnels, ils doivent être interprétés comme générant des hypothèses plutôt que concluants. Dans l'ensemble, nos résultats offrent de nouvelles perspectives et une base théorique pour de futures recherches expérimentales sur les mécanismes de la PLB dans le traitement du cancer de la prostate, bien que des études in vitro et in vivo soient essentielles pour confirmer ses effets inhibiteurs réels et son potentiel thérapeutique.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à déclarer.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Base de données comparative en toxicogénomique | Institut national des études sur la santé environnementale, Institut national des troubles neurologiques et de l'AVC | https://ctdbase.org/ | CTD est une base de données solide et accessible au public qui vise à approfondir la compréhension des effets des expositions environnementales sur la santé humaine. Il fournit des informations annotées manuellement sur les interactions produit chimique-gène/protéine, ainsi que sur les relations entre produits chimiques et maladies, et gènes et maladies. Ces données sont intégrées à des données fonctionnelles et relatives aux voies métaboliques afin de faciliter l'élaboration d'hypothèses concernant les mécanismes sous-jacents aux maladies influencées par l'environnement. |
| Cytoscape | Institut de biologie des systèmes, ISB, Leroy Hood | https://cytoscape.org/ | Initialement conçu spécifiquement pour les réseaux d'interactions biomoléculaires, le logiciel s'est désormais transformé en une plateforme polyvalente d'analyse de réseaux complexes, largement utilisée dans des domaines tels que la bioinformatique, la médecine systémique, les réseaux sociaux et les réseaux sémantiques |
| base de données DAVID | Instituts nationaux de la santé (NIH) | https://davidbioinformatics.nih.gov/list.jsp | DAVID, abréviation de Database for Annotation, Visualization and Integrated Discovery, est la plateforme en ligne gratuite la plus classique et la plus largement utilisée pour l'annotation fonctionnelle de jeux de gènes et l'analyse d'enrichissement. |
| DrugBank | Université de l'Alberta, Canada | https://go.drugbank.com/ | DrugBank est le système opérationnel intelligent pour la bio-industrie pharmaceutique, offrant les connaissances biomédicales les plus complètes et structurées afin d'accélérer le développement des thérapies, de la découverte à l'impact sur le patient. |
| GeneCard | LifeMap Sciences | https://www.genecards.org/ | GeneCards est une base de données intégrative et consultable qui fournit des informations complètes et faciles d'accès sur tous les gènes humains annotés et prédits. Cette base de connaissances intègre automatiquement des données centrées sur les gènes provenant de 193 sources web, incluant des informations génomiques, transcriptomiques, protéomiques, génétiques, cliniques et fonctionnelles. |
| gmx_MMPBSA | Université Columbia de Medellín | https://valdes-tresanco-ms.github.io/gmx_MMPBSA/ | gmx_MMPBSA, un outil de calcul d'énergie libre open source développé par Valdés-Tresanco et al. a été adopté pour calculer les énergies libres de liaison selon les méthodologies MM/PBSA et MM/GBSA. Basé sur le moteur MMPBSA.py d'AmberTools, il traite directement les fichiers de trajectoire générés par GROMACS sans conversion manuelle de format. Une décomposition énergétique par résidu, un balayage computationnel d'alanine et une correction entropique ont été effectués afin de quantifier les contributions à la liaison des acides aminés clés, et le module intégré gmx_MMPBSA_ana a été utilisé pour l'analyse statistique et la visualisation des composantes énergétiques. |
| GROMACS | Institut royal de technologie (KTH), Université d'Uppsala | www.gromacs.org | GROMACS est un logiciel polyvalent permettant d'effectuer des dynamiques moléculaires, c'est-à-dire de simuler les équations du mouvement de Newton pour des systèmes comprenant des centaines à des millions de particules, et constitue un projet porté par la communauté. Les contributions sont les bienvenues sous de multiples formes, notamment l'amélioration de la documentation, des correctifs destinés à résoudre des bogues, des conseils sur les forums, des rapports de bogues permettant de reproduire le problème, ainsi que l'ajout de nouvelles fonctionnalités. |
| HERB | Université de médecine chinoise de Pékin, Université de médecine chinoise de Pékin. | http://herb.ac.cn/ | Une base de données à haut débit fondée sur des expériences et des références en médecine traditionnelle chinoise. |
| PharmMapper | École des sciences et technologies pharmaceutiques / École des sciences et technologies de l'information, Université des sciences et technologies d'Est de Chine | https://www.lilab-ecust.cn/pharmmapper/index.html | Le serveur PharmMapper est un serveur web d'accès libre conçu pour identifier des candidats cibles potentiels pour de petites molécules donneuses (médicaments, produits naturels ou autres composés nouvellement découverts dont les cibles de liaison sont inconnues), en utilisant une approche de cartographie pharmacophorique. Grâce à une méthode de cartographie particulièrement efficace et robuste, PharmMapper possède une capacité de haut débit et peut identifier les candidats cibles potentiels dans la base de données en quelques heures. |
| PubChem | National Institutes of Health (NIH) | https://pubchem.ncbi.nlm.nih.gov/ | PubChem est une base de données chimiques ouverte des Instituts nationaux de la santé (National Institutes of Health, NIH) |
| PyMOL | Schrödinger | https://pymol.org | PyMOL, initialement développé par Warren Lyford DeLano et actuellement maintenu par Schrödinger, Inc., est un outil de visualisation moléculaire multiplateforme largement utilisé en biologie structurale et en conception assistée par ordinateur de médicaments. Les structures de complexes protéine-ligand téléchargées depuis la base RCSB PDB ont été chargées dans PyMOL afin de visualiser les conformations de liaison, les liaisons hydrogène et les résidus impliqués dans les interactions clés. Des superpositions structurales, des rendus de surface et des images moléculaires de haute qualité, propres à la publication, ont été générés à l’aide de l’interface intégrée de script Python. |
| RCSB Protein Data Bank | Laboratoire de recherche collaboratif en bioinformatique structurale | https://www.rcsb.org/ | La base de données RCSB PDB (Research Collaboratory for Structural Bioinformatics Protein Data Bank) assure le rôle de centre de données américain au sein du consortium Worldwide Protein Data Bank (wwPDB), créé et dirigé par Helen M. Berman en 1998. Elle archivé des structures atomiques tridimensionnelles déterminées expérimentalement pour les protéines, les acides nucléiques et leurs complexes, résolues par cristallographie aux rayons X, microscopie électronique cryogénique et spectroscopie de résonance magnétique nucléaire, et intègre des millions de modèles de structures protéiques prédits par l'intelligence artificielle via AlphaFold. Le portail web permet une recherche multidimensionnelle, la visualisation moléculaire 3D en temps réel, le téléchargement groupé de fichiers de coordonnées, ainsi que des annotations croisées reliant les données structurales à la fonction des gènes, aux maladies et aux ligands de petites molécules, largement utilisées pour l'identification de cibles thérapeutiques et les études de docking moléculaire. |
| SEA | Laboratoire Shoichet du Département de chimie pharmaceutique de l'Université de Californie à San Francisco (UCSF) | https://sea.bkslab.org/ | L'approche par ensemble de similarité (Similarity Ensemble Approach, SEA) relie des protéines en se basant sur la similarité chimique globale de leurs ligands. Elle peut être utilisée pour effectuer rapidement des recherches dans de grandes bases de données de composés et pour construire des cartes de similarité intercibles. |
| base de données STRING | Global Biodata Coalition et ELIXIR | https://cn.string-db.org/ | STRING est une base de données d'interactions protéine-protéine connues et prédites. Les interactions incluent des associations directes (physiques) et indirectes (fonctionnelles) ; elles proviennent de prédictions informatiques, de transferts de connaissances entre organismes, ainsi que d'interactions regroupées à partir d'autres bases de données (principales). |
| Serveur web Swiss Dock | Groupe de modélisation moléculaire de l'Université de Lausanne et de l'Institut suisse de bioinformatique SIB | https://www.swissdock.ch/ | SwissDock est un service web qui prédit les interactions moléculaires susceptibles de se produire entre une protéine cible et une petite molécule. |
| SwissTarget | Groupe de modélisation moléculaire du SIB | Institut suisse de bioinformatique | https://swisstargetprediction.ch/index.php | Ce site web permet d'estimer les cibles macromoléculaires les plus probables d'une petite molécule considérée comme bioactive. La prédiction repose sur une combinaison de similarités 2D et 3D avec une bibliothèque de 37 000 composés actifs connus, dirigés contre plus de 3000 protéines provenant de trois espèces différentes. |
| TargetNet | Biologie computationnelle & Groupe de conception de médicaments | http://targetnet.scbdd.com/calcnet/index/ | TargetNet est un serveur web ouvert qui peut être utilisé pour identifier ou prédire la liaison avec plusieurs cibles pour une molécule donnée. |
| Base de données et plateforme d'analyse en pharmacologie systémique de la médecine traditionnelle chinoise | Zhejiang Jiwei Health Co., Ltd | https://www.tcmsp-e.com/index.php | TCMSP est une plateforme unique de pharmacologie systémique consacrée aux médicaments chinois à base de plantes, qui recense les relations entre médicaments, cibles et maladies. La base de données comprend des composés chimiques, des cibles, des réseaux médicament-cible, ainsi que des réseaux médicament-cible-maladie associés, et des propriétés pharmacocinétiques pour les composés naturels, incluant la biodisponibilité orale, le caractère proche des médicaments, la perméabilité épithéliale intestinale, la barrière hémato-encéphalique, solubilité aqueuse et autres. Cette percée a suscité un nouvel intérêt pour la recherche de médicaments candidats dans divers types de plantes médicinales chinoises traditionnelles. |
| base de données UniProt | Institut européen de bioinformatique (EMBL-EBI), l'Institut suisse de bioinformatique SIB et la Protein Information Resource (PIR) | https://www.uniprot.org/ | UniProt est le monde’une ressource de référence de haute qualité, complète et librement accessible d'informations sur les séquences et les fonctions des protéines |
| Outil en ligne Venny 2.1 | Centre national de biotechnologieía, (CNB-CSIC) | https://bioinfogp.cnb.csic.es/tools/venny/index.html | Venny consiste en un unique fichier html standard. N'hésitez pas à l'enregistrer sur votre disque dur, à l'ouvrir avec votre navigateur préféré et à commencer à créer de beaux diagrammes de Venn en quelques secondes, même sans connexion Internet. |
| VMD | Groupe de recherche en biophysique théorique et computationnelle (TCBG), Institut Beckman, Université de l'Illinois à Urbana-Champaign, États-Unis | https://www.ks.uiuc.edu/Research/vmd/ | VMD (Visual Molecular Dynamics) est un logiciel gratuit de visualisation moléculaire et d'analyse de trajectoires, multiplateforme, développé par le groupe de biophysique théorique et computationnelle dirigé par le professeur Klaus Schulten à l'Université de l'Illinois à Urbana-Champaign. Il prend en charge les structures PDB standard ainsi que les trajectoires de dynamique moléculaire générées par GROMACS, NAMD et Amber, offrant divers styles de rendu moléculaire et une interface intégrée de script Tcl. Des analyses quantitatives, incluant le RMSD, l'occupation des liaisons hydrogène, le SASA et la géométrie du site de fixation du ligand, ont été réalisées afin de caractériser les interactions dynamiques entre protéines et ligands ainsi que les fluctuations conformationnelles. |
Références
- Bray F, et al. Global cancer statistics 2022: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2024;74(3):229-63.
- Loeb S, et al. Overdiagnosis and overtreatment of prostate cancer. Eur Urol. 2014;65(6):1046-55.
- James ND, et al. The Lancet Commission on prostate cancer: planning for the surge in cases. Lancet. 2024;403(10437):1683-722.
- Bussard KM, Gay CV, Mastro AM. The bone microenvironment in metastasis: what is special about bone? Cancer Metastasis Rev. 2008;27(1):41-55.
- Keller ET, et al. New trends in the treatment of bone metastasis. J Cell Biochem. 2007;102(5):1095-102.
- Kingsley LA, Fournier PG, Chirgwin JM, Guise TA. Molecular biology of bone metastasis. Mol Cancer Ther. 2007;6(10):2609-17.
- Valdespino V, Tsagozis P, Pisa P. Current perspectives in the treatment of advanced prostate cancer. Med Oncol. 2007;24(3):273-86.
- Albertsen P. Predicting survival for men with clinically localized prostate cancer: what do we need in contemporary practice? Cancer. 2008;112(1):1-3.
- So A, Gleave M, Hurtado-Col A, Nelson C. Mechanisms of the development of androgen independence in prostate cancer. World J Urol. 2005;23(1):1-9.
- Gupta S. Prostate cancer chemoprevention: current status and future prospects. Toxicol Appl Pharmacol. 2007;224(3):369-76.
- Patel D, Shukla S, Gupta S. Apigenin and cancer chemoprevention: progress, potential, and promise. Int J Oncol. 2007;30(1):233-45.
- Kallifatidis G, Hoy JJ, Lokeshwar BL. Bioactive natural products for chemoprevention and treatment of castration-resistant prostate cancer. Semin Cancer Biol. 2016;40-41:160-9.
- Montuori E, et al. Marine natural products with activities against prostate cancer: recent discoveries. Int J Mol Sci. 2023;24(2):1435.
- de Paiva SR, Figueiredo MR, Aragão TV, Kaplan MAC. Antimicrobial activity in vitro of plumbagin isolated from Plumbago species. Mem Inst Oswaldo Cruz. 2003;98(7):959-61.
- Luo P, et al. Anti-inflammatory and analgesic effect of plumbagin through inhibition of nuclear factor-κB activation. J Pharmacol Exp Ther. 2010;335(3):735-42.
- Sharma I, Gusain D, Dixit VP. Hypolipidaemic and antiatherosclerotic effects of plumbagin in rabbits. Indian J Physiol Pharmacol. 1991;35(1):10-4.
- Awale S, et al. Targeting pancreatic cancer with novel plumbagin derivatives: design, synthesis, molecular mechanism, in vitro and in vivo evaluation. J Med Chem. 2023;66(12):8054-65.
- Zhang R, Jiang Q, Guo R, Guo K, Qiu J. Unveiling the power of plumbagin: revitalizing exhausted T cells to combat tongue cancer. Cancer Cell Int. 2025;25(1):271.
- Panichayupakaranant P, Ahmad MI. Plumbagin and its role in chronic diseases. Adv Exp Med Biol. 2016;929:229-46.
- Kuete V, et al. Cytotoxicity of plumbagin, rapanone, and 12 other naturally occurring quinones from Kenyan flora towards human carcinoma cells. BMC Pharmacol Toxicol. 2016;17(1):60.
- Gharbaran R, Shi C, Onwumere O, Redenti S. Plumbagin induces cytotoxicity via loss of mitochondrial membrane potential and caspase activation in metastatic retinoblastoma. Anticancer Res. 2021;41(10):4725-32.
- Aziz MH, Dreckschmidt NE, Verma AK. Plumbagin, a medicinal plant-derived naphthoquinone, is a novel inhibitor of the growth and invasion of hormone-refractory prostate cancer. Cancer Res. 2008;68(21):9024-32.
- Powolny AA, Singh SV. Plumbagin-induced apoptosis in human prostate cancer cells is associated with modulation of cellular redox status and generation of reactive oxygen species. Pharm Res. 2008;25(9):2171-80.
- Qiu JX, et al. Plumbagin elicits differential proteomic responses mainly involving cell cycle, apoptosis, autophagy, and epithelial-to-mesenchymal transition pathways in human prostate cancer PC-3 and DU145 cells. Drug Des Devel Ther. 2015;9:349-417.
- Wang F, et al. Plumbagin induces cell cycle arrest and autophagy and suppresses epithelial-to-mesenchymal transition involving the PI3K/Akt/mTOR-mediated pathway in human pancreatic cancer cells. Drug Des Devel Ther. 2015;9:537-60.
- Lai L, et al. Plumbagin inhibits tumour angiogenesis and tumour growth through the Ras signalling pathway following activation of the VEGF receptor-2. Br J Pharmacol. 2012;165(4b):1084-96.
- Wu WI, et al. Crystal structure of human AKT1 with an allosteric inhibitor reveals a new mode of kinase inhibition. PLoS One. 2010;5(9):e12913.
- Bai L, et al. A potent and selective small-molecule degrader of STAT3 achieves complete tumor regression in vivo. Cancer Cell. 2019;36(5):498-511.e17.
- Fanning SW, et al. The SERM/SERD bazedoxifene disrupts ESR1 helix 12 to overcome acquired hormone resistance in breast cancer cells. Elife. 2018;7:e37161.
- Suraweera CD, Caria S, Järvå M, Hinds MG, Kvansakul M. A structural investigation of NRZ-mediated apoptosis regulation in zebrafish. Cell Death Dis. 2018;9(10):967.
- Boulanger MJ, Chow DC, Brevnova EE, Garcia KC. Hexameric structure and assembly of the interleukin-6/IL-6 α-receptor/gp130 complex. Science. 2003;300(5628):2101-4.
- Jia Y, et al. Overcoming EGFR(T790M) and EGFR(C797S) resistance with mutant-selective allosteric inhibitors. Nature. 2016;534(7605):129-32.
- Dos Santos Nascimento IJ, da Silva-Júnior EF. TNF-α inhibitors from natural compounds: an overview, CADD approaches, and their exploration as anti-inflammatory agents. Comb Chem High Throughput Screen. 2022;25(14):2317-40.
- Chaikuad A, et al. A unique inhibitor binding site in ERK1/2 is associated with slow binding kinetics. Nat Chem Biol. 2014;10(10):853-60.
- Brasca MG, et al. Discovery of NMS-E973 as a novel, selective, and potent inhibitor of heat shock protein 90. Bioorg Med Chem. 2013;21(22):7047-63.
- Gurbani D, et al. Structure and characterization of a covalent inhibitor of Src kinase. Front Mol Biosci. 2020;7:81.
- Gellrich L, et al. L-thyroxin and the nonclassical thyroid hormone TETRAC are potent activators of PPARγ. J Med Chem. 2020;63(13):6727-40.
- Weng Z, Shen X, Zheng J, Liang H, Liu Y. Structural basis of DEPTOR to recognize phosphatidic acid using its tandem DEP domains. J Mol Biol. 2021;433(13):166989.
- Huck JD, et al. Structures of Hsp90α and Hsp90β bound to a purine-scaffold inhibitor reveal an exploitable residue for drug selectivity. Proteins. 2019;87(10):869-77.
- Luo G, et al. Discovery of isonicotinamides as highly selective, brain-penetrable, and orally active glycogen synthase kinase-3 inhibitors. J Med Chem. 2016;59(3):1041-51.
- Orlando BJ, Malkowski MG. Crystal structure of rofecoxib bound to human cyclooxygenase-2. Acta Crystallogr F Struct Biol Commun. 2016;72(Pt 10):772-6.
- Nuti E, et al. Development of thioaryl-based matrix metalloproteinase-12 inhibitors with alternative zinc-binding groups: synthesis, potentiometric, NMR, and crystallographic studies. J Med Chem. 2018;61(10):4421-35.
- Li Q, Li Z, Luo T, Shi H. Targeting the PI3K/AKT/mTOR and RAF/MEK/ERK pathways for cancer therapy. Mol Biomed. 2022;3(1):47.
- Wang B, et al. Propofol protects against hydrogen peroxide-induced injury in cardiac H9c2 cells via Akt activation and Bcl-2 up-regulation. Biochem Biophys Res Commun. 2009;389(1):105-11.
- Majewska E, Szeliga M. AKT/GSK3β signaling in glioblastoma. Neurochem Res. 2017;42(3):918-24.
- Yang H, et al. mTOR kinase structure, mechanism, and regulation. Nature. 2013;497(7448):217-23.
- Fong CJ, Sherwood ER, Mendelsohn J, Lee C, Kozlowski JM. Epidermal growth factor receptor monoclonal antibody inhibits constitutive receptor phosphorylation, reduces autonomous growth, and sensitizes androgen-independent prostatic carcinoma cells to tumor necrosis factor α. Cancer Res. 1992;52(21):5887-92.
- Visakorpi T, Kallioniemi OP, Koivula T, Harvey J, Isola J. Expression of epidermal growth factor receptor and ERBB2 (HER-2/Neu) oncoprotein in prostatic carcinomas. Mod Pathol. 1992;5(6):643-8.
- Ibrahim GK, et al. Differential immunoreactivity of epidermal growth factor receptor in benign, dysplastic, and malignant prostatic tissues. J Urol. 1993;149(1):170-3.
- Davies P, Eaton CL. Binding of epidermal growth factor by human normal, hypertrophic, and carcinomatous prostate. Prostate. 1989;14(2):123-32.
- Bahar ME, Kim HJ, Kim DR. Targeting the RAS/RAF/MAPK pathway for cancer therapy: from mechanism to clinical studies. Signal Transduct Target Ther. 2023;8(1):455.
- Guo YJ, et al. ERK/MAPK signalling pathway and tumorigenesis. Exp Ther Med. 2020;19(3):1997-2007.
- Ullah R, Yin Q, Snell AH, Wan L. RAF-MEK-ERK pathway in cancer evolution and treatment. Semin Cancer Biol. 2022;85:123-54.
- Chambard JC, Lefloch R, Pouysségur J, Lenormand P. ERK implication in cell cycle regulation. Biochim Biophys Acta. 2007;1773(8):1299-310.
- Gesmundo I, et al. Proton pump inhibitors promote the growth of androgen-sensitive prostate cancer cells through ErbB2, ERK1/2, PI3K/Akt, GSK-3β signaling and inhibition of cellular prostatic acid phosphatase. Cancer Lett. 2019;449:252-62.
- Schopf FH, Biebl MM, Buchner J. The HSP90 chaperone machinery. Nat Rev Mol Cell Biol. 2017;18(6):345-60.
- García-Alonso S, et al. Structure of the RAF1-HSP90-CDC37 complex reveals the basis of RAF1 regulation. Mol Cell. 2022;82(18):3438-52.e8.
- Chiosis G, Digwal CS, Trepel JB, Neckers L. Structural and functional complexity of HSP90 in cellular homeostasis and disease. Nat Rev Mol Cell Biol. 2023;24(11):797-815.
- Li J, Buchner J. Structure, function, and regulation of the Hsp90 machinery. Biomed J. 2013;36(3):106-17.
- Youssef ME, et al. Role of ganetespib, an HSP90 inhibitor, in cancer therapy: from molecular mechanisms to clinical practice. Int J Mol Sci. 2023;24(5):5014.
- Solit DB, Scher HI, Rosen N. Hsp90 as a therapeutic target in prostate cancer. Semin Oncol. 2003;30(5):709-16.
- Hoter A, Rizk S, Naim HY. The multiple roles and therapeutic potential of molecular chaperones in prostate cancer. Cancers (Basel). 2019;11(8):1194.
- Moon SJ, et al. Bruceantin targets HSP90 to overcome resistance to hormone therapy in castration-resistant prostate cancer. Theranostics. 2021;11(2):958-73.
- Li J, et al. Androgen-targeted hsa_circ_0085121 encodes a novel protein and improves the development of prostate cancer through facilitating the activity of the PI3K/Akt/mTOR pathway and enhancing AR-V7 alternative splicing. Cell Death Dis. 2024;15(11):848.
- Taneja SS, et al. Toremifene: a promising therapy for the prevention of prostate cancer and complications of androgen deprivation therapy. Expert Opin Investig Drugs. 2006;15(3):293-305.
- Yang J, et al. Protective effect of Fuzi Lizhong decoction against non-alcoholic fatty liver disease via an anti-inflammatory response through regulation of p53 and PPARG signaling. Biol Pharm Bull. 2020;43(11):1626-33.
- Sui Q, et al. Ganoderic acid A: an in-depth review of pharmacological effects and molecular docking analysis. J Ethnopharmacol. 2025;349:119868.
- Zhang T, et al. PPARG is a potential target of Tanshinone IIA in prostate cancer treatment: a combination study of molecular docking and dynamic simulation based on transcriptomic bioinformatics. Eur J Med Res. 2023;28(1):487.
- Astakhova A, et al. Inhibitors of oxidative phosphorylation modulate astrocyte inflammatory responses through AMPK-dependent Ptgs2 mRNA stabilization. Cells. 2019;8(10):1185.
- Liu Y, Cai Y, He C, Chen M, Li H. Anticancer properties and pharmaceutical applications of plumbagin: a review. Am J Chin Med. 2017;45(3):423-41.
- Ahmad I, et al. Synergistic inhibition of colon cancer cell proliferation via p53, Bax, and Bcl-2 modulation by curcumin and plumbagin combination. ACS Omega. 2025;10(18):19045-60.
- Bello IJ, Oyebode OT, Olanlokun JO, Omodara TO, Olorunsogo OO. Plumbagin induces testicular damage via mitochondrial-dependent cell death. Chem Biol Interact. 2021;347:109582.
- Hafeez BB, et al. Plumbagin inhibits prostate carcinogenesis in intact and castrated PTEN knockout mice via targeting PKCε, Stat3, and epithelial-to-mesenchymal transition markers. Cancer Prev Res (Phila). 2015;8(5):375-86.
- Kumar MR, et al. Formulation of plumbagin-loaded long-circulating pegylated liposomes: in vivo evaluation in C57BL/6J mice bearing B16F1 melanoma. Drug Deliv. 2011;18(7):511-22.
- Mandala Rayabandla SK, et al. Preparation, in vitro characterization, pharmacokinetic, and pharmacodynamic evaluation of chitosan-based plumbagin microspheres in mice bearing B16F1 melanoma. Drug Deliv. 2010;17(3):103-13.
- Tiwari SB, Pai RM, Udupa N. Temperature-sensitive liposomes of plumbagin: characterization and in vivo evaluation in mice bearing melanoma B16F1. J Drug Target. 2002;10(8):585-91.
- Onoue S, Yamada S, Chan HK. Nanodrugs: pharmacokinetics and safety. Int J Nanomedicine. 2014;9:1025-37.