Ce protocole vise à optimiser la préparation de liposomes chargés en médicaments antituberculeux et à établir un système normalisé d'évaluation de la qualité des formulations liposomales.
Article de méthode
Préparation et évaluation de la qualité de liposomes chargés de rifampicine antituberculeuse
Dans cet article
Résumé
Résumé
La tuberculose (TB), causée par Mycobacterium tuberculosis (MTB), demeure l'une des principales causes infectieuses de décès dans le monde, avec une charge importante de morbidité en Chine, aggravée par la propagation de souches multirésistantes et résistantes à la rifampicine, ainsi que par les limites critiques de la chimiothérapie conventionnelle — notamment une faible pénétration des médicaments, des toxicités systémiques sévères et une faible observance du traitement. Les systèmes de délivrance liposomiques offrent des avantages uniques pour le traitement antituberculeux, mais leur développement est freiné par des procédés de préparation inconstants, une faible efficacité de chargement en médicament et l'absence de cadre standardisé pour l'évaluation de la qualité. Dans cette étude, la méthode de l'hydratation de film mince, combinée à un traitement par ultrasons et à une filtration, a été utilisée pour préparer des nanoliposomes chargés en rifampicine, avec différents rapports phospholipides/choléstérol. Une méthode validée de chromatographie liquide à haute performance (HPLC) a été mise en place pour déterminer l'efficacité d'encapsulation et le taux de chargement en médicament. La diffusion dynamique de la lumière et la microscopie électronique en transmission (MET) ont permis de caractériser la taille des particules, le potentiel zêta et la morphologie microscopique, tandis que les profils de libération in vitro du médicament ont été analysés par des essais de dissolution. Les liposomes optimisés ont présenté une efficacité d'encapsulation élevée, un taux de chargement idéal, une taille uniforme à l'échelle nanométrique, une bonne stabilité à l'entreposage et une libération prolongée du médicament in vitro. Ce travail fournit des méthodes expérimentales standardisées et un système complet d'évaluation de la qualité pour le développement de liposomes antituberculeux, soutenant ainsi la traduction clinique des systèmes de délivrance liposomiques dans le traitement de la tuberculose.
Introduction
La tuberculose (TB), une maladie infectieuse chronique provoquée par Mycobacterium tuberculosis (MTB), demeure la principale cause de mortalité parmi les maladies infectieuses attribuées à un agent pathogène unique, constituant ainsi une menace persistante et grave pour la santé humaine et la sécurité sanitaire mondiale. Selon le rapport mondial sur la tuberculose 2025 de l'Organisation mondiale de la Santé (OMS), on estimait à 10,7 millions le nombre de nouveaux cas de tuberculose et à environ 1,23 million le nombre de décès liés à la tuberculose dans le monde en 2024.1Parmi ces cas, environ 390 000 nouveaux cas de tuberculose multirésistante ou résistante à la rifampicine (TB-MR/TB-RR) ont été signalés, seulement 42 % des personnes concernées ayant été incluses dans un traitement. La transmission continue de la tuberculose résistante aux médicaments est devenue un obstacle majeur à la mise en œuvre de la stratégie mondiale « Éliminer la tuberculose » de l'OMS.
Actuellement, la chimiothérapie reste le pilier du traitement clinique de la tuberculose. Le régime standard de première ligne comprend une association d'isoniazide, de rifampicine, de pyrazinamide et d'éthambutol, avec une durée de traitement prolongée de 6 à 9 mois2. Pour la TB-MDR/RR, le régime nécessite l'ajout de médicaments anti-TB de deuxième ligne, allongeant la durée du traitement à 18–24 mois3, accompagnée d'une augmentation substantielle des coûts et d'une nette hausse des effets indésirables médicamenteux4. Bien que de nouveaux agents anti-TB—tels que la bedaquiline, la delamanide et la pretomanide—aient été approuvés ces dernières années, offrant ainsi de nouvelles options thérapeutiques pour la tuberculose résistante aux médicaments5, ils n'ont pas encore permis de surmonter les goulots d'étranglement fondamentaux inhérents aux traitements anti-TB existants6,7.
Premièrement, M. tuberculosis est un pathogène intracellulaire typique qui réside principalement à l'intérieur des macrophages alvéolaires de l'hôte. Les médicaments libres présentent une faible pénétration à travers la membrane des macrophages, ce qui entraîne des concentrations intracellulaires de médicament largement inférieures à la concentration minimale inhibitrice (CMI).8L'incapacité consécutive à éliminer les persistants intracellulaires constitue un facteur clé de la rechute de la tuberculose et de l'émergence de la résistance aux médicaments.9Deuxièmement, les lésions tuberculeuses présentent plusieurs barrières biologiques, notamment des tissus nécrosés caséeux et des capsules fibrotiques, qui entravent la pénétration des médicaments libres jusqu'au centre de la lésion, entraînant des concentrations locales sous-optimales de médicament et une efficacité bactéricide altérée.10,11Troisièmement, l'administration systémique à long terme à fortes doses est sujette à de graves effets indésirables—tels que l'hépatotoxicité induite par la rifampicine, l'ototoxicité et la néphrotoxicité liées aux aminosides, et la tendinopathie et la cardiotoxicité associées aux fluoroquinolones—qui constituent les principales causes d'interruption du traitement et d'observance médiocre par les patients.12,13Quatrièmement, la monothérapie ou l'administration séquentielle sélectionne facilement des mutations résistantes aux médicaments chez M. tuberculosis, tandis que les régimes combinés à base de plusieurs médicaments amplifient davantage le risque de toxicité cumulative, créant ainsi un dilemme clinique persistant.14.
Le développement de systèmes d'administration en nanomédecine offre une stratégie prometteuse pour surmonter les goulots d'étranglement susmentionnés dans le traitement anti-TB. Parmi ceux-ci, les liposomes — des vecteurs vésiculaires fermés à l'échelle nanométrique s'auto-assemblant à partir de bicouches phospholipidiques — se sont imposés comme l'une des plates-formes de nanovecteurs les plus transposables sur le plan clinique pour la thérapie anti-infectieuse, en raison de leur excellente biocompatibilité, biodégradabilité, capacité de délivrance ciblée et propriétés de libération prolongée et contrôlée15,16. Par rapport aux médicaments anti-TB libres, les systèmes de délivrance liposomiaux présentent plusieurs avantages irremplaçables pour le traitement de la TB.
Premièrement, ils permettent un enrichissement ciblé dans les macrophages. Les liposomes sont préférentiellement captés par les phagocytes du système réticulo-endothélial (SRE), entraînant une accumulation spécifique dans les principaux organes hébergeant le MTB, tels que les poumons, le foie et la rate. De plus, ils pénètrent efficacement la membrane des macrophages17, augmentant considérablement les concentrations intracellulaires de médicaments, éliminant les bactéries intracellulaires persistantes, et réduisant ainsi fondamentalement les rechutes de tuberculose et l’apparition de résistances médicamenteuses. Deuxièmement, ils présentent une pénétration améliorée dans les lésions tuberculeuses. En modulant la taille des particules, la charge de surface et les modifications de surface, les liposomes peuvent traverser efficacement la capsule fibreuse et la barrière de nécrose caséeuse des lésions tuberculeuses, augmentant significativement les concentrations locales de médicaments et améliorant l’efficacité bactéricide18. Troisièmement, ils réduisent nettement la toxicité des médicaments. Les liposomes modifient la biodistribution in vivo des médicaments, limitant leur exposition aux tissus et organes sains, et réduisant ainsi de manière significative la toxicité systémique des agents anti-TB. Par exemple, les liposomes chargés d’aminosides réduisent fortement l’accumulation du médicament dans la cochlée et les reins, éliminant presque totalement les risques d’ototoxicité et de néphrotoxicité19. Quatrièmement, ils offrent une libération prolongée et contrôlée. La structure en bicouche de phospholipides permet une libération lente et contrôlée du médicament, prolongeant la demi-vie circulante in vivo ainsi que la durée d’action, réduisant la fréquence des doses et améliorant considérablement l’observance thérapeutique20. Cinquièmement, ils permettent la co-administration de plusieurs médicaments. Les liposomes peuvent encapsuler simultanément plusieurs médicaments anti-TB aux propriétés physico-chimiques différentes, assurant une délivrance synchronisée et des effets bactéricides synergiques, supprimant ainsi efficacement l’émergence de mutants de MTB résistants aux médicaments21.
Des progrès significatifs ont été accomplis dans la traduction clinique des systèmes de délivrance médicamenteuse liposomale pour le traitement antituberculeux. La suspension inhalable d'amikacine liposomale (ALIS) a reçu l'approbation de la Food and Drug Administration (FDA) des États-Unis pour le traitement de la maladie pulmonaire causée par le complexe Mycobacterium avium (MAC).22 et a depuis été intégré à des régimes thérapeutiques contre la tuberculose multirésistante (TB-MR) dans plusieurs pays, soulignant la valeur clinique et les perspectives d'application étendue des plateformes liposomales dans la prise en charge de la tuberculose23. Néanmoins, le développement et l'industrialisation des liposomes anti-TB continuent de faire face à plusieurs goulots d'étranglement techniques critiques, notamment une faible reproductibilité des procédés de préparation, une faible capacité de charge en principe actif et une faible efficacité d'encapsulation, une distribution hétérogène de la taille des particules, une agrégation et une fuite du médicament pendant le stockage, ainsi qu'une corrélation mal comprise entre le comportement de dissolution/libération in vitro et l'efficacité in vivo. Ces défis entravent fortement les processus de recherche, de développement et de traduction clinique de nouvelles formulations liposomales anti-TB.24,25.
Cette étude établit une méthode de film mince par hydratation–ultrasonication–filtration adaptée à l'encapsulation de médicaments faiblement lipophiles ou hydrophobes de petite taille (par exemple, la rifampicine) au sein de la bicouche phospholipidique. Pour les médicaments fortement hydrophiles, la méthode classique de film mince donne une faible efficacité d'encapsulation, sauf si une optimisation supplémentaire (par exemple, chargement par gradient de sulfate d'ammonium) est appliquée. La procédure utilise un équipement standard (évaporateur rotatif, nettoyeur à ultrasons, HPLC, DLS, TEM), permettant une reproduction facile sans instruments spécialisés. Le dispositif actuel à l'échelle de laboratoire de 10 mL assure une qualité stable et une bonne reproductibilité entre les lots. Un agrandissement à l'échelle industrielle nécessiterait l'optimisation du vide d'évaporation, de la vitesse de rotation, de la puissance ultrasonore et des caractéristiques des membranes. Notamment, les liposomes restent stables pendant 30 jours à 4 °C, mais présentent des signes d'oxydation, d'agrégation et de stratification après 60 jours, ce qui impose une lyophilisation ou une modification de la formulation pour une conservation à long terme. Nous avons systématiquement optimisé le rapport phospholipide/choléstérol, normalisé le protocole de préparation et mis en place un système complet d'évaluation de la qualité comprenant l'efficacité d'encapsulation, la charge en médicament, la taille des particules, le potentiel zêta, la morphologie, la libération in vitro et la stabilité au stockage. Ce protocole fournit une orientation claire aux chercheurs pour évaluer l'adaptabilité de la méthode au transport de médicaments hydrophobes et sert de référence pour l'adaptation des formulations, la conception expérimentale et les premières explorations de montée en échelle.
Protocole
Cette étude n'a pas impliqué de participants humains ni d'animaux, et aucune approbation éthique n'était requise.
1. Préparation de nanoliposomes chargés en rifampicine
REMARQUE : Préparer toutes les formulations en triple exemplaire.
- Pesez les composants des liposomes à l’aide d’une balance analytique au cent-millième. Les rapports massiques phospholipide/cholestérol ont été fixés respectivement à 95:5, 90:10, 85:15, 80:20, 75:25 et 70:30 (Tableau 1).
- Introduisez les trois composants dans un ballon en forme de poire de 100 mL adapté à l’évaporation rotative. Dissolvez tous les composants lipidiques dans 6 mL de chloroforme. Soniquez le mélange dans un bain d’eau (40 kHz, 100 W) pendant 1 min jusqu’à obtention d’une solution limpide.
ATTENTION : Le chloroforme est un solvant organique volatil, nocif s’il est inhalé ou absorbé par la peau. Effectuez toutes les étapes impliquant le chloroforme (1.3–1.5) à l’intérieur d’une hotte chimique certifiée. Portez des gants en nitrile, une blouse de laboratoire et des lunettes de protection chimiques. - Éliminez le chloroforme à l’aide d’un évaporateur rotatif avec les paramètres suivants :
- Réglez la température du condenseur à une valeur ne dépassant pas -5 °C.
- Réglez la température du bain d’eau à 37 °C.
- Réglez la vitesse de rotation à 60 tr/min.
- Ajustez le vide à 330 mbar pour abaisser le point d’ébullition du chloroforme.
ATTENTION : L’évaporateur rotatif doit être utilisé à l’intérieur d’une hotte. Assurez-vous que le piège froid est correctement connecté afin d’empêcher les vapeurs de solvant d’atteindre la pompe à vide.
- Faites fonctionner à 330 mbar pendant 20 min, puis augmentez le vide à 80 mbar et poursuivez pendant encore 10 min afin d’éliminer complètement le solvant résiduel et former un film lipidique mince26.
REMARQUE : Récupérez le solvant évaporé condensé dans le condenseur comme déchet organique contenant des halogènes. Éliminez tous les déchets de chloroforme dans un récipient correctement étiqueté pour solvants organiques halogénés. Ne versez pas dans l’évier. - Séchez le film lipidique sous vide (≤ 80 mbar) à 25 °C pendant 12 h.
REMARQUE : Cette étape de séchage s’effectue dans un dessiccateur sous vide placé dans une hotte afin d’éviter toute libération de solvant résiduel. - Hydratez le film sec avec 10 mL de tampon phosphate salin tamponné (PBS). Placez le ballon sur l’évaporateur rotatif (sans vide) à 100 tr/min et 37 °C pendant 1 h jusqu’à ce que le film lipidique soit complètement détaché. La concentration finale de rifampicine est de 1 mg/mL.
- Soniquez dans un bain d’eau (40 kHz, 100 W) à 37 °C pendant 10 min. Veillez à ce que la température du bain d’eau reste à 37 °C. Le volume total de l’échantillon traité est de 10 mL.
- Filtrez la suspension soniquée de manière séquentielle. Humidifiez préalablement un filtre à seringue PES de 0,45 µm (diamètre 13 mm) avec 1 mL de PBS. À l’aide d’une seringue de 10 mL, faites passer tout l’échantillon de 10 mL à travers le filtre de 0,45 µm une seule fois. Ensuite, humidifiez préalablement un filtre à seringue PES de 0,22 µm (diamètre 13 mm) et faites passer le filtrat à travers celui-ci une seule fois. N’utilisez pas d’extrudeuse à liposomes (Figure 1).
2. Efficacité d'encapsulation
REMARQUE : L'efficacité d'encapsulation (EE) a été déterminée par ultrafiltration centrifuge, une méthode qui sépare rapidement le médicament libre du médicament piégé dans les liposomes en fonction de la rétention physique. Ensuite, mesurer la teneur en médicament dans les deux fractions et calculer l'efficacité d'encapsulation27.
- Ajouter exactement 200 µL de suspension de liposomes dans le réservoir d'échantillon d'un tube d'ultrafiltration de 0,5 mL (coupure moléculaire de 3 kDa), puis centrifuger pour séparer le médicament libre des liposomes.
- Centrifuger à 7 000 x g (rotor à angle fixe) à 25 °C pendant 15 min. Recueillir le filtrat dans le tube de collecte, répéter 4 à 5 cycles.
- Rassembler tous les filtrats et diluer à 10 mL avec du méthanol dans une fiole jaugée. Filtrer à travers un filtre à seringue en Nylon66 de 0,22 µm avant l'injection en HPLC.
- Régler les conditions d'HPLC comme suit : Colonne : colonne C18 (4,6 mm x 250 mm, 5 µm) ; Phase mobile : acétonitrile : acide phosphorique aqueux = 45 : 55 (V/V) ; Longueur d'onde de détection : 475 nm ; Débit : 1,0 mL/min ; Température de la colonne : 40 °C ; Volume injecté : 20 µL ; Durée de l'analyse : 20 min
ATTENTION : L'acétonitrile est inflammable et toxique. Préparer et manipuler la phase mobile sous hotte aspirante. Porter des équipements de protection individuelle (EPI) appropriés. - Calculer l'efficacité d'encapsulation (EE) à l'aide de l'équation suivante : Efficacité d'encapsulation (EE, %) = [(Wrfb − Wfree) / Wrfb] × 100 %
- Calculer la charge en médicament (DL) à l'aide de l'équation suivante : Charge en médicament (DL, %) = [(Wrfb − Wfree) / Wtotal] × 100 %.
REMARQUE : Wtotal — La teneur totale en phospholipides ajoutés, en cholestérol et en rifampicine ; Wrfb — La teneur en rifampicine ajoutée ; Wfree — La teneur en médicaments libres dans les liposomes.
3. Validation de la méthode HPLC
REMARQUE : Effectuer la validation de la méthode HPLC pour la linéarité, la précision, la répétabilité, la stabilité, le rendement et la spécificité comme suit.
- Préparer des solutions étalons de rifampicine aux concentrations suivantes dans la phase mobile : 1,15, 2,3, 4,6, 9,2, 13,8, 18,4 et 23,0 µg/mL. Analyser chacune par HPLC, enregistrer les aires des pics et calculer l'équation de régression et le R2.
- Mesurer les aires des pics des solutions de rifampicine à 9,2, 13,8 et 18,4 µg/mL. Réaliser cinq tests parallèles en une journée et calculer l'ÉT relative (RSD).
- Préparer quatre solutions parallèles de rifampicine à 9,2 µg/mL. Mesurer les aires des pics par HPLC et calculer l'ÉT relative (RSD) de la répétabilité de la méthode.
- Garder la solution étalon à 9,2 µg/mL à température ambiante. Analyser la solution à 0, 2, 4, 6, 12 et 24 h, enregistrer les aires des pics et calculer l'ÉT relative (RSD) pour évaluer la stabilité.
- Ajouter un étalon connu de rifampicine dans des matrices de liposomes vierges. Traiter les échantillons par ultrafiltration, les analyser par HPLC, puis calculer le taux de récupération et l'ÉT relative (RSD).
- Examiner les chromatogrammes en quête de pics d'interférence au temps de rétention de la rifampicine.
4. Taille des particules et potentiel zêta
- Introduire 20 µL de suspension de liposomes dans 980 µL d'eau ultrapure (préfiltrée à travers un filtre de 0,22 µm). Vortexer pendant 10 s, puis soniquer dans un bain ultrasonique pendant 30 s.
- Transférer l'échantillon dilué dans une cuve universelle pour la mesure de taille, et dans une cellule capillaire pliée pour la mesure du potentiel zêta.
- Configurer les paramètres comme suit : dispersant = eau, température = 25 °C.
- Effectuer au moins 3 réplicats techniques, chacun comprenant 10 à 15 acquisitions. Enregistrer la valeur Z-moyenne (diamètre hydrodynamique moyen pondéré par l'intensité) et l'indice de polydispersité (PDI).
- Insérer une électrode en palladium dans la cuve pour mesurer le potentiel zêta selon les mêmes paramètres28.
- Retirer la cuve et éteindre l'appareil.
5. Caractérisation morphologique (MET)
- Diluer la suspension de liposomes chargés en rifampicine de 50 à 100 fois avec de l'eau ultrapure afin d'obtenir une concentration appropriée pour l'observation en MET.
- Soniquer l'échantillon dilué dans un bain d'eau à l'aide d'un sonicateur à bain (40 kHz, 100 W) pendant 30 s.
ATTENTION : Éviter une sonication excessive afin de prévenir la rupture des liposomes. - Placer une grille en cuivre de 300 mailles revêtue de carbone sur du papier filtre, côté carbone vers le haut.
- Prélever 10 µL de la suspension de liposomes diluée et la déposer au centre de la grille. Laisser adsorber pendant 1 min.
- Éliminer l'excès de suspension en essuyant le bord de la grille avec du papier filtre propre ; ne pas toucher la zone centrale d'observation.
- Coloration négative : Ajouter immédiatement 10 µL d'acide phosphotungstique à 2 % (p/v) (pH 7,0) sur la grille. Après 1 min, éliminer l'excès de colorant en essuyant le bord.
- Laisser sécher la grille à l'air à température ambiante pendant 3 h. Insérer la grille sèche dans le porte-échantillon du MET.
- Observer avec une tension d'accélération de 80 à 120 kV. Utiliser le mode d'imagerie à faible dose29 et acquérir les images à l'aide d'une caméra CCD (par exemple, Gatan OneView) aux grossissements nominaux de 10 000x, 25 000x et 40 000x.
- Sélectionner des champs représentatifs et éviter les zones présentant des agrégats ou des artéfacts de coloration.
6. Libération in vitro du médicament
- Couper une membrane de dialyse (coupure moléculaire 7 kDa) en morceaux de longueur appropriée. Préparer une solution à grande échelle de bicarbonate de sodium 2 % (p/v) et d'EDTA 1 mmol/L, ajustée à pH 8,0.
- Faire bouillir la membrane de dialyse dans cette solution pendant 10 min. Rincer soigneusement la membrane à l’eau distillée.
- Équilibrer la membrane rincée dans le milieu de libération (PBS 0,01 M) pendant 30 min. Transférer 1 mL de suspension de liposomes dans le sac de dialyse prétraité ; fermer les deux extrémités avec des pinces de dialyse.
- Placer le sac de dialyse dans un bécher de 100 mL contenant 80 mL de milieu de libération préchauffé à 37 °C, supplémenté avec 0,1 % d’acide ascorbique (p/v) et 0,1 mL de Tween 80. Couvrir le bécher avec du papier d’aluminium pour le protéger de la lumière.
- Agiter à l’obscurité à 37 °C et 200 tr/min à l’aide d’un agitateur magnétique. Prélever 1 mL de milieu de libération aux points temporels prédéterminés : 0,5, 1,5, 3, 5, 7, 9, 12, 24 et 48 h.
- Ajouter 1 mL de milieu de libération frais, préchauffé (37 °C), dans le bécher à l’aide d’une pipette, en dirigeant doucement le flux contre la paroi du bécher30 (le système est fermé ; aucune correction pour évaporation n’est nécessaire).
- Filtrer les échantillons à travers un filtre de 0,22 µm et analyser par HPLC. Analyser les échantillons en utilisant les mêmes conditions HPLC décrites à la section 2.4.
- Calculer le pourcentage de libération cumulée (%) = (quantité totale de médicament détectée à chaque point temporel / charge initiale en médicament) × 100 %
7. Évaluation de la stabilité au stockage
- Conserver la suspension de liposomes chargés en rifampicine dans un flacon en verre scellé à 4 °C, à l'abri de la lumière.
- Prélever des échantillons au jour 1, 4 et 30 après le stockage. Jeter l'échantillon prélevé (ne pas le remettre dans le flacon d'origine).
- Déterminer la taille des particules, l'indice de polydispersité et le potentiel zêta des liposomes à chaque point temporel31.
- Noter l'aspect visuel et observer tout phénomène de précipitation ou de stratification de la suspension de liposomes.
- Prélever des échantillons supplémentaires au jour 60 afin d'observer visuellement l'oxydation, la précipitation et la stratification de la suspension.
REMARQUE : Toutes les mesures ont été réalisées en trois expériences parallèles. Les données expérimentales sont exprimées sous la forme moyenne ± écart-type.
Résultats
Une méthode HPLC validée a été mise au point pour la quantification de la rifampicine. Des chromatogrammes représentatifs de solutions étalons de rifampicine sont présentés dans la Figure 2A. Le pic principal de la rifampicine apparaît à un temps de rétention de 14,13 min, avec une bonne forme de pic et sans interférence significative d'autres pics. La courbe d'étalonnage présente une bonne linéarité dans la gamme de concentration de 1,15 à 23 µg/mL, avec l'équation de régression Y = 12729,5X - 4778,6 et un coefficient de détermination R2=0,9995. Une valeur de R2 ≥ 0,999 est généralement considérée comme acceptable pour l'analyse quantitative en laboratoire pharmaceutique ; la valeur obtenue de 0,9995 démontre donc que la méthode est fortement linéaire sur la gamme testée. Les carrés noirs représentent les points de données mesurés, et la ligne continue représente la droite de régression linéaire ajustée (Figure 2B).
Des tests de précision ont été réalisés à trois concentrations de rifampicine (9,2, 13,8 et 18,4 µg/mL). Les valeurs de l'écart-type relatif (ETR) des aires des pics étaient toutes inférieures à 1 %, confirmant une haute précision instrumentale (Tableau 2). Le test de répétabilité (n = 4) a donné un ETR de 0,32 %, indiquant une répétabilité fiable (Tableau 3). Le test de stabilité, effectué sur 24 h à température ambiante, a montré un ETR de 0,59 %, démontrant que la solution de rifampicine est restée stable dans ces conditions (Tableau 4). Le taux de récupération moyen était de 98,12 %, confirmant l'exactitude de la méthode pour l'analyse de la rifampicine dans les échantillons de liposomes. Ces résultats ont globalement vérifié que la méthode de CLHP est adaptée à la détermination quantitative de la rifampicine dans cette étude. Cette validation rigoureuse garantit que les mesures ultérieures de l'efficacité d'encapsulation, de la charge en médicament et des profils de libération sont fiables et reproductibles entre différentes séries expérimentales.
Le médicament libre et le médicament piégé dans les liposomes ont été séparés par centrifugation en ultrafiltration. Une analyse quantitative par chromatographie en phase liquide à haute performance (HPLC) a montré que lorsque la teneur en cholestérol était de 20 %, le rendement d'encapsulation des liposomes chargés en rifampicine atteignait un maximum de 68,54 % ± 2,19, et le taux de charge en médicament était de 11,42 ± 0.37 (Figure 3). Lorsque le cholestérol est en excès, l'efficacité d'encapsulation et le taux de charge en médicament des liposomes diminuent de manière significative (Tableau 5). Ces résultats démontrent qu'un rapport cholestérol sur phospholipides de 20 % est optimal pour équilibrer la rigidité et la fluidité de la membrane et pour retenir la rifampicine au sein de la bicouche. Les faibles écarts-types (tous <2,2 % pour l'EE et <0,4 % pour DL sur des préparations réalisées en triplets) confirment que le protocole de préparation produit une formulation de qualité constante avec une bonne reproductibilité entre les lots.
Les liposomes préparés à l'aide de la méthode optimisée présentaient une distribution étroite de taille (Figure 4), avec une taille moyenne de 185 nm. Une valeur de PDI <0,3 est largement acceptée comme indicatrice d'une population monodisperse ; le PDI obtenu de 0,153 confirme donc que les liposomes sont très uniformes en taille. Un potentiel zêta absolu >30 mV fournit généralement une répulsion électrostatique suffisante pour éviter l'agrégation. La valeur mesurée de −38 mV prévoit ainsi une bonne stabilité colloïdale32. Les faibles écarts-types observés sur des échantillons réalisés en triple (par exemple, taille de 185,41 ± 0,72 nm à 20 % de cholestérol) démontrent en outre la forte reproductibilité de la procédure de préparation. Ces résultats montrent que le protocole d'hydratation du film mince associé à l'ultrasonication et à la filtration produit de manière fiable des liposomes à l'échelle nanométrique ayant une distribution étroite de taille et une charge de surface adéquate, assurant ainsi une stabilité à long terme.
Les liposomes préparés ont présenté un effet Tyndall évident. La figure 5A illustre l'effet Tyndall des liposomes33. Les caractéristiques morphologiques des nanoliposomes chargés en rifampicine ont été évaluées par microscopie électronique à transmission (MET) et par diffusion dynamique de la lumière (DLS). Comme indiqué sur la figure 4, les courbes de distribution en taille pondérées en intensité obtenues par DLS des liposomes présentaient un pic unique et étroit, sans particules de grande taille ni agrégats visibles, ce qui indique une bonne homogénéité et une monodispersité de la formulation préparée (figure 5B). À faible grossissement, des vésicules liposomiques sphériques ont été observées ; toutefois, un certain agrégation localisée a été notée (figure 5C), ce qui pourrait être attribué à une dispersion incomplète lors de la préparation de l'échantillon, ainsi qu'à une possible fusion des vésicules pendant le séchage. À fort grossissement (50 000×, figure 5D), des différences de contraste nettes étaient visibles : la région centrale sombre correspond au noyau aqueux contenant le médicament, tandis que l'anneau externe plus clair représente la bicouche lipidique, une caractéristique typique des liposomes colorés négativement34.
La taille des particules observée par microscopie électronique en transmission (MET) était inférieure au diamètre hydrodynamique déterminé par diffusion de la lumière dynamique (DLS). Cette différence s'explique par les principes distincts des deux techniques : la MET mesure le diamètre du noyau déshydraté sous vide, tandis que la DLS détecte le diamètre hydraté, incluant la couche d'hydratation superficielle, une caractéristique bien connue des nanoparticules liposomales35.
Aucune libération rapide n'était évidente dans les trois premiers groupes de liposomes (le taux cumulatif de libération à 0,5 h était <40 % dans tous les groupes). Une libération rapide <40 % au cours de la première heure est généralement considérée comme sûre pour les préparations anti-tuberculeuses à action prolongée, car elle minimise le risque de toxicité systémique aiguë. Les étapes spécifiques de libération peuvent être divisées comme suit :
Période de relâchement rapide (0,5–12 h) : le médicament diffusait lentement à partir de la couche superficielle ou de la région proche de la membrane des liposomes, et la vitesse de relâchement était relativement élevée. Le taux cumulé de relâchement des trois premiers groupes était proche de 90 % au bout de 12 h (Figure 6).
Après 24 h, on a supposé que la rifampicine avait subi une dégradation oxydative et une dégradation hydrolytique, entraînant une diminution anormale du taux d'accumulation de la libération36. Lorsque la teneur en cholestérol était de 30 %, le taux d'accumulation de la libération à 0,5 h était >40 %, ce qui ne satisfaisait pas au critère de libération prolongée.
Par conséquent, les formulations contenant 5 à 15 % de cholestérol sont acceptables, et celle à 20 % satisfait également au critère de libération rapide. La faible variabilité entre les lots (Figure 6) confirme la reproductibilité de la méthode de test de libération.
Les données de libération des trois premiers groupes ont été ajustées à des modèles cinétiques courants (cinétique d'ordre zéro, cinétique d'ordre un, modèle de Higuchi et modèle de Ritger-Peppas)Figure 7). Les résultats ont montré que le modèle cinétique du premier ordre atteignait le meilleur ajustement (R2= 0,987), ce qui était significativement supérieur au modèle d'ordre zéro (R2= 0,246), Higuchi (R2= 0,544) et de Ritger-Peppas (R2 = 0,926). Ceci indique que le comportement de libération du médicament par les liposomes suit une cinétique de premier ordre. La vitesse de libération est positivement corrélée à la concentration résiduelle du médicament dans les liposomes, ce qui est typique d'un "libération initiale rapide - libération prolongée ultérieure" caractéristique, confirmant davantage le mécanisme par lequel le cholestérol influence la vitesse de diffusion en régulant la structure de la membrane37.
Les liposomes chargés en rifampicine ont montré une bonne stabilité à court terme pendant 30 jours de stockage à 4 °C. Au cours de la période d'évaluation de 1, 4 et 30 jours, la taille des particules a légèrement augmenté, tandis qu'une excellente homogénéité de taille (PDI < 0,15) et une stabilité colloïdale favorable (potentiel zêta absolu > 24 mV) ont été maintenues (Tableau 6). Une oxydation évidente et la formation de floculats ont été observées au jour 60, indiquant une faible stabilité à long terme de la formulation. Ce résultat souligne la nécessité d'une lyophilisation ou d'une modification de la formulation (par exemple, ajout d'antioxydants ou de lyoprotecteurs) pour une conservation à long terme – une conclusion pratique importante pour les chercheurs utilisant ce protocole.
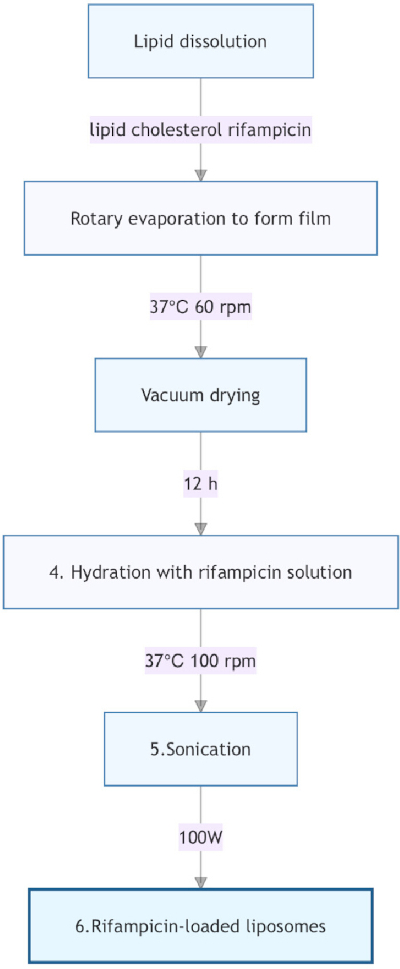
Figure 1. Préparation de liposomes chargés en rifampicine par hydratation en film mince. Schéma du protocole illustrant la préparation de liposomes chargés en rifampicine. Les composants lipidiques sont dissous dans un solvant organique, puis un film mince est formé par évaporation rotative, séchage sous vide, hydratation et sonication afin d'obtenir la formulation liposomale finale. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
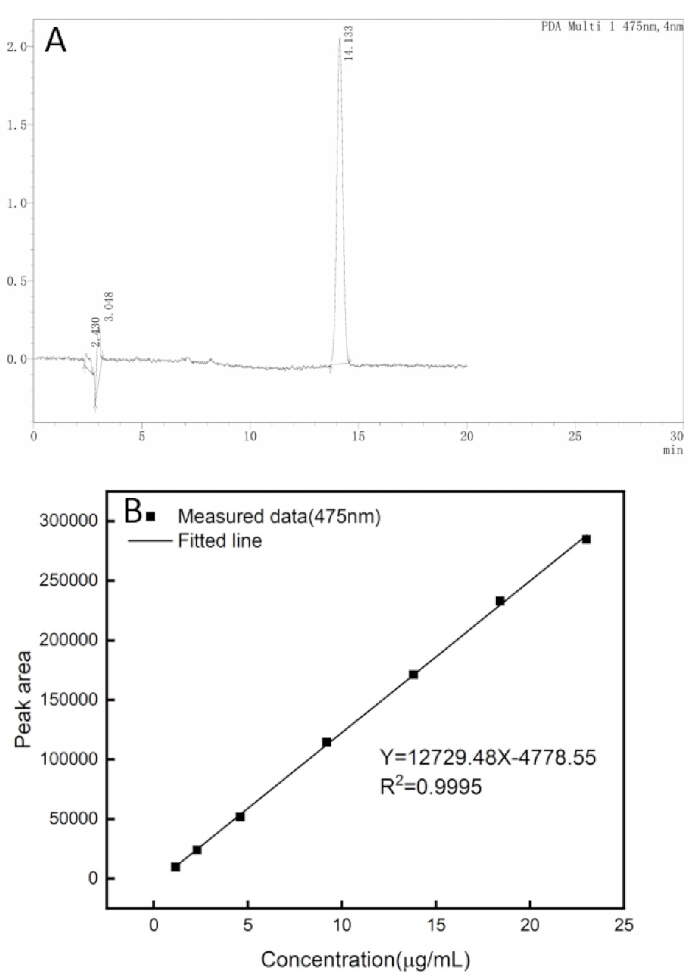
Figure 2. Identification et étalonnage de la rifampicine par HPLC. (A) Chromatogramme HPLC représentatif de la rifampicine, montrant le pic de rétention caractéristique utilisé pour l'analyse quantitative. (B) Courbe d'étalonnage obtenue en portant en abscisse la concentration de rifampicine (1,15–23,0 µg/mL) et en ordonnée la surface du pic. L'équation de régression et le coefficient de corrélation (R2 = 0,9995) démontrent une excellente linéarité sur la gamme de concentrations testée. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
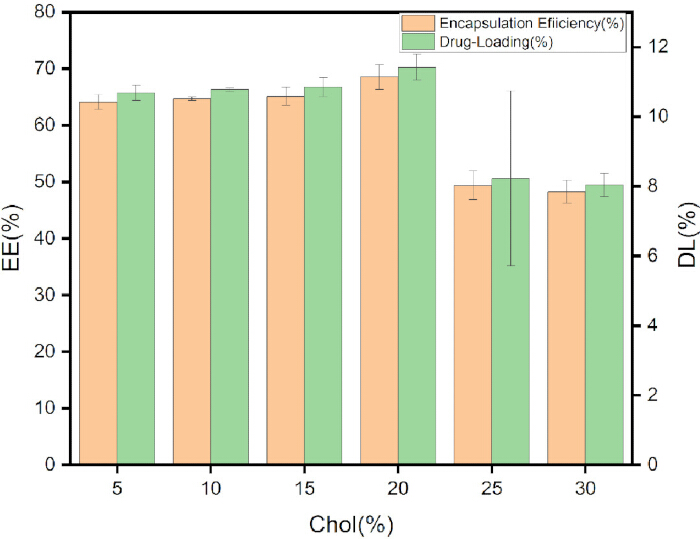
Figure 3Efficacité d'encapsulation et taux de charge en médicament des liposomes chargés en rifampicine. Efficacité d'encapsulation (EE) et taux de charge en médicament (DL) des liposomes préparés avec des teneurs variables en cholestérol. La valeur maximale de EE (68,5 %) et de DL (11,4 %) a été observée à 20 % de cholestérol, ce qui indique que la teneur en cholestérol influence significativement l'encapsulation et le chargement du médicament. Les barres d'erreur représentent la moyenne × SD (n = 3). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
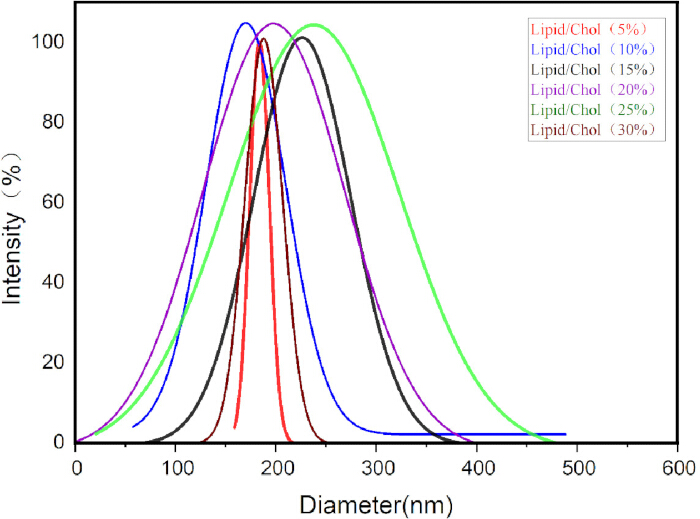
Figure 4. Distribution de la taille des particules des liposomes chargés en rifampicine. Profils de distribution de la taille des particules des liposomes chargés en rifampicine préparés avec différents rapports lécithine-cholestérol. La formulation optimisée présentait un diamètre moyen en Z de 185 nm et un indice de polydispersité (PDI) de 0,153, indiquant une distribution étroite des tailles et une bonne homogénéité. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
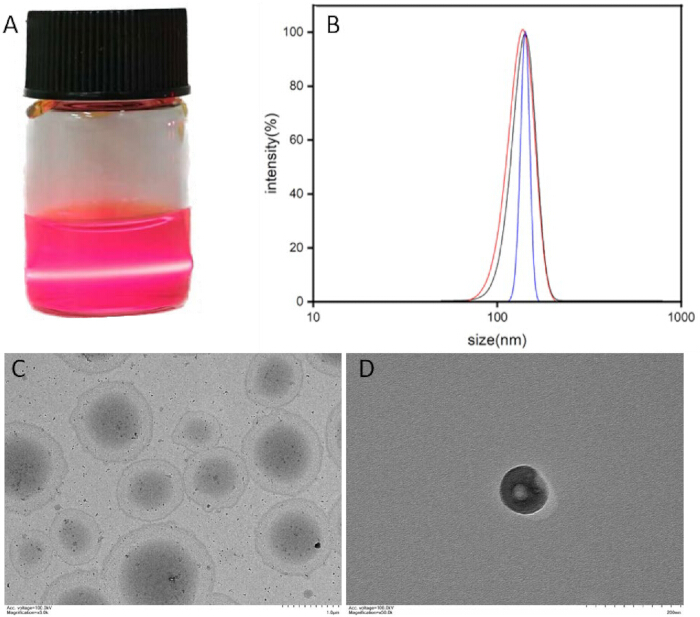
Figure 5. Caractérisation physicochimique de liposomes chargés en rifampicine. (A) L'effet Tyndall observé dans la suspension de liposomes chargés en rifampicine indique la présence de particules à l'échelle nanométrique. (B) Courbes de distribution de la taille des particules issues de trois réplicats parallèles de la formulation optimisée de liposomes. (C) Image de microscopie électronique en transmission (MET) montrant plusieurs vésicules liposomales sphériques. (D) Image représentative de MET à fort grossissement d'une vésicule liposomale individuelle. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
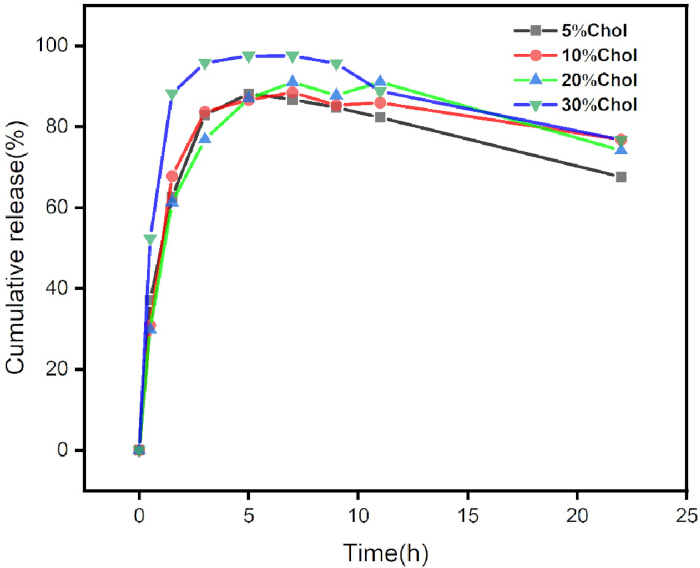
Figure 6. Profils de libération in vitro de la rifampicine à partir de liposomes. Profils de libération cumulée de la rifampicine à partir de liposomes préparés avec différents rapports lécithine-cholestérol au cours de la période d'étude. Le comportement de libération variait selon la teneur en cholestérol, démontrant son influence sur les caractéristiques de libération du médicament. Veuillez cliquer ici pour afficher une version agrandie de cette figure.
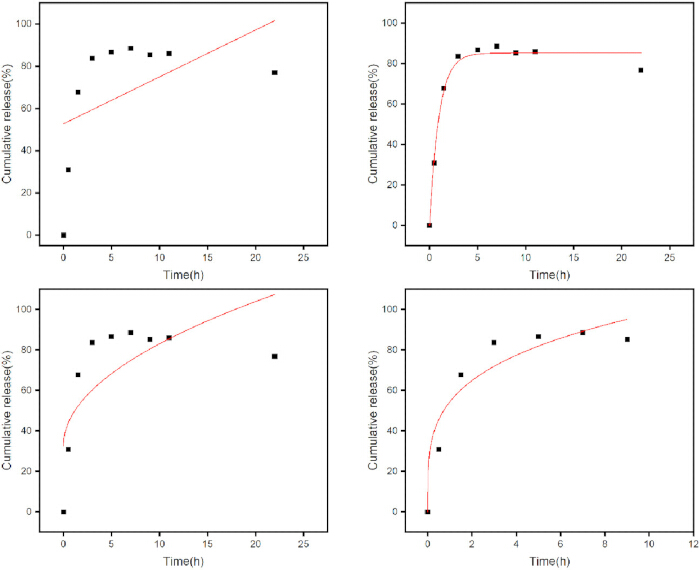
Figure 7. Modélisation cinétique de la libération de la rifampicine à partir de liposomes. Données de libération pour la formulation optimisée (20 % de cholestérol) ajustées aux modèles cinétiques (A) d'ordre zéro, (B) du premier ordre, (C) de Higuchi et (D) de Ritger-Peppas. Le modèle du premier ordre présentait le meilleur ajustement (R2 = 0,987), indiquant la meilleure concordance avec les données expérimentales de libération. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Composants des liposomes | Lécithine | Cholestérol | Rifampicine |
| 5 % | 47,5 mg | 2,5 mg | 10 mg |
| 10 % | 45 mg | 5 mg | 10 mg |
| 15 % | 42,5 mg | 7,5 mg | 10 mg |
| 20 % | 40 mg | 10 mg | 10 mg |
| 25 % | 37,5 mg | 12,5 mg | 10 mg |
| 30 % | 35 mg | 15 mg | 10 mg |
| Volume final | 10 mL | ||
Tableau 1 : Composition des formulations liposomales chargées en rifampicine. La lécithine, le cholestérol et la rifampicine ont été utilisés pour préparer des liposomes avec différents rapports lécithine sur cholestérol, tout en maintenant un volume final de 10 mL.
| Concentration (µg/mL) | `X±S | RSD(%) |
| 9,2 | 114012,75 ± 502,42 | 0,44 |
| 13,8 | 171412,50 ± 493,90 | 0,29 |
| 18,4 | 232334,00 ± 1358,42 | 0,59 |
Tableau 2 : Précision de la quantification par HPLC à différentes concentrations de rifampicine. Les mesures des aires des pics ont été obtenues pour des solutions étalons de rifampicine aux concentrations de 9,2, 13,8 et 18,4 µg/mL. Les résultats sont exprimés comme moyenne ± écart type (ET), les valeurs de l'écart type relatif (ETR) démontrant une haute précision analytique.
| NON. | 1 | 2 | 3 | 4 | RSD (%) |
| Surface du pic | 114503 | 114125 | 113969 | 114539 | 0.32 |
Tableau 3 : Précision de l'instrument pour la méthode HPLC. Évaluation de la précision basée sur quatre injections consécutives de la même solution étalon de rifampicine. Les valeurs de la surface des pics et l'écart-type relatif (RSD) sont indiqués pour évaluer la répétabilité de l'instrument.
| Temps (h) | 0 | 2 | 4 | 6 | 8 | 12 | 24 | RSD (%) |
| Surface du pic | 114503 | 114325 | 114516 | 113978 | 113894 | 113638 | 112576 | 0.59% |
Tableau 4 : Stabilité de la solution standard de rifampicine. Évaluation de la stabilité d'une solution standard de rifampicine à 9,2 µg/mL conservée à température ambiante et analysée à 0, 2, 4, 6, 8, 12 et 24 h. Les valeurs de la surface des pics et l'écart-type relatif (RSD) sont indiqués afin d'évaluer la stabilité de la solution au cours de la période d'essai.
| Cholestérol | Taille (nm) | PDI | Potentiel zêta (mV) | RE (%) | TL (%) |
| 5 % | 206,27±1,14 | 0,240±0,004 | -42,72±0,26 | 64,09±1,30 | 10,68±0,22 |
| 10 % | 183,87±2,54 | 0,149±0,004 | -24,80±1,04 | 64,70±0,30 | 10,78±0,05 |
| 15 % | 202,06±3,16 | 0,131±0,007 | -27,90±1,04 | 65,11±1,62 | 10,85±0,27 |
| 20 % | 185,41±0,72 | 0,164±0,044 | -37,74±1,44 | 68,54±2,19 | 11,42±0,37 |
| 25 % | 181,58±1,31 | 0,100±0,008 | -19,96±0,16 | 49,38±2,52 | 8,23±0,42 |
| 30 % | 178,78±0,82 | 0,074±0,014 | -40,25±0,33 | 48,24±2,06 | 8,04±0,34 |
Tableau 5 : Caractéristiques physicochimiques des liposomes chargés en rifampicine. Taille des particules, indice de polydispersité (PDI), potentiel zêta, efficacité d'encapsulation (EE) et taux de charge en médicament (DL) des liposomes préparés avec différentes teneurs en cholestérol. Les données sont exprimées comme moyenne ± écart-type (n = 3).
| 1 jour | 4 jours | 30 jours | |
| Taille (nm) | 183,87±2,54 | 212,42±3,12 | 273,57±4,38 |
| PDI | 0,149±0,004 | 0,106±0,002 | 0,126±0,009 |
| Potentiel zêta (mV) | -24,80±1,04 | -57,12±1,49 | -55,38±2,50 |
Tableau 6 : Stabilité à l'entreposage des liposomes chargés en rifampicine à 4 °C. Évolutions de la taille des particules, de l'indice de polydispersité (PDI) et du potentiel zêta des liposomes chargés en rifampicine après un entreposage de 1, 4 et 30 jours à 4 °C. Les résultats ont été utilisés pour évaluer la stabilité physique de la formulation liposomale pendant l'entreposage.
Discussion
La rifampicine reste un pilier de la chimiothérapie antituberculeuse de première intention, mais son utilité clinique est gravement compromise par une hépatotoxicité dépendante de la dose, une faible pénétration intracellulaire dans les macrophages contenant des Mycobacterium tuberculosis (MTB), et une apparition rapide de résistance aux médicaments en cas d'exposition subthérapeutique. Pour répondre à ces besoins cliniques non satisfaits, cette étude a mis au point et optimisé un protocole robuste de formation de liposomes chargés en rifampicine, basé sur une méthode d'hydratation par film mince couplée à l'ultrasonication et à la filtration. La formulation optimisée présentait une taille uniforme des particules à l'échelle nanométrique, une morphologie vésiculaire intacte, une efficacité élevée d'encapsulation du médicament et un profil de libération prolongée in vitro, avec une caractérisation physicochimique complète réalisée par diffusion dynamique de la lumière (DLS), microscopie électronique en transmission (TEM), chromatographie liquide à haute performance (HPLC) et essais de dissolution in vitro.
Plusieurs étapes du protocole influencent de manière critique la qualité et la reproductibilité des liposomes. Premièrement, le rapport phospholipide-sur-cholestérol est primordial. Le rapport optimal de 80:20 donne un rendement d'encapsulation (EE) de 68,5 % et une charge de lipide (DL) de 11,4 % ; des écarts à 75:25 ou 70:30 entraînent >Perte de 30 % de l'EE. Une pesée précise effectuée avec une balance au cent-millième est obligatoire. Deuxièmement, l'hydratation (section 1.6) nécessite une rotation à 100 tr/min, 37 °C pendant 1 h sur un évaporateur rotatif sans vide. Une incubation statique ou un mélange manuel entraîne une faible reproductibilité. Troisièmement, l'ultrasonication (section 1.7): 40 kHz, 100 W, 10 min à 37 °C donne un Z-moyen de 185 nm et un IPR < 0,2. Sonoication plus courte (5 min) donne >300 nm et IDP > 0,3 ; une sonication plus longue (20 min) risque une dégradation du médicament. Maintenir à 37 °C car la rifampicine est sensible à la chaleur. Quatrièmement, pour la filtration séquentielle (0,45 µm puis 0,22 µm), humidifier préalablement les filtres avec du PBS et effectuer un seul passage doux. Forcer la traversée de filtres secs ou utiliser une petite seringue peut rompre les vésicules. Cinquièmement, filtration ultracentrifuge pour le DE (sections 2,1–2,3) : exactement 200 µL, 4 cycles à 7 000 × g, 25 °C, en recueillant et en combinant tous les filtrats après chaque cycle. Des cycles incomplets surestiment l'EE. Sixièmement, coloration négative en MET (section 5.6) : acide phosphotungstique à 2 %, pH 7,0, transfert immédiat. Un retard ou un pH incorrect provoque l'effondrement des vésicules. Le respect systématique de ces six étapes permet d'obtenir des liposomes conformes aux critères d'acceptation, comme en témoignent les faibles écarts-types observés entre les trois réplicats.
Le cholestérol est un composant structural essentiel des bicouches liposomales, dont les effets doubles sur la fluidité membranaire, la stabilité mécanique et la rétention des médicaments lipophiles sont bien documentés. Dans cette étude, nous avons évalué systématiquement l'impact du rapport molaire de cholestérol sur la performance de la formulation et constaté qu'une efficacité d'encapsulation maximale de 68,5 % était obtenue avec une teneur en cholestérol de 20 % (rapport massique). On suppose que ce rapport optimal établit un équilibre entre le maintien de la structure lamellaire ordonnée de la bicouche phospholipidique afin de minimiser la fuite du médicament et la préservation d'une fluidité membranaire suffisante pour accueillir les molécules lipophiles de rifampicine au sein du cœur hydrophobe de la bicouche. En revanche, une teneur en cholestérol supérieure à 20 % entraîne une rigidification excessive de la bicouche lipidique, une perturbation de l'organisation lamellaire régulière, et par conséquent des réductions significatives de l'efficacité d'encapsulation et de la capacité de charge en médicament. Ces résultats sont conformes à la compréhension mécanistique établie du rôle du cholestérol dans l'ingénierie des membranes liposomales. Par conséquent, une pesée précise des lipides (à l'aide d'une balance au cent-millième) et un respect strict du rapport massique de 20 % en cholestérol sont indispensables pour obtenir une forte charge en médicament.
Les liposomes chargés en rifampicine optimisés ont présenté un diamètre hydrodynamique moyen de 185 nm avec un indice de polydispersité (PDI) de 0,164 ± 0,044, indiquant une distribution de taille de particules très uniforme. Cette dimension à l'échelle nanométrique (< 200 nm) est non seulement compatible avec l'effet de perméabilité et de rétention améliorés (EPR) permettant un ciblage passif vers les lésions tuberculeuses pulmonaires inflammatoires, mais également optimale pour une phagocytose efficace par les macrophages alvéolaires — le principal habitat intracellulaire du MTB. Cette conception de la taille des particules pourrait permettre de surmonter la limitation fondamentale de la rifampicine libre, qui ne parvient pas à atteindre des concentrations thérapeutiques au sein des macrophages infectés par le MTB. Le potentiel zêta de −38 mV pour la formulation optimisée assure une forte répulsion électrostatique interparticulaire, empêchant efficacement l'agrégation, la fusion et la sédimentation des vésicules pendant le stockage à court terme, garantissant ainsi une excellente stabilité colloïdale. Notamment, la taille du noyau des particules mesurée par microscopie électronique en transmission (MET) était inférieure au diamètre hydrodynamique obtenu par diffusion dynamique de la lumière (DLS), un phénomène bien documenté dans la caractérisation des liposomes : la DLS quantifie le diamètre de la vésicule hydratée, y compris la couche d'hydratation aqueuse environnante, tandis que l'imagerie en MET capture le noyau lipidique déshydraté en conditions de vide élevé. Cet écart constitue donc un résultat attendu et physico-chimiquement rationnel, et non une incohérence dans la caractérisation.
L'imagerie en microscopie électronique en transmission (TEM) a confirmé davantage les caractéristiques morphologiques des liposomes optimisés, qui apparaissent principalement comme des vésicules unilamellaires sphériques, uniformes et intactes, avec seulement une légère agrégation locale et aucune fusion ni rupture membranaire évidente. Ces résultats démontrent que le procédé combiné de sonication et de filtration permet un contrôle précis de la morphologie et de la lamellarité des vésicules, tout en préservant l'intégrité structurale de la bicouche liposomale. L'intégrité structurale constitue un attribut critique de qualité pour les formulations liposomales, car elle est directement corrélée au maintien du médicament pendant le stockage, à la stabilité en circulation in vivo et à l'efficacité de la délivrance ciblée. En outre, l'effet Tyndall marqué observé dans la suspension de liposomes a confirmé davantage la nature colloïdale de la dispersion de vésicules à l'échelle nanométrique.
Les études de libération du médicament in vitro ont montré que les liposomes chargés en rifampicine optimisés n'ont présenté aucune libération importante significative durant les 0,5 premières heures, une caractéristique essentielle permettant de réduire le risque de toxicité systémique aiguë associée aux concentrations plasmatiques maximales rapides de la rifampicine libre. La modélisation cinétique de la libération du médicament a révélé que le profil de libération correspondait le mieux à un modèle cinétique de premier ordre, indiquant que la libération de la rifampicine à partir de la bicouche liposomale était principalement régie par une diffusion passive plutôt que par l'érosion de la matrice lipidique. Ce profil de libération prolongée contrôlé par diffusion est hautement souhaitable pour le traitement antituberculeux, car il permet un maintien prolongé de concentrations thérapeutiques efficaces du médicament, réduisant ainsi le risque d'exposition sous-thérapeutique responsable de l'émergence de résistances aux médicaments. Une légère diminution de la libération cumulée du médicament a été observée après 24 heures, ce qui est très probablement attribuable à la dégradation oxydative et hydrolytique de la rifampicine non encapsulée dans le milieu aqueux de libération, une observation conforme aux données de stabilité publiées précédemment concernant la rifampicine dans des environnements aqueux38. De manière importante, la bicouche liposomale fournit un microenvironnement protecteur pour le médicament encapsulé, réduisant ainsi son exposition aux conditions dégradantes par rapport à la rifampicine libre.
La formulation liposomale optimisée chargée de rifampicine développée dans cette étude présente plusieurs avantages distincts pour le traitement antituberculeux, répondant directement aux limitations principales de la chimiothérapie conventionnelle à la rifampicine. Premièrement, la bicouche liposomale constitue une barrière protectrice contre la dégradation prématurée du médicament dans les environnements aqueux et biologiques, préservant ainsi l'activité antimicrobienne de la rifampicine. Deuxièmement, le profil de libération prolongée contrôlé par diffusion prolonge la demi-vie systémique du médicament, permettant une fréquence de dosage réduite et une meilleure observance du traitement par le patient — un défi majeur dans la chimiothérapie de la tuberculose à long terme. Troisièmement, la taille nanométrique optimisée des particules facilite à la fois le ciblage passif vers les lésions tuberculeuses inflammatoires par effet EPR et une absorption efficace par les macrophages alvéolaires infectés par le MTB, permettant d'atteindre des concentrations intracellulaires élevées inaccessibles avec la rifampicine libre39,40. Enfin, la formulation est constituée de phospholipides d'origine naturelle et de cholestérol biocompatibles, minimisant ainsi le risque d'immunogénicité ou de toxicité systémique lié au vecteur de délivrance lui-même.
Notamment, cette étude présente plusieurs limites qui devront être abordées dans des recherches futures. Bien que la caractérisation physicochimique in vitro et le profil de libération démontrent une performance prometteuse de la formulation, des études in vivo supplémentaires sont nécessaires pour évaluer le comportement pharmacocinétique, la distribution tissulaire, l'efficacité anti-tuberculeuse et la toxicité systémique des liposomes chargés en rifampicine dans des modèles animaux pertinents. De plus, la reproductibilité du protocole de préparation optimisé à l'échelle industrielle nécessite une validation complémentaire.
En conclusion, cette étude a établi un protocole simple, hautement reproductible et robuste de fabrication de liposomes chargés en rifampicine, basé sur l'hydratation par film mince suivie d'ultrasonication et de filtration. Une optimisation systématique de la formulation a mis en évidence le rôle crucial de la teneur en cholestérol dans la régulation de l'efficacité d'encapsulation et de la stabilité membranaire, la formulation optimisée présentant des propriétés physicochimiques idéales, une efficacité élevée d'encapsulation du médicament, une excellente stabilité colloïdale et une libération contrôlée et prolongée du médicament in vitro. Ce protocole standardisé fournit un cadre méthodologique fiable pour le développement et la caractérisation de systèmes de délivrance de médicaments antituberculeux sous forme liposomale, et jette les bases solides d'une évaluation préclinique ultérieure de la rifampicine liposomale pour le traitement de la tuberculose sensible aux médicaments comme de la tuberculose résistante.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à divulguer.
Remerciements
Cette recherche a été soutenue par le Fonds national des sciences naturelles de Chine (n° 21977019).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| L-α-Phosphatidylcholine (Soja) | RHAWN | R024502 | ≥90 % de pureté, 25 g/flacon, CAS : 97281-47-5 |
| Solution tampon PBS 1× | Solarbio | P1038 | 500 mL, 0,01 mol/L, pH 6,5 |
| Solution tampon PBS 1×, pH 7,4 | ThermoFisher Scientific (Gibco) | C10010500BT-1 | 500 mL, pH 7,4 |
| Chloroforme | Guangzhou Brand | GD10-AR-2.5L | Qualité AR, 500 mL/flacon, CAS : 67-66-3 |
| Cholestérol | Aladdin | C104028-5g | Qualité AR, ≥95 % (HPLC), 5 g/flacon, CAS : 57-88-5 |
| Membranes de dialyse (MD25, 7000 Da) | Solarbio | YA1081-5m | Limite de coupure de 7000 Da, longueur de 5 m, matériau non métallique |
| Système de chromatographie liquide à haute performance (HPLC), LC-20A | Shimadzu Corporation, Japon | LC-20A | Le système est équipé d'un détecteur UV SPD-20A, d'une pompe quaternaire CBM-20A, d'un dégazeur en ligne LC-20AT, d'un auto-échantillonneur SIL-20A, d'un four à colonne CTO-20A et d'un logiciel de station de travail LC-solution. Il a été utilisé pour la détermination quantitative de la rifampicine. |
| Centrifugeuse de table à grande vitesse | Usine d'instruments scientifiques Shanghai Anting | TGL-16B | Utilisée pour la centrifugation des échantillons |
| Acide L-ascorbique | Macklin | A800296 | Pureté 99,99 %, 100 g/flacon, CAS : 50-81-7 |
| Analyseur de taille de particules et de potentiel zêta Omni | Brookhaven Instruments Corporation, États-Unis | 173PI | Utilisé pour la détermination de la taille des particules, de l'indice de polydispersité (PDI) et du potentiel zêta des liposomes |
| Rifampicine | Macklin | R817237 | Pureté 97 %, 250 mg/flacon, CAS : 13292-46-1 |
| Microscope électronique en transmission (MET) | Hitachi, Ltd., Japon | HT7700 | Utilisé pour l'observation morphologique des liposomes |
| Tween 80 | Energy Chemical | E0807391000-A01 | Qualité AR, 100 mL/flacon, CAS : 9005-65-6 |
| Unités de filtration centrifuge par ultrafiltration (0,5 mL, 3 kDa) | Merck Millipore | UFC500396 | Limite de coupure de 3 kDa, volume de 0,5 mL, matériau plastique |
Références
- World Health Organization. Global tuberculosis report 2025. Geneva: World Health Organization; 2025.
- Wei X, Yue L, Zhao B, Jiang N, Lei H, Zhai X. Recent advances and challenges of revolutionizing drug-resistant tuberculosis treatment. Eur J Med Chem. 2024;277:116785.
- World Health Organization. Consolidated guidelines on tuberculosis: module 4: treatment and care. Geneva: World Health Organization; 2022.
- Singh V. Tuberculosis treatment-shortening. Drug Discov Today. 2024;29(5):103955.
- Li SY, et al. Next-generation diarylquinolines improve sterilizing activity of regimens with pretomanid and the novel oxazolidinone TBI-223 in a mouse tuberculosis model. Antimicrob Agents Chemother. 2023;67(4).
- Timm J, et al. Baseline and acquired resistance to bedaquiline, linezolid and pretomanid, and impact on treatment outcomes in four tuberculosis clinical trials containing pretomanid. PLOS Glob Public Health. 2023;3(10).
- Chesov E, et al. Emergence of bedaquiline resistance in a high tuberculosis burden country. Eur Respir J. 2022;59(3):2100621.
- Dhillon J, Mitchison DA. Activity and penetration of antituberculosis drugs in mouse peritoneal macrophages infected with Mycobacterium microti OV254. Antimicrob Agents Chemother. 1989;33(8):1255-9.
- Ge Z, Wang Z, Wei M. Measurement of the concentration of three antituberculosis drugs in the focus of spinal tuberculosis. Eur Spine J. 2008;17(11):1482-7.
- Parbhoo T, Schurz H, Mouton JM, Sampson SL. Persistence of Mycobacterium tuberculosis in response to infection burden and host-induced stressors. Front Cell Infect Microbiol. 2022;12:981827.
- Sarathy JP, et al. Prediction of drug penetration in tuberculosis lesions. ACS Infect Dis. 2016;2(8):552-63.
- Fountain FF, Tolley EA, Jacobs AR, Self TH. Rifampin hepatotoxicity associated with treatment of latent tuberculosis infection. Am J Med Sci. 2009;337(5):317-20.
- Chen X, et al. Acquired resistance during short-course treatment for rifampicin-resistant tuberculosis. Clin Microbiol Infect. 2026;32(2):315-22.
- Singh V, Chibale K. Strategies to combat multi-drug resistance in tuberculosis. Acc Chem Res. 2021;54(10):2361-76.
- Pinto-Alphandary H, Andremont A, Couvreur P. Targeted delivery of antibiotics using liposomes and nanoparticles: research and applications. Int J Antimicrob Agents. 2000;13:155-68.
- Drulis-Kawa Z, Dorotkiewicz-Jach A. Liposomes as delivery systems for antibiotics. Int J Pharm. 2010;387(1-2):187-98.
- Singh SR, et al. Advancing tuberculosis chemotherapy: targeted nanomedicines for the mycobacterium TB granuloma. Small. 2025;21(49).
- Ferreira M, et al. Liposomes as antibiotic delivery systems: a promising nanotechnological strategy against antimicrobial resistance. Molecules. 2021;26(7):2047.
- Zweijpfenning SMH, et al. Safety and outcomes of amikacin liposome inhalation suspension for Mycobacterium abscessus pulmonary disease: a NTM-NET study. Chest. 2022;162(1):76-81.
- Allen TM, Cullis PR. Liposomal drug delivery systems: from concept to clinical applications. Adv Drug Deliv Rev. 2013;65(1):36-48.
- Truzzi E, et al. Drugs/lamellae interface influences the inner structure of double-loaded liposomes for inhaled anti-TB therapy: an in-depth small-angle neutron scattering investigation. J Colloid Interface Sci. 2019;541:399-406.
- U.S. Food and Drug Administration. ARIKAYCE (amikacin liposome inhalation suspension) [prescribing information]. Silver Spring (MD): U.S. Food and Drug Administration; 2018.
- Yıldırım M, Düzgüneş N. Liposome-encapsulated antibiotics for the therapy of mycobacterial infections. Antibiotics (Basel). 2025;14(7):728.
- Yun Y, et al. Recent advances in functional lipid-based nanomedicines as drug carriers for organ-specific delivery. Nanoscale. 2025;17(13):7617-38.
- Farooque F, Mughees MM, Wasi M. Liposomes as drug delivery system: an updated review. J Drug Deliv Ther. 2021;11(5 Suppl):149-58.
- Wang Z, Liu L, Yin W, Liu Z, Shi L, Tang M. A novel drug delivery system: the encapsulation of naringenin in metal-organic frameworks into liposomes. AAPS PharmSciTech. 2021;22(2):61.
- Niu NK, et al. Preparation and characterization of HRZ triple anti-tuberculosis drugs/TGF-β1 siRNA nanoliposomes. Orthop J China. 2018;26(23):2177-82.
- Wang Y, et al. Formulation and pharmacokinetic evaluation of a paclitaxel nanosuspension for intravenous delivery. Int J Nanomedicine. 2011;6:1497-507.
- Mishra M, et al. Mycobacterial lipid-derived immunomodulatory drug-liposome conjugate eradicates endosome-localized mycobacteria. J Control Release. 2023;360:578-90.
- Yoshizawa Y, Kono Y, Ogawara KI, Kimura T, Higaki K. PEG liposomalization of paclitaxel improved its in vivo disposition and anti-tumor efficacy. Int J Pharm. 2011;412(1-2):132-41.
- Guo LN, et al. Liposome and exosome pre-treatment for transmission electron microscopy and morphological observation. Acta Sci Nat Univ Sunyatseni. 2025;64(4):62-68.
- Crommelin DJA, van Bommel EMG. Stability of liposomes on storage: freeze dried, frozen or as an aqueous dispersion. Pharm Res. 1984;1(4):159-63.
- Wang F, et al. Nanoliposome-encapsulated brinzolamide-hydropropyl-β-cyclodextrin inclusion complex: a potential therapeutic ocular drug-delivery system. Front Pharmacol. 2018;9:91.
- Ubhe AS. Imaging of liposomes by negative-stain transmission electron microscopy and cryo-transmission electron microscopy. Methods Mol Biol. 2023;2633:245-51.
- Filippov SK, et al. Dynamic light scattering and transmission electron microscopy in drug delivery: a roadmap for correct characterization of nanoparticles and interpretation of results. Mater Horiz. 2023;10:2023-42.
- Wallenwein CM, et al. How wound environments trigger the release from rifampicin-loaded liposomes. Int J Pharm. 2023;633:122606.
- Forte J, et al. Mucoadhesive rifampicin-liposomes for the treatment of pulmonary infection by Mycobacterium abscessus: chitosan or ε-poly-L-lysine decoration. Biomolecules. 2023;13(6):924.
- Sorokoumova GM, et al. Bacteriostatic activity and decomposition products of rifampicin in aqueous solution and liposomal composition. Pharm Chem J. 2008;42:475-8.
- Fenaroli F, et al. Enhanced permeability and retention-like extravasation of nanoparticles from the vasculature into tuberculosis granulomas in zebrafish and mouse models. ACS Nano. 2018;12(8):8646-61.
- Hamed A, Osman R, Al-Jamal KT, Holayel SM, Geneidi AS. Enhanced antitubercular activity, alveolar deposition and macrophage uptake of mannosylated stable nanoliposomes. J Drug Deliv Sci Technol. 2019;51:513-23.