Cette étude intègre des ensembles de données publics, une validation sur tissus appariés, des tests de migration cellulaire, une prédiction de réseau cible et une analyse de signature immunitaire afin d'évaluer le rôle du miR-192-5p dans le cancer colorectal. Les résultats mettent en évidence une discordance entre les données d'expression provenant de TCGA/GDC et les résultats locaux de qRT-PCR, et mettent en garde contre une interprétation excessive de sa signification diagnostique, pronostique, fonctionnelle et liée à l'immunité.
Article de recherche
Signification clinique, paysage de l'infiltration immunitaire et analyse du réseau fonctionnel de miR-192-5p dans le cancer colorectal
* These authors contributed equally
Dans cet article
Résumé
Résumé
Le cancer colorectal (CCR) est une tumeur maligne hétérogène dans laquelle les microARN peuvent contribuer à la progression tumorale et à la découverte de biomarqueurs. Cette étude a évalué la signification clinique, les associations immunitaires et le réseau fonctionnel du miR-192-5p dans le CCR en combinant des analyses bioinformatiques des bases de données TCGA/GDC et GEO, une validation par qRT-PCR sur tissus appariés, une prédiction de cibles, une analyse de signature immunitaire et des expériences de cicatrisation de plaie sur cellules HT29. La réanalyse des données de séquençage des microARN provenant de TCGA/GDC comprenait 616 échantillons tumoraux et 11 échantillons normaux de COADREAD, et a révélé un signal plus élevé de hsa-mir-192 au niveau de la base de données dans les échantillons tumoraux par rapport aux échantillons normaux (Mann-Whitney p = 9,96 x 10⁻⁸). La même tendance a été observée dans 11 cas appariés de TCGA (différence médiane entre tumeur et tissu normal = 3,13 log2[RPM + 1], Wilcoxon p = 0,0029), tandis que la qRT-PCR locale sur tissus cliniques appariés indiquait une expression plus faible du miR-192-5p mature dans les tissus de CCR. Une analyse ROC basée sur TCGA a montré une forte séparation entre tumeurs et tissus normaux, mais des analyses de rééchantillonnage équilibré et de type « laisser un tissu normal de côté » ont confirmé que ce résultat doit être interprété avec prudence en raison du nombre limité d’échantillons normaux. L’analyse clinicopathologique a suggéré des associations avec le stade N et l’âge dans la cohorte TCGA, tandis que le stade T et le stade M n’étaient pas significatifs dans le tableau récapitulatif, et l’analyse de la survie globale n’a pas mis en évidence d’association pronostique significative. Les analyses exploratoires des gènes centraux candidats à l’aide des données d’ARNm de TCGA ont fourni des indices d’expression, de corrélation et de survie, mais n’ont pas établi de ciblage direct du miR-192-5p. L’analyse des signatures immunitaires a montré des corrélations hétérogènes, principalement faibles. Fonctionnellement, la transfection d’un mimétique du miR-192-5p a réduit la fermeture de plaie dans les cellules HT29. Ces résultats indiquent que le miR-192-5p est biologiquement pertinent dans le CCR, mais que le sens de son expression et son interprétation clinique dépendent de la plateforme utilisée et nécessitent une validation expérimentale supplémentaire.
Introduction
Le cancer colorectal (CCR) est l'une des tumeurs malignes les plus fréquentes dans le monde et demeure une cause majeure de mortalité liée au cancer1,2. Bien que la coloscopie, le test immuno-chimique fécal, le test de méthylation de SEPT9, les marqueurs tumoraux circulants et le profilage moléculaire aient amélioré la détection du CCR et sa prise en charge clinique3,4, une hétérogénéité importante persiste au niveau de la biologie tumorale, de la réponse au traitement et de l'évolution chez les patients5,6,7. Des biomarqueurs permettant de caractériser la biologie du CCR pourraient donc contribuer à la stratification du risque et au développement de stratégies thérapeutiques plus individualisées8.
Les microARN (miARN) sont de petits ARN non codants, d'une longueur d'environ 19 à 24 nucléotides, qui régulent l'expression des gènes principalement par des mécanismes post-transcriptionnels9. Une expression dysrégulée des miARN peut influencer la prolifération, la migration, l'invasion, l'apoptose, les interactions immunitaires et la réponse au traitement des cellules cancéreuses10. Le miR-192-5p a été décrit comme agissant de manière dépendante du contexte dans différentes maladies et cancers, présentant soit des associations oncogéniques, soit des fonctions de suppression tumorale, selon le type de tissu, le fond moléculaire et le système expérimental11,12,13,14,15,16. Dans le cancer colorectal (CCR), des études antérieures ont rapporté des profils de miARN altérés dans des échantillons cliniques ainsi qu'une régulation fonctionnelle de phénotypes malins dans les cellules de cancer du côlon12,14,15. Toutefois, les analyses de bases de données publiques ne montrent pas toujours la même direction d'expression, et la signification clinique, le réseau cible et les associations immunitaires du miR-192-5p dans le CCR nécessitent une évaluation prudente.
La présente étude a évalué le rôle du miR-192-5p dans le cancer colorectal (CRC) en combinant des analyses bioinformatiques des bases de données TCGA/GDC et GEO, une validation par qRT-PCR sur des tissus cliniques appariés, des essais de migration in vitro, la prédiction de gènes cibles potentiels, un enrichissement en voies biologiques et une analyse de corrélation avec les signatures immunitaires. Cette étude reposait sur l'hypothèse selon laquelle le miR-192-5p mature pourrait être sous-régulé dans les tissus de CRC et exercer un effet suppresseur de tumeur. Étant donné que le signal de séquençage des ARNmi provenant de la réanalyse de TCGA/GDC indiquait une direction d'expression opposée, les résultats sont interprétés comme exploratoires et dépendants de la plateforme utilisée, plutôt que comme un motif d'expression unique et définitif.
Protocole
La présente étude a été réalisée conformément à la Déclaration d'Helsinki. Une approbation a été accordée par le Comité d'éthique de l'Université médicale de Mongolie-Intérieure le 21 octobre 2021. Le consentement éclairé écrit a été obtenu de tous les participants inclus dans l'étude.
Prélèvement des échantillons cliniques
Des tissus de CCR appariés et des tissus non cancéreux adjacents ont été prélevés chez 45 patients ayant subi une résection radicale entre décembre 2017 et février 2020. Aucun des patients n'avait reçu de radiothérapie ou de chimiothérapie préopératoire, et les patients présentant d'autres tumeurs malignes ont été exclus. Le tissu non cancéreux adjacent a été prélevé à au moins 5 cm de la marge tumorale. Les échantillons ont été congelés rapidement après leur ablation chirurgicale et stockés dans de l'azote liquide jusqu'à l'extraction de l'ARN. La cohorte comprenait 27 patients de sexe masculin et 18 de sexe féminin ; 13 patients avaient moins de 60 ans, et 32 avaient 60 ans ou plus. Les variables clinico-pathologiques comprenaient le diamètre tumoral, le stade TNM, le degré de différenciation, la présence d'un thrombus tumoral vasculaire, la métastase ganglionnaire et le taux préopératoire de CEA.
Acquisition et prétraitement de données publiques
Des données d'ARNm-séquençage, de miARN-séquençage et des données cliniques en accès libre pour TCGA-COAD et TCGA-READ ont été obtenues à partir du portail Genomic Data Commons. Les échantillons de tumeurs primitives et de tissus solides normaux ont été identifiés selon le type d'échantillon GDC. Les échantillons de tumeurs métastatiques et récidivantes ont été exclus de l'analyse différentielle d'expression tumeur-normale. Pour les fichiers TCGA de miARN-séquençage, l'entrée au niveau de la base de données détectée pour cette analyse était hsa-mir-192 ; les valeurs d'expression ont été analysées sous la forme log2(RPM + 1), où RPM indique les lectures par million de lectures d'ARNmi cartographiées. Des analyses appariées et non appariées tumeur-normale ont été réalisées lorsque des échantillons appariés étaient disponibles. Les jeux de données GEO GSE89076 et GSE156355 ont été utilisés pour le criblage des gènes cibles candidats. Les gènes différentiellement exprimés provenant de GEO ont été sélectionnés en utilisant une valeur p ajustée < 0,05 et une variation absolue du log2 ≥ 2. Les noms des jeux de données ont été vérifiés pour assurer leur cohérence tout au long du manuscrit.
Analyses diagnostiques, clinicopathologiques et de survie
Une analyse de la courbe ROC (receiver operating characteristic) a été utilisée pour évaluer la séparation exploratoire entre tumeurs et tissus normaux dans les cohortes TCGA-COAD, TCGA-READ et la cohorte combinée COADREAD. Étant donné le faible nombre d'échantillons normaux, des analyses de sensibilité supplémentaires ont été réalisées, incluant un rééchantillonnage équilibré tumeur-tissu normal sur 5 000 itérations et une analyse laissant de côté un échantillon normal à la fois. Pour les analyses d'association clinicopathologiques, les échantillons de tumeurs primitives ont été divisés en groupes à forte et faible expression selon le niveau médian d'expression de miR-192 dans TCGA. Les analyses ont été répétées pour la cohorte COADREAD combinée, ainsi que séparément pour COAD et READ lorsque la taille de l'échantillon le permettait. La survie globale a été évaluée à l'aide d'une analyse de Kaplan-Meier avec le test du log-rank et d'une régression de Cox univariée. Les analyses diagnostiques, clinicopathologiques et de survie ont été présentées séparément afin d'éviter de surestimer les conclusions pronostiques.
Analyses des gènes cibles candidats et des gènes centraux
Les gènes cibles candidats ont été identifiés en intégrant la prédiction de miRWalk avec les gènes différentiellement exprimés provenant des jeux de données GSE89076 et GSE156355. L'intersection entre ces trois sources a été conservée pour des analyses exploratoires ultérieures. Un réseau d'interactions protéine-protéine a été construit à l'aide de STRING, et les gènes centraux ont été sélectionnés selon le degré des nœuds et la connectivité des modules, en utilisant les analyses cytoHubba et MCODE basées sur Cytoscape. Les gènes centraux retenus (KIF20A, TPX2, CDCA5, CCNB1, CDK1, PLP1, NRXN1, GRIK3 et KIF5C) ont été évalués plus en détail à l'aide des données d'ARN-séquençage du projet TCGA. Les différences d'expression tumeur-normale, les corrélations de Spearman avec l'expression de miR-192 dans TCGA, ainsi que les associations avec la survie globale ont été résumées dans des analyses exploratoires supplémentaires. Ces gènes ont été considérés uniquement comme des cibles candidates ; aucune liaison directe, effet de sauvetage ou régulation au niveau protéique en aval n'a été déduite des données bioinformatiques.
Analyse d'enrichissement GO et KEGG
Des analyses d'enrichissement de l'ontologie génique (GO) et de l'Encyclopédie de Kyoto des gènes et des génomes (KEGG) ont été réalisées pour l'ensemble des gènes candidats et les modules significatifs du réseau. Les termes GO ont été regroupés en catégories de processus biologique, composant cellulaire et fonction moléculaire. Les résultats d'enrichissement avec une valeur p < 0,05 ont été considérés comme statistiquement notables et ont été interprétés comme des signaux de voies générant des hypothèses, plutôt que comme des mécanismes validés expérimentalement.
Extraction d'ARN et analyse par qRT-PCR
L'ARN total a été extrait à partir de 45 échantillons appariés de tissus de CCR et de tissus non cancéreux adjacents à l'aide du réactif TRIzol, conformément au protocole du fabricant. La pureté et la concentration de l'ARN ont été évaluées par spectrophotométrie, et les échantillons présentant des valeurs A260/A280 comprises entre 1,8 et 2,1 ont été utilisés pour la transcription inverse. La qRT-PCR a été réalisée à l'aide d'un système de transcription inverse pour les miARN et de réactifs de qPCR pour miARN basés sur le SYBR Green fournis par TransGen Biotech. La transcription inverse et l'amplification par qPCR ont été effectuées conformément aux instructions du fabricant des réactifs. Chaque réaction de qRT-PCR a été effectuée en triple répétition technique. L'ARN RNU6B a été utilisé comme référence interne. Les amorces pour miR-192-5p étaient 5'-GGGGCTGACCTATGAATTGA-3' (sens) et 5'-CAGTGCAGGGTCCGAGGT-3' (antisens). Les amorces pour RNU6B étaient 5'-ATTGGAACGATACAGAGAAGATT-3' (sens) et 5'-GGAACGCTTCACGAATTTG-3' (antisens). Une analyse de la courbe de fusion a été utilisée pour évaluer la spécificité de l'amplification lorsque la plateforme de qPCR le permettait. L'expression relative a été calculée selon la méthode 2-ΔΔCt. Les résultats obtenus à partir des tumeurs appariées et des tissus adjacents ont été analysés comme des mesures cliniques appariées.
Culture cellulaire et transfection
La lignée cellulaire humaine de CCR HT29 a été obtenue à partir du stock cellulaire du laboratoire des auteurs et avait été authentifiée et confirmée comme étant libre de contamination par les mycoplasmes. Les cellules HT29 ont été cultivées dans un milieu McCoy's 5A supplémenté avec 10 % de sérum bovin fœtal, 100 U/mL de pénicilline et 100 µg/mL de streptomycine à 37 oC dans une atmosphère à 5 % de CO2. Les cellules ont été repiquées lorsqu'elles atteignaient environ 80 % de confluence. Les mimétiques de miR-192-5p et l'oligonucléotide contrôle négatif con238 ont été achetés chez Sangon Biotech (Shanghai, Chine) et utilisés pour une transfection transitoire. Les cellules HT29 ont été semées dans des plaques de 6 puits et transfectées lorsque la densité cellulaire a atteint environ 20–30 %, en utilisant une concentration finale d'oligonucléotide de 50 nM et un protocole de transfection à base de lipides réalisé conformément aux instructions du fabricant du réactif. Le rapport exact entre le réactif et l'oligonucléotide ainsi que la quantité de réactif ont suivi le protocole recommandé par le fabricant, tel qu'indiqué dans les registres de laboratoire des auteurs. Les cellules ont été incubées avec les complexes de transfection dans des conditions de culture standard, et les analyses d'imagerie post-transfection ainsi que les tests de cicatrisation des blessures ont été réalisés après la transfection, conformément au planning expérimental. Seules les données obtenues avec les cellules HT29 ont été incluses dans la présente étude.
Dosage de cicatrisation des plaies
Des cellules HT29 transfectées ont été semées dans des plaques de 6 puits et cultivées jusqu'à la formation d'une monocouche confluente. Une estafilade linéaire a été réalisée à l'aide d'une pipette stérile de 200 µL, et les cellules détachées ont été éliminées par lavage au PBS. Le milieu a ensuite été remplacé par un milieu sans sérum afin de réduire les effets liés à la prolifération pendant l'évaluation de la migration. Des images de la lésion ont été prises à 0 h, 24 h et 48 h. Le test de cicatrisation de la plaie a été réalisé en trois réplicats biologiques indépendants, et plusieurs champs microscopiques ont été mesurés pour chaque groupe et chaque point temporel. La largeur de la plaie a été quantifiée à partir des images microscopiques à l'aide d'un logiciel d'analyse d'images ; la version exacte du logiciel utilisée pour les mesures initiales n'était pas disponible dans les documents sources. Le taux de cicatrisation a été calculé selon la formule suivante : [(largeur de la plaie à 0 h - largeur de la plaie au point temporel indiqué) / largeur de la plaie à 0 h] × 100 %. Étant donné que les données manuscrites disponibles ne comprennent pas d'expérience contrôle spécifique de la prolifération, les résultats du test de cicatrisation ont été interprétés comme liés à la migration, sans toutefois exclure complètement les effets de la prolifération.
Analyse de corrélation des signatures immunitaires
L'association entre l'expression de miR-192 dans TCGA et les signatures liées à l'immunité a été réévaluée à l'aide de données d'ARN-séquençage provenant de tumeurs primitives. Un total de 425 échantillons tumoraux dotés de données appariées de séquençage d'ARN et de miARN a été inclus dans l'analyse de corrélation des scores de signature. L'expression de miR-192 présentait des corrélations négatives statistiquement significatives mais faibles avec plusieurs signatures immunitaires après correction du taux de fausses découvertes (FDR), notamment les cellules Tfh (rho = -0,205, FDR = 0,00049), les cellules dendritiques activées (rho = -0,186, FDR = 0,00098), les cellules Treg (rho = -0,185, FDR = 0,00098), les cellules dendritiques plasmacytoïdes (rho = -0,169, FDR = 0,0027) et les macrophages (rho = -0,149, FDR = 0,0092). Des corrélations positives ont été observées principalement pour les signatures des éosinophiles (rho = 0,139, FDR = 0,0155) et des cellules Th17 (rho = 0,121, FDR = 0,0296). Ces résultats indiquent des associations immunitaires hétérogènes et généralement faibles, plutôt qu'un patron uniforme d'infiltration immunitaire positive.
Analyse statistique
Les analyses statistiques ont été réalisées à l'aide des logiciels GraphPad Prism 9.0, SPSS 25.0 et R 3.6.3. Les variables continues ont été résumées par la moyenne ± l'écart-type ou la médiane avec l'intervalle interquartile, selon le cas. Les comparaisons appariées de tissus ont été analysées à l'aide de tests appariés lorsque les échantillons de tumeur et de tissu adjacent étaient appariés. Des tests non paramétriques ont été utilisés lorsque les hypothèses de normalité n'étaient pas satisfaites. Des courbes ROC, un rééchantillonnage équilibré et une analyse laissant de côté un témoin à la fois ont été utilisés pour une discrimination diagnostique exploratoire ; des tests du Chi-deux ont été utilisés pour les associations clinico-pathologiques catégorielles ; les modèles de log-rank et de Cox ont été utilisés pour les analyses de survie ; et une corrélation de Spearman a été utilisée pour les analyses immunitaires et des gènes centraux. Une valeur de p bilatérale < 0,05 a été considérée comme statistiquement significative, avec une correction du taux de fausses découvertes indiquée pour les corrélations des signatures immunitaires.
Résultats
Analyse d'expression dans des jeux de données publics et des tissus cliniques appariés
Le profil d'expression de miR-192 a été réévalué à l'aide des données de séquençage des microARN provenant de TCGA-COAD et TCGA-READ, issues du GDC (Figure 1). Dans ces fichiers, l'entrée au niveau de la base de données était annotée sous la forme hsa-mir-192 plutôt que directement comme l'espèce mature hsa-miR-192-5p ; par conséquent, ce résultat provenant de la base de données publique a été interprété comme un signal TCGA de miR-192. Dans la cohorte COADREAD combinée, 616 tumeurs primitives et 11 échantillons normaux de tissu solide ont été analysés. Les échantillons tumoraux présentaient une expression plus élevée de miR-192 que les échantillons normaux (médiane de 16,05 contre 13,46 log2[RPM + 1], Mann-Whitney p = 9,96 x 10⁻⁸). La même tendance vers des valeurs plus élevées dans les tumeurs a été observée pour COAD seul (455 tumeurs et 8 échantillons normaux, p = 9,89 x 10⁻⁸) et pour READ seul (161 tumeurs et 3 échantillons normaux, p = 1,94 x 10⁻⁵). Une analyse appariée TCGA a également montré une expression tumorale plus élevée dans 11 cas appariés (différence médiane tumeur-normale = 3,13 log2[RPM + 1], Wilcoxon p = 0,0029). Ces résultats restaient discordants avec le résultat local obtenu par qRT-PCR appariée, qui indiquait une réduction de l'expression de la forme mature miR-192-5p dans les tissus de CCR (Figure 2).
Performance diagnostique et associations clinicopathologiques
L'analyse ROC basée sur TCGA a été répétée en utilisant la définition de discrimination entre échantillons tumoraux et normaux décrite précédemment (Figure 3). La valeur AUC était de 0,968 pour le groupe combiné COADREAD, de 0,947 pour COAD seul et de 0,994 pour READ seul. Un échantillonnage supplémentaire équilibré a donné des AUC médianes de 0,983 pour COADREAD, de 0,984 pour COAD et de 1,000 pour READ ; toutefois, les intervalles de confiance à 95 % étaient larges pour COADREAD (0,868–1,000) et pour COAD (0,781–1,000), et READ comprenait seulement trois échantillons normaux. Une analyse laissant de côté un échantillon normal à la fois a également montré que l'estimation ROC était sensible à la petite taille du groupe normal. Par conséquent, le résultat ROC a été conservé uniquement comme preuve exploratoire de séparation entre tumeur et tissu normal, et non comme preuve suffisante pour un biomarqueur diagnostique clinique. Une analyse d'association clinicopathologique basée sur l'expression médiane de miR-192 dans TCGA a révélé des associations significatives avec le stade N (p = 0,019) et l'âge (p = 0,004), tandis que le stade T (p = 0,110) et le stade M (p = 0,932) n'étaient pas significatifs (Table 1).
Analyse de survie
L'analyse de la survie globale n'a pas révélé d'association pronostique significative pour l'expression de miR-192 du TCGA dans le CCR (Figure 3). Dans la cohorte combinée COADREAD, la comparaison de Kaplan-Meier avec une découpe médiane n'était pas significative (test log-rank p = 0,857), et la régression de Cox univariée n'a également montré aucune association significative (HR = 0,934 par unité d'expression log2, p = 0,374). La même conclusion a été observée dans COAD (test log-rank p = 0,889 ; Cox p = 0,493) et dans READ (test log-rank p = 0,807 ; Cox p = 0,716). Ainsi, les données ne soutiennent pas une affirmation forte en faveur de miR-192 comme biomarqueur pronostique dans le CCR.
Gènes cibles candidats et enrichissement fonctionnel
Une analyse des gènes cibles candidats a été réalisée en intégrant les prédictions de miRWalk avec les gènes différentiellement exprimés provenant des jeux de données GEO GSE89076 et GSE156355. Ce criblage a identifié 93 gènes candidats pour des analyses ultérieures de réseau et d'enrichissement (Figure 4). L'analyse des interactions protéiques a retenu KIF20A, TPX2, CDCA5, CCNB1, CDK1, PLP1, NRXN1, GRIK3 et KIF5C comme gènes centraux exploratoires (Figure 5). Une analyse de sensibilité basée sur les données d'ARN-séquençage du projet TCGA a montré que KIF20A, TPX2, CDCA5, CCNB1 et CDK1 étaient surexprimés dans le tissu tumoral par rapport au tissu normal, tandis que PLP1, NRXN1, GRIK3 et KIF5C étaient sous-exprimés dans le tissu tumoral. L'analyse de corrélation avec l'expression de miR-192 dans TCGA a donné des résultats mitigés : CDCA5, CCNB1 et CDK1 présentaient des corrélations positives, tandis que PLP1, NRXN1 et KIF5C présentaient des corrélations négatives. L'analyse d'enrichissement a mis en évidence des termes représentatifs liés au métabolisme des médicaments par le cytochrome P450, au métabolisme des xénobiotiques par le cytochrome P450, au métabolisme du rétinol, aux termes associés à la synapse glutamatergique et à l'organisation de la présynapse (Figure 6). Ces résultats soutiennent la pertinence biologique du réseau de gènes centraux, mais n'établissent pas de ciblage direct par miR-192-5p.
Dosage de la migration cellulaire
Des cellules HT29 ont été transfectées avec des mimiques de miR-192 afin d'évaluer les effets fonctionnels de la surexpression de miR-192. La microscopie à fluorescence a confirmé une transfection réussie dans les groupes transfectés avec le mimique de miR-192-5p et le contrôle négatif (Figure 7). Dans le test de cicatrisation de la plaie, le taux de migration des cellules HT29 transfectées avec miR-192 était inférieur à celui des cellules HT29 non transfectées et des cellules transfectées avec le contrôle négatif, à la fois à 24 h et à 48 h (Figure 8). À 24 h, le taux de migration était de 9,75 +/- 2,43 % dans le groupe transfecté avec miR-192, contre 15,69 +/- 3,47 % dans le groupe non transfecté et 15,45 +/- 3,92 % dans le groupe contrôle négatif (P = 0,010). À 48 h, le taux de migration était de 20,04 +/- 2,54 % dans le groupe transfecté avec miR-192, contre 26,84 +/- 7,65 % et 27,98 +/- 6,78 % respectivement dans les deux groupes témoins (P = 0,021). Ces résultats suggèrent qu'une surexpression de miR-192 supprime la migration des cellules HT29 in vitro.
Analyse de corrélation des signatures immunitaires
L'association entre l'expression de miR-192 dans TCGA et les signatures liées à l'immunité a été réévaluée à l'aide de données d'ARN-séquençage provenant de tumeurs primitives (Figure 9). Un total de 425 échantillons tumoraux dotés de données appariées de miARN et d'ARN-séquençage a été inclus dans l'analyse de corrélation des scores de signatures. L'expression de miR-192 présentait de faibles corrélations négatives avec plusieurs signatures de cellules immunitaires, notamment les cellules Tfh (rho = -0,205, p = 2,15e-05), les cellules dendritiques activées (rho = -0,186, p = 0,00011), les cellules Treg (rho = -0,185, p = 0,00013), les cellules dendritiques plasmacytoïdes (rho = -0,169, p = 0,00046), les macrophages (rho = -0,149, p = 0,0020), les cellules Tcm (rho = -0,136, p = 0,0050), les cellules NK CD56bright (rho = -0,132, p = 0,0065) et les cellules Tem (rho = -0,129, p = 0,0078). Des corrélations positives faibles ont été observées pour les signatures des éosinophiles (rho = 0,139, p = 0,0040) et des cellules Th17 (rho = 0,121, p = 0,0129). Ainsi, l'association immunitaire de miR-192 dans le CCR semble hétérogène et ne devrait pas être décrite comme uniformément positive parmi les infiltrats immunitaires.
Disponibilité des données
Les jeux de données publics analysés dans cette étude sont disponibles sur le portail GDC/TCGA et dans la base de données Gene Expression Omnibus (GEO) sous les numéros d'accès GSE89076 et GSE156355. Les analyses in silico et les réanalyses générées au cours de cette étude sont fournies dans le Tableau supplémentaire 1. Les données expérimentales brutes à l'origine des analyses de qRT-PCR et de cicatrisation, incluant les valeurs brutes de Ct en qRT-PCR, les mesures de largeur de blessure, les images microscopiques originales et les données expérimentales associées, sont fournies dans le Dossier supplémentaire 1.
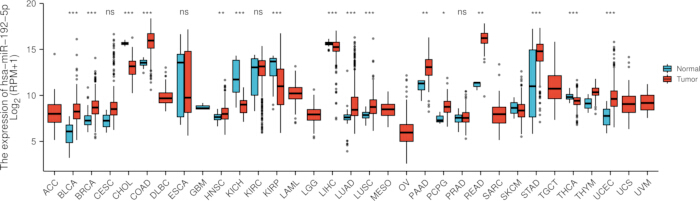
Figure 1 : Aperçu de l'expression pancancéreuse du miR-192 dans TCGA. L'axe des abscisses indique les abréviations des tumeurs, et l'axe des ordonnées indique l'expression relative du miR-192. Le bleu représente le tissu normal et le rouge le tissu tumoral. La signification statistique est indiquée comme suit : * = p < 0,05, ** = p < 0,01, *** = p < 0,001 ; NS = non significatif. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
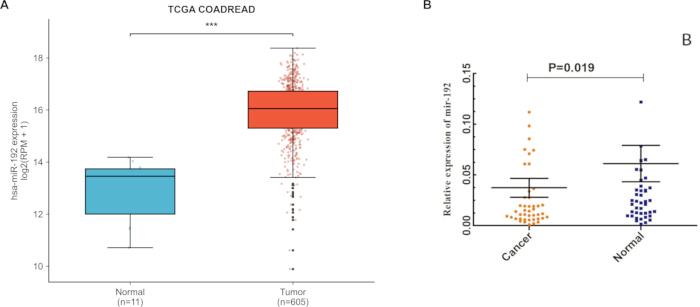
Figure 2 : Expression de miR-192/miR-192-5p dans les jeux de données CRC et les tissus appariés. (A) Analyse de séquençage d'ARNmi provenant de TCGA/GDC montrant un signal plus élevé d'hsa-mir-192 au niveau de la base de données dans les échantillons tumoraux de CRC par rapport aux échantillons normaux. (B) Analyse par qRT-PCR de prélèvements locaux appariés montrant une expression plus faible de la forme mature de miR-192-5p dans les tissus CRC par rapport aux tissus non cancéreux adjacents. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
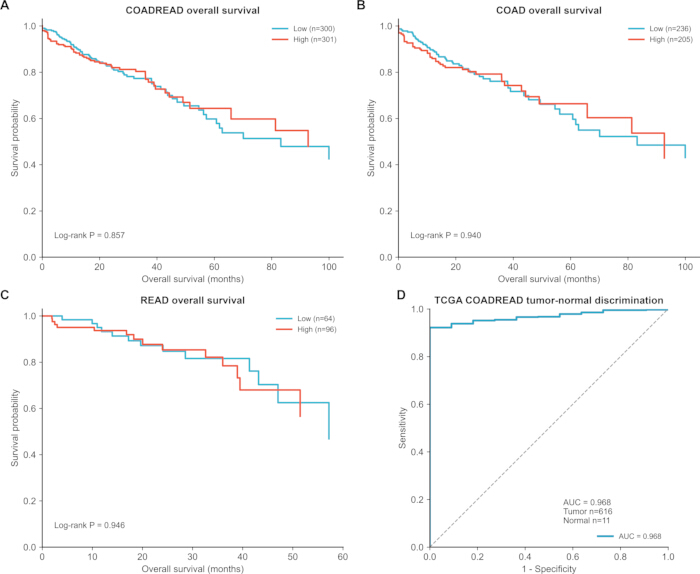
Figure 3 : Analyses diagnostiques exploratoires et analyses de survie basées sur l'expression de hsa-mir-192 dans TCGA. (A–C) Courbes de survie de Kaplan-Meier. L'analyse de survie n'a pas révélé d'association pronostique significative. (D) Courbe ROC pour la discrimination tumeur-normale dans la cohorte TCGA. La valeur AUC doit être interprétée avec prudence en raison du faible nombre d'échantillons normaux. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
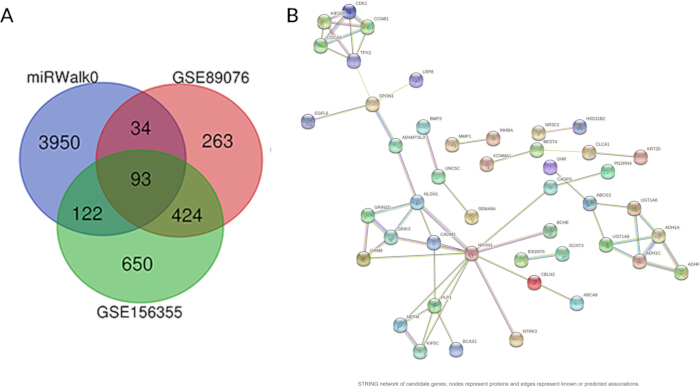
Figure 4 : Analyse de criblage des gènes cibles candidats et analyse des interactions protéiques. (A) Diagramme de Venn montrant le chevauchement entre les prédictions de gènes cibles des miARN et les gènes différentiellement exprimés provenant des séries GSE89076 et GSE156355. (B) Réseau d'interactions protéine-protéine des 93 gènes candidats. Les nœuds représentent les gènes, et les arêtes représentent des associations géniques prédites ou documentées. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
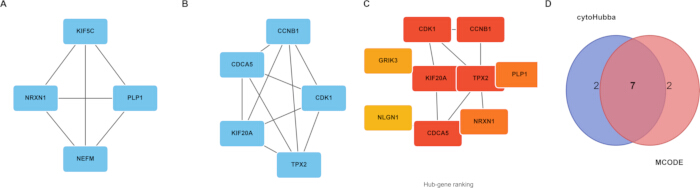
Figure 5 : Analyse de criblage des gènes centraux à partir du réseau cible candidat. (A,B) Modules de réseau identifiés par criblage des modules. (C) Classement des gènes centraux selon la connectivité du réseau. (D) Les cibles centrales candidates sont conservées après intégration du criblage basé sur les modules et sur le degré. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
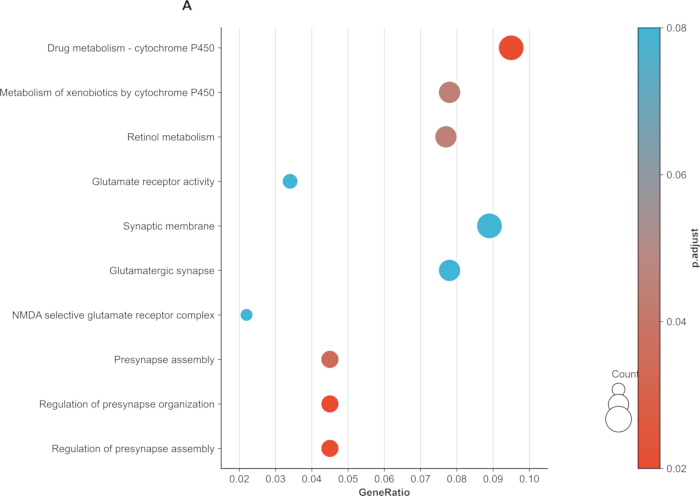
Figure 6 : Termes d'enrichissement GO et KEGG sélectionnés pour les gènes candidats et les modules significatifs du réseau. Le graphique en bulles résume les fonctions biologiques et les voies métaboliques enrichies représentatives. Les résultats d'enrichissement sont exploratoires et nécessitent une validation expérimentale. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
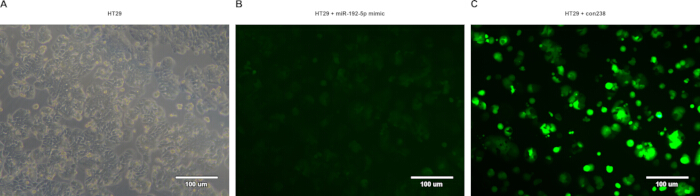
Figure 7 : Images de transfection des cellules HT29. (A) Cellules HT29 représentatives. (B) Image de fluorescence de cellules HT29 transfectées avec un mimétique de miR-192-5p. (C) Image de fluorescence de cellules HT29 transfectées avec un contrôle négatif con238. Échelle = 100 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
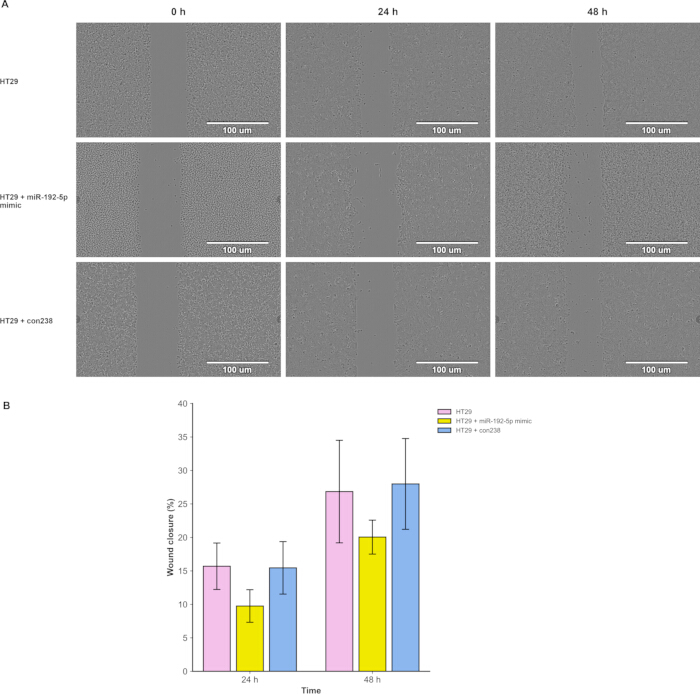
Figure 8 : Essai de cicatrisation des plaies dans les cellules HT29. (A) Images représentatives de l'incision à 0 h, 24 h et 48 h chez les cellules HT29 non transfectées, les cellules HT29 transfectées avec un mimétique de miR-192-5p et les cellules HT29 transfectées avec con238. (B) Quantification des taux de cicatrisation à 24 h et 48 h, exprimés en pourcentage. Échelle = 100 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
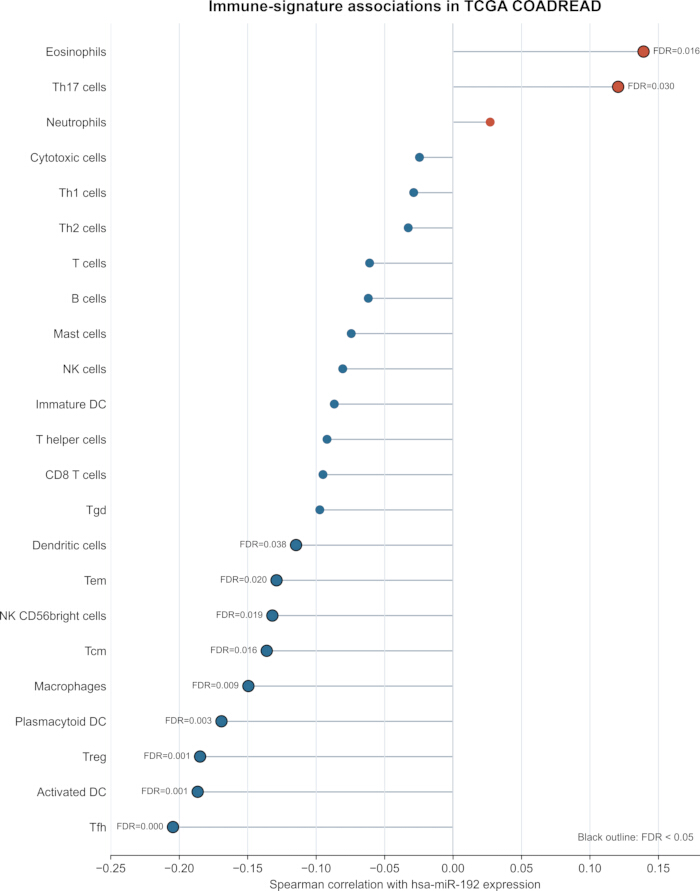
Figure 9 : Corrélation entre l'expression de miR-192 dans TCGA et les scores de signatures liées au système immunitaire dans les échantillons tumoraux de CCR. L'analyse a révélé des associations immunitaires hétérogènes, avec plusieurs corrélations négatives faibles et, principalement pour les signatures des éosinophiles et des cellules Th17, des corrélations positives. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Caractéristiques | Expression faible de TCGA miR-192 | Expression élevée de TCGA miR-192 | valeur p | Méthode |
| n | 308 | 308 | ||
| Stade T, n (%) | 0,11 | Chisq.test | ||
| T1 | 9 (1,5 %) | 11 (1,8 %) | ||
| T2 | 44 (7,2 %) | 59 (9,6 %) | ||
| T3 | 209 (34,1 %) | 211 (34,4 %) | ||
| T4 | 43 (7 %) | 27 (4,4 %) | ||
| Stade N, n (%) | 0,019 | Chisq.test | ||
| N0 | 156 (25,5 %) | 190 (31 %) | ||
| N1 | 88 (14,4 %) | 63 (10,3 %) | ||
| N2 | 61 (10 %) | 54 (8,8 %) | ||
| Stade M, n (%) | 0,932 | Chisq.test | ||
| M0 | 214 (39,9 %) | 234 (43,7 %) | ||
| M1 | 41 (7,6 %) | 47 (8,8 %) | ||
| Âge, médiane (EIQ) | 66 (56, 75) | 69 (60, 77) | 0,004 | Wilcoxon |
Tableau 1 : Association entre les groupes d'expression de miR-192 de TCGA et les caractéristiques clinicopathologiques dans le CRC. Les groupes d'expression élevée et faible ont été définis d'après le niveau médian d'expression de miR-192 de TCGA. Dans le tableau récapitulatif, le stade N et l'âge étaient significatifs, tandis que le stade T et le stade M n'étaient pas significatifs.
Tableau supplémentaire 1 : Résultats de la réanalyse in silico générés pour cette étude. Le classeur comprend des comparaisons d'expression TCGA/GDC, des analyses de sensibilité ROC équilibrées, des analyses de type « laisser-un-normal-de-côté », des analyses d'association clinicopathologiques, des analyses de survie, des résumés d'expression et de corrélation des gènes centraux, ainsi que des résultats de corrélation des signatures immunitaires.Veuillez cliquer ici pour télécharger ce fichier.
Dossier supplémentaire 1 : Données expérimentales brutes soutenant les expériences de qRT-PCR, de transfection cellulaire et de cicatrisation des plaies. Ces fichiers comprennent les valeurs initiales de Ct obtenues par qRT-PCR, les données de cytométrie en flux ou de transfection, les mesures de largeur des plaies, ainsi que des images microscopiques représentatives utilisées pour les analyses présentées dans le manuscrit.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Cette étude a évalué la pertinence clinique et biologique de l'ARNm miR-192-5p dans le CCR en combinant l'analyse de jeux de données publics, la validation sur tissus locaux, la prédiction de réseaux cibles, l'analyse de signatures immunitaires et des expériences in vitro de migration. Les analyses ont utilisé des définitions de cohortes TCGA validées, séparé COAD et READ lorsque cela était possible, employé des valeurs d'ARNmi en log2(RPM + 1), distingué les comparaisons appariées des non appariées, testé la robustesse des courbes ROC, et ajouté des analyses de sensibilité par RNA-séquençage des gènes centraux. Le résultat principal est que le signal public de miR-192 provenant de TCGA/GDC et le résultat local de qRT-PCR pour la forme mature miR-192-5p indiquent des directions d'expression opposées, soulignant la nécessité de distinguer les annotations précurseurs au niveau des bases de données des mesures d'ARNmi matures9,11.
Cette discordance ne devrait pas être expliquée uniquement par des tailles d'échantillons inégales. Le groupe normal de TCGA était petit, mais les analyses non appariées, appariées, COAD-seules et READ-seules ont toutes montré la même tendance à une expression plus élevée dans les tumeurs au sein de TCGA/GDC. Plusieurs facteurs peuvent contribuer à ce phénomène, notamment les différences de source des échantillons, les plateformes de séquençage par rapport à la qRT-PCR, l'annotation au niveau de la base de données du hsa-mir-192 par rapport à la mesure de la forme mature hsa-miR-192-5p, le traitement de l'ARN, la pureté tumorale, la définition du tissu adjacent et les caractéristiques de la population. Des préoccupations similaires concernant l'interprétation des biomarqueurs et l'hétérogénéité tumorale ont été soulignées dans des études sur le CCR5,6,7,8. Par conséquent, ces résultats soutiennent une interprétation du miR-192-5p dans le CCR dépendante du contexte et de la plateforme, plutôt qu'une direction d'expression unique et universelle.
L'analyse diagnostique doit également être interprétée avec prudence. Bien que l'analyse ROC basée sur TCGA ait produit une valeur élevée de la surface sous la courbe (AUC), la comparaison comprenait beaucoup plus d'échantillons tumoraux que d'échantillons normaux, avec seulement 11 échantillons normaux dans le groupe COADREAD combiné. Un rééchantillonnage équilibré a tout de même montré des valeurs médianes élevées d'AUC, mais les intervalles étaient larges car chaque comparaison équilibrée était limitée par la petite taille du groupe normal. Ainsi, le résultat de la courbe ROC soutient une séparation exploratoire entre tumeurs et tissus normaux dans TCGA/GDC, mais ne suffit pas à établir le miR-192-5p comme biomarqueur diagnostique clinique. Cette interprétation est conforme à la distinction générale entre les signaux de biomarqueurs exploratoires et les biomarqueurs diagnostiques ou pronostiques validés cliniquement4,8.
L'analyse de survie n'a pas révélé d'association significative entre l'expression de la miR-192 et la survie globale dans les cancers COADREAD, COAD ou READ. Dans l'analyse actuelle, la miR-192 pourrait être associée à certaines variables clinicopathologiques sélectionnées, mais les données disponibles ne permettent pas de conclure à un biomarqueur pronostique solide. Cette distinction est importante car les biomarqueurs pronostiques exigent des preuves que l'état du marqueur est associé au résultat de manière indépendante et reproductible dans des contextes cliniquement pertinents8.
Le test de cicatrisation des plaies in vitro fournit des preuves fonctionnelles que la surexpression de miR-192 peut réduire la migration des cellules HT29. Ce résultat est compatible avec une fonction potentielle de suppresseur tumoral dans les cellules de CCR et avec la direction des résultats de la qRT-PCR locale. Des travaux antérieurs ont également soutenu le rôle des ARNmi, notamment des voies associées à miR-192, dans la régulation de la transition épithélio-mésenchymateuse, du destin cellulaire et des phénotypes liés à la migration15,16,17. Toutefois, les données fonctionnelles restent incomplètes. Une validation supplémentaire en laboratoire serait nécessaire pour étayer un modèle mécanistique de suppresseur tumoral, incluant des transfections répétées dans au moins une autre lignée cellulaire de CCR, des contrôles de prolifération pour les tests de cicatrisation des plaies, des tests de migration et d' invasion Transwell, une validation par double luciférase des cibles sélectionnées, des mesures des ARNm et protéines cibles, ainsi que des expériences de sauvetage.
L'analyse des gènes centraux doit être considérée comme génératrice d'hypothèses. Le complément d'information provenant des données d'ARN-séquençage du TCGA a révélé de fortes différences d'expression entre tumeur et tissu normal pour les gènes centraux retenus, mais leurs corrélations avec le miR-192 étaient mitigées. Plusieurs gènes impliqués dans le cycle cellulaire, notamment CDCA5, CCNB1 et CDK1, présentaient une corrélation positive plutôt que négative avec le miR-192, ce qui ne correspond pas à un modèle simple de répression directe ARNmi-cible. En revanche, PLP1, NRXN1 et KIF5C montraient des corrélations négatives. Ces résultats soutiennent la pertinence biologique du réseau, mais indiquent qu'une interaction directe ne peut être affirmée sans validation par essai de luciférase, analyse au niveau protéique et expérience de complémentation. Cette interprétation prudente est conforme à la nature exploratoire des analyses in silico de réseaux cibles10,11.
L'analyse immunitaire appuie davantage une interprétation prudente. Les scores des signatures immunitaires issus de la séquence d'ARN tumoral ont montré que l'expression de miR-192 était négativement corrélée à plusieurs signatures immunitaires et positivement corrélée principalement aux signatures des éosinophiles et des cellules Th17. La plupart des corrélations étaient faibles, même après correction du taux de faux positifs. Étant donné que les méthodes de signature immunitaire infèrent l'enrichissement des voies ou des états cellulaires à partir de données d'expression globale, ces résultats doivent être considérés comme exploratoires et nécessitent une validation par des approches orthogonales de profilage immunitaire13.
Cette étude présente plusieurs limites. Premièrement, la cohorte de validation locale était relativement petite et provenait d'un seul centre. Deuxièmement, l'analyse des jeux de données publics et la validation locale par qRT-PCR ont utilisé des plateformes et des niveaux de mesure différents. Troisièmement, les échantillons normaux de séquençage des miARN provenant de TCGA étaient peu nombreux, ce qui limite l'inférence diagnostique. Quatrièmement, les analyses des gènes centraux et immunitaires étaient computationnelles et nécessitent une validation expérimentale. Cinquièmement, les expériences fonctionnelles disponibles se limitaient aux données de cicatrisation de plaie sur la lignée cellulaire HT29. Ces limites justifient la présentation de l'étude comme une analyse exploratoire intégrée, plutôt que comme une preuve définitive que le miR-192-5p constitue un biomarqueur diagnostique, pronostique ou mécanistique validé dans le cancer colorectal6,8.
En résumé, le miR-192-5p semble être biologiquement pertinent dans le cancer colorectal (CRC), mais son profil d'expression et son interprétation clinique sont complexes. L'analyse TCGA/GDC a montré un signal plus élevé de miR-192 dans les échantillons tumoraux de CRC, tandis que la qRT-PCR réalisée sur une cohorte locale d'échantillons appariés a révélé une expression plus faible du miR-192-5p mature. L'analyse ROC a indiqué une séparation exploratoire entre tumeur et tissu normal, mais était limitée par la petite taille du groupe de tissus normaux dans TCGA. Aucune association significative avec la survie globale n'a été observée. Les analyses des gènes centraux et de l'immunité fournissent des éléments suggérant des hypothèses, et les données de cicatrisation de la plaie obtenues avec la lignée HT29 suggèrent qu'une surexpression du miR-192-5p pourrait réduire la migration cellulaire. Des cohortes indépendantes supplémentaires et des expériences ciblées in vitro sont nécessaires avant que le miR-192-5p puisse être considéré comme un biomarqueur validé à des fins diagnostiques, pronostiques ou mécanistiques dans le cancer colorectal.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à déclarer.
Remerciements
Les auteurs remercient le laboratoire de diagnostic moléculaire des tumeurs de l'Université médicale de Mongolie-Intérieure pour leur soutien technique. Ce travail a été financé par le projet de recherche scientifique de la Commission de la santé municipale de Yancheng (subvention n° YK2023101), qui a également pris en charge les frais de traitement de l'article.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 0,25 % + 2:60 trypsine-EDTA | Biological Industries | 03-054-1 | Digestion cellulaire/passage |
| Persulfate d'ammonium à 10 % | Solarbio Science & Technology Co., Ltd. | A8090 | Réactif SDS-PAGE |
| Dodécylsulfate de sodium à 10 % | Solarbio Science & Technology Co., Ltd. | SIS1070 | Réactif SDS-PAGE |
| Buffer de chargement des protéines 4x | Solarbio Science & Technology Co., Ltd. | P1016 | Préparation des échantillons protéiques |
| Congélateur ultra-basse température à -80 °C | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Stockage des échantillons |
| Réactif d'élimination des mycoplasmes Anti-Myc | Wuhan Procell Life Science & Technology Co., Ltd. | P-CMR-001 | Décontamination des mycoplasmes |
| Séries d'amorces ARL2, BATF2, MEN1 et bêta-actine | Sangon Biotech Co., Ltd., Shanghai, Chine | Synthétisées sur mesure | Amorces qPCR ARNm |
| Lecteur automatique de microplaques | PerkinElmer, États-Unis | VICTOR Nivo | Mesure de l'absorbance |
| Kit d'analyse des protéines BCA | Thermo Fisher Scientific | 23225 | Quantification des protéines |
| Enceinte de sécurité biologique / banc propre | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Culture cellulaire aseptique |
| Chambre de comptage cellulaire / hémocytomètre | Shanghai Qiujing Biochemical Reagent Instrument Co., Ltd. | http://www.shqiujing.net/ | Comptage cellulaire |
| Kit de comptage cellulaire-8 (CCK-8) | Biosharp | BS350B | Essai de prolifération cellulaire/toxicité |
| Flacons de culture cellulaire, plaques de culture, tubes de centrifugation et embouts de pipette | Corning | https://www.corning.com/in/en.html | Consommables généraux pour culture cellulaire |
| Kit de détection du cycle cellulaire et de l'apoptose | Meilun Biotechnology Co., Ltd., Dalian, Chine | https://www.chemicalbook.com/ShowSupplierProductsList13366/0_EN.htm | Analyse cytométrique du cycle cellulaire/apoptose |
| Incubateur cellulaire CO2 | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Culture cellulaire |
| Oligonucléotide témoin négatif con238 | Sangon Biotech Co., Ltd., Shanghai, Chine | Synthétisé sur mesure | Témoin de transfection |
| Logiciel Cytoscape | Cytoscape Consortium | https://cytoscape.org/ | Visualisation des modules de réseau et des gènes centraux |
| Agitateur magnétique thermostatique numérique | Changzhou Saipu Experimental Instrument Factory | https://czxtyq.en.alibaba.com/ | Préparation de solutions |
| Étuve de séchage thermostatable électrique | Nanjing Wohuan Technology Industry Co., Ltd. | https://www.wtsensor.com/about-wt/aboutwt/ | Soutien au séchage/stérilisation |
| Système d'électrophorèse | Bio-Rad Laboratories | Mini-PROTEAN 3 Cell | Électrophorèse sur gel |
| Système d'électrotransfert | Hoefer | TE77XP | Transfert des protéines |
| Sérum de veau fœtal | Biological Industries | 04-001-1ACS | Complément pour culture cellulaire |
| Cytomètre en flux | ACEA Biosciences | NovoCyte | Cytométrie en flux |
| Microscope inversé à fluorescence | Ningbo Sunny Instruments Co., Ltd. | https://www.sunny-instrument.com/en | Imagerie cellulaire et des plaies |
| Portail GDC/TCGA | National Cancer Institute | Base de données en libre accès | Données publiques de séquençage miARN, ARN et données cliniques |
| Base de données GEO | National Center for Biotechnology Information | GSE89076 et GSE156355 | Ensembles de données publics d'expression génique |
| GraphPad Prism | GraphPad Software | Version 9 | Analyse statistique et création de graphiques |
| Centrifugeuse réfrigérée à grande vitesse | Shanghai Huxiangyi Centrifuge Instrument Co., Ltd. | https://www.bioridgecentrifuge.com/ | Préparation des échantillons |
| Cellules HT29 | Stock cellulaire du laboratoire des auteurs | Non applicable | Ligne cellulaire de cancer colorectal humain |
| Logiciel d'analyse d'images | ImageJ | Non applicable | Quantification de la largeur de la plaie |
| Système d'imagerie | Tanon Science & Technology Co., Ltd. | Tanon-5200 | Imagerie de gels/taches |
| Système d'observation dynamique des cellules et d'analyse fonctionnelle IncuCyte S3 | Beijing Sensi Wantong Technology Co., Ltd. | IncuCyte S3 | Imagerie et analyse fonctionnelle de cellules vivantes |
| Bain-marie thermostatique intelligent | Leica | HI1210 | Incubation contrôlée en température |
| Rétrovirus lentiviral et réactif d'infection | Shanghai GeneChem Co., Ltd. | https://synapse.patsnap.com/organization/04ffbf33ff2a6311226a8fa05498cec4 | Transduction cellulaire stable |
| Pipettes manuelles | Gilson | PIPETMAN P | Manutention des liquides |
| Milieu basal McCoy's 5A | Wuhan Procell Life Science & Technology Co., Ltd. | PM150710 | Milieu de culture des cellules HT29 |
| Centrifugeuse médicale | Fabricant de Zhuhai non spécifié | 3200 | Préparation des échantillons |
| Réfrigérateur-congélateur médical | Qingdao Haier Biomedical Co., Ltd. | https://www.haiermedical.com/ | Stockage des réactifs/échantillons |
| Substrat chimiluminescent ECL supersensible Meilunbio Fixer | Meilun Biotechnology Co., Ltd., Dalian, Chine | MA0186 | Détection par immunotransfert |
| Mini-centrifugeuse | Beijing DLAB Scientific Co., Ltd. | https://www.dlabsci.com/ | Préparation des échantillons |
| Séries d'amorces miR-192-5p et U6 | TIANGEN Biotech Co., Ltd., Pékin, Chine | Synthétisées sur mesure | Amorces qPCR miARN |
| Amorce mimétique miR-192-5p | Sangon Biotech Co., Ltd., Shanghai, Chine | Synthétisée sur mesure | Oligonucléotide de transfection transitoire |
| Kit de synthèse du brin complémentaire d'ADN miARN amélioré miRcute | TIANGEN Biotech Co., Ltd., Pékin, Chine | KR211 | Transcription inverse des miARN |
| Kit de quantification par fluorescence miRcute amélioré pour miARN (SYBR Green FP) | TIANGEN Biotech Co., Ltd., Pékin, Chine | FP411 | qPCR des miARN |
| miRWalk | Base de données publique | Base de données en ligne | Base de données de prédiction des cibles des miARN |
| Membre en nitrocellulose | Millipore | HATF00010 | Membre de transfert protéique |
| Lait en poudre écrémé | Solarbio Science & Technology Co., Ltd. | D8340 | Réactif de blocage pour immunotransfert |
| Tissus appariés de cancer colorectal et tissus non cancéreux adjacents | Institution des auteurs | Non applicable | Spécimens cliniques |
| Tubes PCR | Corning | PCR-02-C | Configuration PCR/qRT-PCR |
| Solution de pénicilline-streptomycine | Biological Industries | 03-031-1B | Antibiotique pour culture cellulaire |
| Kit PerfectStart Uni RT&qPCR | TransGen Biotech Co., Ltd., Pékin, Chine | AUQ-01 | Transcription inverse de l'ARNm et qPCR |
| Solution tampon phosphate (PBS) | Biological Industries | 02-023-1A | Solution de lavage cellulaire |
| Marqueur protéique pré-étalonné | Fermentas | 26619 | Marqueur de poids moléculaire protéique |
| Système de préparation d'eau pure | China Moer | Non disponible | Préparation d'eau pure |
| Puromycine | Phygene | PH1143 | Sélection des cellules transduites |
| Logiciel R | R Foundation for Statistical Computing | Version 3.6.3 | Analyse statistique et bioinformatique |
| Buffer de transfert rapide | Crisbio | Non applicable | Électrotransfert des protéines |
| Système de PCR quantitative en temps réel avec détection par fluorescence | Applied Biosystems (ABI), États-Unis | Non disponible | Détection qRT-PCR |
| Buffer de lyse RIPA | Solarbio Science & Technology Co., Ltd. | R0020 | Extraction des protéines |
| Tubes microcentrifuge sans RNase | Corning | 3208 | Manutention de l'ARN |
| Milieu de cryoconservation cellulaire sans sérum | New Cell & Molecular Biotech Co., Ltd. | C40100 | Cryoconservation cellulaire |
| SPSS Statistics | IBM | Version 25 | Analyse statistique |
| Diluant stabilisé pour anticorps | Solarbio Science & Technology Co., Ltd. | Non applicable | Dilution des anticorps primaires/secondaires |
| Embouts de pipette stériles | Wuhan Servicebio Technology Co., Ltd. | TP-10-C | Outil de rayure pour test de cicatrisation des plaies |
| Base de données STRING | Consortium STRING | Base de données en ligne | Analyse de réseau d'interactions protéiques |
| TEMED | Solarbio Science & Technology Co., Ltd. | T8090 | Réactif SDS-PAGE |
| TransZol Up | TransGen Biotech Co., Ltd., Pékin, Chine | ET111-01 | Extraction de l'ARN |
| Buffer Tris-HCl, pH 6,8 | Solarbio Science & Technology Co., Ltd. | T1020 | Buffer de gel empileur SDS-PAGE |
| Buffer Tris-HCl, pH 8,8 | Solarbio Science & Technology Co., Ltd. | T1010 | Buffer de gel de séparation SDS-PAGE |
| Tween-20 | Solarbio Science & Technology Co., Ltd. | T8220 | Réactif de lavage pour immunotransfert |
| Stérilisateur vertical à vapeur sous pression | Shanghai Boxun Medical Biological Instrument Corp. | BXM-30R | Stérilisation |
Références
- Sung, H. et al. Global Cancer Statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 71 (3), 209-249 (2021).
- Siegel, R. L., Miller, K. D., Jemal, A. Cancer statistics, 2019. CA Cancer J Clin. 69 (1), 7-34 (2019).
- Issa, I. A., Noureddine, M. Colorectal cancer screening: an updated review of the available options. World J Gastroenterol. 23 (28), 5086-5096 (2017).
- Song, L., Jia, J., Peng, X., Xiao, W., Li, Y. The performance of the SEPT9 gene methylation assay and a comparison with other CRC screening tests: a meta-analysis. Sci Rep. 7 (1), 3032 (2017).
- Linnekamp, J. F., Wang, X., Medema, J. P., Vermeulen, L. Colorectal cancer heterogeneity and targeted therapy: a case for molecular disease subtypes. Cancer Res. 75 (2), 245-249 (2015).
- Sveen, A., Kopetz, S., Lothe, R. A. Biomarker-guided therapy for colorectal cancer: strength in complexity. Nat Rev Clin Oncol. 17 (1), 11-32 (2020).
- Whiffin, N. et al. Identification of susceptibility loci for colorectal cancer in a genome-wide meta-analysis. Hum Mol Genet. 23 (17), 4729-4737 (2014).
- Ballman, K. V. Biomarker: predictive or prognostic? J Clin Oncol. 33 (33), 3968-3971 (2015).
- Bartel, D. P. MicroRNAs: genomics, biogenesis, mechanism, and function. Cell. 116 (2), 281-297 (2004).
- Forterre, A., Komuro, H., Aminova, S., Harada, M. A comprehensive review of cancer microRNA therapeutic delivery strategies. Cancers (Basel). 12 (7), 1852 (2020).
- Ren, F. J., Yao, Y., Cai, X. Y., Fang, G. Y. Emerging role of miR-192-5p in human diseases. Front Pharmacol. 12, 614068 (2021).
- Nagy, Z. B. et al. Colorectal adenoma and carcinoma specific miRNA profiles in biopsy and their expression in plasma specimens. Clin Epigenetics. 9, 22 (2017).
- Hanzelmann, S., Castelo, R., Guinney, J. GSVA: gene set variation analysis for microarray and RNA-seq data. BMC Bioinformatics. 14 (1), 7 (2013).
- Staiteieh, S. A. et al. Study of microRNA expression profiling as biomarkers for colorectal cancer patients in Lebanon. Mol Clin Oncol. 16 (2), 39 (2022).
- Przygodzka, P. et al. Regulation of miRNAs by Snail during epithelial-to-mesenchymal transition in HT29 colon cancer cells. Sci Rep. 9 (1), 2165 (2019).
- Sun, C. Y., Zhang, X. P., Wang, W. Coordination of miR-192 and miR-22 in p53-mediated cell fate decision. Int J Mol Sci. 20 (19), 4768 (2019).
- Zhao, L., Wang, B., Sun, L., Sun, B., Li, Y. Association of miR-192-5p with atherosclerosis and its effect on proliferation and migration of vascular smooth muscle cells. Mol Biotechnol. 63 (12), 1244-1251 (2021).