Cette revue résume le rôle de la méthylation de l'ADN dans la régulation immunitaire et le rejet de greffe. La méthylation de l'ADN régule le développement et la différenciation des cellules immunitaires, module la fonction des cellules immunitaires et pourrait servir de biomarqueur et de cible thérapeutique pour améliorer la survie du greffon.
Article de revue
Régulation immunologique de la méthylation de l'ADN et son implication dans le rejet d'allogreffe
34 vues
⸱
11 septembre 2026
Dans cet article
Résumé
Résumé
Le rejet de greffe demeure un obstacle majeur à la survie à long terme du greffon et est provoqué par des interactions complexes entre les réponses immunitaires et les mécanismes moléculaires de régulation. La méthylation de l'ADN, une modification épigénétique majeure, joue un rôle important dans la régulation du développement, de la différenciation, de la maturation et de la fonction des cellules immunitaires. Une méthylation de l'ADN anormale peut modifier l'expression de gènes liés au système immunitaire et influencer la nature et l'intensité des réponses immunitaires. En transplantation, ces modifications peuvent affecter les cellules T, les cellules B et les cellules immunitaires innées impliquées dans le rejet du greffon. La méthylation de l'ADN contribue également à la régulation des voies de signalisation associées à l'activation immunitaire, à la tolérance et aux réponses inflammatoires. Les modifications des profils de méthylation peuvent donc influencer à la fois la progression du rejet et le maintien de la fonction du greffon. Cette revue résume les connaissances actuelles sur la méthylation de l'ADN dans la régulation immunitaire et examine ses implications pour le rejet de greffe, en mettant particulièrement l'accent sur le développement thymique, les cellules T auxiliaires et cytotoxiques, les cellules T régulatrices, les cellules B, les cellules immunitaires innées et les voies de signalisation. Elle aborde également la pertinence potentielle de la méthylation de l'ADN comme biomarqueur et cible thérapeutique en transplantation. La compréhension de ces mécanismes épigénétiques pourrait favoriser l'élaboration d'approches plus précises pour évaluer le risque de rejet, moduler les réponses immunitaires et améliorer les résultats à long terme du greffon après une transplantation d'organes solides.
Introduction
L'immunologie est la discipline scientifique qui étudie la structure et le fonctionnement du système immunitaire, y compris les mécanismes sous-jacents aux réponses immunitaires et le maintien de l'homéostasie suite à la reconnaissance des composants soi et non-soi. Ce domaine inclut également les processus pathologiques résultant d'un dysfonctionnement immunitaire. Le système immunitaire assure trois fonctions fondamentales : la défense, la surveillance et l'homéostasie. Ensemble, ces fonctions empêchent l'invasion de pathogènes extérieurs et de substances nocives, éliminent les composants non-soi présents dans l'organisme et maintiennent un environnement immunitaire interne stable. Selon les caractéristiques des réponses immunitaires, l'immunité est classée en immunité innée ou adaptative. L'immunité innée assure une réponse rapide et non spécifique aux pathogènes étrangers, tandis que l'immunité adaptative assure une réponse hautement spécifique dirigée contre des antigènes particuliers1,2. Lors d'une réponse immunitaire, des facteurs externes et internes régulent l'expression des gènes associés à la fonction immunitaire. Cette régulation implique des mécanismes génétiques classiques ainsi que des modifications épigénétiques, formant un réseau complexe et dynamique de régulation transcriptionnelle3.
La génétique traditionnelle se concentre sur les modifications de la fonction des gènes résultant d'altérations dans les séquences d'ADN, tandis que l'épigénétique examine les changements réversibles et héréditaires de l'expression génique qui se produisent sans modification de la séquence d'ADN sous-jacente. Les stimuli environnementaux, tels que les infections, les expositions chimiques et les produits pharmaceutiques, ainsi que des facteurs internes comme les cytokines et les hormones, peuvent modifier le paysage épigénétique des gènes. Ces changements régulent l'expression génique et façonnent finalement les phénotypes cellulaires et les fonctions biologiques. Les principaux mécanismes épigénétiques contrôlant l'expression génique incluent la méthylation de l'ADN, la modification des histones, le remodelage de la chromatine et la régulation médiée par les ARN non codants. Au cours du développement embryonnaire précoce, les marques de méthylation de l'ADN sont presque entièrement effacées, puis réétablies ultérieurement durant la différenciation4,5. La suppression et le rétablissement précis de ces modifications épigénétiques sont essentiels au développement, à la différenciation et à la maturation cellulaires normaux. En revanche, des altérations épigénétiques anormales peuvent perturber la fonction des gènes et contribuer à l'apparition et à la progression de maladies6. Les profils de méthylation de l'ADN évoluent également dynamiquement durant le développement et la différenciation des cellules T et des cellules B7,8. Ces observations soulignent le rôle crucial de la régulation épigénétique dans l'orientation de la différenciation des cellules souches hématopoïétiques de la moelle osseuse vers diverses lignées cellulaires immunitaires. Les modifications des histones régulent la différenciation et la plasticité fonctionnelle des monocytes/macrophages et des cellules T auxiliaires9,10,11,12,13,14 et influencent des voies de signalisation clés, notamment les voies des récepteurs de type Toll15,16. Le remodelant de chromatine Mi-2beta est fortement exprimé dans les thymocytes et régule directement l'expression du gène CD4 ainsi que le développement des cellules T17. Les ARN non codants agissent également comme des régulateurs importants des réponses immunitaires. Par exemple, l'interféron-γ (IFN-γ) joue un rôle central dans la défense de l'hôte contre les infections bactériennes intracellulaires, tandis que le miR-21 peut supprimer la production d'IFN-γ en ciblant directement l'ARNm d'IFN-γ18. Collectivement, ces résultats mettent en évidence le rôle central des mécanismes épigénétiques dans la régulation des réponses immunitaires.
Les cellules immunitaires sont centrales dans la fonction immunitaire et constituent des facteurs clés du rejet de greffe, un déterminant majeur de la survie du greffon19,20,21. Bien que de nombreuses études immunologiques aient examiné les mécanismes sous-jacents au rejet de greffe, de nombreux aspects restent mal compris22. Des preuves croissantes démontrent également des rôles essentiels des mécanismes épigénétiques dans le développement, la différenciation et la maturation des cellules immunitaires23,24. L'analyse de la base moléculaire du rejet de greffe selon une perspective épigénétique pourrait donc permettre une intervention et une prévention plus précoces du rejet de greffe et de la néphropathie chronique du greffon après une transplantation d'organe, avec des bénéfices potentiels pour la survie à long terme du greffon. Parmi les différentes modifications épigénétiques, la méthylation de l'ADN représente le mécanisme le plus stable régulant la transcription dans le génome des mammifères25. En conséquence, cette revue examine le rôle de la méthylation de l'ADN dans le développement, la différenciation et la fonction des cellules immunitaires, ainsi que son implication dans le rejet aigu après transplantation d'organe.
Revue et perspective
1. Méthylation de l'ADN et technologie de séquençage
La méthylation de l'ADN utilise la S-adénosylméthionine comme donneur de groupes méthyles, et les ADN méthyltransférases catalysent l'ajout covalent d'un groupe méthyle sur le cinquième carbone de la cytosine au sein des dinucléotides CpG (cytosine–phosphate–guanine), convertissant ainsi la cytosine en 5-méthylcytosine (5mC). Cette modification ajoute une couche régulatoire supplémentaire à l'expression des gènes au-delà de la séquence d'ADN elle-même. En général, les régions présentant de faibles niveaux de méthylation permettent la liaison de protéines et soutiennent une structure de chromatine favorable à la transcription active des gènes26. En revanche, les régions d'ADN méthylées peuvent supprimer la transcription et l'expression des gènes en recrutant des protéines à domaine de liaison à la méthylation CpG (MBD), en favorisant des modifications des histones et des complexes de remodelage de la chromatine, ou en bloquant directement la liaison des facteurs de transcription et d'autres protéines liant l'ADN27,28,29. Toutefois, la méthylation de l'ADN peut également être associée à l'activation des gènes, notamment dans les régions du corps du gène, où elle est positivement corrélée à l'expression génique. Bien que cette association soit moins fréquente, la méthylation du corps du gène est courante chez les gènes exprimés de manière ubiquitaire30,31.
La fonction biologique de la méthylation de l'ADN doit être interprétée dans son contexte génomique. Les dinucléotides CpG s'agrègent souvent en régions appelées îles CpG, définies comme des segments d'ADN de plus de 200 paires de bases (pb), avec une teneur en G+C d'au moins 50 % et un rapport observé/théorique (Obs/Exp) d'au moins 0,632. Dans le génome des mammifères, les dinucléotides CpG sont relativement rares et représentent seulement environ 1 % du génome. Environ 60 % des promoteurs de gènes humains sont associés à des îles CpG, et ces régions sont généralement non méthylées dans les cellules normales. Seule une petite proportion (~6 %) devient méthylée au cours du développement précoce ou de la différenciation tissulaire33,34. Les zones riveraines CpG (« CpG shores ») désignent les régions situées à 2 000 pb en amont et en aval des îles CpG, et leur statut de méthylation est étroitement corrélé à l'extinction transcriptionnelle. Environ 70 % des régions différentiellement méthylées se trouvent dans les zones riveraines CpG lors du reprogrammation de la méthylation23,35. De plus, la majorité des méthylation tissu-spécifiques se produit dans les zones riveraines plutôt que dans les îles CpG34,35. Les étagères CpG (« CpG shelves ») sont situées à 2 000 pb en amont et en aval des zones riveraines CpG, tandis que l'expression « mer ouverte » (« open sea ») désigne l'ensemble des régions génomiques restantes situées en dehors des îles CpG, des zones riveraines et des étagères.
La méthylation de l'ADN se produit par deux processus principaux : la méthylation de maintenance et la méthylation de novo. La méthylation de maintenance se produit principalement lors de la réplication semi-conservative de l'ADN, lorsque les méthyltransférases de maintenance recopient les profils de méthylation existants sur le brin fille. DNMT1 agit comme la méthyltransférase de maintenance principale ; elle cible préférentiellement l'ADN hémi-méthylé, représente la méthyltransférase la plus abondante dans les cellules et est activement transcrit pendant la phase S du cycle cellulaire36. En revanche, la méthylation de novo établit de nouveaux profils de méthylation indépendamment de la réplication de l'ADN en ciblant des sites auparavant non méthylés. DNMT3A et DNMT3B fonctionnent comme les méthyltransférases de novo principales. Elles sont fortement exprimées dans les cellules souches embryonnaires et jouent un rôle essentiel dans l'établissement des profils de méthylation au cours du développement embryonnaire, mais leur expression diminue au fur et à mesure que les cellules se différencient27. La famille DNMT3 comprend également DNMT3L, qui ne possède pas d'activité catalytique mais est essentielle à l'établissement de l'empreinte génomique maternelle37. DNMT3L améliore l'activité de DNMT3A et DNMT3B, augmentant ainsi l'efficacité de la méthylation de l'ADN38. Dans tout le génome, de nombreuses cytosines méthylées subissent une déméthylation de l'ADN, en particulier dans les régions du corps des gènes. La déméthylation se produit par des mécanismes actifs et passifs. La déméthylation active implique l'oxydation du 5mC en ses dérivés oxydés par les enzymes TET39. En revanche, la déméthylation passive résulte de la dilution progressive des cytosines méthylées lors de la réplication de l'ADN en l'absence d'activité des méthyltransférases de maintenance40.
Étant donné que la méthylation de l'ADN joue un rôle central dans la régulation de la transcription et de l'expression génique, elle est devenue un axe majeur de recherche au cours de la dernière décennie, en partie grâce aux progrès réalisés dans les technologies de détection de la méthylation. Selon les différences de prétraitement des échantillons, les approches de détection de la méthylation de l'ADN peuvent être classées en trois grandes catégories41. La première méthode repose sur des endonucléases de restriction sensibles à la méthylation, qui ne coupent pas de manière sélective les régions d'ADN méthylées, produisant ainsi des fragments de tailles différentes selon l'état de méthylation. La deuxième méthode enrichit les fragments d'ADN méthylés à l'aide de protéines de liaison à la méthylation ou d'anticorps spécifiquement reconnaissant la 5-méthylcytosine. La troisième méthode utilise un traitement au bisulfite pour convertir les cytosines non méthylées en uraciles, tandis que les cytosines méthylées restent inchangées, permettant ainsi une discrimination précise entre les sites méthylés et non méthylés. Actuellement, la conversion au bisulfite combinée au séquençage de nouvelle génération représente la stratégie la plus largement utilisée pour analyser la méthylation de l'ADN. Tableau 1 résume les principales approches de détection de la méthylation, incluant leurs principes, avantages, limites et applications potentielles dans la recherche sur la transplantation. Les progrès continus dans les technologies de détection de la méthylation de l'ADN élargissent les outils techniques disponibles pour la recherche épigénétique et soutiennent le développement de nouvelles stratégies thérapeutiques épigénétiques41,42,43,44,45.
2. Caractéristiques de la méthylation au cours du développement et de la différenciation précoces des cellules thymiques
Le rejet de greffe implique des mécanismes complexes comprenant à la fois des réponses immunitaires à médiation cellulaire et à médiation humorale. Les données actuelles en immunologie des greffes indiquent que l'immunité médiée par les lymphocytes T joue un rôle central dans le rejet du greffon46,47. Le thymus fonctionne comme l'organe principal du développement, de la différenciation et de la maturation des lymphocytes T48. Au cours du développement des thymocytes, stade précurseur des lymphocytes T, les profils de méthylation de l'ADN subissent un remodelage continu et dynamique. Ces modifications incluent à la fois des phases de déméthylation et de méthylation dans des régions génomiques régulant la transcription des lymphocytes T, bien que ces processus ne se produisent pas de manière complètement équilibrée. Lors des premières étapes du développement, les gènes codant pour des composants clés du récepteur des lymphocytes T (TCR) et pour des facteurs régulateurs essentiels, notamment CD3, RUNX3, RORC, RAG1 et LCK, subissent principalement une déméthylation7. De façon plus générale, la déméthylation de l'ADN se produit plus fréquemment que la méthylation durant la différenciation des cellules immunitaires49,50. En revanche, la méthylation de novo est relativement limitée et se produit principalement au stade précoce d'engagement des thymocytes7. La méthylation de novo est également essentielle pour l'inactivation des gènes associés au potentiel pluripotent des cellules souches, permettant ainsi l'engagement lignagique et la différenciation7,51. Une autre caractéristique importante de la méthylation de l'ADN dans les thymocytes est que la plupart des modifications de méthylation restent stables et largement irréversibles une fois établies durant la différenciation. Toutefois, certains gènes, comme les gènes RAG, présentent une régulation dynamique : ils subissent une déméthylation au cours du développement précoce des cellules immunitaires, puis sont reméthylés aux stades ultérieurs7.
3. Méthylation de l'ADN dans la différenciation et la fonction des cellules immunitaires
La méthylation de l'ADN joue un rôle crucial dans la régulation de la différenciation, de la fonction et de la plasticité de diverses populations de cellules immunitaires, influant ainsi sur l'issue des réponses immunitaires de transplantation.
- Cellules immunitaires adaptatives
- Cellules T auxiliaires (cellules T CD4+)
Les cellules T CD4+ agissent comme les cellules effectrices principales dans le rejet aigu de greffe d'organe52,53. Les cellules T naïves (Tn) se différencient en plusieurs sous-ensembles de cellules T CD4+ grâce à des mécanismes régulateurs coordonnés, génétiques et épigénétiques. Sous l'effet de signaux spécifiques, le paysage épigénétique des cellules T naïves peut changer, modifiant ainsi la transcription et l'expression des gènes. Ces modifications peuvent finalement influencer à la fois le type et l'intensité du rejet immunitaire après la transplantation. Après l'activation des cellules T, le gène IL2 subit une déméthylation rapide et demeure dans un état non méthylé. Ce changement épigénétique est essentiel pour renforcer la transcription et l'expression des gènes qui soutiennent la fonction des cellules T54.
La méthylation de l'ADN joue également un rôle crucial dans l'orientation de la différenciation des cellules T naïves vers les sous-ensembles Th1 et Th255,56. Dans les cellules T CD4+ naïves, le gène IFNG est fortement méthylé ; il devient spécifiquement déméthylé durant la différenciation en Th1, tout en restant fortement méthylé dans les cellules Th257. En revanche, le gène IL4 est fortement méthylé dans les cellules T naïves et Th1, mais subit une déméthylation partielle dans les cellules Th258. Des facteurs externes peuvent réguler davantage ces profils de méthylation en modulant l'activité des ADN méthyltransférases (DNMT). Par exemple, une carence en vitamine D augmente l'activité des DNMT et favorise l'hyperméthylation du gène IFNG, tandis qu'une supplémentation en vitamine D peut inverser ces modifications59. Le vieillissement biologique influence également les profils de méthylation de l'ADN. Des études, notamment celle de Yu, montrent que l'expression de l'ARNm de DNMT3a et la méthylation du promoteur du gène IL4 augmentent avec l'âge, tandis que la méthylation du promoteur du gène IFNG diminue60. Ces résultats suggèrent que les modifications liées à l'âge de la méthylation de l'ADN peuvent modifier l'équilibre entre les réponses des cellules Th1 et Th2.
La différenciation des cellules T naïves implique également deux autres sous-ensembles importants de cellules T CD4+ : les cellules Th17 et les cellules T régulatrices (Treg)61,62. Ce processus est étroitement régulé par la méthylation de l'ADN. L'expression du facteur de transcription spécifique aux Th17, RORγt, et de la cytokine IL-17 dépend de l'état de méthylation des régions promoteurs de leurs gènes respectifs63,64,65. Les cellules Th17 présentes dans les tissus greffés peuvent aggraver le rejet de greffe et favoriser les lésions vasculaires66. La méthylation de l'ADN influence également la plasticité fonctionnelle des cellules Th17. Dans des conditions d'inflammation chronique, le gène IFNG des cellules Th17 reste déméthylé, leur permettant de produire de l'IFN-γ. Ainsi, les cellules Th17 peuvent acquérir des caractéristiques à la fois des phénotypes Th1 et Th1767. De plus, des études in vitro montrent que des conditions de stimulation spécifiques peuvent induire la différenciation des cellules Th17 en cellules Treg fonctionnelles dotées d'une forte activité immunosuppressive68.
En revanche, les cellules Treg jouent un rôle essentiel dans le maintien de la tolérance immunitaire et la préservation de l'homéostasie au sein des greffes69. Ces cellules peuvent provenir du thymus ou se différencier dans la périphérie sous l'influence du TGF-β ; quelle que soit leur origine, elles expriment constamment le facteur de transcription Foxp370. La régulation épigénétique, en particulier la méthylation de l'ADN, joue un rôle clé dans le contrôle de l'expression des gènes associés à la fonction des Treg, notamment Foxp3 et Ctla4, influant ainsi directement sur leur activité transcriptionnelle71,72,73,74. Lors du développement des cellules Treg thymiques, le gène Foxp3 subit une déméthylation progressive. Cet état déméthylé persiste après la migration des cellules vers les tissus périphériques et nécessite un signal TCR soutenu d'intensité appropriée62,75,76,77. En l'absence de DNMT1, une stimulation TCR peut efficacement induire l'expression de Foxp3 dans des cellules T Foxp3-négatives, tant au niveau du thymus que des tissus périphériques. Toutefois, si la stimulation TCR ne parvient pas à induire une remodélisation épigénétique suffisante, les cellules ne peuvent pas maintenir une expression stable de Foxp3, ce qui est essentiel pour préserver le phénotype Treg62,75,78. L'expression stable de Foxp3 est largement contrôlée par des modifications épigénétiques au niveau des éléments régulateurs en cis, notamment les séquences non codantes conservées (CNS)71,79,80. Parmi celles-ci, l'état de méthylation de la région spécifiquement déméthylée des Treg (TSDR) sert de marqueur fiable pour distinguer les populations Treg stables de celles instables71,81,82,83,84,85,86. Chez les cellules Treg naïves naturelles (nTreg), la TSDR reste non méthylée, permettant le recrutement de facteurs de transcription tels que Stat5, NFAT, Runx1 et CREB, qui soutiennent une expression stable de Foxp3. En revanche, chez les cellules Treg induites (iTreg), la TSDR est généralement méthylée, entraînant une expression de Foxp3 moins stable72,74,87,88,89. De plus, la perte d'enzymes de déméthylation telles que TET1 ou TET2 conduit à une hyperméthylation du locus Foxp3, ce qui altère la fonction des Treg et favorise le développement de maladies auto-immunes90. Des études cliniques montrent en outre que des niveaux plus élevés de déméthylation de Foxp3 dans des échantillons de biopsie de greffe rénale présentant un rejet subclinique sont associés à de meilleurs résultats de greffe82,84.
Les cellules Treg sont de plus en plus étudiées comme moyen de prévenir le rejet d'allogreffe et de promouvoir la tolérance immunitaire91. Un nombre suffisant de cellules Treg doit persister dans la greffe afin de supprimer efficacement les cellules T effectrices responsables du rejet de greffe, préservant ainsi la tolérance immunitaire92. Toutefois, les cellules Treg présentent un certain degré d'instabilité phénotypique. Dans certaines conditions, elles peuvent subir des modifications épigénétiques, notamment la déméthylation du gène RORC, conduisant à l'expression de la cytokine pro-inflammatoire IL-1793,94. Ce changement illustre la plasticité des cellules Treg et constitue un défi pour leur utilisation thérapeutique. Des études expérimentales suggèrent en outre qu'une modulation épigénétique peut améliorer la fonction des Treg. Par exemple, Guo et al. ont montré dans des modèles animaux que la combinaison d'inhibiteurs de la méthylation de l'ADN avec l'IL-35 augmente l'expression de Foxp3, favorise la différenciation des cellules Treg et améliore la survie de la greffe95. Malgré ces progrès, la compréhension des mécanismes liés aux cellules Treg reste incomplète. De futures études devraient définir les conditions favorisant la différenciation des Treg et stabilisant leur phénotype, dans le but d'appliquer ces découvertes au traitement des maladies immuno-dépendantes. - Cellules T cytotoxiques (cellules T CD8+)
Après activation, les cellules T CD8+ naïves se différencient en cellules effectrices cytotoxiques appelées lymphocytes T cytotoxiques (CTL). Ces cellules sont généralement classées en deux sous-ensembles : les cellules Tc1, qui produisent de l'IFN-γ, et les cellules Tc2, qui produisent l'IL-4 et l'IL-596. Des études cliniques montrent que la proportion de cellules T CD69+/CD8+ dans le sang périphérique des patients ayant subi une greffe cardiaque est corrélée à un rejet sévère. De plus, les cellules T CD8+ présentes dans le tissu myocardique présentent un phénotype activé CD69+ et exercent une activité cytotoxique médiée par la perforine97,98. Des preuves expérimentales appuient davantage le rôle des cellules T CD8+ dans le rejet de greffe. Jones et al. ont démontré que, chez des souris appauvries en cellules T par thymectomie et traitement anti-CD4/CD8, le transfert de cellules T CD8+ spécifiques de l'antigène TCR suffit à induire le rejet de greffes cardiaques allogéniques totalement incompatibles99. Ces résultats soulignent la contribution essentielle des cellules T CD8+ au rejet immunitaire de greffe. La méthylation de l'ADN régule également le développement et la fonction des cellules T CD8+. En l'absence de DNMT1, la survie des thymocytes est altérée100. En outre, la suppression de DNMT3a dans les cellules T CD8+ matures favorise la différenciation en cellules mémoires tout en réduisant la différenciation en effecteurs terminaux. Cet effet est en partie médié par l'augmentation de l'expression du facteur 1 des cellules T (Tcf1), car DNMT3a cible la région promoteur du gène Tcf7 et induit une méthylation de novo dans les cellules T CD8+ effectrices précoces101. De plus, dans un modèle murin d'infection virale aiguë, la suppression conditionnelle de TET2 dans les cellules T améliore la formation de cellules mémoires CD8+102. Ensemble, ces résultats démontrent que la méthylation de l'ADN régule de façon critique le développement, la différenciation et les réponses fonctionnelles des cellules T CD8+. - Cellules B
Les cellules T jouent un rôle central dans le rejet de greffe ; toutefois, les cellules B contribuent également aux réponses de rejet cellulaires et humorales103,104. Le rejet humorale est principalement médié par les lymphocytes B. Après activation, les cellules B se différencient en plasmocytes qui produisent et sécrètent de grandes quantités d'anticorps spécifiques, pouvant déclencher des lésions inflammatoires dans la greffe105. La méthylation de l'ADN régule également les réponses immunitaires des cellules B. Lee et al. ont montré qu'une importante déméthylation de l'ADN se produit au cours du développement précoce des cellules B, en particulier dans les régions des corps géniques et les régions non-îlots CpG. En revanche, l'influence régulatrice de la méthylation de l'ADN devient moins marquée aux stades tardifs de la maturation des cellules B106. De plus, Shaknovich et al. ont identifié des différences significatives dans les profils de méthylation de l'ADN entre les cellules B du centre germinatif et les cellules B naïves107. Les cellules B du centre germinatif subissent une déméthylation, ce qui modifie l'expression de gènes fonctionnels et affecte des voies de signalisation clés, notamment les voies NF-κB et MAPK107,108. Des études fonctionnelles démontrent en outre que la méthylation de l'ADN limite l'activité des cellules B. La suppression des méthyltransférases de novo Dnmt3a et Dnmt3b (déficience en Dnmt3) favorise le développement et la maturation des cellules B. En même temps, elle renforce l'activation des cellules B et soutient l'expansion des cellules B du centre germinatif et des plasmocytes. Ces résultats indiquent que la méthylation de novo de l'ADN agit normalement pour limiter l'activation des cellules B et freiner la différenciation en plasmocytes109.
- Cellules T auxiliaires (cellules T CD4+)
- Cellules immunitaires innées
La réponse immunitaire après une transplantation d'organe solide implique des interactions coordonnées entre l'immunité innée et adaptative. Le système immunitaire inné comprend des cellules hématopoïétiques et non hématopoïétiques telles que les cellules dendritiques, les macrophages, les cellules natural killer (NK) et les neutrophiles, toutes pouvant contribuer au rejet immunitaire post-greffe110.
Les cellules dendritiques agissent comme des régulateurs clés reliant l'immunité innée et adaptative, ayant la capacité de promouvoir soit l'activation immunitaire, soit la tolérance111,112. Lors de leur différenciation à partir des monocytes, les cellules dendritiques subissent d'importantes modifications de la méthylation de l'ADN, caractérisées par une réduction marquée des niveaux de méthylation dans de nombreuses régions génomiques. Ces modifications surviennent principalement au niveau des régions amplificatrices et des sites de fixation des facteurs de transcription, essentiels pour la spécification de lignée et l'activation immunitaire113,114,115. Un signe distinctif de ce processus de différenciation est la diminution de l'expression de CD14 et l'augmentation de celle de CD209 à la surface cellulaire. Ce changement est corrélé à la déméthylation des sites CpG dans la région promoteur du gène CD209116. En outre, le traitement par des inhibiteurs de la méthylation de l'ADN augmente significativement l'expression de molécules co-stimulatrices telles que CD40 et CD86, renforçant ainsi la présentation de l'antigène et favorisant la maturation fonctionnelle des cellules dendritiques. Ces résultats indiquent que la méthylation de l'ADN régule directement la fonction et l'activité immunitaire des cellules dendritiques117.
Les monocytes et les macrophages sont des composants essentiels du système immunitaire car ils assurent la phagocytose et l'élimination des cellules anormales et des agents pathogènes envahissants. De nombreuses preuves montrent que les macrophages contribuent non seulement aux lésions inflammatoires observées lors du rejet aigu précoce, mais aussi à la progression de la fibrose lors du rejet chronique tardif118,119. L'équilibre entre les macrophages M1 (activés classiquement) et les macrophages M2 (activés alternativement) régule de façon critique les réponses immunitaires. Un déplacement vers une dominance des macrophages M1 favorise l'inflammation et les lésions tissulaires. En revanche, la réduction de l'expression de DNMT1, soit par des inhibiteurs de la méthylation de l'ADN, soit par suppression génique, diminue la méthylation au niveau du promoteur du récepteur γ1 activé par les proliférateurs de peroxysomes (PPARγ1). Ce changement favorise l'activation des macrophages M2 et contribue à limiter les dommages immunitaires120. Les différences dans les profils de méthylation de l'ADN mettent davantage en évidence le rôle de la régulation épigénétique dans la fonction des macrophages. Des études ont identifié des variations importantes de la méthylation des promoteurs de gènes spécifiques dans les monocytes/macrophages du sang périphérique entre des individus atteints ou non de maladie coronarienne121. De plus, la différenciation des monocytes en macrophages implique d'importantes modifications de la méthylation aux sites de fixation des facteurs de transcription, indiquant que la méthylation de l'ADN dans des régions régulatrices clés joue un rôle précis et critique dans la différenciation des macrophages122.
Les cellules natural killer (NK) exercent des fonctions effectrices et régulatrices dans le rejet de greffe. Elles peuvent favoriser le rejet de greffe tout en contribuant au développement de la tolérance immunitaire. Lors de la différenciation des cellules souches hématopoïétiques de la moelle osseuse en cellules NK, la réduction de la méthylation du gène KIR conduit à une augmentation de l'expression de KIR, qui joue un rôle important dans la régulation immunitaire. En outre, le traitement par des inhibiteurs de la méthylation de l'ADN induit la déméthylation du gène KIR et favorise son expression dans les cellules NK123,124. Ces résultats indiquent que la méthylation de l'ADN est un régulateur clé de la fonction des cellules NK.
Les neutrophiles participent également activement au rejet de greffe. Les neutrophiles activés libèrent une série de médiateurs qui recrutent et activent les cellules présentatrices d'antigènes, initiant ainsi des réponses spécifiques des cellules T et amplifiant le rejet immunitaire125,126,127. PRV-1, une protéine ancre exprimée sur les neutrophiles, est régulée par la méthylation de l'ADN au niveau de sa région promoteur dans des conditions physiologiques et pathologiques128.
4. Méthylation de l'ADN dans les voies de signalisation clés
La méthylation de l'ADN régule non seulement directement la transcription des gènes fonctionnels, mais influence également le comportement cellulaire en modulant des voies de signalisation clés. Par exemple, une hyperméthylation de la région promoteur du gène de la protéine apparentée à Frizzled sécrétée (SFRP) entraîne un silençage génique. Ce silençage perturbe la régulation normale de la voie de signalisation Wnt/β-caténine, provoquant son activation anormale et favorisant le développement du cancer colorectal129. De même, l’hyperméthylation de régulateurs négatifs en amont de la voie de signalisation mTOR dans les cellules immunitaires réduit leur expression, entraînant une activation excessive de mTOR et contribuant à des lésions inflammatoires dans les reins diabétiques. Des interventions telles que la décitabine ou l’interférence ARN peuvent réduire la méthylation de ces gènes régulateurs en inhibant la DNMT1, atténuant ainsi la progression de la néphropathie diabétique130. En outre, les inhibiteurs de la méthyltransférase de l’ADN peuvent supprimer la prolifération cellulaire en régulant des voies de signalisation telles que NF-κB et JAK/STAT, influant par conséquent sur le développement et la progression de la maladie131,132 (Figure 1).
5. Implications cliniques : interactions entre les médicaments immunosuppresseurs et la méthylation de l'ADN
Les agents immunosuppresseurs de référence ont été montrés influer sur les profils de méthylation de l'ADN dans les cellules immunitaires, bien que les effets varient selon les différents médicaments et les contextes génomiques. Des études sur la méthylation du promoteur de l'IFNγ dans les lymphocytes T ont démontré que l'acide mycophénolique s'oppose à la déméthylation induite par l'activation des lymphocytes T, tandis que le tacrolimus n'exerce pas le même effet à ce locus spécifique133. En revanche, la sirolimus a été montré moduler les profils globaux de méthylation par ses effets sur les voies de signalisation mTOR134, et la méthylation de l'ADN elle-même a été démontrée réguler la voie mTOR, influant ainsi sur la survie du greffon et le rejet aigu après une transplantation rénale135. De plus, les glucocorticoïdes tels que la dexaméthasone induisent une remodélisation étendue de la méthylation de l'ADN dans le compartiment immunitaire périphérique. L'indice de méthylation des neutrophiles sous dexaméthasone constitue un marqueur pharmacodynamique sensible de l'exposition aux glucocorticoïdes et est associé à des profils immunitaires immunosuppresseurs136. Une thérapie d'induction par l'ATG a également été signalée modifier le méthylome d'ADN des receveurs de greffe rénale, et des modèles fondés sur la méthylation se sont révélés plus efficaces que les profils transcriptomiques pour prédire le risque d'infection137. La variabilité épigénétique individuelle pourrait influencer la réponse des patients à ces traitements, suggérant que des biomarqueurs de méthylation pourraient potentiellement guider des régimes immunosuppresseurs personnalisés136,137. Ces interactions médicament–épigénome méritent une investigation approfondie, car elles pourraient avoir des implications importantes pour l'optimisation des résultats à long terme du greffon.
6. Défis et perspectives : équilibrer la modulation épigénétique et la sécurité immunitaire
Malgré leurs promesses en transplantation, les inhibiteurs de la DNMT (DNMTis), tels que l'azacitidine et la décitabine, présentent des risques infectieux et oncogènes. Le traitement par ces agents a été associé à des complications septiques graves138,139, et une exposition systémique à des agents hypométhylants a également été associée à un risque accru de transformation en leucémie aiguë myéloïde secondaire, les patients touchés présentant une survie globale médiane inférieure à 5 mois140. Outre les toxicités liées aux médicaments, l'absence de spécificité pour un type cellulaire constitue un défi important. Une déméthylation systémique pourrait déstabiliser le compartiment des Treg tout en activant les lymphocytes T effecteurs, ce qui pourrait aggraver le rejet141, et pourrait compromettre la protection des lymphocytes T mémoire CD8+ contre les agents pathogènes opportunistes tels que le CMV101,102.
Pour surmonter ces limitations, des stratégies émergentes visent à obtenir une modulation spécifique aux types cellulaires et aux locus. Les plateformes de nanoparticules peuvent délivrer de manière privilégiée la DNMT aux cellules infiltrant la greffe142,143. L'édition de l'épigénome par CRISPR/dCas9 permet une déméthylation ciblée du Foxp3-TSDR afin de stabiliser les Treg sans effets globaux144,145. Un suivi guidé par des biomarqueurs pourrait également favoriser une translation clinique plus sûre146.
Conclusions
L'amélioration de la survie du greffon reste un objectif principal dans la recherche sur la transplantation d'organes. Le rejet de greffe est un processus immunologique complexe au cours duquel des modifications épigénétiques provenant à la fois de l'organe donneur et du receveur interagissent dynamiquement pour façonner l'ensemble du paysage épigénétique. Le système immunitaire du receveur constitue un facteur majeur du rejet du greffon. Les mécanismes épigénétiques régulent de façon critique le développement, la différenciation et la fonction des cellules immunitaires, influant ainsi sur les réponses de rejet et la survie du greffon après la transplantation. En outre, des facteurs tels que les médicaments immunosuppresseurs, les infections et l'environnement post-greffe compliquent davantage la relation entre la régulation épigénétique et les réponses immunitaires. Ces facteurs peuvent modifier les profils épigénétiques et altérer le comportement des cellules immunitaires, ajoutant une couche supplémentaire de complexité aux résultats de la greffe. Une investigation plus approfondie de la relation entre les mécanismes épigénétiques et le rejet de greffe est donc nécessaire afin d'identifier de nouveaux biomarqueurs et cibles thérapeutiques, ainsi que d'améliorer les approches diagnostiques et les stratégies thérapeutiques en matière de transplantation d'organes.
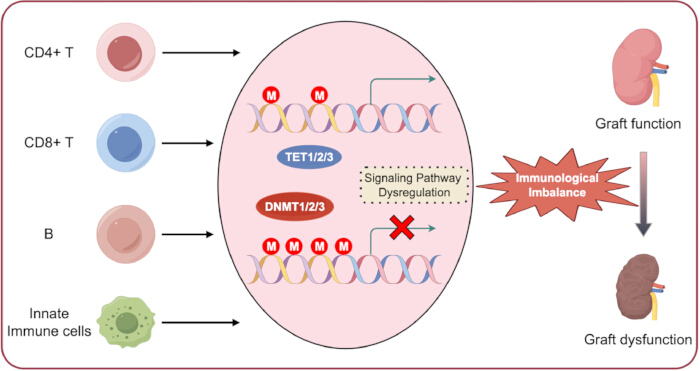
Figure 1. Méthylation de l'ADN dans l'immunité post-greffe. Les cellules immunitaires conservent des profils intrinsèques distincts de méthylation de l'ADN tout au long de leur durée de vie. La perturbation de ce processus physiologique peut induire une méthylation de l'ADN anormale et une dysrégulation des voies de signalisation en aval, entraînant finalement une altération de l'homéostasie immunitaire et un dysfonctionnement du greffon.Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Méthode | Principe | Avantages | Limites | Applications en transplantation |
| MeDIP-seq⁴¹ | Enrichissement par anticorps anti-5mC + SNG | Coût modéré pour l’analyse à l’échelle du génome ; adaptée aux cohortes importantes d’échantillons | Résolution faible (~100–300 pb) ; ne permet pas de distinguer 5mC de 5hmC | Recherche de modifications globales de la méthylation dans les PBMC provenant de patients greffés |
| WGBS⁴² | Conversion au bisulfite + SNG | Résolution à l’échelle d’un seul nucléotide ; couverture complète du génome | Coût élevé ; nécessite un volume important de données | Cartographie complète du méthylome à partir de biopsies de greffon ; identification de nouveaux DMR associés au rejet |
| RRBS⁴³ | Enrichissement par enzyme de restriction + conversion au bisulfite + SNG | Coût modéré ; couverture élevée des régions riches en CpG | Couverture limitée des régions non-CpG et pauvres en CpG | Analyse ciblée du méthylome dans le tissu greffé avec un coût de séquençage réduit |
| PCR spécifique de la méthylation⁴⁴ | Conversion au bisulfite + PCR avec amorces spécifiques de la méthylation | Sensibilité élevée ; simple, rapide et peu coûteuse | Cible uniquement des locus spécifiques ; analyse qualitative ou quantification limitée | Validation des DMR candidats identifiés dans des cohortes exploratoires ; développement de biomarqueurs cliniques |
| Pyroséquençage⁴⁵ | Conversion au bisulfite + séquençage par synthèse | Quantitatif ; résolution à l’échelle d’un seul nucléotide pour des locus ciblés | Débit modéré ; nécessite une identification préalable des cibles | Quantification précise des niveaux de méthylation à des sites CpG spécifiques, tels que le TSDR du gène FOXP3 dans les cellules Treg |
Tableau 1 : Résumé des principales approches de détection de la méthylation de l'ADN. Ce tableau récapitule les méthodes couramment utilisées pour la détection de la méthylation de l'ADN, leurs principes, leurs avantages, leurs limites ainsi que leurs applications potentielles dans la recherche sur la transplantation.
Déclarations de divulgation
Les auteurs déclarent n'avoir aucun intérêt concurrent ou conflit d'intérêts potentiel.
Remerciements
Les auteurs remercient Figdraw pour l'aide apportée à la préparation des figures.
Références
- Güell-Alonso R, Cabrera-Pérez R, Vives J. Immunocompatibility in transplantation: adapting to a changing therapeutic landscape. Front Immunol. 2025;16:1648534.
- Li XQ, Ding RD, Cai JZ. Organ transplantation: current status, challenges, and future prospects. MedComm. 2026;7(1):e70567.
- Medzhitov R, Horng T. Transcriptional control of the inflammatory response. Nat Rev Immunol. 2009;9:692–703.
- Bagci H, Fisher AG. DNA demethylation in pluripotency and reprogramming: the role of tet proteins and cell division. Cell Stem Cell. 2013;13:265–269.
- Gu TP, et al. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 2011;477:606–610.
- Cedar H, Bergman Y. Programming of DNA methylation patterns. Annu Rev Biochem. 2012;81:97–117.
- Rodriguez RM, et al. Regulation of the transcriptional program by DNA methylation during human αβ T-cell development. Nucleic Acids Res. 2015;43:760–774.
- Rauch TA, et al. A human B cell methylome at 100-base pair resolution. Proc Natl Acad Sci U S A. 2009;106:671–678.
- Hardbower DM, et al. Ornithine decarboxylase regulates M1 macrophage activation and mucosal inflammation via histone modifications. Proc Natl Acad Sci U S A. 2017;114:E751–E760.
- De Santa F, et al. The histone H3 lysine-27 demethylase Jmjd3 links inflammation to inhibition of polycomb-mediated gene silencing. Cell. 2007;130:1083–1094.
- Antignano F, Zaph C. Regulation of CD4 T-cell differentiation and inflammation by repressive histone methylation. Immunol Cell Biol. 2015;93:245–252.
- Wei G, et al. Global mapping of H3K4me3 and H3K27me3 reveals specificity and plasticity in lineage fate determination of differentiating CD4+ T cells. Immunity. 2009;30:155–167.
- Liu Z, et al. The histone H3 lysine-27 demethylase Jmjd3 plays a critical role in specific regulation of Th17 cell differentiation. J Mol Cell Biol. 2015;7:505–516.
- He H, et al. Histone methylation mediates plasticity of human FOXP3(+) regulatory T cells by modulating signature gene expressions. Immunology. 2014;141:362–376.
- Menden H, et al. Histone deacetylase 6 regulates endothelial MyD88-dependent canonical TLR signaling, lung inflammation, and alveolar remodeling in the developing lung. Am J Physiol Lung Cell Mol Physiol. 2019;317:L332–L346.
- Irizarry-Caro RA, et al. TLR signaling adapter BCAP regulates inflammatory to reparatory macrophage transition by promoting histone lactylation. Proc Natl Acad Sci U S A. 2020;117:30628–30638.
- Williams CJ, et al. The chromatin remodeler Mi-2beta is required for CD4 expression and T cell development. Immunity. 2004;20:719–733.
- Yang F, et al. MiR-21 is remotely governed by the commensal bacteria and impairs anti-TB immunity by down-regulating IFN-γ. Front Microbiol. 2020;11:512581.
- Nankivell BJ, Kuypers DR. Diagnosis and prevention of chronic kidney allograft loss. Lancet. 2011;378:1428–1437.
- Zununi Vahed S, et al. Genetics and epigenetics of chronic allograft dysfunction in kidney transplants. Iran J Kidney Dis. 2016;10:1–9.
- Goldberg RJ, Weng FL, Kandula P. Acute and chronic allograft dysfunction in kidney transplant recipients. Med Clin North Am. 2016;100:487–503.
- Wood KJ, Bushell A, Hester J. Regulatory immune cells in transplantation. Nat Rev Immunol. 2012;12:417–430.
- Ji H, et al. Comprehensive methylome map of lineage commitment from haematopoietic progenitors. Nature. 2010;467:338–342.
- Suarez-Alvarez B, Rodriguez RM, Fraga MF, Lopez-Larrea C. DNA methylation: a promising landscape for immune system-related diseases. Trends Genet. 2012;28:506–514.
- Eckhardt F, et al. DNA methylation profiling of human chromosomes 6, 20 and 22. Nat Genet. 2006;38:1378–1385.
- Thomson JP, et al. CpG islands influence chromatin structure via the CpG-binding protein Cfp1. Nature. 2010;464:1082–1086.
- Esteller M. Epigenetic gene silencing in cancer: the DNA hypermethylome. Hum Mol Genet. 2007;16(Spec No 1):R50–R59.
- Lopez-Serra L, Esteller M. Proteins that bind methylated DNA and human cancer: reading the wrong words. Br J Cancer. 2008;98:1881–1885.
- Kuroda A, et al. Insulin gene expression is regulated by DNA methylation. PLoS One. 2009;4:e6953.
- Hellman A, Chess A. Gene body-specific methylation on the active X chromosome. Science. 2007;315:1141–1143.
- Jones PA. Functions of DNA methylation: islands, start sites, gene bodies and beyond. Nat Rev Genet. 2012;13:484–492.
- Esteller M. Epigenetics in evolution and disease. Lancet. 2008;372:S90–S96.
- Straussman R, et al. Developmental programming of CpG island methylation profiles in the human genome. Nat Struct Mol Biol. 2009;16:564–571.
- Irizarry RA, et al. The human colon cancer methylome shows similar hypo- and hypermethylation at conserved tissue-specific CpG island shores. Nat Genet. 2009;41:178–186.
- Doi A, et al. Differential methylation of tissue- and cancer-specific CpG island shores distinguishes human induced pluripotent stem cells, embryonic stem cells and fibroblasts. Nat Genet. 2009;41:1350–1353.
- Portela A, Esteller M. Epigenetic modifications and human disease. Nat Biotechnol. 2010;28:1057–1068.
- Bourc'his D, et al. Dnmt3L and the establishment of maternal genomic imprints. Science. 2001;294:2536–2539.
- Gowher H, et al. Mechanism of stimulation of catalytic activity of Dnmt3A and Dnmt3B DNA-(cytosine-C5)-methyltransferases by Dnmt3L. J Biol Chem. 2005;280:13341–13348.
- Wu X, Zhang Y. TET-mediated active DNA demethylation: mechanism, function and beyond. Nat Rev Genet. 2017;18:517–534.
- Bochtler M, Kolano A, Xu GL. DNA demethylation pathways: additional players and regulators. Bioessays. 2017;39:1–13.
- Laird PW. Principles and challenges of genomewide DNA methylation analysis. Nat Rev Genet. 2010;11:191–203.
- Lister R, et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 2009;462:315–322.
- Meissner A, et al. Reduced representation bisulfite sequencing for comparative high-resolution DNA methylation analysis. Nucleic Acids Res. 2005;33:5868–5877.
- Herman JG, et al. Methylation-specific PCR: a novel PCR assay for methylation status of CpG islands. Proc Natl Acad Sci U S A. 1996;93:9821–9826.
- Colella S, et al. Sensitive and quantitative universal pyrosequencing methylation analysis of CpG sites. Biotechniques. 2003;35:114–120.
- Nankivell BJ, Alexander SI. Rejection of the kidney allograft. N Engl J Med. 2010;363:1451–1462.
- Gelman AE, et al. CD4+ T lymphocytes are not necessary for the acute rejection of vascularized mouse lung transplants. J Immunol. 2008;180:4754–4762.
- Seo W, Taniuchi I. Transcriptional regulation of early T-cell development in the thymus. Eur J Immunol. 2016;46:531–538.
- Calvanese V, et al. A promoter DNA demethylation landscape of human hematopoietic differentiation. Nucleic Acids Res. 2012;40:116–131.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Challen GA, et al. Dnmt3a is essential for hematopoietic stem cell differentiation. Nat Genet. 2011;44:23–31.
- Chitilian HV, et al. The strength of cell-mediated xenograft rejection in the mouse is due to the CD4+ indirect response. Xenotransplantation. 1998;5:93–98.
- Pierson RN, et al. Xenogeneic skin graft rejection is especially dependent on CD4+ T cells. J Exp Med. 1989;170:991–996.
- Bruniquel D, Schwartz RH. Selective, stable demethylation of the interleukin-2 gene enhances transcription by an active process. Nat Immunol. 2003;4:235–240.
- Sanders VM. Epigenetic regulation of Th1 and Th2 cell development. Brain Behav Immun. 2006;20:317–324.
- Wilson CB, Rowell E, Sekimata M. Epigenetic control of T-helper-cell differentiation. Nat Rev Immunol. 2009;9:91–105.
- Schoenborn JR, et al. Comprehensive epigenetic profiling identifies multiple distal regulatory elements directing transcription of the gene encoding interferon-gamma. Nat Immunol. 2007;8:732–742.
- Santangelo S, et al. Chromatin structure and DNA methylation of the IL-4 gene in human T(H)2 cells. Chromosome Res. 2009;17:485–496.
- Jiao X, et al. Vitamin D deficiency during pregnancy affects the function of Th1/Th2 cells and methylation of IFN-γ gene in offspring rats. Immunol Lett. 2019;212:98–105.
- Xia Y, et al. Age-related changes in DNA methylation associated with shifting Th1/Th2 balance. Inflammation. 2016;39:1892–1903.
- Muranski P, Restifo NP. Essentials of Th17 cell commitment and plasticity. Blood. 2013;121:2402–2414.
- Ohkura N, et al. T cell receptor stimulation-induced epigenetic changes and Foxp3 expression are independent and complementary events required for Treg cell development. Immunity. 2012;37:785–799.
- Janson PCJ, et al. Profiling of CD4+ T cells with epigenetic immune lineage analysis. J Immunol. 2011;186:92–102.
- Thomas RM, Sai H, Wells AD. Conserved intergenic elements and DNA methylation cooperate to regulate transcription at the il17 locus. J Biol Chem. 2012;287:25049–25059.
- Huang Y, et al. Decipherer manifestations and Treg/Th17 imbalance in multi-staging rheumatoid arthritis and correlation with TSDR/RORC methylation. Mol Immunol. 2020;127:1–11.
- Yuan X, et al. A novel role of CD4 Th17 cells in mediating cardiac allograft rejection and vasculopathy. J Exp Med. 2008;205:3133–3144.
- Cohen CJ, et al. Human Th1 and Th17 cells exhibit epigenetic stability at signature cytokine and transcription factor loci. J Immunol. 2011;187:5615–5626.
- Ye J, et al. Human tumor-infiltrating Th17 cells have the capacity to differentiate into IFN-γ+ and FOXP3+ T cells with potent suppressive function. Eur J Immunol. 2011;41:936–951.
- Issa F, Chandrasekharan D, Wood KJ. Regulatory T cells as modulators of chronic allograft dysfunction. Curr Opin Immunol. 2011;23:648–654.
- Josefowicz SZ, Rudensky A. Control of regulatory T cell lineage commitment and maintenance. Immunity. 2009;30:616–625.
- Baron U, et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. Eur J Immunol. 2007;37:2378–2389.
- Kim HP, Leonard WJ. CREB/ATF-dependent T cell receptor-induced FoxP3 gene expression: a role for DNA methylation. J Exp Med. 2007;204:1543–1551.
- Morikawa H, et al. Differential roles of epigenetic changes and Foxp3 expression in regulatory T cell-specific transcriptional regulation. Proc Natl Acad Sci U S A. 2014;111:5289–5294.
- Polansky JK, et al. Methylation matters: binding of Ets-1 to the demethylated Foxp3 gene contributes to the stabilizationization of Foxp3 expression in regulatory T cells. J Mol Med (Berl). 2010;88:1029–1040.
- Toker A, et al. Active demethylation of the Foxp3 locus leads to the generation of stable regulatory T cells within the thymus. J Immunol. 2013;190:3180–3188.
- Jordan MS, et al. Thymic selection of CD4+CD25+ regulatory T cells induced by an agonist self-peptide. Nat Immunol. 2001;2:301–306.
- Kawahata K, et al. Generation of CD4(+)CD25(+) regulatory T cells from autoreactive T cells simultaneously with their negative selection in the thymus and from nonautoreactive T cells by endogenous TCR expression. J Immunol. 2002;168:4399–4405.
- Josefowicz SZ, Wilson CB, Rudensky AY. Cutting edge: TCR stimulation is sufficient for induction of Foxp3 expression in the absence of DNA methyltransferase 1. J Immunol. 2009;182:6648–6652.
- Floess S, et al. Epigenetic control of the foxp3 locus in regulatory T cells. PLoS Biol. 2007;5:e38.
- Polansky JK, et al. DNA methylation controls Foxp3 gene expression. Eur J Immunol. 2008;38:1654–1663.
- Barzaghi F, et al. Demethylation analysis of the FOXP3 locus shows quantitative defects of regulatory T cells in IPEX-like syndrome. J Autoimmun. 2012;38:49–58.
- Bestard O, et al. Intragraft regulatory T cells in protocol biopsies retain foxp3 demethylation and are protective biomarkers for kidney graft outcome. Am J Transplant. 2011;11:2162–2172.
- Liu J, et al. T regulatory cells in cord blood—FOXP3 demethylation as reliable quantitative marker. PLoS One. 2010;5:e13267.
- Wieczorek G, et al. Quantitative DNA methylation analysis of FOXP3 as a new method for counting regulatory T cells in peripheral blood and solid tissue. Cancer Res. 2009;69:599–608.
- Zhuo C, et al. Higher FOXP3-TSDR demethylation rates in adjacent normal tissues in patients with colon cancer were associated with worse survival. Mol Cancer. 2014;13:153.
- Lal G, et al. Epigenetic regulation of Foxp3 expression in regulatory T cells by DNA methylation. J Immunol. 2009;182:259–273.
- Zhou L, Chong MM, Littman DR. Plasticity of CD4+ T cell lineage differentiation. Immunity. 2009;30:646–655.
- Burchill MA, et al. IL-2 receptor beta-dependent STAT5 activation is required for the development of Foxp3+ regulatory T cells. J Immunol. 2007;178:280–290.
- Kanamori M, et al. Induced regulatory T cells: their development, stability, and applications. Trends Immunol. 2016;37:803–811.
- Yang R, et al. Hydrogen sulfide promotes Tet1- and Tet2-mediated Foxp3 demethylation to drive regulatory T cell differentiation and maintain immune homeostasis. Immunity. 2015;43:251–263.
- Issa F, Robb RJ, Wood KJ. The where and when of T cell regulation in transplantation. Trends Immunol. 2013;34:107–113.
- Issa F, Wood KJ. CD4+ regulatory T cells in solid organ transplantation. Curr Opin Organ Transplant. 2010;15:757–764.
- Suarez-Alvarez B, Baragano Raneros A, Ortega F, Lopez-Larrea C. Epigenetic modulation of the immune function: a potential target for tolerance. Epigenetics. 2013;8:694–702.
- Schmidl C, et al. Epigenetic reprogramming of the RORC locus during in vitro expansion is a distinctive feature of human memory but not naive Treg. Eur J Immunol. 2011;41:1491–1498.
- Guo H, et al. Inhibiting cardiac allograft rejection with interleukin-35 therapy combined with decitabine treatment in mice. Transpl Immunol. 2013;29:99–104.
- Betts RJ, Kemeny DM. CD8+ T cells in asthma: friend or foe? Pharmacol Ther. 2009;121:123–131.
- Schwengerdt KO, Fricker FJ, Bahjat KS, Kuntz ST. Increased expression of the lymphocyte early activation marker CD69 in peripheral blood correlates with histologic evidence of cardiac allograft rejection. Transplantation. 2000;69:2102–2107.
- Rutella S, et al. Induction of CD69 antigen on normal CD4+ and CD8+ lymphocyte subsets and its relationship with the phenotype of responding T-cells. Cytometry. 1999;38:95–101.
- Jones ND, et al. T-cell activation, proliferation, and memory after cardiac transplantation in vivo. Ann Surg. 1999;229:570–578.
- Lee PP, et al. A critical role for Dnmt1 and DNA methylation in T cell development, function, and survival. Immunity. 2001;15:763–774.
- Ladle BH, et al. De novo DNA methylation by DNA methyltransferase 3a controls early effector CD8+ T-cell fate decisions following activation. Proc Natl Acad Sci U S A. 2016;113:10631–10636.
- Carty SA, et al. The loss of TET2 promotes CD8(+) T cell memory differentiation. J Immunol. 2018;200:82–91.
- Schiffer L, et al. Chemokine CXCL13 as a new systemic biomarker for B-cell involvement in acute T cell-mediated kidney allograft rejection. Int J Mol Sci. 2019;20(10):2552. doi:10.3390/ijms20102552.
- Xu H, He X, Xu R. B cell activating factor, renal allograft antibody-mediated rejection, and long-term outcome. J Immunol Res. 2018;2018:5251801.
- Schmitz R, et al. B cells in transplant tolerance and rejection: friends or foes? Transpl Int. 2020;33:30–40.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Shaknovich R, et al. DNA methyltransferase 1 and DNA methylation patterning contribute to germinal center B-cell differentiation. Blood. 2011;118:3559–3569.
- Caron G, et al. Cell-cycle-dependent reconfiguration of the DNA methylome during terminal differentiation of human B cells into plasma cells. Cell Rep. 2015;13:1059–1071.
- Barwick BG, et al. B cell activation and plasma cell differentiation are inhibited by de novo DNA methylation. Nat Commun. 2018;9:1900.
- Kaur BP, Secord E. Innate immunity. Pediatr Clin North Am. 2019;66:905–911.
- Steinman RM, Banchereau J. Taking dendritic cells into medicine. Nature. 2007;449:419–426.
- Merad M, Collin M, Bromberg J. Dendritic cell homeostasis and trafficking in transplantation. Trends Immunol. 2007;28:353–359.
- Zhang X, et al. DNA methylation dynamics during ex vivo differentiation and maturation of human dendritic cells. Epigenetics Chromatin. 2014;7:21.
- Pacis A, et al. Bacterial infection remodels the DNA methylation landscape of human dendritic cells. Genome Res. 2015;25:1801–1811.
- Klug M, et al. Active DNA demethylation in human postmitotic cells correlates with activating histone modifications, but not transcription levels. Genome Biol. 2010;11:R63.
- Bullwinkel J, Lüdemann A, Deberry J, Singh PB. Epigenotype switching at the CD14 and CD209 genes during differentiation of human monocytes to dendritic cells. Epigenetics. 2011;6:45–51.
- Frikeche J, et al. Impact of the hypomethylating agent 5-azacytidine on dendritic cells function. Exp Hematol. 2011;39:1056–1063.
- van den Bosch TP, et al. CD16+ monocytes and skewed macrophage polarization toward M2 type hallmark heart transplant acute cellular rejection. Front Immunol. 2017;8:346.
- Wang YY, et al. Macrophage-to-myofibroblast transition contributes to interstitial fibrosis in chronic renal allograft injury. J Am Soc Nephrol. 2017;28:2053–2067.
- Wang X, et al. Epigenetic regulation of macrophage polarization and inflammation by DNA methylation in obesity. JCI Insight. 2016;1:e87748.
- Bakshi C, Vijayvergiya R, Dhawan V. Aberrant DNA methylation of M1-macrophage genes in coronary artery disease. Sci Rep. 2019;9:1429.
- Dekkers KF, et al. Human monocyte-to-macrophage differentiation involves highly localized gain and loss of DNA methylation at transcription factor binding sites. Epigenetics Chromatin. 2019;12:34.
- Li G, Yu M, Weyand CM, Goronzy JJ. Epigenetic regulation of killer immunoglobulin-like receptor expression in T cells. Blood. 2009;114:3422–3430.
- Schenk A, Bloch W, Zimmer P. Natural killer cells—an epigenetic perspective of development and regulation. Int J Mol Sci. 2016;17:326.
- Scapini P, et al. The neutrophil as a cellular source of chemokines. Immunol Rev. 2000;177:195–203.
- Chertov O, Yang D, Howard OM, Oppenheim JJ. Leukocyte granule proteins mobilize innate host defenses and adaptive immune responses. Immunol Rev. 2000;177:68–78.
- Hirayama S, et al. Prevention of neutrophil migration ameliorates rat lung allograft rejection. Mol Med. 2006;12:208–213.
- Jelinek J, et al. Epigenetic control of PRV-1 expression on neutrophils. Exp Hematol. 2007;35:1677–1683.
- Suzuki H, et al. Epigenetic inactivation of SFRP genes allows constitutive WNT signaling in colorectal cancer. Nat Genet. 2004;36:417–422.
- Chen G, et al. Aberrant DNA methylation of mTOR pathway genes promotes inflammatory activation of immune cells in diabetic kidney disease. Kidney Int. 2019;96:409–420.
- Shang D, Han T, Xu X, Liu Y. Decitabine induces G2/M cell cycle arrest by suppressing p38/NF-κB signaling in human renal clear cell carcinoma. Int J Clin Exp Pathol. 2015;8:11140–11148.
- Zhu Z, et al. STAT3 signaling pathway is involved in decitabine induced biological phenotype regulation of acute myeloid leukemia cells. Am J Transl Res. 2015;7:1896–1907.
- Peters F, et al. Interferon-gamma DNA methylation is affected by mycophenolic acid but not by tacrolimus after T-cell activation. Front Immunol. 2017;8:822.
- Kraig E, et al. A randomized control trial to establish the feasibility and safety of rapamycin treatment in an older human cohort: immunological, physical performance, and cognitive effects. Exp Gerontol. 2018;105:53–69.
- Zhu C, et al. DNA methylation modulates allograft survival and acute rejection after renal transplantation by regulating the mTOR pathway. Am J Transplant. 2021;21(2):567–581.
- Wiencke JK, et al. DNA methylation as a pharmacodynamic marker of glucocorticoid response and glioma survival. Nat Commun. 2022;13(1):5537.
- Hsu FM, et al. DNA methylation predicts infection risk in kidney transplant recipients. Life Sci Alliance. 2025;8(7):e202403124. doi:10.26508/lsa.202403124.
- Bai JF, et al. Efficacy and safety of venetoclax and azacitidine for acute myeloid leukemia in China: a real-world single-center study. BMC Cancer. 2025;25(1):990.
- Arora S, et al. Tumor lysis syndrome and infectious complications during treatment with venetoclax combined with azacitidine or decitabine in patients with acute myeloid leukemia. Leuk Res. 2022;117:106844.
- Batra A, et al. Characteristics and survival of secondary acute myeloid leukemia from myelodysplastic syndromes in older adults: a population analysis. Clin Lymphoma Myeloma Leuk. 2025;25(6):e417–e423.
- Bai L, Hao X, Keith J, Feng Y. DNA methylation in regulatory T cell differentiation and function: challenges and opportunities. Biomolecules. 2022;12(9):1282.
- Trinh A, Huang Y, Shao H, et al. Targeting the ADPKD methylome using nanoparticle-mediated combination therapy. APL Bioeng. 2023;7(2):026111.
- Yuan N, Ma Z, Xue Z, et al. DNMT1-targeted macrophages delivering drug-loaded nanoparticles attenuate heart allograft fibrosis via PTPRD-STAT3/6 axis. Cell Death Discov. 2026. doi:10.1038/s41420-026-03295-5.
- Cameron J, Martino P, Nguyen L, Li X. Cutting edge: CRISPR-based transcriptional regulators reveal transcription-dependent establishment of epigenetic memory of Foxp3 in regulatory T cells. J Immunol. 2020;205(11):2953–2958.
- Liu XS, et al. Rescue of fragile X syndrome neurons by DNA methylation editing of the FMR1 gene. Cell. 2018;172:979–992.e6.
- Velut Y, Poulet G, Bersez T, et al. Epigenetic signatures on plasma cell-free DNA to detect kidney allograft rejection in a non-invasive way: development of a 10-plex digital PCR assay. Biomark Res. 2025;13:118.