Ce protocole fournit un flux opérationnel pratique et reproductible pour synchroniser des cellules en culture, effectuer un prélèvement échelonné dans le temps sur une durée de 24 à 72 heures sans prélèvement nocturne, et analyser l'expression des gènes de l'horloge circadienne.
Article de méthode
Rythmes circadiens en boîte de Petri : synchronisation des cellules mHypoE-42 de l'hypothalamus de souris pour l'analyse de l'expression des gènes de l'horloge circadienne
Dans cet article
Résumé
Résumé
Les rythmes circadiens sont des oscillations endogènes d'environ 24 heures qui régulent un large éventail de processus cellulaires et physiologiques, notamment l'expression des gènes, le métabolisme et le comportement. Ces rythmes résultent de boucles de rétroaction transcriptionnelles et traductionnelles interconnectées qui répondent à des signaux temporels et environnementaux. Étant donné que la régulation circadienne est hautement dynamique, même de légères variations expérimentales peuvent influencer la phase, l'amplitude et la rythmicité, ce qui rend essentiel l'utilisation de protocoles expérimentaux standardisés afin d'obtenir des résultats fiables et reproductibles. L'objectif du présent protocole est de fournir un protocole pratique et reproductible pour synchroniser des cellules en culture, effectuer un prélèvement échelonné dans le temps et analyser l'expression des gènes de l'horloge circadienne dans des conditions standards de laboratoire. Le protocole décrit la synchronisation par choc sérique, la collecte échelonnée d'échantillons sur une période de 24 à 72 heures afin d'éviter les prélèvements nocturnes, l'extraction des acides ribonucléiques, la synthèse d'acide désoxyribonucléique complémentaire, la réaction de polymérisation en chaîne en temps réel quantitative et l'analyse des rythmes circadiens à l'aide d'approches statistiques appropriées. Le protocole met également en évidence des considérations expérimentales critiques, telles que les conditions de synchronisation, l'évaluation de la qualité des échantillons, le choix des gènes de référence et l'analyse des données, afin d'améliorer la reproductibilité entre les expériences. Cette méthode offre une approche accessible pour étudier les mécanismes moléculaires circadiens et évaluer l'expression rythmique des gènes dans des cellules en culture, facilitant ainsi les études sur la régulation circadienne dans des modèles expérimentaux physiologiques ou liés à des maladies.
Introduction
Les rythmes circadiens sont des cycles endogènes d'une période d'environ 24 h qui régulent un large éventail de processus physiologiques, métaboliques et cellulaires1. Dans les systèmes mammaliens, ces rythmes sont coordonnés par une horloge centrale située dans le noyau suprachiasmatique (SCN) de l'hypothalamus et par des horloges moléculaires autonomes au niveau cellulaire. Ces horloges sont constituées de boucles de rétroaction transcriptionnelles et traductionnelles imbriquées impliquant des gènes horloges fondamentaux, notamment la protéine circadienne des cycles d'activité locomotrice Clock, le facteur de transcription à motif hélice-boucle-hélice Bmal1 (aryl hydrocarbon receptor nuclear translocator-like 1), les gènes Per (period ) et la cryptochrome (Cry)2. Étant donné le rôle central de l'horloge circadienne dans divers processus biologiques, les modèles cellulaires in vitro sont devenus des outils importants pour étudier les mécanismes moléculaires de la régulation temporelle dans des conditions expérimentales contrôlées.
L'objectif du présent protocole est de fournir un flux opératoire fiable, pratique et reproductible pour synchroniser des cellules cultivées à l'aide d'un protocole de choc sérique, effectuer des prélèvements échelonnés dans le temps et analyser l'expression des gènes de l'horloge circadienne, tout en évitant la collecte d'échantillons pendant la nuit. En améliorant la faisabilité de l'échantillonnage circadien sans compromettre la qualité des données, ce flux opératoire vise à faciliter l'étude des processus biologiques rythmiques à l'aide de techniques de laboratoire standard.
Des études circadiennes ont été menées sur un large éventail de modèles in vitro, notamment des lignées cellulaires humaines cancéreuses3, des fibroblastes de rat-14, des explants de SCN 5 et des organoïdes6. Bien que la plupart des cellules de mammifères possèdent des horloges circadiennes fonctionnelles, l'absence de signaux synchronisateurs, tels que la lumière, entraîne rapidement une désynchronisation en culture, limitant ainsi l'étude des rythmes circadiens in vitro7. Par conséquent, les techniques de synchronisation sont essentielles pour étudier les mécanismes de l'horloge moléculaire et leurs implications dans la santé et la maladie.
Plusieurs stratégies de synchronisation ont été mises au point pour les cellules de mammifères en culture. La synchronisation basée sur les glucocorticoïdes à l'aide de la dexaméthasone fait partie des approches les plus largement utilisées, car elle réinitialise de manière robuste les rythmes circadiens dans de nombreux types cellulaires tout en réduisant certaines des variabilités associées à la stimulation par le sérum8. De façon similaire, l'activation médiée par la forskoline de la voie de signalisation du monophosphate d'adénosine cyclique a été utilisée avec succès pour synchroniser les horloges périphériques dans certains modèles cellulaires sélectionnés9. D'autres approches incluent le traitement par des signaux circulants dans le sang4, différents composés chimiques8,10, le renouvellement du milieu3, le choc thermique11, les cycles d'oxygène12 et la stimulation mécanique13. Dans leur ensemble, ces méthodes ont considérablement fait progresser la recherche circadienne ; toutefois, elles peuvent nécessiter des équipements spécialisés, des conditions expérimentales spécifiques ou des optimisations supplémentaires, ce qui rend essentiel de valider la stratégie de synchronisation choisie pour chaque modèle biologique et chaque application expérimentale14.
Le choc sérique est l'une des approches de synchronisation les plus largement établies et consiste à exposer des cellules en culture à un stimulus transitoire riche en sérum4. Étant donné que le stimulus est transitoire, la perturbation prolongée des voies de signalisation cellulaire est minimisée4, réduisant ainsi les effets perturbateurs potentiels sur les analyses ultérieures. Par conséquent, le choc sérique est particulièrement adapté à l'étude de l'expression génique circadienne et du fonctionnement de l'horloge moléculaire. De plus, la procédure est simple à mettre en œuvre et ne nécessite pas d'équipement spécialisé, ce qui la rend accessible et facilement reproductible dans différents laboratoires. Une limitation pratique des expériences de choc sérique réside toutefois dans le calendrier d'échantillonnage intensif requis pour caractériser précisément la rythmicité circadienne. Une analyse fiable de la rythmicité exige généralement la collecte d'échantillons à intervalles réguliers, habituellement toutes les 2 à 6 heures sur un ou plusieurs cycles circadiens (24 à 72 heures)14, ce qui implique souvent des prélèvements nocturnes.
Le flux de travail décrit ici répond à ce défi logistique en échelonnant l'initiation de la synchronisation sur plusieurs plaques de culture, permettant ainsi un échantillonnage circadien complet pendant les heures de travail habituelles, tout en évitant la collecte d'échantillons en dehors de ces heures. Plutôt que de proposer une nouvelle stratégie de synchronisation, ce protocole décrit une mise en œuvre détaillée et reproductible d'une méthode établie de choc sérique, combinée à un calendrier d'échantillonnage pratique et à une analyse en aval de l'expression génique. Ce flux de travail est particulièrement adapté aux études d'expression génique circadienne dans des cellules en culture, en utilisant des techniques de laboratoire largement disponibles. Lors de l'adaptation de ce protocole à d'autres modèles cellulaires, les paramètres expérimentaux — notamment la densité cellulaire, les conditions de synchronisation, les intervalles d'échantillonnage et le choix des gènes de référence — doivent être optimisés et validés pour le type cellulaire spécifique avant sa mise en œuvre.
Protocole
Le protocole suivant décrit une méthode de synchronisation validée pour la lignée cellulaire embryonnaire hypothalamique de souris mHypoE-42. Validez et optimisez indépendamment le protocole de synchronisation avant de l'appliquer à d'autres types cellulaires en culture. Consultez la Figure 1 pour un aperçu du flux opératoire et la Figure supplémentaire 1 pour le calendrier d'échantillonnage hebdomadaire. Reportez-vous au Tableau des matériaux pour obtenir la liste de tous les réactifs, équipements et instruments utilisés dans ce protocole. Effectuez toutes les manipulations de culture cellulaire dans une hotte de sécurité biologique certifiée, en utilisant des réactifs et du matériel stériles.
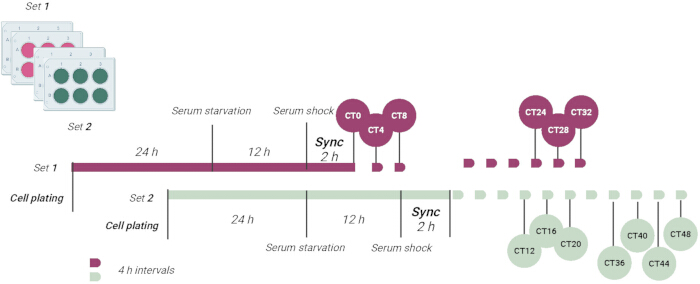
Figure 1. Aperçu schématique du protocole de synchronisation par choc sérique décalé. Schéma illustrant le déroulement utilisé pour synchroniser les cellules mHypoE-42 par choc sérique dans deux séries expérimentales décalées. La conception décalée permet la collecte d'échantillons circadiens pendant les heures de travail habituelles tout en évitant les prélèvements nocturnes. Les échantillons sont ensuite traités pour l'extraction d'ARN, la polymérase en chaîne quantitative en temps réel (qRT-PCR) et l'analyse des rythmes circadiens. Créé avec Biorender.com. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
1. Culture cellulaire
- Cultiver les cellules adhérentes mHypoE-42 dans le milieu de Dulbecco modifié (DMEM), à forte teneur en glucose (4500 mg/L), supplémenté avec 10 % (v/v) de sérum bovin fœtal inactivé par la chaleur (FBS), 3,7 g/L de bicarbonate de sodium et 1 % de solution antibiotique.
- Conserver les cellules à 37 °C dans un incubateur humide contenant 95 % d'air et 5 % de dioxyde de carbone (CO2) en utilisant des flacons de culture T75 avec un volume final de culture de 10 mL.
REMARQUE : Tester chaque nouveau lot de FBS avant de commencer les expériences, car les lots de sérum peuvent varier. - Repasser les cellules lorsqu'elles atteignent une confluence d'environ 80 à 90 %. Laver les cellules avec du sérum physiologique tamponné au phosphate stérile 1× (PBS ; pH 7,4), ajouter 3 mL de solution de trypsine à 0,5 % et incuber pendant 3 à 5 minutes pour détacher les cellules.
- Ajouter au moins deux fois le volume de trypsine de milieu de culture complet contenant 10 % (v/v) de FBS afin de neutraliser la trypsine.
- Diluer les cellules avec du milieu de croissance frais selon un ratio allant jusqu'à 1:2.
REMARQUE : Éviter d'utiliser des cellules ayant subi un nombre excessif de passages (par exemple, passages supérieurs à 40 pour les cellules mHypoE-42). Préchauffer toutes les solutions avant utilisation. Tester régulièrement les cultures pour détecter une contamination par les mycoplasmes. - Procéder aux tests de synchronisation 24 heures après la mise en culture des cellules à raison de 2,0 × 10⁵ cellules par puits, comme décrit à l'étape 2. Maintenir les cultures cellulaires de routine à une confluence d'environ 80 à 90 % avant chaque passage.
2. Synchronisation de la lignée cellulaire mHypoE-42
- Préparation des cellules
- Après la trypsination, centrifuger les cellules à 700 × g pendant 5 min.
- Jeter le surnageant et resuspendre le culot cellulaire dans 10 mL de milieu de culture frais.
- Mélanger la suspension cellulaire avec du colorant bleu de trypan en rapport 1:1 (volume total de 20 μL) et déterminer la concentration cellulaire à l’aide d’un hématimètre.
NOTE : Éliminer les solutions contenant du bleu de trypan conformément aux directives institutionnelles de gestion des déchets chimiques. Ne pas verser le colorant inutilisé dans l’évier.
- Ensemencement cellulaire et conception expérimentale décalée
- Ensemencer 2,0 × 10⁵ cellules par puits dans des plaques à 6 puits ou des boîtes de culture de 35 mm. Incuber les cultures à 37 °C pendant 24 h.
NOTE : Démarrer la synchronisation par sérum 24 h après l’ensemencement des cellules. Par conséquent, une confluence cellulaire prédéfinie n’est pas nécessaire avant la synchronisation. Examiner plutôt les cultures au microscope afin de confirmer que les cellules sont complètement attachées et présentent une morphologie appropriée avant de commencer la procédure de synchronisation. - Répartir aléatoirement les plaques de culture en deux séries expérimentales. Utiliser la première série pour générer les points temporels circadiens (CT) CT0, CT4, CT8, CT24, CT28 et CT32. Utiliser la deuxième série pour générer CT12, CT16, CT20, CT36, CT40, CT44 et CT48 (Figure 1 ; Figure supplémentaire 1).
- Augmenter le nombre de puits ou de plaques selon les besoins afin d’inclure des réplicats techniques.
NOTE : Minimiser la variabilité en préparant toutes les plaques à partir de la même suspension cellulaire, en maintenant des densités d’ensemencement et des conditions de culture identiques, et en effectuant la synchronisation avec les mêmes réactifs et paramètres expérimentaux. Ajuster le format des récipients de culture et la densité d’ensemencement selon les besoins pour d’autres types cellulaires. Lors de l’utilisation de plaques à 6 puits, combiner les CTs collectés simultanément afin d’optimiser l’utilisation des plaques.
- Ensemencer 2,0 × 10⁵ cellules par puits dans des plaques à 6 puits ou des boîtes de culture de 35 mm. Incuber les cultures à 37 °C pendant 24 h.
- Synchronisation
- Après 24 h, aspirer le milieu des premières plaques et ajouter 1 mL de DMEM sans sérum. Incuber pendant 12 h afin d’induire la privation de sérum.
- Préparer immédiatement avant utilisation une solution de sérum de cheval à 50 % (v/v) dans du DMEM à haute teneur en glucose.
- Aspirer le milieu de privation des premières plaques et exposer les cellules à 1 mL de la solution fraîchement préparée de sérum de cheval à 50 % pendant 2 h.
- Simultanément, aspirer le milieu des secondes plaques et le remplacer par 1 mL de DMEM sans sérum. Incuber pendant 12 h.
- Après le choc sérique de 2 h, aspirer le milieu et ajouter 1 mL de DMEM à haute teneur en glucose supplémenté en 10 % (v/v) de FBS inactivé par la chaleur. Désigner ce moment comme CT0.
- Prélèvement des échantillons
- Placer les plaques de culture sur de la glace. Aspirer le milieu, laver les cellules deux fois avec 1 mL de PBS 1× froid et stérile, jeter la solution de lavage, puis lyser les cellules mécaniquement en utilisant jusqu’à 1 mL de réactif de lyse.
ATTENTION : Le réactif de lyse contient des produits chimiques dangereux. Effectuer toutes les manipulations dans une hotte chimique certifiée, en portant des équipements de protection individuelle adaptés. Éliminer les déchets conformément aux directives institutionnelles de sécurité chimique. - Transférer chaque lysat dans un tube stérile et conserver les échantillons à −80 °C jusqu’à l’extraction de l’ARN.
- Répéter les étapes 2.4.1 et 2.4.2 pour prélever des échantillons aux temps CT4 et CT8.
- Au temps CT8, répéter l’étape 2.3.2 pour la deuxième série expérimentale afin de synchroniser les autres cellules.
- Après 2 h de choc sérique, arrêter la synchronisation de la deuxième série expérimentale en remplaçant le milieu par 1 mL de DMEM à haute teneur en glucose supplémenté en 10 % (v/v) de FBS inactivé par la chaleur.
- Prélever alternativement des échantillons des deux séries expérimentales afin d’obtenir CT12, CT24, CT16, CT28, CT20 et CT32. Le jour suivant, répéter la procédure de prélèvement pour obtenir CT36, CT40, CT44 et CT48.
NOTE : La privation de sérum et la synchronisation ont été initiées selon le calendrier expérimental après l’ensemencement des cellules, et non à une confluence cellulaire prédéfinie. Confirmer que les cellules sont complètement attachées et présentent une morphologie appropriée avant de commencer la synchronisation. Bien que les CTs consécutifs diffèrent de 4 h, les prélèvements ne sont pas effectués à intervalles réguliers de 4 h. Se référer à Figure supplémentaire 1 pour le calendrier complet de prélèvement hebdomadaire.
- Placer les plaques de culture sur de la glace. Aspirer le milieu, laver les cellules deux fois avec 1 mL de PBS 1× froid et stérile, jeter la solution de lavage, puis lyser les cellules mécaniquement en utilisant jusqu’à 1 mL de réactif de lyse.
3. Traitement des échantillons : extraction de l'ARN
REMARQUE : Les protocoles peuvent varier selon le contexte expérimental et l'application. Le flux de travail suivant décrit un exemple de procédure efficace pour l'extraction d'ARN, la synthèse d'ADN complémentaire (ADNc) et la réaction de polymérisation en chaîne par transcription inverse en temps réel (qRT-PCR). Extraire l'ARN total à l'aide d'une méthode combinée de lyse basée sur le phénol et de séparation de phases, suivie d'une purification par colonnes de silice en centrifugation.
- Préparation des échantillons et séparation des phases
- Dégeler les échantillons, re-homogénéiser les lysats et les incuber à température ambiante pendant 5 min.
- Ajouter 200 μL de chloroforme pour chaque 1 mL de réactif de lyse.
ATTENTION : Le chloroforme est volatil et toxique. Réaliser toutes les manipulations impliquant le chloroforme dans une hotte chimique certifiée, tout en portant des équipements de protection individuelle adaptés. - Agiter vigoureusement les tubes pendant 15 s puis les incuber à température ambiante pendant 3 min.
- Centrifuger les échantillons à 12 000 × g pendant 15 min à 4 °C. Laisser les échantillons se séparer en trois phases : une phase inférieure phénol-chloroforme contenant les protéines, une interphase blanche contenant l'ADN, et une phase aqueuse supérieure enrichie en ARN.
- Transférer soigneusement la phase aqueuse dans un nouveau tube stérile sans perturber l'interphase. Conserver la phase organique à 4 °C si une isolation ultérieure des protéines ou de l'ADN est prévue.
REMARQUE : Réaliser l'isolement des protéines ou de l'ADN selon le protocole approprié si ces biomolécules doivent être récupérées à partir de la phase organique.
- Purification de l'ARN
- Ajouter un volume égal d'éthanol à 70 % (préparé avec de l'eau sans RNase) à la phase aqueuse, puis vortexer deux fois pendant 15 s pour favoriser la liaison de l'ARN.
- Charger l'échantillon sur une colonne de silice en centrifugation et purifier l'ARN selon le protocole de purification sur colonne.
- Digérer l'ADN génomique contaminant par une DNase pendant 15 min à température ambiante.
- Laver la colonne à l'aide des tampons de lavage fournis.
- Réaliser un lavage supplémentaire avec 100 μL de tampon de lavage et centrifuger à 11 000 × g pendant 2 min pour sécher la membrane de silice.
- Transférer la colonne de centrifugation dans un tube microcentrifuge propre. Éluer l'ARN avec 40–60 μL d'eau sans RNase en appliquant l'eau directement au centre de la membrane de silice, puis centrifuger à 11 000 × g pendant 1 min.
REMARQUE : Choisir le volume d'élution en fonction du rendement et de la concentration d'ARN souhaités. Un volume d'élution de 60 μL permet généralement une récupération plus complète de l'ARN à partir de la membrane de silice, mais produit une solution d'ARN plus diluée. En revanche, un volume d'élution de 40 μL donne une préparation d'ARN plus concentrée, mais peut réduire le rendement total d'ARN. Optimiser le volume d'élution selon les recommandations du fabricant et les besoins de l'application en aval.
- Évaluation de la qualité de l'ARN
- Placer les échantillons d'ARN sur de la glace et transférer 5 μL de chaque échantillon dans un nouveau tube microcentrifuge stérile pour l'évaluation de la qualité.
- Évaluer l'intégrité de l'ARN par électrophorèse sur gel d'agarose à 1,5 % ou par électrophorèse capillaire. Vérifier la présence de bandes ribosomiques 28S et 18S bien définies.
- Déterminer la concentration et la pureté de l'ARN en mesurant l'absorbance à l'aide d'un spectrophotomètre.
REMARQUE : Éliminer les déchets contenant du phénol conformément aux directives institutionnelles de gestion des déchets chimiques. Ne pas jeter les déchets chimiques dangereux dans l'évier. Pour les échantillons de cellules en culture, les concentrations d'ARN se situent généralement entre 200 et 1000 ng/μL et sont adaptées à la synthèse d'ADN complémentaire et à la qRT-PCR. Accepter les échantillons d'ARN dont le rapport A260/230 est compris entre 2,0 et 2,2 et dont le rapport A260/280 est d'environ 2,0 (voir Tableau supplémentaire 1).
- Stockage de l'ARN
- Conserver les échantillons d'ARN purifiés à −80 °C jusqu'à la synthèse d'ADN complémentaire.
4. Traitement des échantillons : synthèse d'ADN complémentaire
REMARQUE : synthétisez de l'ADNc à partir de 1 μg d'ARN total en utilisant un kit de synthèse du brin complémentaire. Ajustez les volumes de réaction et les conditions d'incubation conformément aux instructions du fabricant.
- Transcription inverse
- Dégeler les échantillons d'ARN sur de la glace. Préparer une réaction de transcription inverse de 20 μL contenant 1 μg d'ARN total, 10 μL de mélange maître 2× (contenant un inhibiteur de ribonucléase, des hexamères aléatoires, des amorces oligo(désoxythymidine), des ions magnésium [Mg2+] et des désoxynucléotides triphosphates), 2 μL de mélange enzymatique (contenant la transcriptase inverse) et de l'eau traitée au pyrocarbonate de diéthyle jusqu'à un volume final de 20 μL.
- Incuber la réaction dans un thermocycleur pendant 10 min à 25 °C afin d'hybrider les amorces, puis pendant 30 min à 50 °C pour la synthèse d'ADN complémentaire (ADNc). Inactiver la transcriptase inverse en incubant la réaction à 85 °C pendant 5 min.
- Ajouter 1 μL de RNase H et incuber la réaction pendant 20 min à 37 °C pour dégrader le brin d'ARN de l'hybride ARN–ADN.
- Effectuer une dilution de la préparation d'ADNc jusqu'à 1:20 avec de l'eau stérile, selon les besoins d'optimisation du test, puis conserver l'ADNc dilué à −20 °C jusqu'à l'analyse par réaction de polymérisation en chaîne en temps réel quantitative (qRT-PCR).
5. Traitement des échantillons : réaction de polymérisation en chaîne en temps réel (qRT-PCR)
REMARQUE : Mesurer l'expression des gènes de l'horloge circadienne à l'aide de la qRT-PCR. Se référer au Tableau supplémentaire 2 pour les séquences de primers validées, les températures d'hybridation et les concentrations de primers.
- Optimisation du test
- Valider et optimiser la concentration des amorces, la température d'hybridation et la quantité d'ADNc en utilisant des échantillons d'ADNc regroupés et une courbe standard avant d'analyser les échantillons expérimentaux. Réaliser l'optimisation et la validation du test comme décrit précédemment15,16.
- Préparation des réactions
- Préparer chaque réaction de qRT-PCR de 10 μL en combinant 5 μL de mix maître 2×, 0,4 μL de chaque amorce (sens et antisens), 0,2 μL d'eau traitée au diéthylpyrocarbonate et 4 μL de matrice d'ADNc dans une plaque PCR 96 puits.
- Fermer la plaque avec un film ou un cache optiquement transparent. Centrifuger la plaque à 700 × g pendant 5 min maximum à 4 °C pour éliminer les bulles et rassembler le mélange réactionnel au fond de chaque puits.
- Analyser tous les échantillons d'ADNc afin de déterminer l'expression des gènes cibles Bmal1 et Per2.
- Analyser le gène de référence sélectionné (B2m) en utilisant la même dilution d'ADNc afin de normaliser l'expression génique entre les échantillons.
- Cyclage thermique
- Réaliser la qRT-PCR selon les conditions de cyclage suivantes : dénaturation initiale et activation de la polymérase ADN à départ chaud à 95 °C pendant 2 min, suivies de 39 cycles de 95 °C pendant 5 s et 60 °C pendant 30 s.
- Réaliser une analyse de la courbe de fusion en chauffant les réactions à 95 °C pendant 5 s, puis en augmentant progressivement la température par incrément de 0,5 °C jusqu'à 95 °C, avec une pause de 5 s à chaque incrément.
NOTE : Ajuster les durées de pause et les paramètres de la courbe de fusion selon les recommandations du mix maître si nécessaire.
- Validation du gène de référence
NOTE : Dans les expériences de synchronisation par sérum, évaluer les gènes de référence candidats car le traitement au sérum peut modifier l'expression des gènes ménagers17. Évaluer la stabilité d'expression à l'aide de méthodes telles que BestKeeper18, geNorm19, NormFinder20 ou la méthode comparative ΔCt21. Sélectionner le ou les gènes les plus stables pour la normalisation. Dans cette étude, β-actin (Actb) et β-2-microglobulin (B2m) ont été évalués à l'aide du logiciel RefFinder22, qui intègre plusieurs algorithmes de validation de gènes de référence. B2m a montré la plus grande stabilité d'expression au cours du cycle circadien et a donc été sélectionné pour la normalisation. - Vérification du produit
- Vérifier la spécificité de l'amplification en analysant les produits PCR par électrophorèse sur gel d'agarose à 2 %.
NOTE : Déterminer la température d'hybridation optimale en testant plusieurs températures (par exemple, 58 °C, 60 °C et 62 °C). Choisir la température qui produit la valeur la plus faible de cycle de quantification (Cq) tout en maintenant un pic unique sur la courbe de fusion et sans signe de formation de dimères d'amorces.
NOTE : Accepter les tests dont l'efficacité d'amplification est comprise entre 90 % et 110 % et dont le coefficient de détermination (R2) est égal ou supérieur à 0,99. Vérifier que les températures de fusion diffèrent d'au plus 0,5 °C entre les réplicats techniques. N'accepter pour l'analyse que les réplicats techniques dont la différence de Cq est ≤ 0,5, et utiliser ces valeurs pour calculer les niveaux moyens d'expression. Réaliser toutes les réactions en réplicats techniques (par exemple, en triplicats) et inclure à la fois un témoin sans matrice et un témoin sans reverse transcriptase.
- Vérifier la spécificité de l'amplification en analysant les produits PCR par électrophorèse sur gel d'agarose à 2 %.
6. Analyse des données
- Analyse de l'expression génique
- Faire la moyenne des réplicats techniques pour chaque échantillon avant l'analyse en aval.
- Calculer la valeur ΔCq pour chaque échantillon et chaque point temporel à l’aide de l’équation suivante :
ΔCq = Cqgène cible - Cqgène de référence - Calculer la valeur ΔΔCq pour chaque échantillon et chaque point temporel à l’aide de l’équation suivante :
ΔΔCq = ΔCqéchantillon - ΔCqtémoin
REMARQUE : Pour le calcul de ΔΔCq, ΔCqtémoin a été défini comme la valeur moyenne de ΔCq obtenue en faisant la moyenne de tous les échantillons témoins à travers tous les CT. - Évaluer les paramètres circadiens, notamment la MESOR (statistique d'estimation de la ligne médiane du rythme), l'amplitude, le pic et la phase, à l'aide de CircaCompare23. Réaliser l'analyse soit avec l'application en ligne, soit avec l'implémentation du package R.
- Analyse CircaCompare en ligne
REMARQUE : L'implémentation en ligne fournit des estimations complètes des paramètres circadiens uniquement lorsque le jeu de données satisfait aux critères statistiques de rythmicité. Lorsque la rythmicité est faible ou non statistiquement significative, utiliser l'implémentation R pour obtenir les estimations de paramètres pour tous les jeux de données.- Préparer un fichier de valeurs séparées par des virgules (.csv).
- Saisir la variable temporelle (numérique ; heures) dans la colonne 1.
- Saisir la variable de regroupement (deux groupes expérimentaux uniquement) dans la colonne 2.
- Saisir la variable résultat (numérique ; ΔΔCq) dans la colonne 3.
- Charger le fichier .csv dans l'application en ligne CircaCompare.
- Attribuer les variables temporelle, de groupe et de résultat aux colonnes correspondantes.
- Sélectionner Exécuter pour effectuer l'analyse.
- Préparer un fichier de valeurs séparées par des virgules (.csv).
- Analyse CircaCompare dans R
- Réaliser l'analyse avec la version 4.5.1 de R et la version 0.2.0 du package CircaCompare24.
- Installer les packages R requis.
- Installer le package devtools (version 2.5.2).
- Installer le package circacompare (version 0.2.0).
- Installer le package ggplot2 (version 4.0.3).
- Installer le package svglite (version 2.2.2).
- Charger le fichier d'entrée .csv.
- Exécuter l'analyse CircaCompare après avoir défini alpha_threshold = 1.
REMARQUE : Définir alpha_threshold = 1 permet d'obtenir les estimations des paramètres circadiens pour toutes les oscillations ajustées, indépendamment de leur signification statistique. Toutefois, seules les oscillations ayant une valeur-p < 0,05 doivent être interprétées comme rythmiques et statistiquement significatives. - Personnaliser le fichier supplémentaire 1 avant d'exécuter le script.
- Remplacer « XXX.csv » par le nom du fichier de données d'entrée.
- Remplacer « YYY.csv » par le nom souhaité pour le fichier de résultats.
- Remplacer « ZZZ.svg » par le nom souhaité pour le fichier du graphique.
- Ajuster les limites de l’axe des ordonnées (ylim) et tout autre paramètre de tracé selon le jeu de données.
- Se référer au tableau supplémentaire 3 pour un exemple de fichier d'entrée.
Résultats
Une synchronisation réussie est indiquée par une rythmicité circadienne statistiquement significative des gènes horloges analysés dans la condition contrôle (p < 0,05). Dans cette étude, trois expériences biologiques indépendantes ont été réalisées, le diméthylsulfoxyde à 0,1 % servant de contrôle négatif. Les gènes Bmal1 et Per2 ont été choisis comme marqueurs circadiens représentatifs car ils sont des composants essentiels de l'horloge circadienne moléculaire et présentent un profil d'expression antiphasique bien caractérisé. Les profils d'expression rythmique représentatifs obtenus après synchronisation sont illustrés dans la Figure 2. Les paramètres circadiens correspondants, incluant la rythmicité, la MESOR, l'amplitude et l'heure du pic, sont résumés dans le Tableau 1, tandis que la comparaison par paires entre Bmal1 et Per2 est présentée dans le Tableau 2.
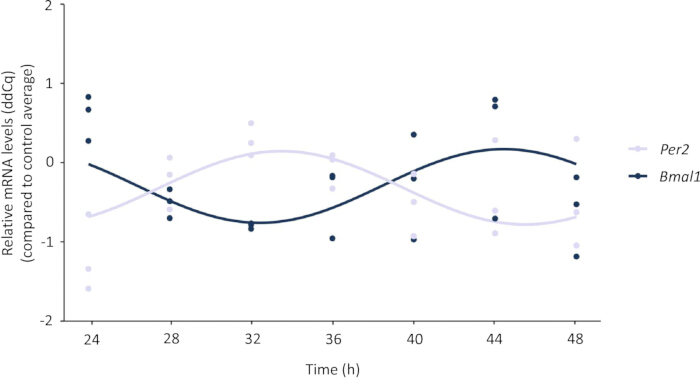
Figure 2. Oscillations circadiennes de Bmal1 et de Per2 après une synchronisation par choc sérique. Profils représentatifs d'expression circadienne de Bmal1 (bleu foncé) et de Per2 (bleu clair) dans des cellules mHypoE-42 synchronisées, mesurés par réaction de polymérisation en chaîne en temps réel quantitative (qRT-PCR) entre 24 et 48 heures après la synchronisation. Les courbes représentent les modèles circadiens ajustés générés à l'aide de CircaCompare.Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Gène | Rythmicité (p-value) | MESOR | Amplitude | Heure de pic (h) |
| Bmal1 | 0.0205 | −0.2948 | 0.4648 | 20.4239 |
| Per2 | 0.0071 | −0.318 | 0.4629 | 9.4883 |
| Bmal1 + Compound A | 0.1068 | — | — | — |
Tableau 1 : Paramètres du rythme circadien estimés pour Bmal1 et Per2 dans des conditions basales et pour Bmal1 après traitement par le composé A. La rythmicité circadienne a été évaluée à l'aide de CircaCompare. Le tableau indique la valeur p de rythmicité, la statistique médiane d'estimation du rythme (MESOR), l'amplitude et l'heure du pic pour chaque condition. Les paramètres circadiens ne sont pas indiqués pour Bmal1 après traitement par le composé A, car la rythmicité n'était pas statistiquement significative (p = 0,1068).
| Estimation de la différence de MESOR (p-valeur) | Estimation de la différence d'amplitude (p-valeur) | Estimation de la différence de phase (p-valeur) | Période partagée (h) |
| −0.0232 (p = 0.8904) | −0.0019 (p = 0.9936) | −10.9356 (p = 2.3155 × 10⁻6) | 24 |
Tableau 2 : Comparaison par paires des paramètres circadiens entre Bmal1 et Per2. Comparaison par paires de la statistique médiane d'estimation du rythme (MESOR), de l'amplitude et de la phase entre les profils d'expression circadienne ajustés de Bmal1 et de Per2, tels qu'estimés à l'aide de CircaCompare. Les valeurs sont présentées sous forme de différences de paramètres avec les valeurs p correspondantes. La période commune a été fixée à 24 h lors de l'ajustement du modèle.
Dans des conditions basales, Bmal1 et Per2 présentaient tous deux une rythmicité statistiquement significative (Bmal1 : p = 0,0205 ; Per2 : p = 0,0071). L'analyse CircaCompare a en outre démontré que les deux gènes oscillaient en phases opposées, avec une différence de phase de −10,9356 h (p = 2,3155 × 10⁻6), ce qui est conforme à leur relation attendue en antiphase au sein du réseau moléculaire de l'horloge circadienne. Les métriques de qualité de l'ARN soutenant l'analyse de l'expression génique en aval sont fournies dans le Tableau supplémentaire 1.
Le protocole peut également être utilisé pour comparer la rythmicité circadienne entre différentes conditions expérimentales, notamment entre des modèles sains et des modèles de maladie ou entre des groupes témoins et des groupes traités. À titre d'exemple représentatif, un contaminant environnemental émergent et perturbateur endocrinien précédemment détecté dans l'hypothalamus humain a été évalué et est désigné ici par le nom de composé A. Les résultats représentatifs sont présentés dans la Figure 3, et l'analyse correspondante de la rythmicité est résumée dans le Tableau 1.
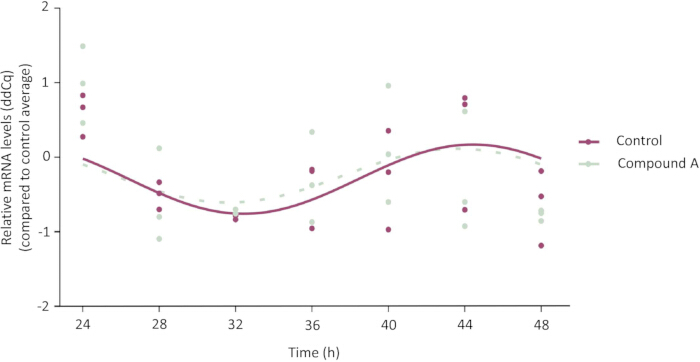
Figure 3. Effet du composé A sur la rythmicité circadienne de l'expression de Bmal1. Profil représentatif d'expression de Bmal1 dans des cellules mHypoE-42 synchronisées après traitement avec le composé A, mesuré par réaction de polymérisation en chaîne en temps réel quantitative (qRT-PCR). Les courbes représentent les modèles circadiens ajustés générés à l'aide de CircaCompare. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Après exposition au composé A, Bmal1 ne présentait plus de rythmicité statistiquement significative (p = 0,1068). Dans ces conditions, le modèle circadien ajusté ne satisfaisait pas aux critères statistiques de rythmicité. Par conséquent, les paramètres circadiens tels que le MESOR, l'amplitude et l'heure du pic ne sont pas indiqués, car ils ne sont pas considérés comme biologiquement interprétables en l'absence de rythmicité statistiquement significative. Cet exemple illustre comment le protocole permet de distinguer les profils d'expression rythmiques de ceux qui ne le sont pas, et peut être utilisé pour évaluer d'éventuelles altérations de l'expression des gènes circadiens dans différentes conditions expérimentales. Afin de minimiser les variations techniques potentielles liées à la stratégie d'échantillonnage décalé, toutes les plaques de culture ont été préparées à partir de la même suspension cellulaire, maintenues dans des conditions de culture identiques et synchronisées selon le même protocole expérimental, ne différant que par le moment de la synchronisation.
Figure suplémentaire 1. Calendrier hebdomadaire du protocole de synchronisation décalée. Chronologie hebdomadaire représentative illustrant le semis cellulaire, la privation de sérum, la synchronisation par choc sérique, l'arrêt de la synchronisation et le prélèvement d'échantillons circadiens pour les deux séries expérimentales décalées (Série 1, violette ; Série 2, verte). La conception décalée permet de prélever des points temporels circadiens (CT) allant de CT0 à CT48 pendant les heures de travail habituelles, tout en évitant les prélèvements nocturnes. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 1. Métriques de qualité de l'ARN pour tous les échantillons biologiques inclus dans l'expérience de suivi temporel circadien. La pureté de l'ARN a été évaluée à l'aide des rapports d'absorbance A260/A280 et A260/A230, et la concentration en ARN a été déterminée par spectrophotométrie avant la synthèse de l'ADN complémentaire (ADNc). Les échantillons sont identifiés par l'heure de prélèvement, le groupe de traitement et le réplicat biologique. Ces mesures ont été utilisées pour vérifier la qualité de l'ARN avant l'analyse en temps réel quantitative par réaction en chaîne par polymérase (qRT-PCR). Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 2. Séquences des amorces et conditions d'amplification utilisées pour la réaction de polymérisation en chaîne en temps réel quantitative (qRT-PCR). Les séquences des amorces oligonucléotidiques directes et inverses sont indiquées selon l'orientation 5′-3′, accompagnées du (des) numéro(s) d'accès NCBI correspondant(s), de la température d'hybridation et de la concentration en amorce utilisée pour l'amplification de chaque gène cible. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 3. Exemple de jeu de données d'entrée pour l'analyse des rythmes circadiens à l'aide de CircaCompare. Exemple de jeu de données au format valeurs séparées par des virgules (CSV) mis en forme pour une analyse avec CircaCompare. Le jeu de données contient trois variables obligatoires : Time (h), Group et Outcome (ΔΔCq), correspondant au format décrit dans le protocole d'analyse des données et utilisé comme fichier d'entrée exemple pour l'estimation des paramètres circadiens. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 1. Exemple de script R pour l'analyse des rythmes circadiens à l'aide de CircaCompare. Exemple de script R pour analyser des données d'expression génique circadienne à l'aide du package CircaCompare (version 0.2.0) dans R (version 4.5.1). Ce script importe le jeu de données d'entrée, effectue une estimation des paramètres circadiens avec une période de 24 h, exporte le résumé statistique et génère un graphique de qualité publiable. Avant utilisation, remplacez les noms de fichiers génériques (XXX.csv, YYY.csv et ZZZ.svg) par les noms de fichiers d'entrée et de sortie souhaités, et ajustez les paramètres de tracé (par exemple, ylim) selon les besoins du jeu de données. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Les rythmes circadiens sont des cycles endogènes d'environ 24 h qui régulent un large éventail de processus physiologiques, métaboliques et cellulaires par des mécanismes moléculaires d'horloge conservés1,2. Les modèles de synchronisation in vitro offrent un environnement expérimental contrôlé pour l'étude de ces mécanismes et se sont révélés des outils précieux pour analyser la régulation circadienne dans des conditions normales et pathologiques, notamment lors d'expositions à des contaminants environnementaux ou à d'autres perturbations expérimentales25. Le protocole décrit ici présente un flux opératoire pratique pour synchroniser des cellules en culture par choc sérique, prélever des échantillons en série temporelle selon une stratégie d'échantillonnage décalée, et quantifier l'expression génique circadienne par qRT-PCR. Ce flux opératoire est particulièrement adapté aux études nécessitant un profilage de l'expression génique dans le temps, tout en minimisant les contraintes logistiques liées à la collecte d'échantillons pendant la nuit. Plusieurs étapes critiques déterminent la réussite et la reproductibilité de ce protocole. Un contrôle adéquat de la confluence cellulaire, de la privation de sérum, de la durée du choc sérique et des conditions de synchronisation est essentiel, car une synchronisation insuffisante peut entraîner une rythmicité faible ou indétectable14. Une densité d'ensemencement cellulaire constante, la préparation de toutes les plaques expérimentales à partir de la même suspension cellulaire, ainsi que des conditions de culture identiques entre les séries expérimentales décalées réduisent davantage la variabilité technique. La qualité de l'ARN, la synthèse d'ADN complémentaire, la validation des amorces et le choix de gènes de référence stables sont également des facteurs importants pour obtenir des résultats fiables en qRT-PCR. Comme pour tout protocole de synchronisation circadienne, une optimisation de ces paramètres peut être nécessaire lors de l'adaptation du flux opératoire à différents types cellulaires ou à des conditions expérimentales variées.
Bien que le choc sérique soit l'une des méthodes de synchronisation les plus largement établies en biologie circadienne4,26, il n'est pas universellement optimal pour toutes les applications expérimentales. Selon le modèle biologique et l'objectif de recherche, d'autres approches de synchronisation, telles que le traitement par la dexaméthasone, la stimulation par la forskoline, l'entraînement thermique ou les systèmes basés sur des capteurs, peuvent être plus appropriées14. Ces méthodes doivent être considérées comme complémentaires plutôt que concurrentes, car chacune présente des avantages et des limites spécifiques. Le choc sérique offre un bon compromis entre simplicité expérimentale, accessibilité et reproductibilité, sans nécessiter d'instrumentation spécialisée ni de systèmes rapporteurs génétiquement codés. Néanmoins, les chercheurs doivent soigneusement évaluer l'influence potentielle du stimulus de synchronisation sur leur système biologique et choisir l'approche la mieux adaptée à leur question expérimentale. Des protocoles de choc sérique omettant l'étape de privation de sérum ont également été décrits et peuvent constituer des alternatives appropriées dans certains contextes expérimentaux précis27. La souplesse de ce protocole permet plusieurs modifications et stratégies de dépannage. Le plan d'échantillonnage décalé repose sur des plaques de culture synchronisées à des moments différents afin de générer des temps circadiens (CT) complémentaires, tout en évitant la collecte d'échantillons pendant la nuit. Pour minimiser la variabilité entre plaques, préparez toutes les plaques à partir de la même suspension cellulaire, semez-les à des densités identiques, maintenez des conditions de culture identiques et effectuez la synchronisation selon le même protocole expérimental, ne différant que par le moment de la synchronisation. Bien que cette approche ne puisse pas éliminer complètement la variabilité liée aux lots, elle réduit la variabilité technique tout en atténuant considérablement les contraintes logistiques liées à l'échantillonnage nocturne, tout en conservant la capacité de détecter des rythmes circadiens biologiquement significatifs. Bien que la stratégie d'échantillonnage décalé ait été conçue pour minimiser la variabilité technique en maintenant des conditions de culture identiques pour tous les jeux expérimentaux, elle n'a pas été directement comparée à un plan d'échantillonnage continu classique dans la présente étude. De futures recherches pourraient évaluer davantage l'équivalence de ces approches dans d'autres modèles expérimentaux. Lors de l'adaptation de ce protocole à de nouveaux types cellulaires ou à de nouvelles conditions expérimentales, optimisez l'efficacité de la synchronisation et évaluez les effets potentiels liés aux lots lors de la validation du protocole. Selon l'objectif expérimental, modifiez l'horaire de synchronisation en ajustant les moments de début de synchronisation ou en maintenant une seule culture synchronisée avec une fenêtre d'échantillonnage réduite. Les stratégies de dépannage incluent l'optimisation de la durée du choc sérique, la vérification de la viabilité cellulaire et du taux de confluence avant la synchronisation, la confirmation de la qualité de l'ARN avant l'analyse en aval, ainsi que l'ajustement des intervalles d'échantillonnage pour améliorer la détection des rythmes circadiens. Le présent protocole a été validé sur la lignée cellulaire hypothalamique embryonnaire murine mHypoE-42 et doit donc être indépendamment optimisé et validé avant son application à d'autres modèles cellulaires. Bien qu'il n'ait pas été évalué dans la présente étude, ce protocole a été développé à partir d'optimisations antérieures réalisées dans notre laboratoire avec d'autres lignées cellulaires (par exemple, cellules N2a et fibroblastes humains), ce qui soutient sa possible applicabilité à différents modèles cellulaires. De même, la stratégie d'échantillonnage décalé améliore considérablement la faisabilité expérimentale en permettant un échantillonnage circadien complet pendant les heures de travail habituelles ; toutefois, les utilisateurs doivent maintenir des conditions expérimentales identiques sur toutes les plaques de culture afin de minimiser les effets de lot potentiels. Lorsqu'il est correctement optimisé, ce protocole offre une approche accessible et reproductible pour étudier l'expression génique circadienne et évaluer des interventions expérimentales modifiant la fonction de l'horloge moléculaire dans un large éventail d'applications de recherche.
Malgré ses avantages pratiques, cette méthode présente plusieurs limitations. La stratégie d'échantillonnage décalée fournit des mesures ponctuelles discrètes plutôt qu'une surveillance continue, ce qui réduit la résolution temporelle par rapport aux tests rapporteurs basés sur la fluorescence ou la bioluminescence7. Par conséquent, la précision de l'estimation de la période ainsi que la détection de légers décalages de phase ou d'oscillations à faible amplitude peuvent être réduites. De plus, le flux de travail d'échantillonnage par plaques devient de plus en plus laborieux à mesure que le nombre de traitements ou de conditions expérimentales augmente, car des plaques de culture supplémentaires sont nécessaires pour chaque condition. Parmi les méthodologies existantes, ce flux de travail constitue une alternative pratique aux systèmes basés sur des rapporteurs, notamment les tests de luciférase sous le contrôle d'éléments E-box (par exemple, Bmal1-Luc et Per2-Luc), qui permettent une surveillance en temps réel de l'activité circadienne dans des cellules vivantes28,29. Bien que les systèmes rapporteurs basés sur la fluorescence ou la bioluminescence offrent une haute résolution temporelle et soient particulièrement utiles pour le criblage à haut débit de modulateurs circadiens candidats, ils nécessitent une modification génétique stable, un équipement de détection spécialisé et des conditions environnementales strictement contrôlées30, qui ne sont pas toujours disponibles dans tous les laboratoires. En outre, les systèmes rapporteurs sont généralement limités à des constructions rapporteuses prédéfinies et peuvent exiger une normalisation par rapport à des signaux constitutifs ou à l'abondance cellulaire, ce qui restreint l'évaluation simultanée de plusieurs gènes ou d'analyses moléculaires ultérieures. En revanche, le flux de travail décrit ici est compatible avec de multiples applications en aval, notamment l'analyse quantitative de l'expression génique et les tests basés sur les protéines, ce qui en fait une approche accessible et polyvalente pour les laboratoires qui étudient la régulation moléculaire du rythme circadien.
Après le prélèvement des échantillons et les analyses ultérieures, une évaluation statistique appropriée est essentielle pour déterminer si les oscillations observées sont à la fois statistiquement significatives et biologiquement pertinentes. Dans ce protocole, CircaCompare fournit un cadre robuste permettant d'estimer et de comparer statistiquement la MESOR, l'amplitude et la phase à l'aide de modèles de régression basés sur le cosinor23. Contrairement aux approches qui évaluent uniquement la rythmicité, CircaCompare permet des comparaisons directes par paires des paramètres circadiens entre des groupes expérimentaux, facilitant ainsi l'évaluation des effets de traitements, des perturbations génétiques ou des altérations associées à une maladie dans le comportement circadien. Ce flux analytique complète le protocole de synchronisation en fournissant des mesures quantitatives normalisées pour interpréter les modifications de l'expression des gènes circadiens. Comme illustré dans les résultats représentatifs, une synchronisation réussie s'est manifestée par les profils d'expression oscillatoires attendus de l'ARN messager (mRNA) de Bmal1 et de Per2 après un choc sérique (Figure 2). En revanche, l'exposition au composé A a entraîné la perte d'une rythmicité statistiquement significative de Bmal1 (Figure 3), illustrant ainsi l'utilité de ce flux pour évaluer des interventions expérimentales modifiant l'expression des gènes circadiens. Un aspect important à prendre en compte lors de l'interprétation des données d'expression des gènes circadiens est la variabilité biologique entre les expériences indépendantes. Dans cette étude, les résultats représentatifs ont été obtenus à partir de réplicats biologiques indépendants réalisés à différents jours et sur différentes passages cellulaires. Par conséquent, un certain degré de variabilité est attendu et reflète une variation biologique plutôt que technique. Pour cette raison, les expériences de synchronisation doivent inclure des réplicats biologiques indépendants et être interprétées dans le contexte de la variabilité biologique attendue du modèle cellulaire étudié. Malgré cette variabilité, une rythmicité statistiquement significative et la relation antiphasique attendue entre Bmal1 et Per2 ont été constamment observées. De plus, les caractéristiques circadiennes, telles que l'amplitude des oscillations, la phase, la durée de la période et le taux d'amortissement, varient selon les modèles cellulaires. Par conséquent, les performances de synchronisation doivent être évaluées en tenant compte du type cellulaire spécifique étudié, plutôt que par comparaison directe avec des modèles non apparentés.
Ce protocole est particulièrement pertinent pour étudier le rôle des rythmes circadiens dans les mécanismes des maladies et les réponses thérapeutiques. La perturbation de la régulation circadienne a été mise en évidence dans de nombreuses affections pathologiques, notamment le cancer, les troubles métaboliques et les maladies neurodégénératives31,32. La capacité d'évaluer l'expression génique ou l'abondance protéique rythmique in vitro offre un cadre pratique pour étudier ces processus et pour évaluer les effets d'interventions pharmacologiques sur l'horloge moléculaire circadienne, reconnue de plus en plus comme une cible thérapeutique potentielle14,33. Par exemple, ce protocole peut être appliqué pour examiner comment des modulateurs candidats influencent l'expression génique circadienne dans des modèles cellulaires pertinents pour la maladie, après une optimisation et une validation appropriées. Il est important de préciser que l'objectif de cette étude n'est pas de promouvoir le choc sérique comme substitut à d'autres méthodes de synchronisation, ni de suggérer sa supériorité par rapport à d'autres approches. Ce protocole fournit plutôt un flux de travail détaillé et reproductible pour mettre en œuvre une stratégie de synchronisation largement utilisée, recueillir des échantillons circadiens pendant les heures de travail habituelles selon un plan d'échantillonnage décalé, et analyser l'expression génique rythmique à l'aide de méthodologies accessibles en aval. Nous prévoyons que ce cadre sera particulièrement utile pour les laboratoires qui mettent en place des expériences circadiennes ou qui recherchent un flux de travail pratique, reproductible et accessible afin d'intégrer des analyses temporelles dans des modèles cellulaires existants.
Déclarations de divulgation
Les auteurs déclarent qu'ils n'ont aucun conflit d'intérêts.
Remerciements
Ce travail a été cofinancé par le Fonds européen de relance et de résilience de l'Union européenne (UE) et par des fonds nationaux portugais dans le cadre de la FCT – Fundação para a Ciência e a Tecnologia, au titre des projets LA/P/0058/2020 (DOI : 10.54499/LA/P/0058/2020), UID/04539/2025, UID/PRR/04539/2025 (DOI : 10.54499/UID/PRR/04539/2025) et UID/PRR2/04539/2025 (DOI : 10.54499/UID/PRR2/04539/2025) ; par le Fonds européen de développement régional (FEDER) dans le cadre du Programme opérationnel régional Centro 2030, au titre du projet CENTRO2030-FEDER-02360200 ; et par des fonds nationaux portugais dans le cadre de la FCT, au titre des subventions 2023.17896.ICDT (DOI : 10.54499/2023.17896.ICDT), 2023.12355.PEX (DOI : 10.54499/2023.12355.PEX), 2021.02220.CEECIND/CP1656/CT0008 (DOI : 10.54499/2021.02220.CEECIND/CP1656/CT0008), 2020.04850.BD (DOI : 10.54499/2020.04850.BD) et 2021.05334.BD (DOI : 10.54499/2021.05334.BD).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Plaque de culture cellulaire 6 puits | Nest Biotechnology | 15140122 | Plaque de culture cellulaire |
| Agarose | NZYtech | MB02702 | Évaluation de la qualité de l'ARN |
| Mélange d'antibiotiques (pénicilline/streptomycine) | Gibco, Thermo Fisher Scientific | D5648 | Complément pour culture cellulaire |
| Kit de synthèse d'ADN complémentaire (premier brin) | NZYtech | MB12502 | Transcription inverse |
| Chloroforme | Sigma-Aldrich | A5256701 | Réactif de séparation des phases |
| DMEM, glucose élevé (4500 mg/L de glucose, L-glutamine) | Sigma-Aldrich | 26050088 | Milieu de culture cellulaire |
| Microtubes Eppendorf | Eppendorf | 30120086 | Stockage des échantillons |
| Éthanol (96 %) | Fisher Bioreagents | 15552393 | Purification de l'ARN |
| Sérum de veau fœtal, inactivé par la chaleur | Gibco, Thermo Fisher Scientific | J62692.K7 | Complément pour culture cellulaire |
| Plaque PCR 96 puits rigide | Bio-Rad Laboratories | HSP9601 | Plaque pour qRT-PCR |
| Sérum de cheval, inactivé par la chaleur | Gibco, Thermo Fisher Scientific | 15400054 | Synchronisation par choc sérique |
| Ligne cellulaire mHypoE-42 (CVCL_D443) | CELLutions Biosystems Inc. | MB13402 | Ligne cellulaire embryonnaire hypothalamique de souris |
| Amorces oligonucléotidiques | NZYtech | MB12501 | Amorces pour qRT-PCR |
| Solution tampon phosphate (PBS) | Thermo Fisher Scientific | MB18502 | Lavage cellulaire |
| qPCR Green Master Mix (2×) | NZYtech | MB22403 | Réactif pour qRT-PCR |
| Système de détection de PCR en temps réel | Bio-Rad Laboratories | EP0030108116 | Appareil pour qRT-PCR |
| Kit d'isolement de l'ARN | NZYtech | 288306 | Purification sur colonne en silice |
| Réactif de lyse d'ARN | NZYtech | MB18502 | Réactif d'extraction d'ARN à base de phénol |
| Bicarbonate de sodium | Sigma-Aldrich | MB22401 | Complément pour milieu de culture cellulaire |
| Boîte de culture stérile de 35 mm | Thermo Fisher Scientific | 121V | Boîte de culture cellulaire |
| Cycleur thermique T100 | Bio-Rad Laboratories | 1861096 | Synthèse d'ADN complémentaire |
| Flacon de culture tissulaire T75 | Corning | 430641U | Récipient de culture cellulaire |
| Solution de bleu de trypan (0,4 %) | Gibco, Thermo Fisher Scientific | 15250061 | Comptage cellulaire |
| Tripsine-EDTA (0,5 %) | Gibco, Thermo Fisher Scientific | 15400054 | Dissociation cellulaire |
Références
- Fuhr L, Abreu M, Pett P, Relógio A. Circadian systems biology: When time matters. Comput Struct Biotechnol J. 2015;13:417-426.
- Albrecht U. Timing to perfection: The biology of central and peripheral circadian clocks. Neuron. 2012;74(2):246-260.
- Relógio A, et al. Ras-mediated deregulation of the circadian clock in cancer. PLoS Genet. 2014;10(5):e1004338.
- Balsalobre A, Damiola F, Schibler U. A serum shock induces circadian gene expression in mammalian tissue culture cells. Cell. 1998;93(6):929-937.
- Hughes ATL, et al. Constant light enhances synchrony among circadian clock cells and promotes behavioral rhythms in VPAC2-signaling deficient mice. Sci Rep. 2015;5:12092.
- Fuhr L, et al. The circadian clock regulates metabolic phenotype rewiring via HKDC1 and modulates tumor progression and drug response in colorectal cancer. EBioMedicine. 2018;33:105-121.
- Nagoshi E, et al. Circadian gene expression in individual fibroblasts: Cell-autonomous and self-sustained oscillators pass time to daughter cells. Cell. 2004;119(5):693-705.
- Balsalobre A, et al. Resetting of circadian time in peripheral tissues by glucocorticoid signaling. Science. 2000;289(5488):2344-2347.
- Kaneko H, Kaitsuka T, Tomizawa K. Response to stimulations inducing circadian rhythm in human induced pluripotent stem cells. Cells. 2020;9(3):732.
- Chalmers JA, et al. Vascular circadian rhythms in a mouse vascular smooth muscle cell line (Movas-1). Am J Physiol Regul Integr Comp Physiol. 2008;295:R1529-R1538.
- Brown SA, et al. Rhythms of mammalian body temperature can sustain peripheral circadian clocks. Curr Biol. 2002;12(18):1574-1583.
- Adamovich Y, et al. Rhythmic oxygen levels reset circadian clocks through HIF1α. Cell Metab. 2017;25(1):93-101.
- Rogers EH, et al. Comparing circadian dynamics in primary derived stem cells from different sources of human adult tissue. Stem Cells Int. 2017;2017:2057168.
- Gaspar LS, et al. The importance of determining circadian parameters in pharmacological studies. Br J Pharmacol. 2019;176(16):2827-2847.
- Nolan T, Hands RE, Bustin SA. Quantification of mRNA using real-time RT-PCR. Nat Protoc. 2006;1(3):1559-1582.
- Derveaux S, Vandesompele J, Hellemans J. How to do successful gene expression analysis using real-time PCR. Methods. 2010;50(4):227-230.
- Livak KJ, Schmittgen TD. Analysis of relative gene expression data using real-time quantitative PCR and the 2−ΔΔCT method. Methods. 2001;25(4):402-408.
- Pfaffl MW, Tichopad A, Prgomet C, Neuvians TP. Determination of stable housekeeping genes, differentially regulated target genes and sample integrity: BestKeeper—Excel-based tool using pair-wise correlations. Biotechnol Lett. 2004;26(6):509-515.
- Vandesompele J, et al. Accurate normalization of real-time quantitative RT-PCR data by geometric averaging of multiple internal control genes. Genome Biol. 2002;3(7):research0034.1-research0034.11.
- Andersen CL, Jensen JL, Ørntoft TF. Normalization of real-time quantitative reverse transcription-PCR data: a model-based variance estimation approach to identify genes suited for normalization. Cancer Res. 2004;64(15):5245–5250.
- Silver N, Best S, Jiang J, Thein SL. Selection of housekeeping genes for gene expression studies in human reticulocytes using real-time PCR. BMC Mol Biol. 2006;7:33.
- Xie F, Wang J, Zhang B. RefFinder: a web-based tool for comprehensively analyzing and identifying reference genes. Funct Integr Genomics. 2023;23:125.
- Parsons R, Garner N, Oster H, Rawashdeh O. CircaCompare: A method to estimate and statistically support differences in mesor, amplitude and phase between circadian rhythms. Bioinformatics. 2020;36(4):1208-1212.
- Parsons R. circacompare: Analyses of circadian data. R package version 0.2.0. 2021. Available at: https://CRAN.R-project.org/package=circacompare
- Di Nisio A, et al. Impairment of human dopaminergic neurons at different developmental stages by perfluoro-octanoic acid (PFOA) and differential human brain areas accumulation of perfluoroalkyl chemicals. Environ Int. 2022;158:106982.
- Xiang S, et al. Oscillation of clock and clock-controlled genes induced by serum shock in human breast epithelial and breast cancer cells: Regulation by melatonin. Breast Cancer (Auckl). 2012;6:155-168.
- Chang HC, Guarente L. SIRT1 mediates central circadian control in the SCN by a mechanism that decays with aging. Cell. 2013;153(7):1448-1460.
- Yoo SH, et al. PERIOD2::LUCIFERASE real-time reporting of circadian dynamics reveals persistent circadian oscillations in mouse peripheral tissues. Proc Natl Acad Sci U S A. 2004;101(15):5339-5346.
- Ueda HR, et al. System-level identification of transcriptional circuits underlying mammalian circadian clocks. Nat Genet. 2005;37(2):187-192.
- Beaulé C, Granados-Fuentes D, Marpegan L, Herzog ED. In vitro circadian rhythms: Imaging and electrophysiology. Essays Biochem. 2011;49(1):103-117.
- Ribeiro RFN, et al. Circadian rhythms are disrupted in patients and preclinical models of Machado-Joseph disease. Brain. 2025;148(11):4127-4142.
- Masri S, Sassone-Corsi P. The emerging link between cancer, metabolism, and circadian rhythms. Nat Med. 2018;24(12):1795-1803.
- Ribeiro RFN, Cavadas C, Silva MMC. Small-molecule modulators of the circadian clock: Pharmacological potentials in circadian-related diseases. Drug Discov Today. 2021;26(7):1620-1641.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible