Nous décrivons les pipelines d’imagerie confocale et de suivi appliqués à deux stratégies de rapporteurs : les organoïdes mosaïques pour résoudre le comportement cellulaire individuel et les organoïdes rapporteurs du destin pour la surveillance des transitions de type cellulaire chez les organoïdes intestinaux humains et murins.
Article de méthode
Imagerie cellulaire vivante et suivi unicellulaire pour surveiller la dynamique clonale et les transitions de destin chez les organoïdes intestinaux humains et murines
* These authors contributed equally
Dans cet article
Résumé
Résumé
L’épithélium intestinal subit un renouvellement rapide par division des cellules souches, différenciation cellulaire et migration. Comprendre comment les cellules individuelles s’engagent à des destins spécifiques et comment la dynamique clonale émerge dans ce tissu nécessite des méthodes qui capturent le comportement cellulaire en temps réel et à la résolution d’une seule cellule. Les organoïdes intestinaux reproduisent des caractéristiques clés de l’auto-organisation épithéliale et de la diversité cellulaire, ce qui en fait un système puissant pour étudier ces processus dans un cadre contrôlé. Nous présentons ici un protocole pour l’imagerie confocale à long terme par cellules vivantes (jusqu’à 72 heures) et le suivi unicellulaire chez les organoïdes intestinaux humains et murins, construit autour de deux stratégies complémentaires de rapporteurs. Tout d’abord, nous décrivons la génération d’organoïdes mosaïques en combinant des populations cellulaires marquées différemment, permettant une résolution unicellulaire des rapporteurs localisés par membrane et du cytosquelette qui ne peuvent autrement pas être attribués à des cellules individuelles dans un épithélium dense. Deuxièmement, nous utilisons des rapporteurs de destin spécifiques au type cellulaire (MUC2 pour les cellules goblet et DEFA5 pour les cellules de Paneth) pour surveiller en temps réel les transitions des types cellulaires sécréteurs. Le protocole couvre la culture d’organoïdes, la formation d’organoïdes en mosaïque, la préparation d’échantillons avec des stratégies pour minimiser la phototoxicité, l’acquisition d’images sur plusieurs jours, et le suivi semi-automatisé d’une seule cellule grâce à OrganoidTracker, qui reconstruit les trajectoires et lignées cellulaires au fil du temps. Bien que démontré dans les organoïdes intestinaux, ce cadre est facilement adaptable à d’autres systèmes organoïdes épithéliaux, y compris les modèles gastrique, pancréatique et côlique, élargissant ainsi son utilité pour les études de biologie épithéliale, d’homéostasie et de maladie.
Introduction
L’épithélium intestinal est l’un des tissus qui se renouvellent le plus rapidement dans le corps, la plupart des cellules étant remplacées en trois à cinq jours. Ce renouvellement continu est maintenu par des cellules souches positives couplées à la protéine G 5 (Lgr5) riches en leucine, présentes à la base des cryptes intestinales, qui donnent naissance à des progéniteurs amplificateurs de transit qui se différencient en types cellulaires spécialisés de la muqueuse intestinale en migrant vers la pointe de lavillosité 1. Les principales lignées différenciées comprennent les entérocytes absorbants, les cellules gobelets sécrétaires de mucus, les cellules entéroendocrines productrices d’hormones et les cellules de Panethantimicrobiennes 2. La manière dont les cellules individuelles s’engagent dans des destins spécifiques, comment le comportement collectif des cellules émerge de la dynamique cellulaire individuelle, et comment la coordination au niveau tissulaire est atteinte reste des questions fondamentales en biologie intestinale. Répondre à ces questions nécessite des approches expérimentales qui capturent le comportement cellulaire à résolution monocellulaire, en temps réel et sur des échelles temporelles pertinentes pour la différenciation etla migration 3.
Les organoïdes intestinaux, structures tridimensionnelles (3D) auto-organisées issues de cellules souches ou de fragments de tissu uniques, reproduisent des aspects clés de l’architecture épithéliale, de l’auto-organisation et de la diversité cellulaire 4,5,6. Depuis leur développement, les organoïdes sont devenus un outil indispensable pour étudier la biologie intestinale, la modélisation des maladies et les réponses médicamenteuses. Les organoïdes intestinaux murins et humains peuvent être maintenus à long terme en culture, modifiés génétiquement à l’aide d’approches basées sur des répétitions palindromiques courtes régulièrement interespacées (CRISPR), et combinés en structures mosaïques en mélangeant des cellules uniques dissociées de différents génotypes ou de fonds rapporteurs avant d’être réimplantés dans l’extrait de membranebasale 7,8,9. Les organoïdes mosaïques combinent des cellules de fondements génétiques ou fluorescents distincts au sein d’une seule structure, de sorte que les populations ressentent des signaux de niche identiques et un contexte mécanique et peuvent être comparées aux contrôles internes intégrés. Cette facilité génétique les rend particulièrement adaptés aux études d’imagerie vivante nécessitant un marquage précis de populationscellulaires spécifiques 6,10,11,12. Les rapporteurs qui marquent les cellules sporadiquement, comme les marqueurs de destin spécifiques à chaque type cellulaire, produisent des cellules fluorescentes isolées qui peuvent être tracées et analysées individuellement grâce à des méthodes de suivi à cellule unique. Cependant, un défi persistant survient lorsque des protéines membranaires et cytosquelettiques, telles que les jonctions cellulaires ou la myosine corticale-II, sont marquées uniformément à travers l’épithélium. Leurs signaux ne peuvent pas être attribués à des cellules individuelles car les cellules voisines partagent leurs frontières à la résolution de la microscopie confocale. Les organoïdes mosaïques surmontent cette limitation : lorsqu’une cellule exprimant un reporter fluorescent est entourée de voisines non marquées, ses signaux membranaires et cytosquelettiques peuvent être attribués sans ambiguïté à cette cellule unique, révélant comment elle remodele son cytosquelette lors de la migration, de la division oude l’extrusion 9,13. Ajuster le rapport d’étiquetage inverse cette vue, permettant de capturer la réponse du voisinage autour d’une cellule non étiquetée. Les rapporteurs nucléaires H2B histones tels que H2B-mCherry ou H2B-iRFP servent d’outils pour identifier le motif mosaïque et localiser des constellations cellulaires informatives pour analyse. Au-delà de la résolution unicellulaire, les organoïdes mosaïques permettent également des comparaisons directes d’aptitude entre génotypes : parce que les deux populations partagent la même niche, les différences de durée de vie cellulaire ou de taux d’extrusion fournissent une lecture contrôlée en interne de la fitnesscompétitive 9,14,15.
L’imagerie à cellules vivantes des organoïdes, cependant, présente des défis techniques spécifiques. Leur géométrie 3D nécessite une microscopie confocale ou en feuille lumineuse pour le coupement optique 16,17,18,19. La capture de processus lents tels que la différenciation et la migration nécessite des durées d’imagerie de 24 heures ou plus, avec une optimisation soigneuse de la puissance du laser, du temps d’exposition et des intervalles d’imagerie pour limiter laphototoxicité 16,18. La matrice d’inclusion et le milieu de culture doivent soutenir la santé organoïde tout en restant compatibles avec l’optique du microscope. De plus, l’extraction d’informations quantitatives sur une seule cellule à partir de jeux de données 3D denses en accéléré nécessite des outils informatiques dédiés pour détecter et relier des cellules à travers des centaines de points temporels. Au-delà de la microscopie confocale et de la microscopie à feuilles lumineuses, la microscopie multiphotonique et la microscopie à durée de vie par fluorescence (FLIM) offrent des capacités supplémentaires telles qu’une phototoxicité réduite et des lectures métaboliques sans marquage20,21, bien que la microscopie confocale reste la plateforme la plus accessible et polyvalente pour l’imagerie en direct multicolore d’organoïdes marqués fluorescentement.
Plusieurs approches ont été développées pour suivre les cellules dans les organoïdes, allant de l’annotation manuelle aux pipelines basés sur l’apprentissage profond semi-automatiséset entièrement automatisés 22. OrganoidTracker est un outil logiciel semi-automatisé qui utilise des réseaux de neurones pour détecter les noyaux dans des piles confocelles 3D et relie les détections entre des points temporels pour reconstruire les trajectoires cellulaires et les arbres delignées 3,23. Il a été validé pour suivre des centaines de cellules sur plusieurs jours dans des organoïdes intestinaux et fournit un cadre flexible pour quantifier les événements de division, migration, différenciation et extrusion cellulaires. Son support de l’imagerie multicanal le rend directement compatible à la fois avec les organoïdes mosaïques portant des rapporteurs nucléaires spectrails distincts et avec les organoïdes exprimant des marqueurs de destin spécifiques à un type cellulaire.
Dans ce protocole, nous décrivons un flux de travail modulaire qui intègre l’imagerie confocale à cellules vivantes et le suivi unicellulaire avec deux stratégies complémentaires de rapporteurs chez les organoïdes intestinaux humains et murins. La première stratégie utilise des organoïdes murins mosaïques générés par le mélange de deux populations cellulaires portant des rapporteurs nucléaires H2B distincts (H2B-mCherry et H2B-iRFP) à des rapports définis (Figure 1A). Une population porte en outre un rapporteur d’intérêt co-exprimé, comme la myosine-II-mNeonGreen, dont le signal localisé par membrane peut être attribué sans ambiguïté à des cellules individuelles lorsqu’elles sont entourées de voisines portant seulement le second marquant nucléaire. Cela permet d’observer directement comment une cellule unique remodele son cytosquelette lors de la migration, de la division ou de l’extrusion au sein d’un tissu autrement intact. La seconde stratégie utilise des rapporteurs du destin spécifiques au type cellulaire chez les organoïdes intestinaux humains, Mucin 2 (MUC2) pour marquer les cellules gobelets et Defensin Alpha 5 (DEFA5) pour marquer les cellules de Paneth, permettant un suivi en temps réel des transitions de type cellulaire sécrétoire (Figure 1B). Ensemble, ces deux systèmes illustrent comment un pipeline partagé d’imagerie et de suivi peut être adapté à diverses questions biologiques simplement en échangeant la stratégie du rapporteur (Figure 1C,D). Les sections qui suivent fournissent toutes les étapes nécessaires à la mise en œuvre de ce flux de travail, de la culture organoïde à la génération de mosaïques, l’acquisition d’images et l’analyse quantitative monocellulaire.
Protocole
Toutes les expériences impliquant des animaux ont été réalisées conformément aux directives institutionnelles approuvées par le Comité central d’expérimentation animale (CCD) du gouvernement néerlandais et l’Organisme de protection animale (IvD) de l’Institut KNAW/Hubrecht. Des organoïdes intestinaux humains ont été générés à partir de tissu du patient obtenu au Centre médical universitaire d’Utrecht (UMCU) avec le consentement éclairé du patient. L’étude a été approuvée par le comité éthique de l’UMCU (Utrecht, Pays-Bas) et menée conformément à la Déclaration d’Helsinki et au droit néerlandais.
1. Culture et entretien des organoïdes
- Préparez le facteur de croissance épidermique, Noggin et le milieu de croissance R-spondin (ENR) pour les organoïdes intestinaux murins (Tableau 1).
- Préparez le milieu d’expansion (Tableau 2), le Milieu de Patronage (Tableau 3) et le Milieu de maturation (Tableau 4) pour les organoïdes intestinaux humains.
- Décongelez un flacon d’extrait de membrane basale (BME) réduit en facteur de croissance sur de la glace toute la nuit avant utilisation.
- Gardez toujours la BME sur glace pour éviter une gélification prématurée.
- Culture d’organoïdes intestinaux murins dans un milieu ENR intégré dans l’EMB, en passant tous les 7 jours avec un ratio fractionné de 1:4 à 1:8 par dissociationmécanique 4.
- Culture d’organoïdes intestinaux humains dans un milieu d’expansion intégré dans l’EMB, en passant tous les 7 à 10 jours5.
REMARQUE : Pour l’expansion ou la récupération des organoïdes murins après la dissociation unicellulaire, la culture dans un milieu ENR complété avec un milieu conditionné par Wnt (complété avec 10 mM de nicotinamide et 10 μM de Y-27632 dihydrochlorure) pendant les 2 à 3 premiers jours afin de favoriser la prolifération et la viabilité des organoïdes. - Pour induire la différenciation des organoïdes intestinaux humains, cultivez séquentiellement les organoïdes dans un milieu de patronage pendant 14 jours, puis un milieu de maturation pendant 7 à 10 jours6.
REMARQUE : Pour des protocoles détaillés d’établissement et de culture organoïdale, voir Sato et al.4 pour les organoïdes intestinaux murins, Sato et al.5 et He etal 6 pour les organoïdes intestinaux humains.
2. Génération d’organoïdes intestinaux transgéniques
- Organoïdes de passage pour assurer une prolifération active des cultures au moment de l’électroporation : trois jours avant l’électroporation pour les organoïdes murins et cinq à sept jours pour les organoïdes humains. Pour chaque réaction d’électroporation, on utilise des organoïdes provenant de 4 à 8 puits d’une plaque à 24 puits (environ 200 à 400 μL d’organoïdes contenant de l’EMB, produisant environ 500 à 1 000 organoïdes). Dissocier les organoïdes en cellules uniques à l’aide d’un réactif de dissociation recombinant de type trypsine pendant 5 à 10 minutes à 37 °C.
- Générez des raies organoïdes de rapporteur nucléaire en co-électroporant un construct d’expression basé sur des transposons (p2T-H2B-mCherry-IRES-BlastR ou p2T-H2B-iRFP-IRES-PuroR ; 5 μg chacun) avec un vecteur transposase (p2T-CAG-mT2TP ; 5 μg) dans les cellules dissociées à l’aide d’un système d’électroporation suivant les protocolesétablis 24.
REMARQUE : Les quantités d’ADN plasmidique spécifiées à l’étape 2.2 (5 μg par construction) sont optimisées pour environ 500 à 1 000 organoïdes par réaction d’électroporation. Lors de l’électroporation, vérifiez que l’impédance mesurée par l’électroporateur se situe entre 25 et 55 Ω. Une impédance inférieure à 25 Ω indique une densité cellulaire excessive ou des problèmes de conductivité du tampon ; une impédance supérieure à 55 Ω indique un nombre de cellules insuffisant ou une faible viabilité cellulaire. Ajustez la concentration de la cellule ou remplacez le tampon d’électroporation si l’impédance dépasse cette plage. - Après électroporation, les cellules de culture dans un milieu conditionné par Wnt sont complétées avec 10 μM de Y-27632 dihydrochlorure pendant 3 jours pour soutenir la récupération cellulaire et la réforme organoïde.
- Commencez la sélection antibiotique pour les constructions de surexpression (puromycine (2 μg/mL) pour les lignes H2B-iRFP ou blasticidine (10 μg/mL) pour les lignées H2B-mCherry) une semaine après l’électroporation afin de permettre une récupération suffisante avant la pression de sélection.
- Maintenez une sélection continue pendant deux semaines.
- Choisissez des clones organoïdes fluorescents sous un microscope stéréo équipé d’épifluorescence à l’aide de filtres appropriés.
- Dissocier les clones sélectionnés en cellules uniques à l’aide d’un réactif de dissociation recombinant de type trypsine et s’étendre dans un milieu conditionné par Wnt pendant deux semaines avant de passer au milieu ENR.
- Validez les raies rapporteures en confirmant la localisation nucléaire uniforme du signal fluorescent et l’expression stable à travers les passages.
- Vérifiez que l’introduction des rapporteurs ne modifie pas le taux de croissance organoïde, la morphologie ou la capacité de différenciation en comparant avec les lignées parentales non marquées.
- Pour permettre des lectures de protéines localisées dans la membrane ou du cytosquelette, co-exprimez un rapporteur fluorescent d’intérêt (par exemple, la Myosine-II marquée avec mNeonGreen) dans la même lignée organoïde que le rapporteur nucléaire H2B.
REMARQUE : Les lignées organoïdes H2B établies peuvent être étendues et cryopréservées. Ces lignées servent de base polyvalente pour les expériences de mosaïque en aval : des reporters ou mutations génétiques supplémentaires peuvent être introduits dans le même fond marqué H2B, générant une bibliothèque de raies compatible avec le flux de travail mosaïque décrit dans la Section 4.
3. Génération d’organoïdes intestinaux humains rapporteurs endogènes du destin
- Générer le rapporteur fluorescent knock-in MUC2 dans des organoïdes intestinaux humains à l’aide d’une intégration ciblée indépendante de l’homologie médiée par CRISPR (CRISPR-HOT) comme décrit par Artegiani et al.7
- Générer le rapporteur fluorescent à récidiation DEFA5 chez les organoïdes intestinaux humains par réparation dirigée par homologie (HDR) comme décrit dans He et al.6
NOTE : CRISPR-HOT (étape 3.1) et HDR (étape 3.2) produisent des reporters endogènes knock-in. - Valider l’expression des deux rapporteurs en confirmant la co-localisation du signal fluorescent avec la coloration par anticorps pour MUC2 et DEFA5, respectivement.
- Vérifiez que l’introduction du rapporteur ne modifie pas la croissance, la morphologie ou la capacité de différenciation des organoïdes.
REMARQUE : L’approche CRISPR-HOT est largement applicable au-delà des marqueurs du destin et peut être utilisée pour générer des rapporteurs fluorescents endogènes pour des protéines membranaires et cytosquelettiques telles que la myosine-II, l’E-cadherine ou la ZO-1 chez les organoïdes humains et murins.
4. Génération d’organoïdes mosaïques
- Trois jours avant la génération des organoïdes mosaïques, faire passer les deux lignées organoïdes dans un milieu conditionné par Wnt afin de favoriser l’expansion des cellules souches et maximiser la viabilité cellulaire lors de la dissociation.
- Le jour de la génération de la mosaïque, recouvrez chaque puits d’une plaque à 48 puits de 20 μL de 5 % de BME en DMEM pour fournir une fine couche adhésive à l’attache des cellules. Incubez à 37 °C pendant 1 heure.
- Dissoudez le BME en ajoutant un milieu de base glacé et collectez séparément les organoïdes de chaque ligne par centrifugation à 300 × g pendant 5 minutes à 4 °C. Dissocier les organoïdes en cellules individuelles en les incubant dans une solution enzymatique de détachement cellulaire pendant 5 à 7 minutes dans un bain-marie à 37 °C. Pipette répétée sur la suspension à l’aide d’une pipette P1000 pour faciliter la dissociation mécanique. Surveillez la dissociation au microscope en champ clair et arrêtez la réaction en ajoutant un milieu de base glacé lorsque des cellules uniques ou de petits fragments organoïdes de 2 à 10 cellules sont visibles.
- Cellule à pellets par centrifugation à 300 × g pendant 5 minutes à 4 °C. OPTIONNEL : Filtrez chaque suspension de cellules à travers un tamis de 40 μm pour éliminer les amas résiduels, les débris cellulaires et les fragments de gel BME.
REMARQUE : Cela garantit une suspension cellulaire propre, améliore l’homogénéité de la mosaïque et réduit le risque de formation de grandes plaques clonales à partir de groupes cellulaires préformés. Pour créer des frontières plus larges entre les populations cellulaires, le filtrage n’est pas recommandé. - Évaluer la viabilité cellulaire et compter les cellules viables en utilisant l’exclusion du bleu de trypan. Combinez les deux populations cellulaires au ratio souhaité (par exemple, 1:1, 1:3 ou 1:9) pour un total de 300 000 cellules dans 500 μL de milieu conditionné par Wnt, complétés avec 10 μM de Y-27632 dihydrochlorure. Mélangez soigneusement en pipotant doucement.
REMARQUE : Le ratio de mélange détermine le type d’analyse : un faible rapport rapporteur/non marqué (par exemple, 1:9) isole les cellules marquées individuelles parmi des voisins non marqués, permettant une attribution sans ambiguïté des signaux membranaires et cytosquelettiques à des cellules uniques. Une forte fraction de cellules rapporteures (par exemple, 9:1) inverse cette vue, permettant de capturer la réponse de voisinage autour d’une cellule non marquée. - Semez la suspension de la cellule dans la plaque revêtue à 48 puits. Centrifugez la plaque à 200 × g pendant 5 minutes à température ambiante et incubez à 37 °C.
- Après 24 heures, détachez mécaniquement la couche de cellules en grattant avec une pointe de pipette P200 et en rinçant soigneusement avec un milieu de base glacé ou en utilisant un grattoir à cellules. Collectez les granulats détachés par centrifugation à 300 × g pendant 3 minutes à 4 °C sans cisaillement mécanique supplémentaire. Resuspendez les agrégats dans l’EMB et plaquez dans des supports d’échantillons compatibles avec l’imagerie. Culture en milieu ENR.
REMARQUE : L’étape d’agrégation 2D sans EMB est cruciale pour générer des organoïdes mosaïques bien mélangés avec une distribution poivre et sel des deux populations cellulaires. - Pour les organoïdes en mosaïque humaine, remplacer le milieu conditionné Wnt et la RNE par le milieu d’expansion humain (Tableau 2) ; toutes les autres étapes restent inchangées.
5. Préparation de l’échantillon pour l’imagerie confocale des cellules vivantes
- Utilisez des chambres d’imagerie à fond de verre (par exemple, une plaque à fond en verre à 24 puits avec un couvercle de borosilicate #1,5 haute performance) pour assurer la compatibilité optique avec des objectifs confocaux à haute ouverture numérique (NA).
- Placez la suspension organoïde-BME sous forme d’un dôme mince (≤30 μL par puits) près du centre du fond du verre. Avant de transférer à 37 °C, incubez la plaque à 4 °C pendant 5 à 10 minutes afin de permettre aux organoïdes de s’enfoncer vers le fond du verre par gravité avant la gélification BME.
REMARQUE : Cela réduit la distance de travail entre l’organoïde et le couvre-tois, maximisant la qualité d’image avec les microscopes inversés. - Transférez à 37 °C et laissez la BME solidifier pendant 20 à 30 minutes. Ensuite, ajoutez 500 μL de milieu de croissance préchauffé par 24 puits. Laissez les organoïdes récupérer et établir leur morphologie pendant au moins 24 heures après le plaquage avant de commencer l’imagerie réelle.
- Pour minimiser l’évaporation lors de l’imagerie à long terme, utilisez une chambre d’incubation humidifiée sur le dessus de l’étage. Placez l’échantillon sur l’étage du microscope 1 à 2 heures avant l’imagerie afin de permettre l’équilibrage thermique et de minimiser la dérive Z lors de l’acquisition.
- Assurez-vous que l’incubateur à étage maintient 37 °C et 5 % de CO₂ tout au long de l’imagerie.
- Sélectionnez des organoïdes situés près du fond du verre (≤50 μm du couvercle) avec une morphologie saine : architecture claire de bourgeonnement en crypte pour les organoïdes murins ou structure kystique/bourgeonnante pour les organoïdes humains. Évitez les organoïdes positionnés en profondeur dans la BME, car la qualité du signal et la précision du suivi se dégradent considérablement avec la profondeur d’imagerie.
REMARQUE : La présence de rouge de phénol à la fois dans l’EMB et dans le milieu de culture ne provoque pas d’autofluorescence ou d’artefacts d’imagerie significatifs, car les rapporteurs fluorescents utilisés dans ce protocole (H2B-mCherry, H2B-iRFP, MUC2-mNeonGreen et DEFA5-dsRed) produisent un rapport signal/bruit suffisant pour une détection nucléaire fiable et un suivi unicellulaire. Cependant, pour les expériences utilisant des rapporteurs plus faibles ou des canaux fluorescents supplémentaires, passer à l’EMB sans phénol rouge et à un milieu de culture peut être bénéfique.
6. Acquisition d’image confocale
- Utilisez un microscope confocal à balayage laser équipé d’un incubateur en surface (37 °C, 5 % CO₂), d’un entraînement en Z motorisé et de lignes laser adaptées aux fluorophores utilisés.
- Sélectionnez l’objectif en fonction de l’exigence expérimentale. Utilisez l’objectif d’immersion dans l’eau 40×/1,10 NA avec une distance de travail de 0,62 mm pour imager plus profondément dans l’EMB. Utilisez l’objectif aérien 20×/0,75 NA avec une distance de travail de 0,62 mm pour l’acquisition multiorganoïde ou à large champ de vision.
REMARQUE : Une NA plus élevée améliore la collecte de lumière, la résolution et la coupe optique, c’est pourquoi l’objectif d’immersion dans l’eau 40×/1,10 résout les détails fins plus profondément dans la BME, tandis que son grossissement plus élevé limite le champ à un ou quelques organoïdes. L’objectif d’air 20×/0,75 collecte moins de lumière et de coupes moins serrées, mais son champ plus large capte de nombreux organoïdes en une seule acquisition, ce qui en fait le meilleur choix pour l’imagerie à l’échelle de la population ou à positions multiples. - Laissez l’échantillon et le milieu d’immersion s’équilibrer thermiquement sur l’étage du microscope pendant au moins 1 à 2 heures avant de commencer l’acquisition (étape 5.8).
- Vérifiez la mise au point à toutes les positions pendant les premiers points temporels et corrigez manuellement toute position montrant des dérives avant qu’elle ne s’accumule.
REMARQUE : La perte de mise au point et la dérive d’image sont des défis courants lors des acquisitions confocaux à long terme et doivent être activement gérés. Pour les objectifs d’immersion dans l’eau, utilisez une huile d’immersion dont l’indice de réfraction correspond à l’eau (n = 1,333) au lieu de l’eau elle-même, éliminant ainsi l’évaporation tout en conservant les propriétés optiques de l’immersion dans l’eau. - Configurez les réglages d’excitation et d’émission pour chaque fluorophore. Pour minimiser le cross-bleed, acquérir des canaux de fluorescence séquentiellement plutôt que simultanément, afin de garantir qu’une seule ligne laser soit active à la fois. Utilisez un balayage séquentiel bidirectionnel pour réduire le temps total d’acquisition par point temporel tout en maintenant la séparation des canaux.
REMARQUE : Inclure des organoïdes témoins monocolores exprimant un seul reporter pour quantifier le flux croisé résiduel et appliquer des corrections de démélange spectrale si nécessaire. - Pour les organoïdes mosaïques murines bicolores, utilisez une excitation de 561 nm pour H2B-mCherry et 638 nm pour H2B-iRFP670 avec des filtres d’émission appropriés afin de minimiser le débordement spectral. Pour les organoïdes intestinaux humains, utilisez une excitation de 488 nm pour MUC2-mNeonGreen et 561 nm pour DEFA5-dsRed.
REMARQUE : Des colorants nucléaires vivants tels que Hoechst 33342 ou un colorant d’ADN fluorescent rouge lointain peuvent remplacer un marqueur nucléaire génétique, car la chaîne de détection fonctionne sur un signal nucléaire plutôt que sur un fluorophore spécifique. Notez que les colorants liant l’ADN peuvent devenir phototoxiques et antiprolifératifs sous un éclairage répété, en particulier le Hoechst, qui a une excitation de ~400 nm, ce qui maintient donc des concentrations basses et privilégie les colorants rouge lointain à faible phototoxicité pour une imagerie live prolongée. - Régler la pile Z sur 25 à 35 sections optiques à intervalles de 2 μm. Fixez l’intervalle de temps à 5 à 10 minutes pour les organoïdes intestinaux murins et 15 à 30 minutes pour les organoïdes humains.
REMARQUE : Pour une détection nucléaire fiable avec OrganoidTracker, nous recommandons les réglages suivants comme point de départ : objectif eau 40x, vitesse de balayage 600 Hz, facteur zoom 0,75×, ce qui donne une taille de pixel de 0,38 μm en XY. Ces réglages fournissent un échantillonnage spatial suffisant pour résoudre des noyaux individuels tout en maintenant le temps d’acquisition par pile z dans des limites acceptables pour l’imagerie à long terme multi-positions. - Gardez la puissance du laser aussi basse que possible, mais augmentez jusqu’à ce que les noyaux soient clairement résolus. Commencez l’acquisition en time-lapse multi-positions. Assurez-vous que le temps total d’acquisition par point temporel à travers toutes les positions ne dépasse pas 90 % de l’intervalle de temps fixé afin de permettre les déplacements de la scène et les ajustements de l’autofocus. Image pour 12 à 72 heures, selon les questions biologiques.
REMARQUE : Avant de commencer une longue série OrganoidTracker, obtenez une seule pile z et testez l’identification. Une identification fiable avec peu de détections manquées ou fausses confirme que les réglages sont adéquats. Sinon, ajustez la puissance du laser, le gain du détecteur ou le z-step avant de continuer. La capture d’événements de différenciation tels que l’émergence de cellules gobelets MUC2-positives ou de cellules de Paneth DEFA5-positives nécessite généralement 48 à 72 heures. Des dynamiques à court terme telles que l’extrusion cellulaire peuvent être capturées en 12 à 24 heures. La phototoxicité est le principal facteur limitant de l’imagerie à long terme. Les signes incluent une division cellulaire ralentie, une apoptose, une condensation nucléaire et un effondrement organoïde (Figure 2). Il est recommandé d’inclure des organoïdes témoins non imaginés comme référence interne. Si observé, réduisez la puissance du laser ou augmentez l’intervalle de temps.
7. Suivi unicellulaire et reconstruction de lignées à l’aide d’un logiciel semi-automatisé de suivi cellulaire organoïde tel que OrganoidTracker
- Installez OrganoidTracker en suivant les instructions de https://github.com/jvzonlab/OrganoidTracker.
REMARQUE : Le logiciel nécessite Python 3.8 ou ultérieur avec numpy, scipy, matplotlib et tensorflow. - Chargez le jeu de données en accéléré dans OrganoidTracker. Les formats de fichiers acceptés incluent les piles TIFF, ND2 et LIF. Effectuez la détection du noyau basée sur réseau de neurones sur le canal nucléaire (H2B-mCherry ou H2B-iRFP pour les organoïdes murins).
REMARQUE : Le modèle pré-entraîné fourni avec le logiciel est optimisé pour les noyaux organoïdes intestinaux marqués par H2B et ne peut pas être appliqué directement pour identifier automatiquement les cellules MUC2-mNeonGreen- ou DEFA5-dsRed-positives. - Examiner et corriger manuellement les détections automatisées, en se concentrant sur les faux positifs (détections sur des débris, du matériel autofluorescent ou des chiffres mitotiques comptés doublement), les faux négatifs (noyaux manqués dans des régions denses ou à la périphérie organoïde), et les interrupteurs d’identité (assignations incorrectes d’identité cellulaire lorsque deux cellules passent à proximité).
- Exécutez l’algorithme de liaison pour connecter les détections entre différents points temporels et reconstruire les trajectoires des cellules. Examinez manuellement les liens, en prêtant une attention particulière aux événements de division cellulaire (une piste se divisant en deux pistes filles) et aux événements d’extrusion cellulaire (terminaison de piste lorsqu’une cellule quitte l’épithélium).
REMARQUE : Pour les organoïdes mosaïques, effectuez la détection et le suivi sur le canal nucléaire primaire, puis classez chaque cellule suivie comme appartenant à la population A ou B en fonction du rapport d’intensité de fluorescence entre les deux canaux nucléaires. - Utilisez l’option « Suivi manuel » dans le logiciel pour suivre les organoïdes du rapporteur du destin humain. Quantifiez la fluorescence des rapporteurs en mesurant l’intensité moyenne du signal dans un ROI défini autour de la position centrale de la cellule insérée lors du suivi manuel. Le moment où l’intensité du rapporteur franchit un seuil défini marque l’engagement envers le destin. L’apparition du signal MUC2-mNeonGreen définit l’engagement des cellules gobelet, tandis que l’apparition du signal DEFA5-dsRed définit l’engagement des cellules de Paneth.
- Sauvegardez régulièrement le projet de suivi en utilisant la fonction de sauvegarde incrémentale du logiciel, qui permet de mettre en pause et de reprendre le processus de correction. Exportez les données de suivi (y compris les positions des cellules, les arbres de lignées et les classifications de cellules) pour une analyse en aval en Python ou R.
8. Quantification des transitions de destin cellulaire et du comportement d’une seule cellule
- Pour quantifier les transitions de type cellulaire, identifiez le moment auquel chaque cellule DEFA5-dsRed négative devient pour la première fois DEFA5-dsRed positive (engagement des cellules de Paneth) en fonction de l’intensité du canal rapporteur lors du suivi. Pour chaque cellule suivie, extraire l’intensité de fluorescence des canaux MUC2-mNeonGreen et DEFA5-dsRed au fil du temps afin de surveiller la relation temporelle entre les deux rapporteurs. Tracez les traces d’intensité à double canal pour chaque cellule afin d’identifier la dynamique corrélée des rapporteurs.
REMARQUE : Surveiller simultanément les deux canaux dans des cellules suivies individuellement est essentiel pour distinguer l’engagement des cellules goblet (activation soutenue de MUC2-mNeonGreen) de l’engagement des cellules de Paneth (activation transitoire de MUC2-mNeonGreen suivie d’un début de DEFA5-dsRed). L’analyse à canal unique seule est insuffisante pour capturer cette dynamique et peut conduire à une mauvaise classification des précurseurs précoces des cellules de Paneth comme cellules gobelet. - Dans les organoïdes mosaïques, extraire les métriques comportementales par cellule pour chaque cellule suivie, y compris la durée de vie cellulaire (temps entre la dernière division et l’extrusion ou la fin de l’imagerie), le taux de division et la vitesse de migration. Lorsqu’un reporter d’intérêt co-exprimé est présent, quantifiez son intensité de fluorescence au fil du temps afin de capturer les changements dynamiques lors d’événements spécifiques tels que la division, la migration ou l’extrusion. Reliez ces mesures au contexte local de voisinage de la cellule en comparant le comportement de la cellule étiquetée à ses voisines immédiates non marquées.
REMARQUE : Lorsque deux génotypes sont mélangés dans le même organoïde, des différences systématiques dans l’un de ces indicateurs entre les deux populations peuvent indiquer un avantage de fitness compétitif d’un génotype par rapport à l’autre. - Effectuer une analyse statistique à l’aide de tests appropriés. Pour comparer le moment de l’engagement du destin ou des métriques par cellule telles que la durée de vie, la vitesse de migration et le taux de division entre deux groupes, utilisez le test Mann-Whitney U. Pour comparer la dynamique d’intensité des rapporteurs dans le temps, utilisez un modèle linéaire à effets mixtes pour prendre en compte les mesures répétées au sein d’une même cellule.
REMARQUE : Toutes les quantifications doivent être effectuées sur des données de suivi corrigées manuellement. Les ensembles de données non corrigés ou partiellement corrigés introduisent des erreurs systématiques dans le calendrier de l’engagement du destin, les affectations spatiales et les calculs des métriques comportementales. Prévoyez suffisamment de temps pour une correction manuelle avant de procéder à la quantification (voir Section 7).
Résultats
Suivant le protocole décrit à la Section 4, des organoïdes mosaïques contenant des populations cellulaires marquées H2B-mCherry et H2B-iRFP se forment dans les 48 heures suivant le sémisement. La formation réussie de la mosaïque se caractérise soit par une distribution poivre et sel, soit par des frontières définies entre les deux populations, selon le degré de dissociation utilisé. Une distribution sel et poivre fait référence à un mélange aléatoire et unicellulaire des deux populations, dans lequel les cellules de chaque population sont intercalées au niveau d’une seule cellule, sans grands domaines clonaux. Les frontières définies, en revanche, aboutissent à des zones cohérentes de chaque population cellulaire au sein du même organoïde. Le degré de dispersion cellulaire est contrôlé par la durée de l’étape de dissociation et la vigueur de la pipetage : une dissociation unicellulaire complète produit des mosaïques poivre et sel, tandis que la fragmentation douce préserve de petits amas clonaux (Figure 3A).
Le marquage en mosaïque permet l’analyse unicellulaire des processus qui ne peuvent pas être résolus dans des tissus marqués de façon uniforme. Lorsqu’une cellule individuelle co-exprimant un rapporteur d’intérêt (par exemple, un rapporteur fluorescent de myosine-II) est entourée de voisines non marquées, sa dynamique cytosquelettique lors de la migration, de la division ou de l’extrusion peut être attribuée sans ambiguïté à cette cellule (Figure 3B). Les rapporteurs nucléaires H2B facilitent l’identification de constellations cellulaires informatives au sein de la mosaïque, et des mesures par cellule, telles que la durée de vie, le taux de division et la dynamique de l’intensité des rapporteurs, peuvent être extraites des données de suivi (Figure 3C). Lorsque deux génotypes sont mélangés, ces métriques par cellule peuvent être comparées entre populations afin d’évaluer les différences de fitness compétitive.
Chez les organoïdes intestinaux humains porteurs des rapporteurs du destin MUC2-mNeonGreen et DEFA5-dsRed, l’engagement du destin des cellules sécrétoires est évident par une augmentation progressive de la fluorescence des rapporteurs sur plusieurs jours. Les organoïdes cultivés dans un milieu de maturation ont été transférés sur des plaques à fond de verre au jour 7 et imagés par microscopie confocale à cellules vivantes (Figure 4A). L’imagerie en accéléré révèle deux dynamiques de rapporteurs distinctes : les cellules goblet activent et maintiennent une expression élevée de MUC2-mNeonGreen tout au long de la période d’imagerie, tandis que les cellules de Paneth présentent une activation initiale de MUC2-mNeonGreen suivie d’une diminution progressive du signal et d’une activation subséquente de DEFA5-dsRed6 (Figure 4A). La quantification par cellule unique confirme cette transition séquentielle au niveau des cellules individuelles (Figure 4B), suggérant que l’engagement des cellules de Paneth se fait par un état intermédiaire transitoire exprimant MUC2 plutôt que directement à partir d’un progéniteur non marqué. Des courbes d’intensité moyennes entre plusieurs cellules suivies confirment que ce schéma est cohérent au niveau de la population, les précurseurs des cellules de Paneth présentant une relation inverse caractéristique entre les signaux MUC2-mNeonGreen et DEFA5-dsRed (Figure 4C). Ensemble, ces données démontrent que le système à double rapporteur résout des trajectoires distinctes du destin sécrétoire à la résolution d’une seule cellule.
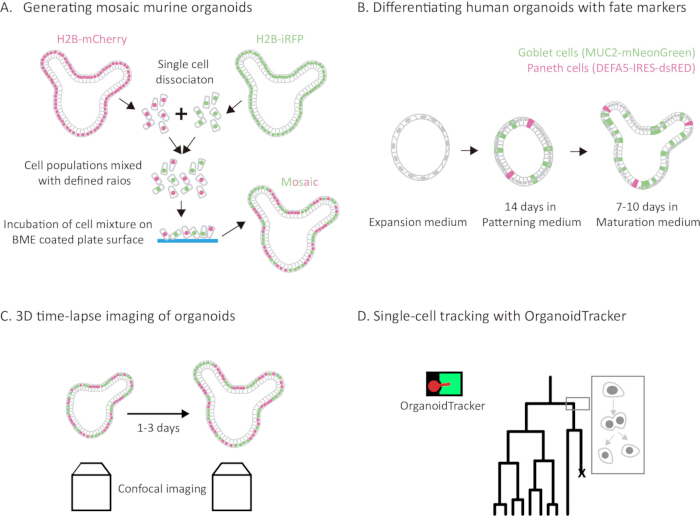
Figure 1 : Le flux de travail qui intègre l’imagerie confocale à cellules vivantes et le suivi à cellule unique avec deux stratégies complémentaires de rapporteurs chez les organoïdes intestinaux humains et murins. (A) Aperçu schématique du flux de travail de génération d’organoïdes en mosaïque. Les organoïdes intestinaux murins exprimant H2B-mCherry (magenta) ou H2B-iRFP (vert) sont dissociés en cellules uniques, mélangés à des rapports définis, puis ensemencés sur une plaque recouverte de BME pour une formation d’agrégats sur 24 h avant d’être réintégrés dans l’EMB. (B) Aperçu schématique de la différenciation des organoïdes intestinaux humains. Les organoïdes humains exprimant des rapporteurs endogènes knock-in MUC2-mNeonGreen (cellules gobelet, verte) et DEFA5-dsRed (cellules de Paneth, magenta) sont différenciés à l’aide d’un protocole en deux étapes. Les organoïdes sont d’abord cultivés dans un milieu de patronage pendant 14 jours, suivis par un milieu de maturation pendant 7 à 10 jours. Lors de la différenciation, les organoïdes passent d’une morphologie kystique sphérique à une structure fortement bourgeonnée abritant les principaux types cellulaires intestinaux, notamment les cellules gobelets MUC2-mNeonGreen-positives et les cellules de Paneth DEFA5-dsRed-positives. (C) Imagerie confocale en accéléré 3D d’organoïdes intestinaux en mosaïque murine exprimant des rapporteurs nucléaires. (D) Suivi d’une seule cellule et reconstruction de lignées à l’aide d’un logiciel semi-automatisé de suivi cellulaire organoïde. Les noyaux détectés sont reliés à travers des points temporels pour reconstruire les trajectoires cellulaires et les arbres de lignées, permettant la quantification des événements de division, migration et d’extrusion cellulaires. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
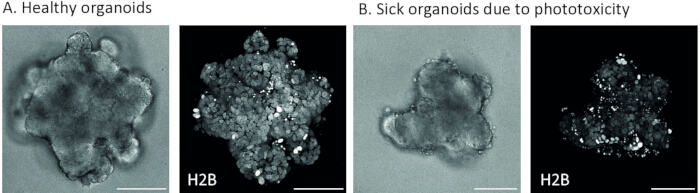
Figure 2 : Comparaison des organoïdes intestinaux humains sains et phototoxiques lors d’imagerie confocale vivante. (A) Images représentatives en champ lumineux et fluorescence d’un organoïde intestinal humain sain. Les organoïdes sains présentent une morphologie kystique ou en bourgeonnement claire, sans débris cellulaires dans le milieu environnant. (B) Images représentatives en champ clair et fluorescent d’un organoïde intestinal humain montrant des dommages phototoxiques. Les signes de phototoxicité incluent l’accumulation de débris cellulaires dans le milieu environnant, la condensation nucléaire et l’arrêt de la division cellulaire. Les images de fluorescence H2B-mCherry sont présentées sous forme de projections d’intensité maximale. Barres d’échelle, 100 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
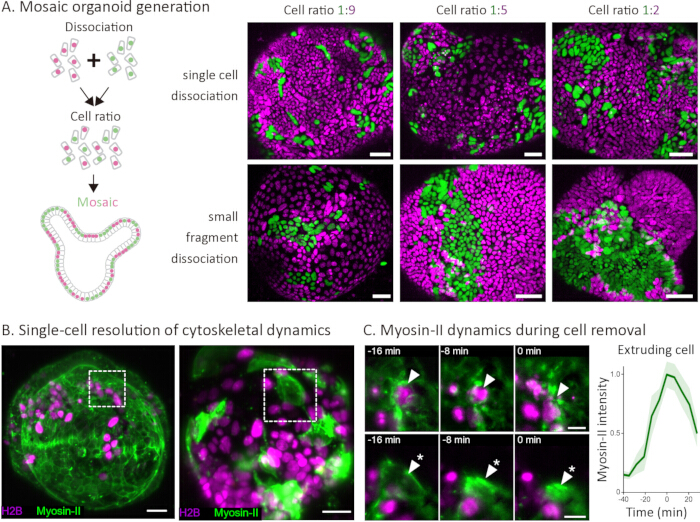
Figure 3 : Génération d’organoïdes mosaïques et résolution unicellulaire de la dynamique cytosquelettique chez les organoïdes intestinaux murins. (A) Schéma de la génération d’organoïdes mosaïques par dissociation, mélange à des rapports définis et réagrégation. Images confocales représentatives d’organoïdes mosaïques générées à des rapports cellulaires de 1:9, 1:5 et 1:2 (H2B-mCherry, vert ; H2B-iRFP, magenta) utilisant la dissociation unicellulaire (rangée supérieure) ou la dissociation à petits fragments (rangée inférieure). La dissociation unicellulaire produit un mélange sel et poivre, tandis que la dissociation de petits fragments donne lieu à des plaques clonales plus grandes. Barres d’échelle, 50 μm. (B) Images confocales d’organoïdes mosaïques dans lesquelles une population dense (à gauche) ou clairsemée (droite) exprime la Myosine-II-mNeonGreen (verte), tandis que l’autre population exprime uniquement H2B-iRFP (magenta). Les cases pointillées indiquent les régions agrandies en (C). Barres d’échelle, 20 μm. (C) Série en accéléré montrant l’extrusion des cellules à des intervalles de 8 minutes, alignées sur le moment de retrait des cellules (t = 0 min). Rangée supérieure (pointes de flèches) : extrusion d’une cellule non étiquetée entourée de voisines exprimant Myosin-II-mNeonGreen, révélant la réponse du voisinage. Rangée inférieure (astérisques) : extrusion d’une cellule individuelle exprimant Myosin-II-mNeonGreen entourée de voisines non marquées, permettant une attribution sans ambiguïté de la dynamique corticale de la myosine à la cellule en extrusion. Barres d’échelle, 10 μm. À droite : intensité de fluorescence de Myosine-II-mNeonGreen normalisée sur le temps pour les cellules en extrusion, alignée sur le moment de retrait cellulaire (t = 0 min). La myosine-II s’accumule progressivement dans les minutes précédant l’extrusion, atteignant son pic au moment du retrait. La zone ombragée indique un écart-type. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
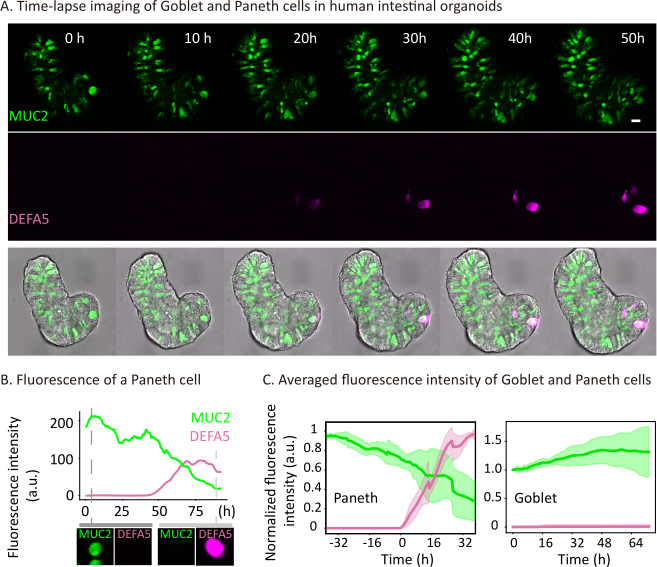
Figure 4 : Surveillance en temps réel des transitions du destin des cellules sécrétoires chez les organoïdes intestinaux humains à l’aide des reporters du destin MUC2-mNeonGreen et DEFA5-dsRed. Veuillez cliquer ici pour voir une version agrandie de cette figure.
(A) Images confocales en accéléré représentatif d’un organoïde intestinal humain cultivé dans un milieu de maturation et imagé dès le 7e jour de maturation. MUC2-mNeonGreen (vert) marque les cellules gobelet et DEFA5-dsRed (magenta) marque les cellules de Paneth. Barre d’échelle, 20 μm. (B) Quantification monocellulaire de l’intensité de fluorescence MUC2-mNeonGreen (vert) et DEFA5-dsRed (magenta) au fil du temps pour une cellule de Paneth représentative, montrant une activation initiale de MUC2-mNeonGreen suivie d’une diminution progressive du signal et d’un début subséquent de DEFA5-dsRed. L’intensité de fluorescence est indiquée en unités arbitraires (u.a.). (C) Courbes moyennes d’intensité de fluorescence pour les cellules goblet (n = 7 cellules) et les précurseurs des cellules de Paneth (n = 8 cellules) montrant la dynamique des signaux MUC2-mNeonGreen (vert) et DEFA5-dsRed (magenta) sur le temps6. Pour les précurseurs des cellules de Paneth, le temps est aligné avec la première apparition du signal DEFA5-dsRed (t = 0 h). Les cellules goblettes maintiennent une intensité MUC2-mNeonGreen élevée de manière constante au fil du temps, tandis que les précurseurs des cellules de Paneth présentent une relation inverse caractéristique entre les signaux MUC2-mNeonGreen et DEFA5-dsRed. Les zones ombragées indiquent l’écart-type.
| Composant | Concentration des stocks | Concentration finale |
| Eagle Medium/F12 modifié de Dulbecco avancé (DMEM avancé/F12) | Milieu de base | |
| HEPES | 1M | 10mM |
| Glutamax | 200 mM | 2mM |
| Supplément N2 | 100x | 1x |
| Supplément B27 | 50x | 1x |
| N-acétylcystéine | 500 mM | 1mM |
| Pénicilline/Streptomycine | 10000U/ml, 10000ug/ml | 100U/ml, 100ug/ml |
| EGF murin recombinant | 50 ng/ml | |
| Noggin murin recombinant | 100 ng/ml | |
| R-spondine humaine recombinante 1 | 500 ng/ml |
Tableau 1 : Milieu de croissance pour organoïdes intestinaux murins.
| Composant | Concentration des stocks | Concentration finale |
| Eagle Medium/F12 modifié de Dulbecco avancé (DMEM avancé/F12) | Milieu de base | |
| HEPES | 1M | 10mM |
| Glutamax | 200 mM | 2mM |
| Supplément B27 | 50x | 1x |
| Pénicilline/Streptomycine | 10000U/ml, 10000ug/ml | 100U/ml, 100ug/ml |
| Primocin | 50 mg/ml | 100ug/ml |
| Milieu conditionné par R-spondine (U-Protein Express) | 2% | |
| Milieu conditionné Noggin (U-Protein Express) | 2% | |
| N-acétylcystéine | 500 mM | 1mM |
| Nicotinamide | 1M | 10mM |
| EGF recombinant humain | 500ug/ml | 50 ng/ml |
| A83-01 | 5mM | 500nM |
| SB202190 (inhibiteur de p38) | 30mM | 3uM |
| Prostaglandine E2 | 10mM | 1uM |
| Porteuse Wnt | 1000x |
Tableau 2 : Milieu d’expansion pour organoïdes intestinaux humains.
| Composant | Concentration des stocks | Concentration finale |
| Eagle Medium/F12 modifié de Dulbecco avancé (DMEM avancé/F12) | Milieu de base | |
| HEPES | 1M | 10mM |
| Glutamax | 200 mM | 2mM |
| Supplément B27 | 50x | 1x |
| Pénicilline/Streptomycine | 10000U/ml, 10000ug/ml | 100U/ml, 100ug/ml |
| Primocin | 50 mg/ml | 100ug/ml |
| Milieu conditionné par R-spondine (U-Protein Express) | 2% | |
| Milieu conditionné Noggin (U-Protein Express) | 2% | |
| N-acétylcystéine | 500 mM | 1mM |
| EGF recombinant humain | 500ug/ml | 50 ng/ml |
| A83-01 | 5mM | 500nM |
| Porteuse Wnt | 1000x | |
| CHIR99021 | 3mM | 3uM |
| IL-22 humaine recombinante | 10 ug/ml | 2ng/ml |
Tableau 3 : Milieu de patronage pour organoïdes intestinaux humains.
| Composant | Concentration des stocks | Concentration finale |
| Eagle Medium/F12 modifié de Dulbecco avancé (DMEM avancé/F12) | Milieu de base | |
| HEPES | 1M | 10mM |
| Glutamax | 200 mM | 2mM |
| Supplément B27 | 50x | 1x |
| Pénicilline/Streptomycine | 10000U/ml, 10000U/ml | 100U/ml, 100U/ml |
| Primocin | 50 mg/ml | 100ug/ml |
| Milieu conditionné par R-spondine (U-Protein Express) | 2% | |
| Milieu conditionné Noggin (U-Protein Express) | 2% | |
| N-acétylcystéine | 500 mM | 1mM |
| EGF recombinant humain | 500ug/ml | 50 ng/ml |
| A83-01 | 5mM | 500nM |
| Porteuse Wnt | 30000x | |
| IL-22 humaine recombinante | 10 ug/ml | 2ng/ml |
Tableau 4 : Milieu de maturation pour organoïdes intestinaux humains.
Discussion
Ce protocole fournit un flux de travail étape par étape pour l’imagerie confocale à cellules vivantes et le suivi unicellulaire chez les organoïdes intestinaux humains et murins, construit autour de deux systèmes expérimentaux complémentaires : les organoïdes mosaïque qui résolvent le comportement individuel dans un épithélium dense, et les organoïdes rapporteurs du destin exprimant MUC2-mNeonGreen et DEFA5-dsRed pour surveiller en temps réel les transitions des types cellulaires sécréteurs.
Comparées aux méthodes à points temporels fixes telles que l’immunofluorescence ou le séquençage d’ARN unicellulaire, l’imagerie en temps réel capture la dynamique des transitions plutôt que des instantanés. Comparé à la traçabilité basée sur Cre, elle fournit la résolution temporelle pour identifier les décisions de destin individuelles. L’approche mosaïque ajoute des comparaisons contrôlées en interne dans le même contexte tissulaire, évitant la variabilité confuse organoïde à organoïde.
Plusieurs étapes du protocole sont cruciales pour réussir. Pour une mosaïque avec distribution poivre et sel, la dissociation des organoïdes vers des cellules uniques doit être complète mais douce : une dissociation incomplète produit de grandes plaques clonales, tandis qu’une dissociation excessive réduit la viabilité (Section 4.3). L’étape d’agrégation de 24 heures sur une surface plane avant de se réimplanter dans l’EMB est nécessaire pour un bon mélange des deux populations ; l’omettre entraîne des mosaïques mal intégrées (sections 4.6–4.8). La gestion de la phototoxicité lors de l’imagerie nécessite une calibration minutieuse, en commençant par des réglages laser conservateurs et en augmentant uniquement si le logiciel de suivi produit un excès de faux négatifs (Section 6.8).
Les principales limitations concernent les contraintes inhérentes aux systèmes organoïdes et à l’imagerie en direct. Les organoïdes ne possèdent pas de composants stromals, vasculaires et immunitaires qui pourraient influencer le comportement cellulaire in vivo. Pour la microscopie confocale, la profondeur d’imagerie est limitée à environ 100 μm à partir du couver, au-delà duquel la diffusion de la lumière dégrade la qualité du signal et la précision du suivi. La microscopie multiphotonique et la microscopie à feuilles lumineuses peuvent considérablement étendre cette plage de profondeur au prix d’une instrumentation supplémentaire et d’une adaptation de protocole. L’approche de suivi semi-automatisée, bien que nettement plus efficace que l’annotation manuelle, nécessite néanmoins un temps de correction considérable, en particulier dans les tissus denses (Section 7.4).
Les deux stratégies sont facilement extensibles. En variant le rapporteur co-exprimé avec le marqueur nucléaire, différents aspects du comportement unicellulaire peuvent être examinés, de la myosine-II corticale pour la dynamique mécanique à l’E-cadherine jonctionnelle pour le remodelage des adhérences, en passant par les biocapteurs calciques tels que tq-Ca-FLITS et ColBD-Twitch, ou les biocapteurs métaboliques comme SoNar pour l’état cellulaire NAD+/NADH redox, permettant la lecture simultanée de l’identité cellulaire, de la lignée et de l’état physiologique au sein du mêmeorganoïde 9. 25, 26, 27. L’ajustement du ratio de mélange ajuste l’analyse : les cellules marquées parciennes permettent l’attribution par une seule cellule des signaux membranaires, tandis que les cellules non marquées révèlent des réponses de voisinage. La stratégie du rapporteur destiné est extensible à tout locus endogène susceptible d’être marqué par CRISPR-HOT ou HDR. Combiner les deux approches au sein d’un même organoïde permettrait un suivi simultané de l’engagement de lignée et de la dynamique unicellulaire.
Plus largement, la chaîne d’imagerie et d’analyse s’applique aux organoïdes dérivés d’autres tissus épithéliaux, y compris les modèles gastrique, coliques, hépatiques et pancréatiques. Les organoïdes dérivés des cellules souches pluripotentes induites (iPSC) représentent une extension prometteuse, car le marquage nucléaire basé sur l’H2B et la génération de mosaïque par mélange cellulaire sont directement transférables, et ce pipeline peut permettre des études spécifiques aux patients sur le destin cellulaire et la dynamique compétitive. Les modèles d’embryons synthétiques tels que les gastruloïdes et les embryoïdes dérivés des cellules souches sont également susceptibles de suivre le suivi unicellulaire, bien que leur géométrie plus complexe et leur densité nucléaire plus élevée puissent nécessiter une rééducation d’un outil logiciel semi-automatisé de suivi des cellules organoïdes et une adaptation des paramètres d’imagerie. Les organoïdes cérébraux présentent des défis supplémentaires en raison de leur grande taille et de leur densité optique, qui limitent la profondeur d’imagerie confocale. De plus, les organoïdes cérébraux nécessitent des semaines à des mois de différenciation avant de pouvoir réaliser des expériences d’imagerie significatives, ce qui augmente considérablement les délais expérimentaux par rapport aux organoïdes intestinaux. Certains protocoles organoïdes cérébraux reposent également sur la culture en suspension plutôt que sur l’immersion BME, ce qui est incompatible avec l’approche de préparation de l’échantillon décrite ici et nécessiterait une adaptation à des formats intégrés à la matrice ou à la surface avant l’imagerie. La microscopie à feuilles lumineuses, qui offre une phototoxicité réduite et une plus grande profondeur d’imagerie, pourrait être mieux adaptée à cessystèmes 13. Ensemble, ces extensions mettent en lumière le large potentiel du pipeline à travers divers systèmes de modèles 3D au-delà des organoïdes épithéliaux décrits ici.
Déclarations de divulgation
H.C. est un inventeur de brevets liés à la technologie organoïde. Tous les autres auteurs déclarent ne pas avoir d’intérêts concurrents.
Remerciements
Cette recherche est financée par le Ministère de l’Éducation, de la Culture et des Sciences du Gouvernement des Pays-Bas via le projet NWO Gravitation Material Driven Regeneration (024.003.013 ZWK MDR) et par le Conseil européen de la recherche via la subvention avancée ERC GutHormones (nr 101020405)
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| A83-01 | Tocris | 2939 | |
| Accutase Cell Detachment Solution | Innovative Cell Technologies | AT104-500 | |
| Advanced Dulbecco's Modified Eagle Medium/F12 (Advanced DMEM/F12) | Invitrogen | 12634-010 | |
| B27 supplement | Thermo Fisher | 17504044 | |
| Blasticidin | InvivoGen | ant-bl-05 | |
| Cell strainer (40um) | Greiner Bio-one | 542140 | |
| CHIR99021 | Stemgent | 04-0004-base | |
| Confocal microscope | Leica | SP8 | avec contrôle du climat pour la température et le CO2 |
| Cultrex Basement Membrane Extract (BME) | R&D Systems, Bio-Techne | 3533-001-02 | |
| Fiji | open source | open source https://imagej.net/software/fiji/ | |
| Glass bottom plates | CellVis | P24-1.5H-N | |
| Glutamax | Gibco | 35050-061 | |
| HEPES | Gibco | 15630-080 | |
| N2 supplement | Thermo Fisher | 17502048 | |
| N-acetylcysteine | Sigma-Aldrich | A9165 | |
| NEPA electroporation system | NEPAGENE | NEPA21 | |
| Nicotinamide | Sigma-Aldrich | N0636 | |
| NucSpot Live | colorant nucléaire far-red pour cellules vivantes | ||
| Noggin conditioned medium (U-Protein Express) | IPA Therapeutics | N002 | |
| OrganoidTracker | open source | open source https://organoidtracker.org/ | |
| p2T-CAG-mT2TP | fait maison | protocole pour générer le plasmide DOI: 10.1126/science.adr8753 | |
| p2T-H2B-iRFP-IRES-PuroR | fait maison | protocole pour générer le plasmide DOI: 10.1126/science.adr8753 | |
| p2T-H2B-mCherry-IRES-BlastR | fait maison | protocole pour générer le plasmide DOI: 10.1126/science.adr8753 | |
| Penicillin/Streptomycin | Gibco | 11548876 | |
| Primocin | InvivoGen | ant-pm-05 | |
| Prostaglandin E2 | Tocris | 2296 | |
| puromycin | InvivoGen | ant-pr | |
| Recombinant human EGF | Peprotech | AF-100-15 | |
| Recombinant Human IL-22 | Peprotech | 200-22 | |
| Recombinant human R-spondin 1 | Thermo Fisher | 120-38-5UG | |
| Recombinant murine EGF | Thermo Fisher | 315-09-500UG | |
| Recombinant murine Noggin | Thermo Fisher | 250-38-100UG | |
| R-spondin conditioned medium (U-Protein Express) | IPA Therapeutics | R001 | |
| SiR-DNA | colorant DNA far-red pour cellules vivantes | ||
| SB202190 (p38 inhibitor) | Sigma-Aldrich | S7076 | |
| Suspension plate for organoid culture | Greiner | 665102 | |
| Trypan blue | Gibco | 15250061 | |
| TrypLE | Gibco | 12605-010 | |
| Wnt surrogate | U-Protein Express | commande personnalisée | |
| Wnt3A conditioned medium | fait maison | La production de Wnt3A conditioned medium peut être trouvée ici: https://doi.org/10.1002/cpim.106 | |
| Y-27632 dihydrochloride | Abmole Bioscience | M1817 |
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible