Cette étude examine les effets thérapeutiques de la formule Bushen-Jianpi-Qingchang et de ses sous-formules sur la colite du rat, et révèle leurs mécanismes régulateurs ciblant l'axe métabolique microbiote intestinal–acides biliaires par une analyse multi-omique.
Article de recherche
La formule Bushen Jianpi Qingchang améliore la colite chez le rat en régulant le métabolisme des acides biliaires et le microbiote intestinal
Dans cet article
Résumé
Résumé
La médecine traditionnelle chinoise (MTC) est largement utilisée pour la prise en charge de la colite ulcéreuse (CU) en raison de son efficacité prouvée et de son profil de sécurité favorable. La pathogénie fondamentale de la CU chronique réfractaire implique une déficience du rein et du pancréas accompagnée d'une accumulation de chaleur-humidité intestinale, et la formule Bushen-Jianpi-Qingchang (BJQF) est une prescription composée validée cliniquement pour cette affection. Cette étude visait à évaluer les effets thérapeutiques de la BJQF et de ses trois sous-formules décomposées (formule Bushen, BSF ; formule Jianpi, JPF ; formule Qingchang, QCF) dans un modèle de colite induite par le sulfate de dextran (DSS) chez le rat, et à caractériser leurs effets régulateurs sur les profils fécaux des acides biliaires (AB) et les communautés microbiennes intestinales. La composition bactérienne fécale et les concentrations d'AB chez les rats atteints de CU induite par DSS ont été quantifiées par séquençage du gène de l'ARNr 16S et par chromatographie liquide couplée à la spectrométrie de masse en tandem (CL-SM/SM), et l'association potentielle entre le microbiote intestinal et le métabolisme des AB a été analysée. La BJQF a significativement atténué l'inflammation et les ulcérations coliques dans le modèle de CU. Des modifications distinctes de la diversité bactérienne et de la composition ont été observées entre les rats atteints de colite et les témoins sains. L'association entre les bactéries différentielles et les AB s'est articulée autour de l'acide 23-désoxycholique (23-DCA) comme nœud métabolique clé. Notamment, l'acide taurolicholique-3-sulfate (TLCA-3S) et l'acide licholique-3-sulfate (LCA-3S) pourraient servir de biomarqueurs d'efficacité potentiels. La sous-formule JPF a présenté une efficacité la plus proche de celle de la formule complète BJQF. L'administration de la BJQF et de ses formules décomposées atténue efficacement les lésions histopathologiques, l'inflammation, la dysbiose microbienne intestinale et les troubles du métabolisme des AB chez les rats atteints de CU, fournissant ainsi une base mécanistique à la thérapie composée en MTC.
Introduction
La colite ulcéreuse (CU), une forme majeure de maladie inflammatoire de l'intestin (MII), se caractérise par une inflammation chronique, continue et non spécifique, limitée à la muqueuse colorectale. Les patients atteints de CU présentent des symptômes cliniques tels que la diarrhée, des douleurs abdominales, une perte de poids involontaire et des selles sanglantes ou purulentes, qui altèrent gravement la qualité de vie. La pathogenèse de la CU implique des facteurs environnementaux, génétiques, microbiens et immunitaires. La CU se développe généralement suite à un déséquilibre du microbiote intestinal, et cette dysbiose peut fortement accélérer la progression de la maladie1. Des preuves croissantes ont identifié l'axe métabolique microbiote intestinal–acides biliaires (AB) comme un module régulateur central dans la pathogenèse de la CU. Le déséquilibre du métabolisme des acides biliaires est un marqueur bien établi des lésions de la muqueuse intestinale dans les MII. Les AB secondaires sont exclusivement biosynthétisés à partir d'AB primaires d'origine hôte par le microbiote intestinal, qui exprime des enzymes clés telles que la 7α-déshydroxylase pour cette biotransformation. Ainsi, le pool fécal d'acides biliaires constitue un indicateur fonctionnel idéal pour refléter la remodélisation du microbiome induite par un traitement par la médecine traditionnelle chinoise.
Ces AC secondaires agissent comme des molécules de signalisation essentielles pour maintenir l'homéostasie immunitaire intestinale, l'intégrité de la barrière muqueuse et la survie des cellules épithéliales2. Des anomalies dans cet axe, notamment une carence en AC secondaires induite par un dysbiose microbienne et une signalisation altérée des AC, déclenchent directement des réponses pro-inflammatoires intestinales et un dysfonctionnement de la barrière, ce qui en fait une cible thérapeutique prometteuse pour l'intervention dans la CU. Le microbiote intestinal joue un rôle essentiel dans le développement de la CU et affecte l'hôte par l'intermédiaire de produits métaboliques, tels que les acides biliaires générés par des réactions de fermentation. Des modifications anormales du microbiote intestinal et du métabolisme des AC sont étroitement associées à la CU3. Étant donné que le microbiote intestinal régule la production d'AC secondaires, des changements dans la composition et l'abondance microbienne peuvent perturber le métabolisme des AC et contribuer au développement des MICI4.
La médecine traditionnelle chinoise (MTC) est largement utilisée dans la prise en charge de la colite ulcéreuse (CU) en raison de son efficacité et de sa sécurité lors des traitements à long terme, en tant qu'alternative ou complément aux agents anti-inflammatoires ou immunosuppresseurs5. Réchauffer et tonifier le spleen et les reins, purifier l'intestin et éliminer l'humidité constituent les principes thérapeutiques fondamentaux de la CU6. Selon la théorie de la MTC, la pathogénie centrale de la CU prolongée est une déficience du spleen et des reins (Fu-Zheng, renforcement du qi vital) associée à une accumulation de chaleur-humidité dans l'intestin (Qu-Xie, élimination des facteurs pathogènes), et l'application synergique de ces deux stratégies est essentielle pour un traitement efficace de la CU.
Des études expérimentales antérieures ont confirmé que le JPF et le QCF, deux sous-formules fondamentales du BJQF, exercent des effets thérapeutiques contre la CU. Le JPF améliore l'inflammation de la muqueuse et le dysfonctionnement de la barrière épithéliale intestinale via la voie de signalisation NF-κB/HIF-1α7, tandis que le QCF restaure l'homéostasie du microbiote intestinal et du métabolisme, protège la barrière épithéliale intestinale et régule la voie NLRP3/IL-1β8. Afin d'analyser les contributions biologiques spécifiques des modules fonctionnels Fu-Zheng et Qu-Xie à l'axe microbiote intestinal–acides biliaires, cette étude a été conçue pour inclure la formule complète de BJQF ainsi que trois sous-formules décomposées : BSF (formule Bushen, tonifiant du rein et du pancréas, Fu-Zheng pur), JPF (formule Jianpi, fortifiant le pancréas, Fu-Zheng fondamental) et QCF (formule Qingchang, éliminant la chaleur et l'humidité intestinale, Qu-Xie pur). Ce dispositif expérimental permet d'analyser les effets synergiques et indépendants de chaque module fonctionnel dans le traitement de la CU, ce qui est essentiel pour la traduction des prescriptions composées de médecine traditionnelle chinoise en thérapies fondées sur des preuves.
L'hypothèse de travail est que le BJQF améliore la colite induite par le DSS en remodelant la composition du microbiote intestinal et en normalisant le métabolisme des acides biliaires, et que le module Jianpi constitue le composant fonctionnel central assurant les effets régulateurs sur l'axe microbiote intestinal–acides biliaires. Cette étude a été conçue afin de disséquer systématiquement le mécanisme « composé-à-module » du BJQF. En évaluant la formule complète et ses sous-modules physiologiques ciblés correspondants, l'étude vise à décoder la synergie biologique de ce composé de médecine traditionnelle chinoise et à fournir une base pharmacologique moderne pour le traitement des MICI par la régulation de l'axe microbiote intestinal–métabolisme des acides biliaires. Ici, l'efficacité thérapeutique de la formule complète de BJQF et de ses trois formules fonctionnelles décomposées contre la RC induite par le DSS est comparée de manière systématique. Compte tenu du rôle central de l'axe microbiote intestinal–métabolisme des acides biliaires dans la pathogenèse de la RC, ce travail analyse le mécanisme synergique composé-à-module du BJQF, précise les contributions régulatrices spécifiques des modules Bushen, Jianpi et Qingchang, et caractérise les effets de remodelage de chaque module sur la composition microbienne intestinale et les profils fécaux des acides biliaires. Les objectifs principaux sont de révéler la base biologique moderne du BJQF dans l'atténuation de la RC, d'identifier les cibles microbien–métaboliques clés pour l'intervention par la médecine traditionnelle chinoise, et de fournir une référence mécanistique pour l'application rationnelle et la recherche translationnelle des prescriptions composées de médecine traditionnelle chinoise dans les MICI.
Protocole
Quarante-quatre rats mâles Sprague-Dawley sains pesant 200 ± 20 g ont été obtenus pour l'étude. Tous les animaux ont été logés dans des conditions spécifiques sans agents pathogènes, avec un accès libre à une alimentation standard sous forme de granulés et à de l'eau, et ont été acclimatés pendant 1 semaine avant l'expérience. Tous les aspects liés au bien-être animal et aux procédures expérimentales ont été réalisés conformément au Guide pour le soin et l'utilisation des animaux de laboratoire publié par le Ministère des Sciences et des Technologies de Chine. L'étude a été approuvée par le Comité d'éthique animale de l'Université de médecine chinoise de Nanjing sous le numéro d'approbation 2023DW-029-01. Tous les détails concernant la provenance des animaux et les fournitures d'élevage sont fournis dans le Tableau des matériaux.
Préparation de la formule de médecine traditionnelle chinoise
La formule complète Bushen-Jianpi-Qingchang (BJQF) a été composée de neuf ingrédients végétaux en doses prédéfinies : 15 g de Astragali Radix, 10 g de Atractylodis Macrocephalae Rhizoma torréfié, 10 g de Scutellariae Radix, 4 g de Coptidis Rhizoma, 10 g de Sanguisorbae Radix, 6 g de Aucklandiae Radix, 5 g de Glycyrrhizae Radix, 15 g de Psoraleae Fructus et 15 g de Alpiniae Oxyphyllae Fructus. Toutes les matières premières végétales ont été macérées dans du sérum physiologique pendant 1 heure, puis décoctées pendant 1 heure afin d'obtenir un volume final de 1500 mL. Trois sous-formules décomposées ont été préparées selon un protocole de décoction identique. La formule Bushen (BSF) contenait 15 g de Psoraleae Fructus et 15 g de Alpiniae Oxyphyllae Fructus, décoctée jusqu'à un volume final de 500 mL. La formule Jianpi (JPF) était composée de 15 g de Astragali Radix, 10 g de Atractylodis Macrocephalae Rhizoma torréfié et 5 g de Glycyrrhizae Radix, avec un volume final de décoction de 500 mL. La formule Qingchang (QCF) comprenait 10 g de Scutellariae Radix, 4 g de Coptidis Rhizoma, 10 g de Sanguisorbae Radix et 6 g de Aucklandiae Radix, également ajustée à un volume final de 500 mL. Les spécifications complètes du fabricant et les numéros de lot de tous les matériaux végétaux sont indiqués dans le Tableau des matériaux. La nomenclature végétale générique est utilisée de manière cohérente dans le texte principal, les détails spécifiques au fabricant étant réservés exclusivement au Tableau des matériaux.
Induction de la colite et regroupement expérimental
Les rats ont été répartis aléatoirement en six groupes expérimentaux : groupe témoin (n = 6) : eau de boisson normale + sérum physiologique intragastrique. Groupe modèle de CU (n = 6) : eau de boisson contenant 3,5 % (poids/volume) de DSS + sérum physiologique intragastrique. Groupe traité par BJQF (n = 8) : eau de boisson contenant 3,5 % de DSS + BJQF intragastrique (0,6 g/kg de poids corporel). Groupe traité par BSF (n = 8) : eau de boisson contenant 3,5 % de DSS + BSF intragastrique (0,6 g/kg de poids corporel). Groupe traité par JPF (n = 8) : eau de boisson contenant 3,5 % de DSS + JPF intragastrique (0,6 g/kg de poids corporel). Groupe traité par QCF (n = 8) : eau de boisson contenant 3,5 % de DSS + QCF intragastrique (0,6 g/kg de poids corporel).
Une colite expérimentale a été induite par du DSS à 3,5 % dans l'eau de boisson pendant 10 jours consécutifs ; le groupe témoin a reçu de l'eau distillée sans DSS. La dose de chaque formule de MTC (0,6 g/kg) a été convertie à partir de la dose cliniquement efficace chez l'adulte en dose équivalente pour le rat à l'aide de la méthode de normalisation par la surface corporelle (formule de Meeh-Rubner). Étant donné qu'il s'agit d'une étude de phase exploratoire axée sur la comparaison des formules, une seule dose équivalente clinique a été adoptée. À partir du jour 1, chaque formule de MTC a été administrée par voie intragastrique une fois par jour. Les groupes témoin et modèle ont reçu le même volume de sérum physiologique (10 mL/kg). Au jour 11, les rats ont été sacrifiés par dislocation cervicale. Des échantillons de sérum, de selles et de tissus coliques ont été recueillis pour analyse. Le poids corporel a été mesuré quotidiennement. Initialement, chaque groupe comprenait n = 8. Pendant l'induction par DSS, 2 rats dans les groupes témoin et modèle sont décédés en raison d'une colite sévère, ce qui a conduit à une taille finale de n = 6 pour ces deux groupes. Une analyse post-hoc de la puissance statistique a confirmé que la taille finale de l'échantillon permet d'atteindre une puissance statistique ≥ 0,8 pour tous les critères principaux (score histologique, cytokines clés, poids corporel), satisfaisant ainsi aux exigences statistiques standard.
Mesure des concentrations des cytokines inflammatoires
Les taux sériques d'IL-1β, d'IL-10 et de TNF-α ont été quantifiés à l'aide de kits ELISA commerciaux, en suivant strictement les protocoles du fabricant. Les valeurs d'absorbance ont été mesurées à l'aide d'un lecteur automatique de microplaques. Analyse statistique : ANOVA à un facteur pour les différences globales entre groupes, suivie d'une correction FDR de Benjamini-Hochberg pour les comparaisons par paires a posteriori, conforme à l'analyse de données omiques.
Évaluation histopathologique
Les échantillons de tissu colique ont été fixés dans du formol à 10 %, déshydratés, inclus en paraffine, sectionnés et colorés à l'hématoxyline-éosine (HE). La notation histologique a été effectuée à l'aide du système de notation de la colite de Cooper modifié, une grille semi-quantitative validée pour la colite expérimentale9. La notation évalue quatre dimensions : l'infiltration inflammatoire, les lésions structurelles des cryptes, l'œdème muqueux et l'étendue des ulcérations (score total compris entre 0 et 12). Déclaration d'aveugle : toutes les lames ont été anonymisées à l'aide de codes numériques avant la notation. Deux pathologistes indépendants, ignorant les attributions aux groupes, ont noté chaque lame indépendamment. Le score final correspondait à la moyenne des deux scores ; les écarts d'au moins 2 points ont été tranchés par un troisième pathologiste senior. Analyse de variance à un facteur (ANOVA) avec correction FDR de Benjamini-Hochberg pour les comparaisons par paires, conforme aux autres données phénotypiques.
Prélèvement des échantillons et extraction de l'ADN
Des échantillons fécaux frais de rat ont été recueillis dans des tubes de centrifugation stériles de 1 mL, immédiatement congelés à −80 °C, puis transportés sur de la glace sèche. L'ADN génomique bactérien fécal a été extrait à partir de 250 mg de matière fécale à l'aide du kit d'isolement de l'ADN, selon les instructions du fabricant. La concentration en ADN a été quantifiée par spectrophotomètre, et l'intégrité a été vérifiée par électrophorèse sur gel d'agarose à 0,8 %. Un témoin négatif de tampon a été inclus lors de l'extraction et de la quantification. Les extraits ont été conservés à -20 °C avant utilisation.
Séquençage du gène ARNr 16S et analyse bioinformatique
L'amplification par PCR ciblait les régions hypervariables V3–V4 (338F–806R) du gène ARNr 16S. Les produits de PCR ont été purifiés et séquencés sur la plateforme Illumina MiSeq avec un séquençage pair-à-pair de 2 × 300 pb. Après filtrage de qualité, une moyenne de 68 450 ± 28 297 lectures brutes de haute qualité a été obtenue par échantillon (maximum 158 361, minimum 28 294). Les séquences ont été regroupées en OTU avec un seuil de similarité de 97 %. Des courbes de raretéfaction, des indices de richesse et des indices de diversité ont été calculés. L'annotation taxonomique a été réalisée à l'aide du classificateur RDP. Une ACPco basée sur les distances UniFrac et un regroupement hiérarchique ont été effectués sous R afin d'évaluer la similarité des communautés. Une analyse LEfSe a été réalisée sur la plateforme Galaxy pour identifier les taxons différentiellement abondants (seuils : LDA > 3, p de Kruskal-Wallis < 0,05, p post-hoc de Wilcoxon < 0,05). Pour les comparaisons multiples des abondances microbiennes, une correction FDR de Benjamini-Hochberg a été appliquée ; un p(FDR) < 0,05 a été considéré comme significatif.
Analyse par LC-MS/MS des acides biliaires fécaux
Un échantillon fécal de 20 mg a été homogénéisé avec 200 µL de méthanol. Après centrifugation, le surnageant a été concentré, repris dans 100 µL de méthanol aqueux à 50 %, puis analysé par LC-MS/MS. Le système de détection comprenait un système UPLC Shimadzu et un système de spectrométrie de masse tandem 6500 QTRAP d'Applied Biosystems. Les analyses qualitatives et quantitatives ont été réalisées à l'aide de courbes de calibration établies avec des étalons d'acides biliaires. L'ACP a été utilisée pour évaluer la séparation du profil métabolique. Les acides biliaires différentiels ont été définis par un VIP ≥ 1 et un rapport d'abondance ≥ 2 ou ≤ 0,5. Des diagrammes en violon ont été utilisés pour visualiser la distribution des acides biliaires différentiels. Pour les comparaisons multiples, une correction FDR de Benjamini-Hochberg a été appliquée, conforme à l'analyse des données microbiennes.
Analyse statistique
La corrélation de Spearman a été calculée à l'aide de la fonction cor dans R. La significativité de la corrélation a été testée à l'aide de la fonction corPvalueStudent du package R WGCNA. Les données phénotypiques sont exprimées sous la forme moyenne ± écart-type (moyenne ± ET). Pour toutes les comparaisons entre plusieurs groupes (phénotypiques, microbiennes, métaboliques), une ANOVA à un facteur avec correction FDR de Benjamini-Hochberg pour les tests post-hoc a été appliquée. Une valeur p corrigée < 0,05 a été considérée comme statistiquement significative. Toutes les analyses ont été réalisées avec GraphPad Prism 7.00 et R 4.2.0. Un calcul a posteriori de la puissance statistique et de la taille d'échantillon a été effectué à l'aide de G*Power 3.1.
Résultats
Les formules de MTC améliorent l'inflammation et les lésions coliques dans la colite induite par le DSS
L'efficacité protectrice des formules de MTC a d'abord été évaluée par les variations de poids corporel. Par rapport aux témoins, le groupe modèle de la colite ulcéreuse (CU) présentait une perte de poids persistante. BJQF, BSF, JPF et QCF ont tous significativement atténué la perte de poids induite par le DSS (Figure 1A). La coloration à l'hématoxyline-éosine (HE) a révélé une muqueuse colique intacte et l'absence d'inflammation chez les témoins. En revanche, les tissus coliques du groupe modèle présentaient une distorsion épithéliale sévère, une destruction des cryptes et une infiltration étendue de cellules inflammatoires dans la muqueuse et la sous-muqueuse. Tous les traitements par des formules de MTC ont favorisé la récupération tissulaire et réduit l'inflammation, BJQF montrant l'amélioration la plus marquée (Figure 1B–C). Un score histologique quantitatif a confirmé que les formules de MTC amélioraient significativement les lésions histopathologiques (p < 0,05).
BJQF, BSF, JPF et QCF ont réduit tous les deux le taux sérique d'IL-1β (Figure 1D) et de TNF-α (Figure 1F) à des degrés variables. Les taux d'IL-10 dans les groupes traités n'ont pas atteint ceux du groupe témoin, mais étaient significativement plus élevés que dans le groupe modèle (Figure 1E). Ces résultats indiquent que les formules de médecine traditionnelle chinoise inhibent l'inflammation intestinale induite par le DSS.
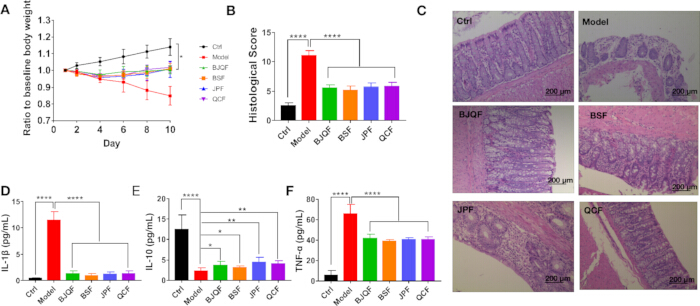
Figure 1 : Effets thérapeutiques du BJQF et de ses sous-formules décomposées sur la colite induite par le DSS chez le rat. (A) Évolution dynamique du rapport du poids corporel par rapport à la valeur initiale dans chaque groupe au cours des 10 jours de l'expérience ; (B) Scores histologiques quantitatifs des tissus coliques pour tous les groupes expérimentaux ; (C) Coupes représentatives de tissus coliques colorées à l'hématoxyline-éosine (HE) pour chaque groupe (barre d'échelle = 200 µm) ; (D–F) Concentrations sériques des cytokines inflammatoires dans chaque groupe : (D) IL-1β, (E) IL-10, (F) TNF-α. Les données sont exprimées en moyenne ± écart-type. *p < 0,05, **p < 0,01, ****p < 0,0001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Le traitement par la MTC remanie la structure de la communauté microbienne intestinale chez les rats atteints de CU
Après filtration de qualité, une moyenne de 68 450 ± 28 297 lectures propres de haute qualité a été obtenue par échantillon. Le traitement par la MTC a modifié la diversité bactérienne α (indice de Chao1, Figure 2A). Le BJQF a significativement réduit l'élévation de la diversité α chez les rats atteints de CU (p(FDR) < 0,05). Parmi les sous-formules, le JPF a significativement réduit la diversité (p(FDR) < 0,05), tandis que le BSF et le QCF n'ont montré aucun effet significatif. En ce qui concerne la diversité β, l'analyse en coordonnées principales (PCoA) non pondérée des distances UniFrac a révélé une séparation nette entre les groupes, indiquant que la MTC a remodelé la composition microbienne globale (Figure 2B). Le regroupement hiérarchique a en outre démontré une agrégation distincte entre les groupes modèle et les groupes traités (Figure 2C).
Un total de 13 phylums, 22 classes, 36 ordres, 65 familles et 158 genres a été détecté. Au niveau du phylum, les Firmicutes, Bacteroidetes, Actinobacteria, Verrucomicrobia et Proteobacteria dominaient (>99 % d'abondance totale, Figure 2D). Les Firmicutes prédominaient chez les témoins (86,98 %), étaient significativement réduits dans la CU (p(FDR) < 0,05), puis rétablis par la MTC (p(FDR) < 0,05), avec un effet maximal observé pour le BJQF. Les Bacteroidetes et les Proteobacteria étaient significativement augmentés dans la CU et inversés par toutes les formules de MTC. Au niveau du genre (abondance >1 %, Figure 2E), Lactobacillus prédominait chez les témoins (59,77 %), était fortement réduit dans la CU (3,57 %, p(FDR) < 0,05), puis rétabli par la MTC (p(FDR) < 0,05). Le BJQF et le JPF présentaient des effets plus marqués sur la restauration de Lactobacillus. La CU augmentait également Bacteroides, Ruminococcus_2, Bifidobacterium et Blautia, tout en diminuant Enterorhabdus et Corynebacterium_1 — modifications majoritairement inversées par la MTC. Dans l'ensemble, toutes les formules atténuaient la dysbiose microbienne associée à la CU, le BJQF et le JPF montrant les effets les plus prononcés.
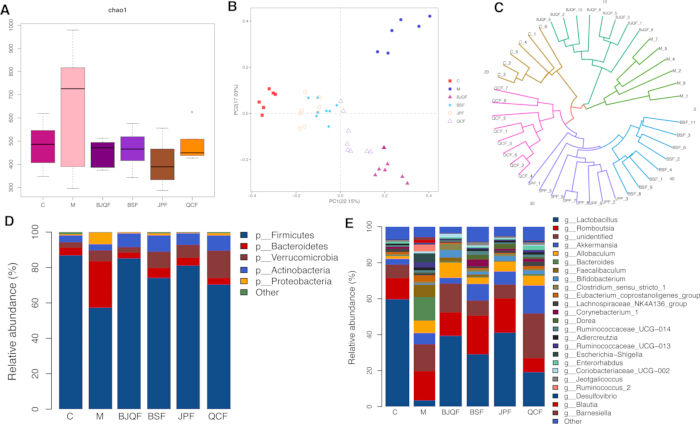
Figure 2 : Composition du microbiote intestinal dans les groupes. (A) Indice de diversité bactérienne α évalué à l’aide de Chao 1 (p(FDR) < 0,05 par rapport au Modèle) ; (B) Analyse des coordonnées principales (PCoA) des distances UniFrac basée sur la composition et l’abondance des OTU dans différents groupes ; (C) Analyse de regroupement hiérarchique basée sur la matrice des distances ; (D) Abondance relative au niveau du phylum (p(FDR) < 0,05 par rapport au Modèle) ; et (E) Abondance relative au niveau du genre (p(FDR) < 0,05 par rapport au Modèle). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
LEfSe identifie les taxons différentiels associés à la MICI et à la MTC
L'analyse LEfSe a été réalisée afin d'identifier les taxons enrichis de manière différentielle entre les groupes (LDA > 3, p < 0.05, Figure 3). Les taxons enrichis en UC comprenaient Bacteroidaceae, Bacteroides, Clostridiales, Clostridia, Bacteroidia, Bacteroidales, Bacteroidetes, Faecalibaculum et Ruminococcaceae, principalement de Bacteroidètes et Firmicutes. Après le traitement par la MTC, la majorité des taxons enrichis en BJQF appartenaient à Firmicutes, avec seulement Bifidobactériacées, Bifidobactériales, et Bifidobacterium de Actinobactéries. Les taxons enrichis en BSF étaient également principalement Firmicutesdes taxons enrichis en JPF tels que Turicibacter et Dorea appartenaient à Firmicutes. QCF a montré l'enrichissement le plus élevé de Verrucomicrobia (incluant Akkermansia), indiquant une sensibilité élevée de ce phylum à l'intervention par QCF. En général, Firmicutes était le phylum le plus sensible à BJQF, BSF et JPF.
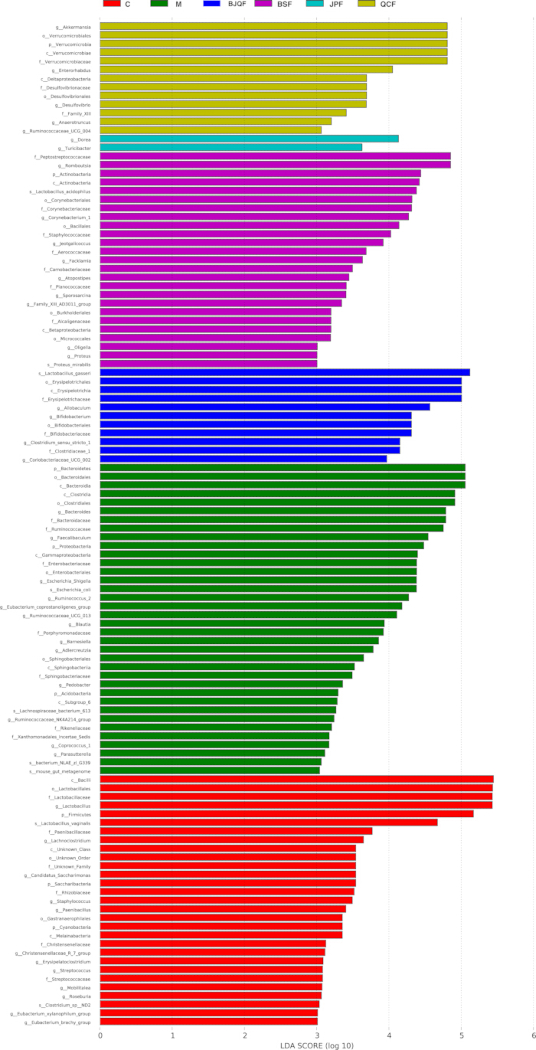
Figure 3 : LEfSe a identifié les OTU les plus différemment abondants dans différents groupes. Des différences significatives dans les scores de LDA (p < 0,05) ont été observées entre les classes (test de Kruskal-Wallis) et entre les sous-classes (test de Wilcoxon). Les taxons différentiels ont été déterminés selon un seuil de score LDA de > 3 et un niveau de significativité statistique de 0,05. (p : phylum c : classe o : ordre f : famille g : genre). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
L'intervention par la MTC normalise les profils fécaux d'acides biliaires chez les rats atteints de CU
Étant donné la mauvaise absorption des acides biliaires (AB) dans les MICI, les auteurs ont utilisé la LC-MS/MS pour quantifier les AB fécaux. L'ACP a montré une séparation nette entre les groupes témoin et modèle, tandis que tous les groupes traités se regroupaient plus près des témoins, indiquant une normalisation partielle du métabolisme des AB (Figure 4A). Les AB les plus modifiés dans le groupe modèle étaient l'LCA-3S augmenté et le GDCA réduit (Figure 4B). Après traitement, les AB les plus surexprimés étaient l'ILCA (BJQF), le GCDCA (BSF), le DLCA (JPF) et le GCDCA (QCF) ; les AB les plus sous-exprimés étaient le TLCA-3S (BJQF), l'LCA-3S (BSF), l'LCA-3S (JPF) et le TLCA-3S (QCF) (Figure 4C–F). Des graphiques en violon ont permis de visualiser les AB différentiellement exprimés communs entre les groupes (Figure 5). Notamment, toutes les formules de MTC ont augmenté les 23-DCA, 3-oxo-DCA et DLCA, et diminué les HCA, LCA-3S, TCA et TLCA-3S.
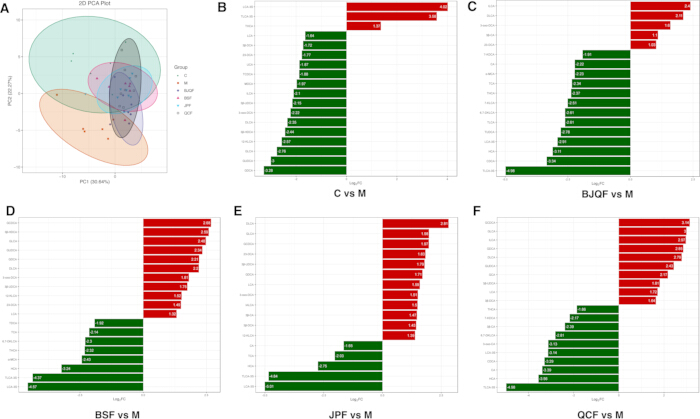
Figure 4 : Les formules de médecine traditionnelle chinoise régulent le désordre des acides biliaires induit par le DSS dans le modèle de CU. (A) Graphique PCA des acides biliaires des groupes Témoin, Modèle, BJQF, BSF, JPF et QCF. (B) Diagramme en barres du changement d'expression dans le groupe Modèle par rapport au groupe Témoin. (C) Diagramme en barres du changement d'expression dans le groupe BJQF par rapport au groupe Modèle. (D) Diagramme en barres du changement d'expression dans le groupe BSF par rapport au groupe Modèle. (E) Diagramme en barres du changement d'expression dans le groupe JPF par rapport au groupe Modèle, et (F) Diagramme en barres du changement d'expression dans le groupe QCF par rapport au groupe Modèle. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
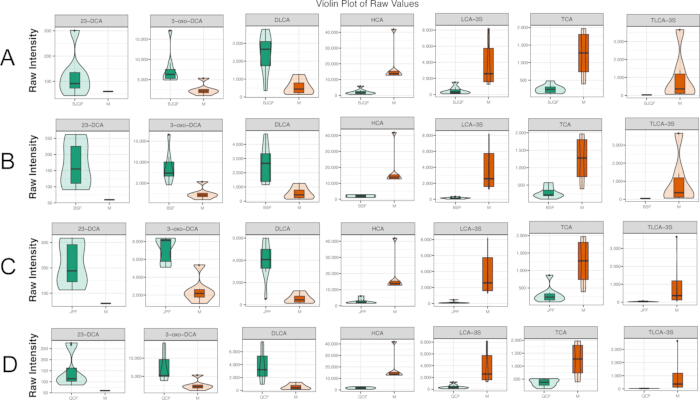
Figure 5 : Graphique en violon des acides biliaires différentiels dans chaque groupe de comparaison. (A) Acides biliaires différentiels dans BJQF par rapport au Modèle. (B) Acides biliaires différentiels dans BSF par rapport au Modèle. (C) Acides biliaires différentiels dans JPF par rapport au Modèle et (D) Acides biliaires différentiels dans QCF par rapport au Modèle. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Corrélation entre les acides biliaires fécaux et l'abondance microbienne intestinale
Une analyse de corrélation de Spearman a été réalisée entre les phylums différentiels et les acides biliaires (AB) différentiels (Figure 6A–F, Figure 7A–D). Les diagrammes en cordes montrent les corrélations avec |r| ≥ 0,8 (Figure 6B, 6D, 6F). Dans la comparaison modèle versus témoin, le 23-DCA était positivement corrélé aux Saccharibacteria et aux Firmicutes, et négativement corrélé aux Protéobactéries et aux Bactéroidètes (Figure 6B). Dans la comparaison BJQF versus modèle, les Protéobactéries étaient associées au TLCA-3S, au LCA-3S, au TCA, à l'α-MCA, au 6,7-DKLCA, à l'HCA, au CDCA et au THCA (Figure 6D). Dans la comparaison BSF versus modèle, les Protéobactéries étaient positivement corrélées au TDCA, au 6,7-DKLCA et au LCA-3S ; les Saccharibacteria étaient positivement corrélées au GUDCA et au 23-DCA (Figure 6F).
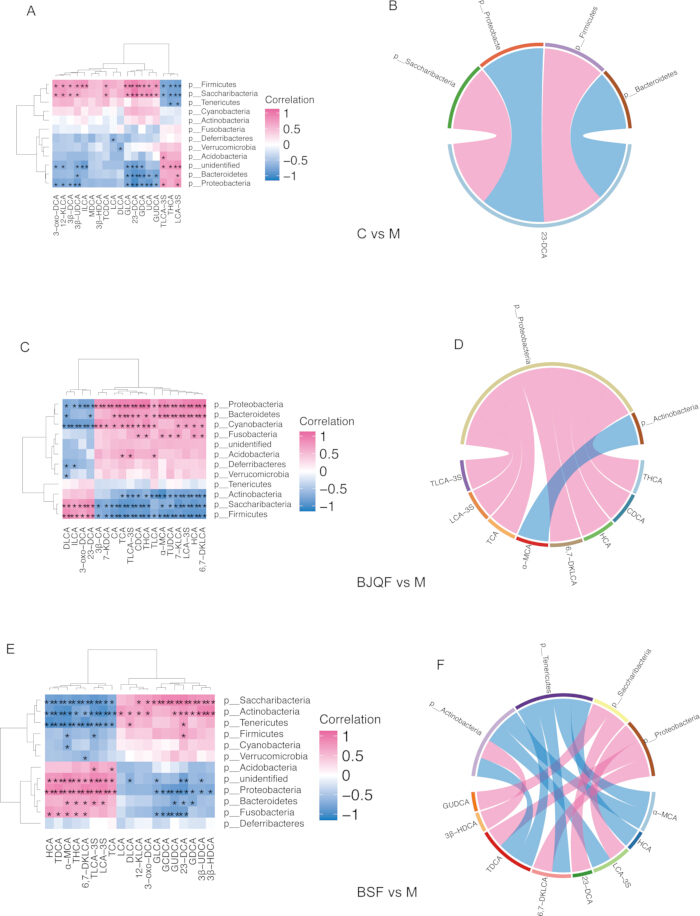
Figure 6 : Corrélations entre les acides biliaires (AB) différentiels dans les selles et l'abondance des bactéries différentielles au niveau du phylum. (A, C, E) Analyses de corrélation de Spearman pour les groupes Témoin contre Modèle, BJQF contre Modèle et BSF contre Modèle, respectivement. (B, D, F) Diagrammes en cordes correspondants illustrant les corrélations fortes (|r| ≥ 0,8) pour les groupes Témoin contre Modèle, BJQF contre Modèle et BSF contre Modèle, respectivement. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Les graphiques en cordes montrent des corrélations avec |r| ≥ 0,8 (Figure 7B, 7D). Dans la comparaison entre JPF et le modèle, Saccharibacteria était associé négativement à TLCA-3S, LCA-3S et HCA, et corrélé positivement à 23-DCA (Figure 7B). Dans la comparaison entre QCF et le modèle, Saccharibacteria était corrélé négativement à HCA, CA, LCA-3S, THCA et TLCA-3S, et corrélé positivement à 23-DCA (Figure 7D). Ces résultats indiquent que différentes formules de MTC modulent le réseau d'interaction bactéries–acides biliaires selon des profils distincts.
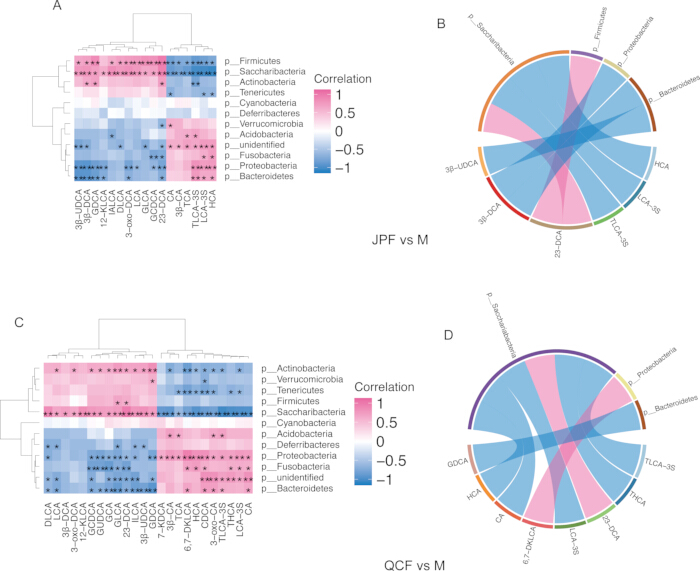
Figure 7 : Corrélations entre les acides biliaires (AB) différentiels dans les selles et l'abondance des bactéries différentielles. (A, C) Analyses de corrélation de Spearman pour les groupes JPF versus Modèle et QCF versus Modèle, respectivement. (B, D) Diagrammes en cordes correspondants illustrant les fortes corrélations (|r| ≥ 0,8) pour les groupes JPF versus Modèle et QCF versus Modèle, respectivement. Le rouge indique des corrélations positives, tandis que le bleu indique des corrélations négatives. p < 0,05, p < 0,01. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
DISPONIBILITÉ DES DONNÉES :
Toutes les données brutes ont été téléchargées dans la base de données NCBI Sequence Reads Archive (SRA) (Numéro d'accès : PRJNA749732). https://www.ncbi.nlm.nih.gov/bioproject/PRJNA749732
Discussion
Cette étude examine le mécanisme thérapeutique du BJQF et de ses sous-formules décomposées dans l'atténuation de la RCU induite par le DSS via l'axe métabolique microbiote intestinal–acides biliaires. Cette analyse multi-omique suggère que le BJQF exerce des effets anti-colite en rétablissant la dysbiose microbienne associée à la RCU et en normalisant le pool fécal d'acides biliaires. Ses sous-formules présentent des effets régulateurs spécifiques par module, le JPF montrant une efficacité la plus proche de celle de la formule complète, révélant ainsi le rôle central de la stratégie Jianpi. Les auteurs identifient également le 23-DCA comme un nœud clé d'acide biliaire reliant le remaniement microbien à l'amélioration de la RCU, ainsi que le TLCA-3S et le LCA-3S comme biomarqueurs potentiels d'efficacité.
La restauration de la dysbiose microbienne induite par BJQF est potentiellement associée à la normalisation du pool d'acides biliaires et à une réduction de l'inflammation. La colite ulcéreuse (CU) est provoquée par une dysrégulation du réseau immunitaire-microbiote-métabolisme, et un déséquilibre des phylums principaux est une caractéristique typique tant chez les patients que chez les modèles animaux10. Ces résultats confirment que les rats atteints de CU induite par le DSS présentent une diminution des Firmicutes et des Lactobacillus, ainsi qu'une augmentation des Bacteroidetes et des Proteobacteria — ce qui est conforme aux profils cliniques de la CU11. Le BJQF et le JPF ont inversé ces anomalies de manière particulièrement efficace, tandis que le BSF et le QCF ont montré des effets modérés. Étant donné que les taxons des Firmicutes tels que les Lactobacillus et les Clostridium sont bien documentés pour posséder les enzymes essentielles à la biosynthèse des acides biliaires secondaires12, cela suggère un lien associatif possible : le BJQF, en particulier son module Jianpi, restaure les Firmicutes dotés d'une capacité de biosynthèse des acides biliaires, ce qui pourrait améliorer la biotransformation des acides biliaires secondaires et corriger les troubles métaboliques. Au niveau du genre, le BJQF et le JPF ont également inversé les modifications induites par la CU dans les Bacteroides, Ruminococcus_2, Enterorhabdus et Corynebacterium_1, réparant davantage la dysbiose ainsi que les fonctions liées à la synthèse des acides biliaires.
La restauration d'un déséquilibre microbien pourrait contribuer à la normalisation du pool d'acides biliaires, un mécanisme métabolique clé des effets anti-colite. Le métabolisme des acides biliaires dépend fortement de l'activité microbienne, et les acides biliaires secondaires sont essentiels pour l'homéostasie immunitaire et l'intégrité de la barrière intestinale13. Les données obtenues par LC-MS/MS montrent que les rats atteints de colite ulcéreuse présentent une diminution des acides biliaires secondaires protecteurs (23-DCA, 3-oxo-DCA, DLCA) et une accumulation d'acides biliaires sulfatés (TLCA-3S, LCA-3S), ce qui est conforme aux rapports antérieurs sur la dysrégulation des acides biliaires associée à la colite ulcéreuse14. Les acides biliaires sulfatés ont une faible absorbabilité intestinale et ne peuvent pas entrer dans la circulation entérohépatique15 ; leur accumulation reflète un métabolisme altéré des acides biliaires et est associée à l'activation de voies pro-inflammatoires16. Toutes les formules ont inversé ce trouble, BJQF et JPF montrant les effets les plus marqués.
L'analyse de corrélation confirme que le 23-DCA est le principal nœud d'acides biliaires associé aux modifications des phyla centraux : corrélé positivement avec les Firmicutes et négativement avec les Proteobacteria. En tant qu'acide biliaire secondaire doté d'effets anti-inflammatoires et protecteurs de la barrière intestinale17, la surexpression du 23-DCA induite par le BJQF/JPF pourrait être attribuée à l'enrichissement en Firmicutes et à une biosynthèse accrue, et est associée à une réduction des cytokines et à une amélioration de l'histologie. À partir de ces résultats corrélés, les auteurs proposent un modèle mécanistique hypothétique : le BJQF restaure l'abondance des Firmicutes > améliore la biosynthèse microbienne d'acides biliaires secondaires > augmente le 23-DCA protecteur > inhibe l'inflammation intestinale. Ce modèle reste à valider par des expériences fonctionnelles.
Cette étude établit un lien entre la théorie de la médecine traditionnelle chinoise (MTC) et la biologie moléculaire moderne en associant les modules fonctionnels du BJQF à des modifications microbiennes et métaboliques spécifiques. Le concept de Jianpi constitue le maillon central. Conformément à la théorie de la MTC sur la « mutuelle stimulation entre le rein et le pancréas »18, le BSF a montré un enrichissement modéré en Firmicutes et une surexpression de la 23-DCA. Le QCF a principalement enrichi les Verrucomicrobia (Akkermansia) et régulé le métabolisme des xénobiotiques, reflétant ainsi l'effet de « dissipation de la chaleur et de l'humidité ». La formule complète exerce des effets synergiques supérieurs à ceux de n'importe quel module pris isolément, confirmant ainsi la pertinence de la conception des formules complexes en MTC fondée sur la différenciation des syndromes.
L'analyse de corrélation révèle en outre des réseaux d'interaction bactéries–acides biliaires distincts façonnés par chaque formule. Ces différences reflètent des caractéristiques régulatrices propres à chaque module et fournissent une base pour une application clinique individualisée : JPF pour la rectocolite ulcéreuse dominée par une insuffisance du pancréas avec une dysbiose centrée sur les Firmicutes, QCF pour la rectocolite ulcéreuse dominée par l'humidité-chaleur avec un dommage de la barrière muqueuse, et BJQF complet pour le syndrome combiné classique. En accord avec ces résultats, des études récentes soutiennent également l'axe microbiote intestinal–acides biliaires comme cible thérapeutique centrale pour la rectocolite ulcéreuse et l'intervention par la médecine traditionnelle chinoise19,20,21,22. La carence en acides biliaires secondaires induite par la dysbiose microbienne constitue une caractéristique fondamentale de la rectocolite ulcéreuse active, et la restauration de l'homéostasie des acides biliaires peut efficacement atténuer l'inflammation et les lésions de la muqueuse23.
Cette étude présente plusieurs limites. Premièrement, toutes les associations entre la remodélisation microbienne et la normalisation des acides biliaires reposent sur une analyse multi-omique de corrélation ; les relations causales n'ont pas été validées par des expériences fonctionnelles telles que la transplantation de microbiote fécal. Deuxièmement, la taille de l'échantillon est relativement modérée, ce qui pourrait limiter la puissance statistique et la généralisabilité. Troisièmement, seuls les acides biliaires fécaux ont été quantifiés ; les profils sériques et muqueux des acides biliaires, qui reflètent la circulation entérohépatique, n'ont pas été mesurés. Quatrièmement, les phytochimiques actifs spécifiques responsables de la régulation du microbiote et des acides biliaires n'ont pas été identifiés. Les travaux futurs valideront les relations causales par des expériences de transplantation de microbiote fécal et sur des animaux axéniques, identifieront les composants actifs clés du BJQF, et mèneront des études pilotes cliniques afin de confirmer la valeur translationnelle.
Déclarations de divulgation
Les auteurs n'ont rien à divulguer.
CONTRIBUTION DES AUTEURS :
Hongyu Chen a contribué à la conceptualisation, à la méthodologie, à la validation, à l'analyse formelle, à l'investigation, à la visualisation et à la rédaction du projet initial du manuscrit. Song Zhao a contribué à la méthodologie, à la gestion du projet, à l'investigation, à la visualisation, à l'acquisition de financement et à la rédaction du projet initial. Luzhou Xu a contribué à la conceptualisation, à la fourniture des ressources, à la relecture et à la révision du manuscrit, à la gestion du projet et à la supervision générale de l'étude.
Remerciements
Ce travail a été soutenu par la National Natural Science Foundation of China (81774243).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Tubes PCR de 0,2 mL | Axygen | PCR-02-C | Pour les réactions d'amplification PCR du gène ARNr 16S |
| Tubes de centrifugation stériles de 1,5 mL | Axygen | MCT-150-C | Récipients stériles pour la collecte, le stockage et la centrifugation des échantillons |
| Formol tamponné neutre à 10 % | Solarbio Science & Technology | 1008128 | Pour la fixation des prélèvements tissulaires du côlon |
| Système de spectrométrie de masse tandem 6500 QTRAP | Sciex | 5009065 | Pour le profilage quantitatif des acides biliaires fécaux basé sur la méthode MRM |
| Convertisseur ultra-bas -80 ºC | Thermo Fisher Scientific | 702-UR | Pour la cryoconservation des échantillons fécaux et des spécimens biologiques |
| Agarose | Sigma-Aldrich | A9539 | Pour la détection de l'intégrité de l'ADN par électrophorèse sur gel |
| Alpiniae Oxyphyllae Fructus | Nanjing TCM Co., Ltd. | Lot 20230321 | Matériau végétal brut, 15 g par dose, utilisé dans BJQF et BSF |
| Astragali Radix | Nanjing TCM Co., Ltd. | Lot 20230312 | Matériau végétal brut, 15 g par dose, utilisé dans BJQF et JPF |
| Aucklandiae Radix | Nanjing TCM Co., Ltd. | Lot 20230217 | Matériau végétal brut, 6 g par dose, utilisé dans BJQF et QCF |
| Mélange standard d'acides biliaires | Sigma-Aldrich | B4893 | Pour l'étalonnage qualitatif et quantitatif des acides biliaires fécaux |
| Coptidis Rhizoma | Nanjing TCM Co., Ltd. | Lot 20230118 | Matériau végétal brut, 4 g par dose, utilisé dans BJQF et QCF |
| Sulfate de dextrane sodique (DSS, 36–50 kDa) | MP Biomedicals | 160110 | Pour l'induction de la colite ulcéreuse chez le rat, préparé en solution buvable à 3,5 % (poids/volume) pendant 10 jours consécutifs |
| Glycyrrhizae Radix | Nanjing TCM Co., Ltd. | Lot 20230411 | Matériau végétal brut, 5 g par dose, utilisé dans BJQF et JPF |
| GraphPad Prism | GraphPad Software | v7.00 | Pour l'analyse statistique, les tests de significativité et la réalisation de graphiques scientifiques |
| Kit de coloration Hématoxyline-Éosine (H&E) | Beyotime Biotechnology | C0105S | Pour la coloration des coupes tissulaires du côlon, l'observation histopathologique et l'évaluation de l'inflammation |
| Centrifugeuse réfrigérée à grande vitesse | Eppendorf | 5810R | Pour la centrifugation des échantillons lors de l'extraction d'acides nucléiques et de la préparation en métabolomique |
| Méthanol de qualité HPLC | Merck KGaA | 1.06007.4008 | Pour la préparation des échantillons LC-MS/MS et la préparation de la phase mobile |
| Plateforme de séquençage Illumina MiSeq | Illumina Inc. | SY-410-1003 | Pour le séquençage haut débit du gène ARNr 16S et le profilage du microbiote intestinal |
| Base de données KEGG | Kanehisa Laboratories | Version 107.0 | Pour l'annotation des voies fonctionnelles microbiennes |
| Rats mâles SD de qualité SPF | Shanghai Xipu-Bikai Experimental Animal Co., Ltd. | / | 44 rats pesant 200 ± 20 g, destinés à la construction du modèle de colite ulcéreuse et aux expériences ultérieures |
| Lecteur de microplaques Multiskan™ GO | Thermo Fisher Scientific Oy | 51119080 | Pour la lecture de l'absorbance en ELISA et la quantification des cytokines |
| Spectrophotomètre NanoDrop 2000 | Thermo Fisher Scientific | ND-2000 | Pour la quantification et l'évaluation de la pureté de l'ADN génomique bactérien fécal |
| Cassettes d'inclusion en paraffine | Leica Biosystems | 3801520 | Pour la déshydratation et l'inclusion en paraffine des tissus coliques |
| Kit d'isolement d'ADN PowerFecal® | MoBio (Qiagen) | 12830-50 | Pour l'extraction et la purification de l'ADN génomique bactérien fécal |
| Psoraleae Fructus | Nanjing TCM Co., Ltd. | Lot 20230129 | Matériau végétal brut, 15 g par dose, utilisé dans BJQF et BSF |
| Environnement statistique R | R Foundation for Statistical Computing | v4.2.0 | Pour l'analyse bioinformatique et le calcul statistique |
| Kit ELISA pour IL-10 chez le rat | Lun Chang Shuo Biotech | YD-30194 | Pour la détection quantitative de la concentration sérique en IL-10 |
| Kit ELISA pour IL-1β chez le rat | Lun Chang Shuo Biotech | YD-30206 | Pour la détection quantitative de la concentration sérique en IL-1β |
| Kit ELISA pour TNF-α chez le rat | Lun Chang Shuo Biotech | YD-31063 | Pour la détection quantitative de la concentration sérique en TNF-α |
| Sanguisorbae Radix | Nanjing TCM Co., Ltd. | Lot 20230309 | Matériau végétal brut, 10 g par dose, utilisé dans BJQF et QCF |
| Scutellariae Radix | Nanjing TCM Co., Ltd. | Lot 20230407 | Matériau végétal brut, 10 g par dose, utilisé dans BJQF et QCF |
| Système UPLC Shim-pack UFLC | Shimadzu Corporation | CBM-20A | Pour la séparation chromatographique des échantillons d'acides biliaires fécaux |
| Rhizoma d'Atractylodis Macrocephalae torréfié | Nanjing TCM Co., Ltd. | Lot 20230225 | Matériau végétal brut, 10 g par dose, utilisé dans BJQF et JPF |
Références
- Gilbert JA, et al. Current understanding of the human microbiome. Nat Med. 2018;24(4):392-400.
- Fiorucci S, et al. Bile acid signaling in inflammatory bowel diseases. Dig Dis Sci. 2021;66(3):674-693.
- Sinha SR, et al. Dysbiosis-induced secondary bile acid deficiency promotes intestinal inflammation. Cell Host Microbe. 2020;27(4):659-670.e5.
- Zhan K, et al. Gut microbiota-bile acid crosstalk in diarrhea-irritable bowel syndrome. Biomed Res Int. 2020;2020:3828249.
- Zhang C, Jiang M, Lu A. Considerations of traditional Chinese medicine as adjunct therapy in the management of ulcerative colitis. Clin Rev Allergy Immunol. 2013;44(3):274-283.
- Zhang S, et al. Consensus on Chinese medical diagnosis and treatment of ulcerative colitis (2009). Chin J Integr Tradit West Med. 2010;30(5):527-532.
- Chen YL, et al. Systems pharmacology approach reveals protective mechanisms of Jian-Pi Qing-Chang decoction on ulcerative colitis. World J Gastroenterol. 2019;25(21):2603-2622.
- Hu J, et al. Qingchang Huashi Formula attenuates DSS-induced colitis in mice by restoring gut microbiota-metabolism homeostasis and goblet cell function. J Ethnopharmacol. 2021;266:113394.
- Cooper HS, et al. Clinicopathologic study of dextran sulfate sodium experimental murine colitis. Lab Invest. 1993;69(2):238-249.
- Zuo T, Ng SC. The gut microbiota in the pathogenesis and therapeutics of inflammatory bowel disease. Front Microbiol. 2018;9:2247.
- Kobayashi T, et al. Ulcerative colitis. Nat Rev Dis Primers. 2020;6(1):74.
- Wahlström A, Sayin SI, Marschall HU, Bäckhed F. Intestinal crosstalk between bile acids and microbiota and its impact on host metabolism. Cell Metab. 2016;24(1):41-50.
- Joyce SA, Gahan CGM. Bile acid-microbiota crosstalk in inflammatory bowel disease. Nat Rev Gastroenterol Hepatol. 2020;17(11):694-707.
- Duboc H, et al. Connecting dysbiosis, bile-acid dysmetabolism and gut inflammation in inflammatory bowel diseases. Gut. 2013;62(4):531-539.
- Alnouti Y. Bile acid sulfation: A pathway of bile acid elimination and detoxification. Toxicol Sci. 2009;108(2):225-246.
- Ungaro R, et al. Ulcerative colitis. Lancet. 2017;389(10080):1756-1770.
- Tang Y, Li Y, Zhang L, et al. 23-Deoxycholic acid ameliorates colitis by regulating gut microbiota and activating FXR signaling. J Ethnopharmacol. 2022;298:115463.
- Lu YH, Cong LL, Zhang Y. TCM syndrome classification and its correlation with gut microbiota in ulcerative colitis. Chin J Integr Tradit West Med. 2020;40(7):867-871.
- Zhang Y, Li X, Wang H. Traditional Chinese medicine for inflammatory bowel disease: From empirical therapy to mechanism-based treatment. J Ethnopharmacol. 2022;296:115347.
- Li J, Wang Y, Zhang L, et al. Targeting the gut microbiota-bile acid axis: a novel strategy for TCM compound prescriptions in treating chronic inflammatory diseases. Pharmacol Res. 2023;192:106589.
- Abdo W, et al. Gut Microbiota and Bile Acid Metabolism in Inflammatory Bowel Disease: Pathophysiological Links and Therapeutic Implications. Arch Med Res. 2023;54(8):789-801.
- Liu M, et al. Traditional Chinese Medicine Targeting Gut Microbiota-Bile Acid Axis for Ulcerative Colitis: A Systematic Review. Arch Med Res. 2022;53(6):542-553.
- Chen L, et al. Secondary Bile Acids as Key Mediators of Intestinal Mucosal Barrier Protection in Inflammatory Bowel Disease. Arch Med Res. 2023;54(2):189-200.