Cette étude évalue l'expression d'ARHGAP22 dans le carcinome rénal à cellules claires et ses associations avec le pronostic, les caractéristiques clinicopathologiques, le microenvironnement immunitaire tumoral et la sensibilité aux médicaments prédite par analyse informatique.
Article de recherche
ARHGAP22 comme biomarqueur pronostique potentiel dans le carcinome rénal à cellules claires : aperçus sur l'immunité tumorale et les réseaux de coexpression
* These authors contributed equally
Dans cet article
Résumé
Résumé
Le carcinome rénal à cellules claires (ccRCC) est le sous-type le plus fréquent du cancer du rein et se caractérise par une hétérogénéité clinique importante, soulignant ainsi la nécessité de biomarqueurs pronostiques fiables. Cette étude a évalué le profil d'expression, la pertinence pronostique et les associations liées à l'immunité de ARHGAP22 dans le ccRCC à l'aide de données transcriptomiques et cliniques provenant du cohort de l'Atlas du génome du cancer sur le carcinome rénal à cellules claires (TCGA-KIRC), ainsi que de données de validation externe et d'informations sur l'expression protéique provenant de l'Atlas des protéines humaines (HPA). L'expression de ARHGAP22 a été comparée entre les tissus tumoraux et les tissus normaux adjacents, et ses associations avec la survie globale, les caractéristiques clinicopathologiques, les scores du microenvironnement tumoral et les fractions estimées de cellules immunitaires ont été évaluées. Des analyses de co-expression et d'enrichissement fonctionnel ont également été réalisées afin de caractériser les associations biologiques potentielles. ARHGAP22 était significativement surexprimé dans les tissus de ccRCC au niveau transcriptomique, des différences correspondantes étant observées sur les images d'immunohistochimie. Une forte expression de ARHGAP22 était associée à une survie globale plus courte, à des caractéristiques clinicopathologiques avancées, ainsi qu'à des valeurs plus élevées des scores ImmuneScore, StromalScore et ESTIMATEScore. Une analyse basée sur CIBERSORT a montré que le groupe à forte expression présentait des fractions estimées plus élevées de macrophages M2 et de lymphocytes T régulateurs, et des fractions estimées plus faibles de cellules B naïves, de mastocytes au repos et de cellules dendritiques activées, après correction du taux de fausses découvertes. Les analyses d'enrichissement fonctionnel ont associé les gènes liés à ARHGAP22 à des processus liés à l'immunité, à la migration cellulaire et à des voies de signalisation médiées par des chimioattractants et des cytokines. Ces résultats suggèrent que ARHGAP22 pourrait représenter un biomarqueur pronostique et immunologique potentiel dans le ccRCC, bien qu'une validation clinique et expérimentale indépendante supplémentaire soit nécessaire.
Introduction
Le carcinome rénal à cellules claires (ccRCC) est le sous-type histologique le plus fréquent du carcinome du rein, représentant environ 70 à 80 % des cas et contribuant de manière importante à la mortalité liée au cancer du rein1˒2. L'incidence du carcinome du rein a globalement augmenté ces dernières années, avec des variations épidémiologiques marquées selon les régions. Les facteurs de risque établis incluent le tabagisme, l'obésité, l'hypertension artérielle et la maladie rénale chronique3˒4. Le carcinome rénal à cellules claires se caractérise par une agressivité marquée et une hétérogénéité moléculaire. Un sous-groupe de patients présente une maladie métastatique au moment du diagnostic, et les récidives ainsi que la progression après chirurgie restent fréquentes2˒5. Au niveau moléculaire, l'inactivation du gène von Hippel-Lindau (VHL) et l'activation persistante de la voie de signalisation du facteur inductible par l'hypoxie (HIF) sont reconnues comme des événements clés dans la pathogenèse du ccRCC, accompagnées de nombreuses altérations génomiques et épigénétiques6˒7. Bien que les thérapies ciblées et les immunothérapies aient amélioré les résultats dans les formes avancées, les réponses au traitement restent très hétérogènes, soulignant le besoin de biomarqueurs pronostiques et immunologiques fiables8,9,10.
Les protéines Rho de type guanosine triphosphatase (Rho GTPases) sont des interrupteurs moléculaires qui régulent le remaniement du cytosquelette, la polarité cellulaire, l'adhésion, la migration et l'invasion, et jouent des rôles multiples dans la tumorigenèse et la progression du cancer11˒12. En plus de réguler la prolifération, l'apoptose et la motilité des cellules tumorales, la signalisation des Rho GTPases contribue à l'angiogenèse, aux réponses inflammatoires et au remaniement du microenvironnement immunitaire tumoral13,14,15. L'importance biologique de la signalisation des Rho GTPases dans le carcinome rénal à cellules claires (ccRCC) suscite un intérêt croissant. On a signalé que la voie de signalisation Rac favorise la croissance du ccRCC et le basculement angiogénique, tandis que le ccRCC induit par VHL/HIF pourrait dépendre de la voie de la protéine kinase associée à Rho (ROCK) contenant un motif en hélice enroulée16˒17. Des signatures génétiques liées aux Rho GTPases ont également été associées à un mauvais pronostic, à un état immunosuppresseur et à des réponses différentes à l'immunothérapie dans le ccRCC, suggérant que cette voie pourrait représenter un lien moléculaire important entre la progression tumorale et l'immunité antitumorale18˒19.
ARHGAP22 appartient à la famille des protéines activatrices de la GTPase Rho (RhoGAP) et à la sous-famille liée à FilGAP, et fonctionne principalement comme un RhoGAP spécifique de Rac impliqué dans la régulation antagoniste de l'axe RhoA–Rac120˒21. La protéine contient un domaine homologue à la pléckstrine (PH) et un domaine RhoGAP, et peut réguler l'activité de Rac par une localisation endosomale et un transport vers la membrane plasmique, influençant ainsi la formation de lamellipodes, l'expansion cellulaire et la migration20˒22˒23. Des études antérieures ont associé ARHGAP22 à la dynamique du cytosquelette, à la motilité des cellules tumorales, au microenvironnement immunitaire tumoral et à des rôles potentiels de biomarqueur dans plusieurs malignités20,23,24,25. Toutefois, le profil d'expression, la signification pronostique, les associations immunitaires et la pertinence thérapeutique potentielle d'ARHGAP22 dans le carcinome rénal à cellules claires (ccRCC) restent insuffisamment caractérisés. La présente étude a donc évalué si l'expression d'ARHGAP22 est associée à la progression clinicopathologique, au pronostic des patients, à l'infiltration immunitaire, à la sensibilité aux médicaments prédite par calcul et aux réseaux de co-expression dans le ccRCC, dans le but d'évaluer sa valeur potentielle en tant que biomarqueur pronostique et lié à l'immunité.
Protocole
Cette étude a utilisé des données publiques dé-identifiées provenant de TCGA, de HPA et d'autres bases de données en accès libre, et n'a pas impliqué de recrutement supplémentaire de participants humains, d'expériences sur des animaux ni d'informations personnelles identifiables. Par conséquent, aucune approbation éthique institutionnelle ni consentement éclairé supplémentaire n'était requise. Des informations détaillées sur les outils utilisés dans le protocole sont fournies dans le Tableau des matériaux.
1. Ensembles de données publiques et analyse bioinformatique
Des ensembles de données accessibles publiquement ont été utilisés, et aucune recherche directe impliquant des participants humains ou des animaux n’a été menée. Les données transcriptomiques et cliniques ont été obtenues auprès du projet du Cancer Genome Atlas sur le carcinome rénal à cellules claires (TCGA-KIRC), et les données d'expression protéique ont été extraites de l'Atlas des protéines humaines. Cette approche computationnelle a permis un criblage efficace de grands ensembles de données transcriptomiques et cliniques, a soutenu l'identification préliminaire de biomarqueurs candidats et a fourni une base pour la validation expérimentale ultérieure. Toutes les analyses computationnelles ont été effectuées à l'aide de logiciels statistiques.
2. Acquisition des données et sélection des échantillons
Le portail de données du Genomic Data Commons a été consulté et le projet TCGA-KIRC a été sélectionné. Les données de profilage transcriptomique et les informations cliniques correspondantes pour le carcinome rénal à cellules claires (ccRCC) ont été téléchargées. Les données d'expression de l'ARN messager normalisées en transcripts par million (TPM) ont été utilisées pour les analyses transcriptomiques ultérieures. Les valeurs d'expression d'ARHGAP22 ont été extraites de la matrice transcriptomique TCGA-KIRC et appariées aux dossiers cliniques correspondants à l'aide des codes-barres des échantillons TCGA. Les tissus tumoraux primitifs et les tissus rénaux normaux adjacents disposant de données d'expression d'ARHGAP22 et d'annotations cliniques ont été inclus. Ont été exclus les échantillons dont les valeurs d'expression d'ARHGAP22 étaient manquantes, qui présentaient des informations cliniques ou de survie incomplètes, des doublons ou des durées de survie inférieures à 30 jours. Après filtration, 533 échantillons tumoraux et 72 échantillons de tissus normaux adjacents ont été conservés pour les analyses ultérieures.
3. Analyse d'expression pancancéreuse
Une analyse d'expression pancancéreuse de ARHGAP22 a été réalisée à l'aide du module Gene_DE de TIMER2.0 (http://timer.cistrome.org/; consulté le 12 avril 2026). Les données de séquençage ARN du projet TCGA ont été utilisées pour comparer l'expression de ARHGAP22 entre les tissus tumoraux et les tissus normaux correspondants dans plusieurs types de cancer. Les valeurs d'expression sont présentées sous forme de log2(TPM), et l'expression différentielle a été évaluée à l'aide du test de Wilcoxon-Mann-Whitney intégré à TIMER2.0. Une valeur de P bilatérale inférieure à 0,05 a été considérée comme statistiquement significative.
4. Validation externe sur GEO
La validation externe a été réalisée à l'aide du jeu de données Gene Expression Omnibus GSE167573, via la plateforme en ligne BEST (https://rookieutopia.hiplot.com.cn/app_direct/BEST/; consulté le 9 juillet 2026). L'expression d'ARHGAP22 dans les tissus de ccRCC et les tissus rénaux normaux a été comparée à l'aide des données d'expression normalisées fournies par la plateforme, et évaluée par un test t de Student non apparié. Pour l'analyse de survie, les patients ont été répartis en deux groupes, à expression élevée et faible, selon la méthode de seuil optimal de la plateforme, et la survie globale a été évaluée par une analyse de Kaplan-Meier avec le test du log-rang. Une valeur de P bilatérale inférieure à 0,05 a été considérée comme statistiquement significative.
5. Analyse de l'expression d'ARHGAP22
Les données d'expression de l'ARN messager d'ARHGAP22 normalisées par TPM ont été extraites de la cohorte TCGA-KIRC et transformées selon log2(TPM + 1) avant l'analyse statistique. L'expression différentielle d'ARHGAP22 entre les tissus tumoraux primitifs et les tissus rénaux normaux adjacents a été évaluée. Le test de Wilcoxon a été utilisé pour les comparaisons non appariées entre tissus tumoraux et tissus normaux. Pour l'analyse appariée, des paires tumorales-normales appariées ont été identifiées à l'aide des codes-barres patients de TCGA, et le test de Wilcoxon pour échantillons appariés a été appliqué afin de comparer l'expression d'ARHGAP22 entre les tissus normaux adjacents et les tissus tumoraux correspondants. Une valeur P bilatérale inférieure à 0,05 a été considérée comme statistiquement significative.
6. Analyse de survie et de caractéristique opérationnelle du récepteur
Les analyses de survie et de caractéristique opérationnelle du récepteur (ROC) dépendante du temps ont été réalisées à l’aide d’échantillons tumoraux TCGA-KIRC pour lesquels des données de suivi clinique étaient disponibles. La durée de survie globale a été convertie de jours en années. Les patients ont été répartis en groupes d’expression élevée ou faible de ARHGAP22 en utilisant la valeur médiane d’expression de ARHGAP22, et le même seuil a été appliqué de manière cohérente dans toutes les analyses impliquant un regroupement selon l’expression. Les courbes de Kaplan-Meier ont été générées à l’aide du package survival et du package survminer. Les différences entre groupes ont été évaluées par le test du log-rank. Une régression de Cox aux risques proportionnels a été utilisée pour estimer les rapports de risques et les intervalles de confiance à 95 %. Les courbes ROC dépendantes du temps ont été générées à l’aide du package timeROC. Les aires sous la courbe à 1, 3 et 5 ans ont été calculées selon la méthode de pondération d’Aalen. Une valeur P bilatérale inférieure à 0,05 a été considérée comme statistiquement significative.
7. Analyse de l'association clinicopathologique
L'association entre l'expression d'ARHGAP22 et les caractéristiques clinicopathologiques a été analysée à l'aide des échantillons tumoraux de TCGA-KIRC. Les échantillons normaux ont été exclus. L'âge a été catégorisé en deux groupes : 65 ans ou moins, et plus de 65 ans. Les échantillons dont les annotations étaient inconnues ou manquantes ont été exclus de l'analyse correspondante. Le test de Wilcoxon-Mann-Whitney a été utilisé pour les comparaisons entre deux groupes, et le test de Kruskal-Wallis pour les comparaisons impliquant trois groupes ou plus. Les diagrammes en violon ont été générés à l'aide des packages ggpubr, ggplot2 et scales. Pour la visualisation sous forme de carte thermique, les patients ont été classés en groupes d'expression élevée ou faible d'ARHGAP22 en utilisant le seuil médian. Les associations entre les groupes d'expression et les variables clinicopathologiques ont été évaluées à l'aide de tests du chi-deux. Les cartes thermiques ont été générées à l'aide de ComplexHeatmap, après prétraitement avec limma. Une valeur de P bilatérale inférieure à 0,05 a été considérée comme statistiquement significative.
8. Construction du nomogramme
Un nomogramme pronostique a été construit en intégrant l'expression d'ARHGAP22 avec les caractéristiques clinicopathologiques disponibles dans un modèle de régression de Cox aux risques proportionnels. Le modèle a été utilisé pour estimer la survie globale à 1, 3 et 5 ans dans la cohorte TCGA-KIRC. Les scores de risque individuels des patients ont été calculés à l’aide du modèle de Cox ajusté. Des courbes de calibration pour la survie globale à 1, 3 et 5 ans ont été générées selon la méthode de Kaplan-Meier avec 1 000 itérations de rééchantillonnage bootstrap. La concordance entre les probabilités de survie prédites par le nomogramme et les résultats observés a été évaluée. La régression de Cox a été réalisée à l’aide du package survival. La visualisation du nomogramme et les analyses de calibration ont été effectuées à l’aide des packages regplot et rms. Une valeur de P bilatérale inférieure à 0,05 a été considérée comme statistiquement significative.
9. Analyse de co-expression
Les données transcriptomiques provenant des échantillons tumoraux de TCGA-KIRC ont été utilisées pour évaluer les relations de co-expression entre ARHGAP22 et tous les autres gènes par analyse de corrélation de Pearson. Les gènes présentant un coefficient de corrélation de Pearson absolu supérieur à 0,6 et une valeur P inférieure à 0,001 ont été définis comme des gènes co-exprimés de manière significative. Les gènes co-exprimés de manière significative ont été classés selon la valeur absolue du coefficient de corrélation. Les gènes les mieux classés ont été sélectionnés pour construire une matrice de corrélation, et un diagramme en cordes a été généré afin de visualiser le réseau de co-expression associé à ARHGAP22.
10. Analyse des gènes différentiellement exprimés et analyses d'enrichissement fonctionnel
Une analyse d'expression différentielle entre les groupes à expression élevée et faible de ARHGAP22 a été réalisée à l'aide du test de Wilcoxon avec correction du taux de fausses découvertes (FDR). Les gènes présentant une variation absolue du log2 supérieur à 1 et un FDR inférieur à 0,05 ont été considérés comme significativement différentiellement exprimés. Les résultats ont été visualisés à l'aide d'un diagramme en volcan et d'une carte thermique. Des analyses d'enrichissement de l'Ontologie des gènes et de l'Encyclopédie de Kyoto des gènes et des génomes (KEGG) ont été effectuées à l'aide de clusterProfiler. Les symboles des gènes ont été convertis en identifiants Entrez à l'aide de org.Hs.eg.db. Les termes de l'Ontologie des gènes et les voies de KEGG présentant à la fois une valeur P nominale inférieure à 0,05 et une valeur P ajustée par FDR inférieure à 0,05 ont été considérés comme significativement enrichis. L'analyse d'enrichissement de l'ensemble des gènes a été réalisée à l'aide des ensembles de gènes KEGG extraits du fichier de la base de signatures moléculaires c2.cp.kegg.v7.4.symbols.gmt. Les gènes ont été classés selon leur variation du log2, et les ensembles de gènes ayant une valeur P nominale < 0,05 ont été considérés comme significativement enrichis.
11. Analyse de l'infiltration immunitaire et des points de contrôle immunitaires
Les analyses de l'infiltration immunitaire et des points de contrôle immunitaires ont été réalisées à l'aide d'échantillons tumoraux provenant de TCGA-KIRC. Les valeurs StromalScore, ImmuneScore et ESTIMATEScore ont été calculées à l'aide du package estimate. Les fractions de cellules immunitaires ont été estimées à l'aide du script R CIBERSORT, avec 1 000 permutations et une normalisation par quantiles. Les échantillons présentant une valeur P de déconvolution CIBERSORT inférieure à 0,05 ont été conservés. Les patients ont été répartis en deux groupes, ARHGAP22-élevé et ARHGAP22-faible, selon le niveau médian d'expression d'ARHGAP22. Les différences de scores ESTIMATE et de fractions de cellules immunitaires entre les deux groupes ont été évaluées à l'aide du test de Wilcoxon. Les corrélations entre l'expression d'ARHGAP22 et les gènes des points de contrôle immunitaires ont été analysées par corrélation de Pearson. Les valeurs P issues des comparaisons multiples de cellules immunitaires et des tests de corrélation des points de contrôle immunitaires ont été ajustées selon la méthode FDR de Benjamini–Hochberg, et une FDR inférieure à 0,05 a été considérée comme statistiquement significative. Les gènes des points de contrôle immunitaires significatifs au seuil de FDR ont été visualisés à l'aide de cartes thermiques de corrélation générées avec corrplot. Le prétraitement et la visualisation des données ont été principalement effectués à l'aide des packages limma, ggpubr et corrplot.
12. Prédiction de la sensibilité aux médicaments
Les données transcriptomiques tumorales de TCGA-KIRC ont été utilisées après exclusion des échantillons de tissus normaux. Les valeurs de concentration inhibitrice demi-maximale prédites par calcul ont été déterminées à l’aide du package oncoPredict et du jeu de données de référence Genomics of Drug Sensitivity in Cancer 2. Les patients ont été répartis en groupes ARHGAP22-fort et ARHGAP22-faible selon la valeur médiane d’expression d’ARHGAP22. Les valeurs prédites de concentration inhibitrice demi-maximale ont été comparées entre les groupes à l’aide du test de Wilcoxon. Les valeurs de p issues de comparaisons multiples de médicaments ont été ajustées selon la méthode de Benjamini–Hochberg, et un FDR inférieur à 0,05 a été considéré comme statistiquement significatif. Les résultats ont été interprétés comme des estimations informatiques de la sensibilité aux médicaments, et non comme des réponses médicamenteuses validées expérimentalement ou observées cliniquement.
13. Validation par l'Atlas des protéines humaines
La base de données de l'Atlas des protéines humaines a été consultée et ARHGAP22 a été recherché. La section Tissus a été examinée afin d'évaluer l'expression protéique de ARHGAP22 dans le tissu rénal normal. La section Pathologie a été ouverte, le carcinome rénal à cellules claires a été sélectionné, et l'expression protéique de ARHGAP22 dans le tissu tumoral a été analysée. Des images immunohistochimiques représentatives de tissu rénal normal et de tissu de CCRc ont été récupérées et choisies pour être incluses dans le manuscrit, afin de comparer l'expression protéique de ARHGAP22 entre les tissus normaux et tumoraux.
Résultats
Profilage d'expression pancancérisé de ARHGAP22
Le profilage transcriptionnel pancancérisé a révélé une hétérogénéité marquée de l'expression de ARHGAP22 selon les types de tumeurs et les tissus normaux correspondants (Figure 1). Une tendance générale à l'augmentation de l'expression de ARHGAP22 a été observée dans plusieurs tumeurs solides. L'expression de ARHGAP22 était significativement plus élevée dans les tissus tumoraux que dans les tissus normaux correspondants dans le carcinome mammaire envahissant, le cholangiocarcinome, le carcinome épidermoïde de la tête et du cou, le carcinome chromophobe du rein, le carcinome à cellules claires du rein, le carcinome papillaire du rein et le carcinome hépatocellulaire. Ces résultats indiquent que ARHGAP22 est différemment exprimé selon plusieurs types de cancer et pourrait présenter un intérêt en tant que biomarqueur associé aux tumeurs.
Profil d'expression et valeur pronostique de ARHGAP22 dans le carcinome rénal à cellules claires
Le profil d'expression et la pertinence clinique de ARHGAP22 dans le carcinome rénal à cellules claires (ccRCC) ont été évalués à l'aide de données transcriptomiques, d'analyses de survie, d'un jeu de données de validation indépendant et d'images immunohistochimiques. L'expression de ARHGAP22 était significativement plus élevée dans les tissus de ccRCC que dans les tissus rénaux normaux, tant dans les échantillons appariés que non appariés du projet The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (Figure 1B, C). Une analyse de Kaplan-Meier a montré que les patients présentant une forte expression de ARHGAP22 avaient une survie globale (OS) significativement plus courte que ceux à faible expression (P = 0,013 ; Figure 1D). Une analyse temporelle de la caractéristique d'efficacité du récepteur a donné des aires sous la courbe de 0,641, 0,637 et 0,641 respectivement pour les survies à 1, 3 et 5 ans, indiquant une performance pronostique modeste (Figure 1E). Ces résultats ont été confirmés à l'aide du jeu de données indépendant GSE167573. L'expression de ARHGAP22 était significativement plus élevée dans les tissus de ccRCC que dans les tissus rénaux normaux (Figure 1F), et une forte expression de ARHGAP22 était associée à une survie globale plus courte (Figure 1G). Des images immunohistochimiques provenant de l'Atlas des protéines humaines ont montré une coloration protéique de ARHGAP22 plus intense dans le tissu de ccRCC que dans le tissu rénal normal, fournissant ainsi un appui complémentaire au niveau protéique des résultats transcriptomiques (Figure 1H, I).
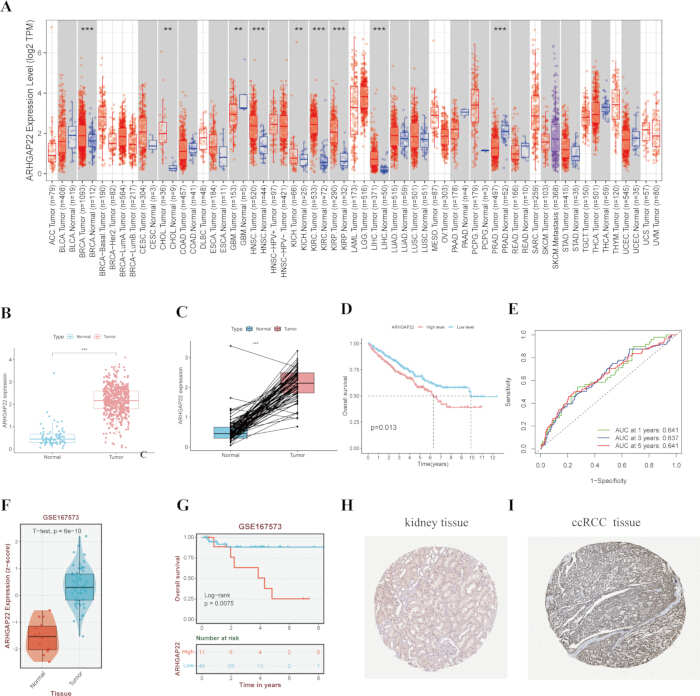
Figure 1 : Expression pancancéreuse, profil d'expression et valeur pronostique d'ARHGAP22 dans le carcinome rénal à cellules claires. (A) Profil d'expression pancancéreuse d'ARHGAP22 dans plusieurs types de tumeurs et tissus normaux correspondants. (B) Expression d'ARHGAP22 dans les tissus de carcinome rénal à cellules claires (ccRCC) non appariés et les tissus rénaux normaux. (C) Expression d'ARHGAP22 dans les tissus de ccRCC appariés et les tissus rénaux normaux adjacents. (D) Courbes de survie globale de Kaplan-Meier comparant les patients présentant une expression élevée ou faible d'ARHGAP22. (E) Courbes caractéristiques de fonctionnement en réception dépendantes du temps évaluant la performance pronostique d'ARHGAP22 pour la survie globale à 1, 3 et 5 ans. (F) Validation de l'expression d'ARHGAP22 dans le jeu de données GSE167573. (G) Analyse de survie globale selon Kaplan-Meier dans le jeu de données GSE167573. (H, I) Images d'immunohistochimie provenant de l'Atlas des protéines humaines montrant l'expression protéique d'ARHGAP22 dans le tissu rénal normal (H) et le tissu de ccRCC (I). *P < 0,05 ; **P < 0,01 ; ***P < 0,001. Abréviations : ccRCC, carcinome rénal à cellules claires ; OS, survie globale ; ROC, caractéristique de fonctionnement en réception ; DEG, gène différentiellement exprimé ; GO, Ontologie des gènes ; KEGG, Encyclopédie de Kyoto des gènes et des génomes ; GSEA, Analyse d'enrichissement des ensembles de gènes ; FDR, taux de fausses découvertes ; IC50, concentration inhibitrice demi-maximale. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Association de ARHGAP22 avec les caractéristiques clinicopathologiques
L'association entre l'expression de ARHGAP22 et les caractéristiques clinicopathologiques a été évaluée afin de déterminer si l'expression variait selon la gravité de la maladie. L'expression de ARHGAP22 était significativement plus élevée chez les patients présentant des classifications T, M et N avancées, y compris chez les patients atteints d'une maladie métastatique (Figure 2A–C). L'expression augmentait également avec le grade histologique et le stade clinique (Figure 2D, E). Une analyse par carte thermique a en outre révélé des associations significatives entre une forte expression de ARHGAP22 et un grade histologique élevé, un stade clinique avancé, ainsi qu'une classification tumorale-nodale-métastatique défavorable (Figure 2F). Ces résultats indiquent qu'une expression élevée de ARHGAP22 est associée à des caractéristiques clinicopathologiques plus agressives dans le ccRCC.
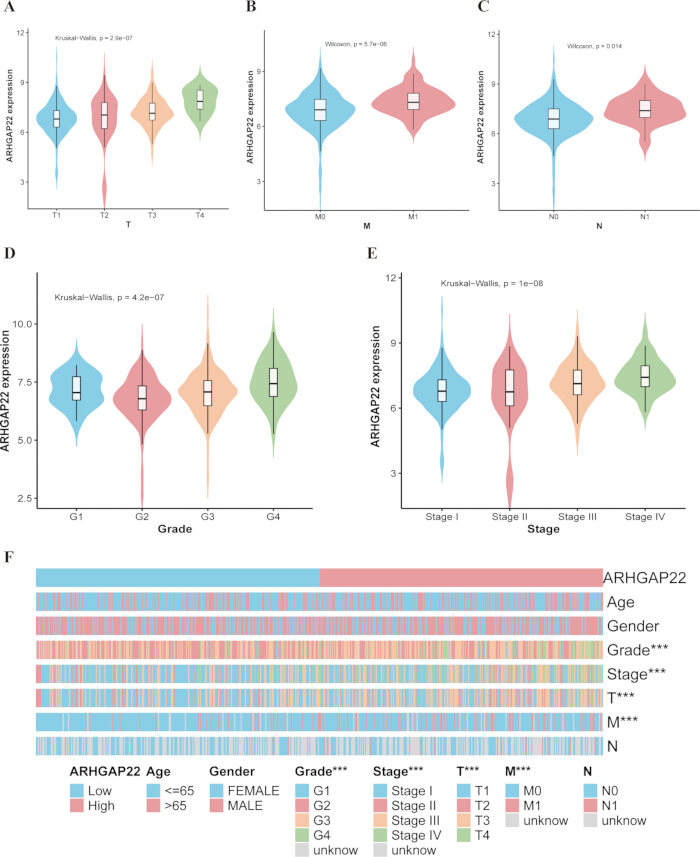
Figure 2 : Association entre l'expression d'ARHGAP22 et les caractéristiques clinicopathologiques du carcinome rénal à cellules claires. (A–C) Expression d'ARHGAP22 selon les classifications T, M et N, respectivement. (D) Expression d'ARHGAP22 selon le grade histologique. (E) Expression d'ARHGAP22 selon le stade clinique. (F) Carte thermique montrant les associations entre l'expression d'ARHGAP22 et les caractéristiques clinicopathologiques. *P < 0,05 ; **P < 0,01 ; ***P < 0,001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Caractéristiques clinicopathologiques et survie globale
L'analyse de Kaplan-Meier a révélé des différences significatives de survie globale (OS) entre les sous-groupes clinicopathologiques (Figure 3). Les patients présentant des grades histologiques plus élevés, G3–G4, avaient une survie globale significativement plus courte que ceux ayant des grades plus faibles, G1–G2 (P < 0,0001 ; Figure 3A). Les patients atteints d'une maladie de stade III–IV avaient également une survie globale significativement plus courte que ceux atteints d'une maladie de stade I–II (P < 0,0001 ; Figure 3B). La survie globale différait significativement selon les sous-groupes de classification T, les classifications T avancées étant associées à des résultats moins favorables (P < 0,0001 ; Figure 3C). Les patients présentant une métastase ganglionnaire (N1) ou une métastase à distance (M1) avaient également une survie globale significativement plus courte que ceux sans métastase ganglionnaire ou à distance (les deux P < 0,0001 ; Figure 3D, E). Ces résultats confirment que le grade histologique, le stade clinique et la classification tumeur-nœud-métastase sont associés à la survie dans le carcinome rénal à cellules claires (ccRCC).
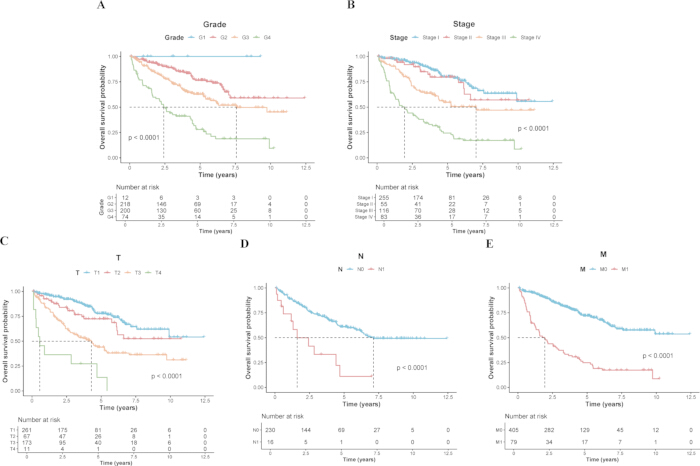
Figure 3 : Survie globale selon les caractéristiques clinicopathologiques dans le carcinome rénal à cellules claires. (A–E) Courbes de survie globale de Kaplan-Meier selon le grade histologique, le stade clinique, la classification T, la classification N et la classification M, respectivement. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Nomogramme pronostique pour le carcinome rénal à cellules claires
Un nomogramme pronostique intégrant l'expression d'ARHGAP22 aux caractéristiques clinicopathologiques disponibles a été élaboré afin d'estimer la survie globale à 1, 3 et 5 ans chez les patients atteints de ccRCC (Figure 4A). L'analyse de calibration a révélé un bon accord entre les probabilités de survie prédites par le nomogramme et celles observées aux trois points temporels. Les courbes de calibration se situaient proches de la droite de référence idéale, indiquant une performance de calibration satisfaisante (Figure 4B). Le modèle clinique présentait un indice de concordance de 0,779 (intervalle de confiance à 95 %, 0,729–0,828), tandis que l'ajout d'ARHGAP22 donnait un indice de concordance de 0,781 (intervalle de confiance à 95 %, 0,735–0,827), ce qui indique une amélioration pronostique minimale.
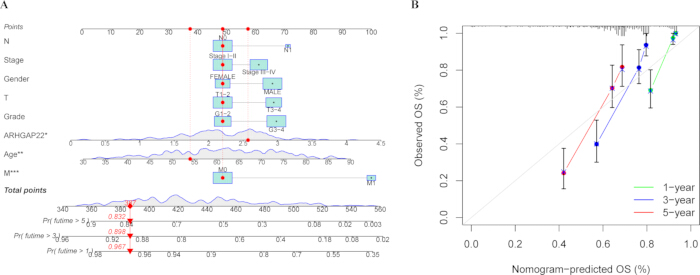
Figure 4 : Nomogramme pronostique basé sur ARHGAP22 et analyse de calibration dans le carcinome rénal à cellules claires. (A) Nomogramme permettant d'estimer la survie globale à 1, 3 et 5 ans. (B) Courbes de calibration comparant la survie globale à 1, 3 et 5 ans prédite par le nomogramme et la survie observée. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Analyse du réseau moléculaire d'ARHGAP22
Une analyse de corrélation a été réalisée afin de caractériser le réseau moléculaire associé à l'expression d'ARHGAP22. Le réseau de corrélation a révélé des associations entre ARHGAP22 et de multiples gènes dans le carcinome rénal à cellules claires (ccRCC) (Figure 5A). L'expression d'ARHGAP22 était significativement corrélée positivement avec GMIP, TRPM2, CARD9, FMNL1, STAC3 et MYO9B. Des corrélations négatives significatives ont été observées avec BSND, HEPACAM2, ATP6V1G3, TMEM38A et FOXI1 (Figure 5B–L). Ces résultats indiquent que l'expression d'ARHGAP22 est associée à un réseau complexe de co-expression dans le ccRCC.
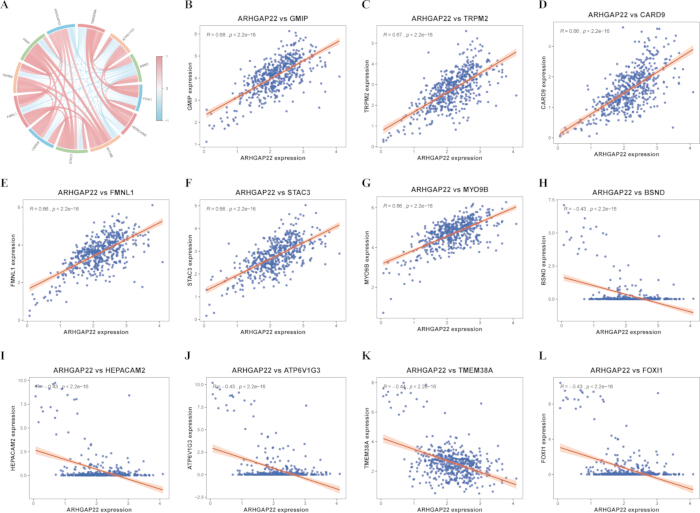
Figure 5: Caractéristiques moléculaires associées à ARHGAP22 dans le carcinome rénal à cellules claires. (A) Réseau de corrélation montrant les associations entre ARHGAP22 et les gènes associés. (B–G) Positif corrélations entre ARHGAP22 et GMIP, TRPM2, CARD9, FMNL1, STAC3 et MYO9B, respectivement. (H–L) Corrélations négatives entre ARHGAP22 et BSND, HEPACAM2, ATP6V1G3, TMEM38A et FOXI1, respectivement. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Gènes différentiellement exprimés associés à ARHGAP22
Les échantillons de carcinome rénal à cellules claires ont été divisés en groupes à expression élevée et faible en ARHGAP22 à l'aide de la valeur médiane d'expression, et une analyse de différentielle d'expression a été réalisée. Un total de 334 gènes ont été régulés à la hausse et 38 gènes régulés à la baisse dans le groupe à forte expression (Figure 6A). L'analyse du diagramme thermique a révélé des profils d'expression distincts entre les groupes à forte et faible expression d'ARHGAP22, indiquant que les gènes différentiellement exprimés identifiés permettaient de distinguer les deux groupes (Figure 6B).
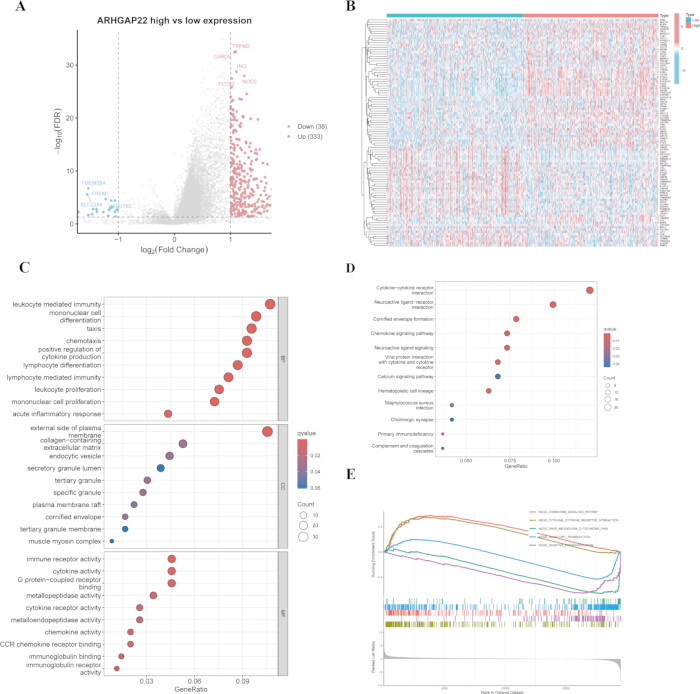
Figure 6 : Gènes différentiellement exprimés associés à ARHGAP22 et enrichissement fonctionnel. (A) Diagramme en volcan des gènes différentiellement exprimés entre les groupes à expression élevée et faible d'ARHGAP22. (B) Carte thermique des gènes différentiellement exprimés. (C) Analyse d'enrichissement de l'ontologie des gènes. (D) Analyse d'enrichissement des voies de la Kyoto Encyclopedia of Genes and Genomes. (E) Analyse d'enrichissement des ensembles de gènes montrant les voies enrichies dans le groupe à expression élevée d'ARHGAP22. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Enrichissement fonctionnel des gènes différentiellement exprimés associés à ARHGAP22
Une analyse d'enrichissement fonctionnel a été réalisée afin de caractériser les processus biologiques associés aux gènes différentiellement exprimés. L'analyse de l'ontologie génique a révélé un enrichissement dans des processus biologiques liés au système immunitaire, notamment l'immunité médiée par les leucocytes, le chimiotactisme, la production de cytokines, ainsi que la différenciation et la prolifération des lymphocytes. Au niveau des composants cellulaires, un enrichissement a été observé dans la matrice extracellulaire, les granules sécrétoires et les structures associées à la membrane plasmique. Au niveau de la fonction moléculaire, un enrichissement a été détecté pour l'activité cytokinique, la liaison aux récepteurs de chimokines et les activités liées aux métalloprotéases (Figure 6C). L'analyse du Kyoto Encyclopedia of Genes and Genomes a mis en évidence un enrichissement significatif dans les interactions cytokine–récepteur de cytokine, la signalisation des chimokines, la signalisation calcique, ainsi que les voies liées aux infections et à l'immunité (Figure 6D). Une analyse d'enrichissement par ensemble de gènes a par ailleurs identifié plusieurs voies liées au système immunitaire enrichies dans le groupe présentant une forte expression d'ARHGAP22 (Figure 6E).
ARHGAP22 et le microenvironnement immunitaire dans le carcinome rénal à cellules claires
L'analyse fondée sur CIBERSORT des fractions estimées de cellules immunitaires a révélé des différences significatives entre les groupes à expression élevée et faible d'ARHGAP22 (Figure 7A). Après correction du taux de fausses découvertes, le groupe à forte expression d'ARHGAP22 présentait des fractions estimées plus élevées de macrophages M2 et de lymphocytes T régulateurs, ainsi que des fractions estimées plus faibles de lymphocytes B naïfs, de mastocytes au repos et de cellules dendritiques activées. L'analyse de corrélation a montré que l'expression d'ARHGAP22 était positivement associée aux macrophages M2 et aux lymphocytes T régulateurs, et négativement associée aux lymphocytes B naïfs, aux mastocytes au repos et aux cellules dendritiques activées (Figure 7B). Ces estimations issues de CIBERSORT indiquent qu'une expression élevée d'ARHGAP22 est associée à un profil immunosuppresseur dans le ccRCC.
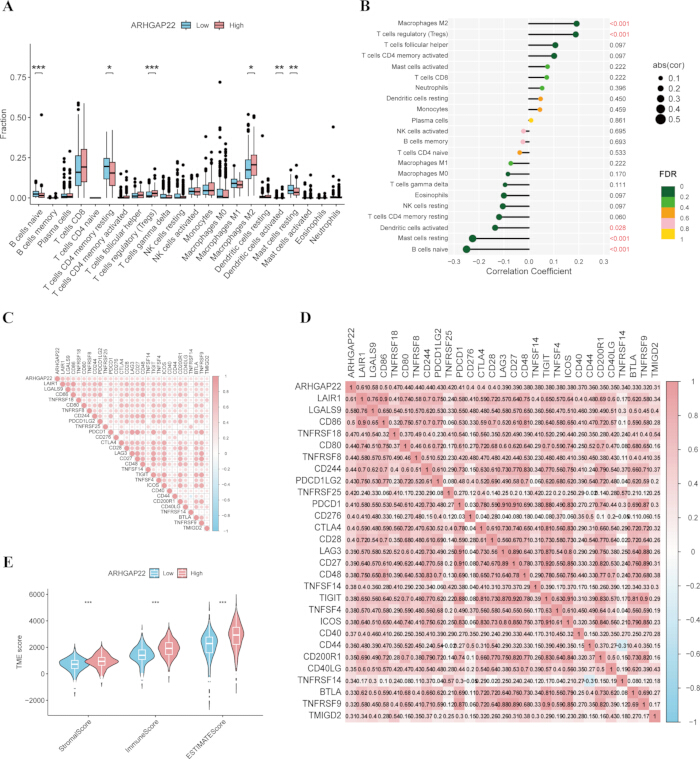
Figure 7 : Association entre l'expression d'ARHGAP22 et les caractéristiques du microenvironnement immunitaire dans le carcinome rénal à cellules claires. (A) Différences des fractions de cellules immunitaires estimées par CIBERSORT entre les groupes à expression élevée d'ARHGAP22 et à expression faible d'ARHGAP22. (B) Corrélations entre l'expression d'ARHGAP22 et les fractions de cellules immunitaires estimées par CIBERSORT. (C) Carte thermique de corrélation montrant les associations entre l'expression d'ARHGAP22 et les gènes des points de contrôle immunitaires. (D) Matrice de corrélation d'ARHGAP22 et des molécules de point de contrôle immunitaire. (E) Différences des StromalScore, ImmuneScore et ESTIMATEScore entre les groupes à expression élevée et faible d'ARHGAP22, calculées à l'aide de l'algorithme ESTIMATE. *P < 0,05 ; **P < 0,01 ; ***P < 0,001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
ARHGAP22, les points de contrôle immunitaires et les composants de l'environnement tumoral
Une forte expression d'ARHGAP22 était positivement associée à plusieurs gènes de points de contrôle immunitaires, notamment PDCD1LG2, CTLA4, LAG3, TIGIT et ICOS (Figure 7C, D), suggérant une association potentielle avec des caractéristiques liées à l'évasion immunitaire. L'analyse ESTIMATE a également montré que les valeurs de StromalScore, d'ImmuneScore et d'ESTIMATEScore étaient significativement plus élevées dans le groupe à forte expression d'ARHGAP22 (Figure 7E), reflétant une augmentation des composants stromaux et immunitaires au sein de l'environnement tumoral. Ces résultats indiquaient que l'expression d'ARHGAP22 était associée aux fractions de cellules immunitaires estimées par CIBERSORT, à l'expression des points de contrôle immunitaires et à un profil de microenvironnement tumoral immunosuppresseur dans le carcinome à cellules rénales à cellules claires (ccRCC).
ARHGAP22 et sensibilité prédite aux médicaments ciblés par calcul
L'association entre l'expression d'ARHGAP22 et la sensibilité prédite aux médicaments ciblés par calcul a été évaluée en comparant les valeurs prédites de concentration inhibitrice demi-maximale entre les groupes à expression élevée et faible (Figure 8A–I). Le groupe à expression faible présentait des valeurs significativement plus basses de concentration inhibitrice demi-maximale prédite pour l'axitinib, le sorafénib, le savolitinib, le foretinib, le cédiranib, l'alpelisib, le buparlisib, l'afurésertib et l'ipatésertib. Des valeurs plus faibles de concentration inhibitrice demi-maximale prédite indiquaient une sensibilité plus grande prédite par calcul. Ces résultats suggèrent une association entre une expression plus faible d'ARHGAP22 et une sensibilité prédite plus élevée aux agents ciblés évalués. Les résultats représentent des prédictions informatiques et ne constituent pas des réponses aux médicaments validées expérimentalement ou cliniquement.
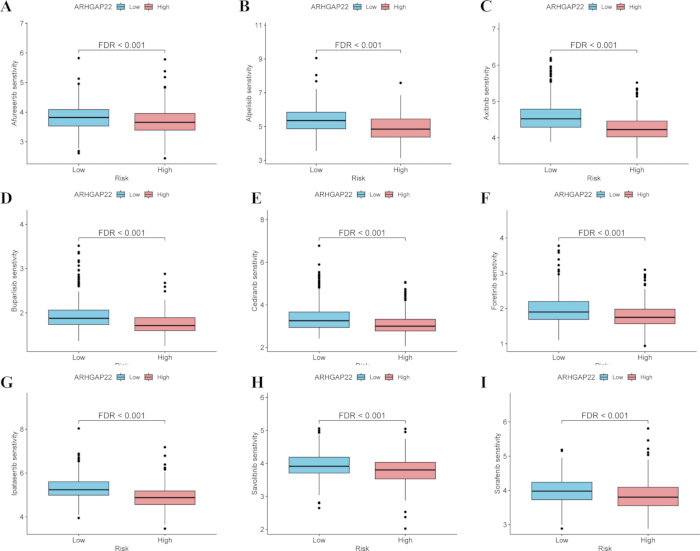
Figure 8 : Association entre l'expression d'ARHGAP22 et la sensibilité prévue par calcul pour des médicaments ciblés dans le carcinome rénal à cellules claires. (A–I) Comparaison des valeurs de concentration inhibitrice demi-maximale prévues par calcul pour l'axitinib, le sorafénib, le savolitinib, le foretinib, le cédiranib, l'alpelisib, le buparlisib, l'afurésertib et l'ipatasertib, respectivement, entre les groupes à forte et faible expression d'ARHGAP22. Des valeurs plus faibles de concentration inhibitrice demi-maximale prévue indiquent une sensibilité au médicament prévue plus élevée. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
DISPONIBILITÉ DES DONNÉES :
Les données transcriptomiques et cliniques analysées dans cette étude ont été obtenues à partir du projet publiquement accessible The Cancer Genome Atlas Kidney Renal Clear Cell Carcinoma (TCGA-KIRC) (https://portal.gdc.cancer.gov/). Les données externes d'expression et de survie utilisées pour la validation ont été obtenues à partir du jeu de données Gene Expression Omnibus GSE167573. Les données d'expression protéique ont été extraites de l'Human Protein Atlas (https://www.proteinatlas.org/). Les données d'expression pancancéreuses ont été analysées à l'aide de TIMER2.0, et la validation externe a été réalisée via la plateforme BEST. Les données de référence sur la sensibilité aux médicaments ont été obtenues à partir du jeu de données Genomics of Drug Sensitivity in Cancer 2, et les jeux de gènes utilisés pour l'analyse d'enrichissement ont été obtenus à partir de la Molecular Signatures Database. Les jeux de données originaux sont accessibles publiquement via les dépôts et plateformes correspondants. Les scripts R utilisés pour le traitement des données, l'analyse statistique et la visualisation sont fournis en tant que Fichier Supplémentaire 1. Les résultats traités sont fournis en tant que Tableau Supplémentaire 1, contenant les résultats complets de l'analyse d'expression différentielle ; Tableau Supplémentaire 2, contenant les résultats d'enrichissement de l'ontologie génique ; et Tableau Supplémentaire 3, contenant les résultats d'enrichissement des voies de la Kyoto Encyclopedia of Genes and Genomes.
Tableau supplémentaire 1 : Résultats complets de l'analyse d'expression différentielle. Ce fichier contient la liste complète des gènes différentiellement exprimés identifiés entre les groupes à expression élevée et faible de ARHGAP22, y compris les identifiants des gènes, les valeurs d'expression par groupe, les variations d'expression exprimées en log2, les valeurs P, les valeurs P ajustées selon le taux de fausses découvertes, ainsi que le sens de régulation. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 2 : Résultats de l'analyse d'enrichissement de l'ontologie génique. Ce fichier contient les résultats complets de l'enrichissement de l'ontologie génique pour les gènes différentiellement exprimés associés à ARHGAP22, y compris les catégories de processus biologique, de composant cellulaire et de fonction moléculaire, ainsi que les statistiques d'enrichissement, les valeurs de P, les valeurs de P ajustées, les nombres de gènes et les identifiants géniques associés. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 3 : Résultats de l'analyse d'enrichissement des voies de la Kyoto Encyclopedia of Genes and Genomes. Ce fichier contient les résultats complets de l'analyse d'enrichissement des voies de la Kyoto Encyclopedia of Genes and Genomes pour les gènes différentiellement exprimés associés à ARHGAP22, y compris les identifiants et noms des voies, les statistiques d'enrichissement, les valeurs P, les valeurs P ajustées, les valeurs q, les nombres de gènes et les identifiants des gènes associés. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 1 : Scripts R pour le traitement des données, l'analyse statistique et la visualisation. Ce fichier contient les scripts R utilisés pour le prétraitement des données, l'analyse d'expression, l'analyse de survie, l'analyse d'association clinicopathologique, l'analyse de co-expression, l'analyse d'expression différentielle, l'analyse d'enrichissement fonctionnel, l'analyse d'infiltration immunitaire, la prédiction de la sensibilité aux médicaments et la génération de figures. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Le carcinome rénal à cellules claires (ccRCC) est l'un des types de cancer les plus fréquents du système urinaire, et représente le sous-type histologique prédominant ainsi qu'une cause majeure de mortalité liée au carcinome rénal (RCC). L'incidence du RCC a globalement augmenté ces dernières années, avec des variations géographiques notables. Les facteurs de risque établis incluent le tabagisme, l'obésité, l'hypertension artérielle et la maladie rénale chronique3˒4. Malgré les progrès réalisés dans le diagnostic et le traitement, le ccRCC reste cliniquement hétérogène : certains patients se présentent avec une maladie avancée ou métastatique, et les récidives postopératoires ainsi que les métastases à distance restent fréquentes2˒5˒26. L'identification de biomarqueurs moléculaires associés au comportement tumoral et au pronostic demeure donc un objectif important dans la recherche sur le ccRCC. L'analyse actuelle a montré que ARHGAP22 était surexprimé dans le ccRCC et était associé à une moindre survie globale, à des caractéristiques clinicopathologiques défavorables, à des modifications transcriptomiques liées à l'immunité, à un profil de microenvironnement tumoral immunosuppresseur, ainsi qu'à des différences dans la sensibilité prédite par calcul à des agents ciblés. Ces résultats soutiennent la valeur potentielle de ARHGAP22 comme biomarqueur candidat pour le pronostic et lié à la réponse immunitaire, bien que son utilité clinique et son caractère causal n'aient pas encore été établis.
ARHGAP22 code pour une protéine activant la GTPase Rho impliquée dans la régulation du cytosquelette et la motilité cellulaire. La protéine contient un domaine homologue à la pleckstrine, un domaine RhoGAP et une région enroulée en hélice au niveau de l'extrémité C-terminale, et peut interagir avec les protéines 14-3-3, suggérant un rôle dans la migration cellulaire régulée par les facteurs de croissance22. En tant que protéine apparentée à FilGAP, ARHGAP22 participe à la régulation antagoniste de l'axe RhoA–Rac1 et au contrôle des modes de migration cellulaire21˒27. ARHGAP22 est principalement localisée dans les endosomes et peut être transportée vers les plis membranaires ou la membrane plasmique, où elle inhibe la formation de lamellipodes dépendante de Rac et l'expansion cellulaire ; sa localisation subcellulaire est étroitement liée à l'activité RacGAP20˒23. Des associations avec le développement tumoral ont également été rapportées. Dans le carcinome rénal à cellules claires (ccRCC), ARHGAP22 a été identifiée comme une molécule candidate dans des analyses transcriptionnelles liées à l'inhibition de la protéine contenant un domaine bromo 4 et a été associée à une survie globale moins favorable28. Les membres de la famille ARHGAP ont également été associés à une infiltration immunitaire favorisant la tumeur et à la progression de la maladie dans le cancer de la vessie25, à des variations d'expression et d'exons dans la leucémie myéloïde aiguë24, ainsi qu'à une réponse différentielle au bévacizumab dans le cancer colorectal métastatique29.
Les résultats actuels étaient conformes à ces observations. L'expression d'ARHGAP22 augmentait avec la progression des classifications T, N et M, du grade histologique et du stade clinique, et une expression plus élevée était associée à une survie globale plus courte. Il a déjà été démontré que la signalisation de Rac favorise la croissance du carcinome rénal à cellules claires (ccRCC) et le basculement angiogénique16, tandis que la voie de la protéine kinase associée à la GTPase Rho/Rho a été associée à un comportement malin dans le ccRCC17. La surexpression observée d'ARHGAP22 pourrait donc refléter des modifications moléculaires associées à des phénotypes tumoraux agressifs. Des analyses de coexpression et d'expression différentielle ont en outre montré qu'ARHGAP22 était associé à un vaste réseau transcriptionnel. Des corrélations positives ont été observées avec des gènes tels que FMNL1, CARD9 et TRPM2, tandis que des corrélations négatives ont été observées avec des gènes tels que BSND et FOXI1. Les résultats des analyses de l'Ontologie génétique, de l'Encyclopédie de Kyoto des gènes et des génomes (KEGG) et de l'enrichissement des ensembles de gènes (GSEA) ont montré un enrichissement dans l'immunité médiée par les leucocytes, la chimiotaxie, la production de cytokines, la différenciation et la prolifération des lymphocytes, les interactions cytokines–récepteurs et la signalisation des chimioattractants. Les réseaux de chimioattractants contribuent au recrutement des cellules immunitaires, à la croissance tumorale et à la métastase dans le carcinome rénal à cellules claires (RCC)30, tandis que l'enrichissement des voies immunitaires a été associé à un mauvais pronostic et à un microenvironnement tumoral altéré dans le ccRCC31. Le carcinome rénal à cellules claires présente également des signatures transcriptionnelles immunitaires distinctes associées au résultat clinique et à la complexité du microenvironnement immunitaire32. Des relations similaires entre l'expression génique anormale, l'enrichissement des voies immunitaires, un mauvais pronostic et des profils complexes de coexpression ont été rapportées dans d'autres tumeurs malignes33.
L'expression d'ARHGAP22 était également associée à des différences dans le microenvironnement immunitaire tumoral. Le groupe à forte expression présentait des fractions estimées plus élevées de lymphocytes T régulateurs et de macrophages M2, ainsi que des fractions estimées plus faibles de lymphocytes B naïfs, de mastocytes au repos et de cellules dendritiques activées, après correction du taux de fausses découvertes. Des associations positives ont également été observées entre l'expression d'ARHGAP22 et plusieurs molécules de contrôle immunitaire, ainsi qu'avec des valeurs plus élevées d'ImmuneScore, de StromalScore et d'ESTIMATEScore. Le carcinome rénal à cellules claires se caractérise par une infiltration immunitaire importante, mais cette caractéristique n'indique pas nécessairement une réponse antitumorale efficace34. Des états dysfonctionnels des cellules immunitaires et des caractéristiques immunosuppressives peuvent limiter l'efficacité du blocage des points de contrôle immunitaires35. Les lymphocytes T régulateurs et les macrophages M2 ont été associés à l'immunosuppression, à la progression tumorale et à un mauvais pronostic dans le CCR36˒37, tandis qu'une expression accrue des points de contrôle immunitaires peut refléter des processus liés à l'évasion immunitaire38. Les résultats actuels suggèrent donc que l'expression élevée d'ARHGAP22 est associée non pas simplement à une infiltration immunitaire plus importante, mais à un profil immunitaire comportant des caractéristiques fréquemment liées à l'immunosuppression. Cette interprétation reste déductive, car les estimations des cellules immunitaires ont été obtenues à partir de données de séquençage ARN en masse et d'une seule méthode computationnelle de déconvolution.
Des différences dans la sensibilité aux médicaments prédite par calcul ont également été observées entre les groupes d'expression d'ARHGAP22. Des caractéristiques moléculaires à haut risque ont précédemment été associées à une infiltration immunitaire modifiée, à un enrichissement des voies immunitaires et à une réponse différentielle aux médicaments39. Des signatures géniques liées à l'immunité dans le ccRCC ont également été signalées pour stratifier la survie et prédire des réponses différentielles à l'immunothérapie et à la thérapie ciblée40˒41. Dans l'analyse actuelle, le groupe à faible expression d'ARHGAP22 présentait des valeurs prédites plus basses de concentration inhibitrice demi-maximale pour plusieurs agents ciblés. Ces résultats indiquent une association entre l'expression d'ARHGAP22 et la sensibilité aux médicaments prédite par calcul, mais ne démontrent pas une réponse réelle au traitement ni un bénéfice clinique. Plusieurs choix méthodologiques ont soutenu la cohérence analytique, notamment le filtrage selon la qualité des échantillons, l'utilisation d'un seuil d'expression médian uniforme, le filtrage de confiance des résultats de CIBERSORT et la correction du taux de fausses découvertes pour les comparaisons multiples. Néanmoins, la sensibilité prédite aux médicaments doit être interprétée comme exploratoire, et une validation indépendante à l'aide de données de réponse aux médicaments mesurées expérimentalement ou observées cliniquement est nécessaire.
Plusieurs limites doivent être prises en compte. Bien que GSE167573 ait permis une validation externe de l'expression d'ARHGAP22 et de ses associations avec la survie, une validation dans des cohortes cliniques plus vastes et multicentriques reste nécessaire. Les analyses étaient principalement basées sur des jeux de données publics rétrospectifs et des données de séquençage ARN en masse ; par conséquent, la source cellulaire de l'expression d'ARHGAP22 n'a pas pu être distinguée entre les cellules tumorales, les cellules stromales et les cellules immunitaires infiltrantes. Le séquençage ARN en simple cellule, l'immunofluorescence multiplexée ou la transcriptomique spatiale pourraient aider à lever cette limitation. L'infiltration des cellules immunitaires, l'expression des points de contrôle immunitaires et la sensibilité aux médicaments ont été déduites par des méthodes computationnelles et pourraient ne pas refléter directement la fonction biologique ou la réponse au traitement clinique. Aucune méthode indépendante de déconvolution immunitaire, aucune cohorte institutionnelle d'immunohistochimie ni aucune analyse expérimentale par perturbation n'ont été incluses. De plus, les associations observées n'établissent pas de relations causales entre l'expression d'ARHGAP22, les gènes coexprimés, l'infiltration des cellules immunitaires et la réponse aux médicaments. Des expériences mécanistiques, une validation clinique prospective et des comparaisons de performances de modèles seront donc nécessaires avant toute application clinique. Dans l'ensemble, le flux de travail fournit un cadre reproductible pour évaluer des biomarqueurs candidats à l'aide de jeux de données moléculaires publics, mais la pertinence biologique et clinique d'ARHGAP22 nécessite une confirmation indépendante supplémentaire.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun conflit d’intérêts.
Remerciements
Des données accessibles au public provenant de The Cancer Genome Atlas (TCGA) ont été utilisées dans cette étude. Le réseau de recherche TCGA est reconnu pour avoir généré et fourni ces ressources.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| paquet R circlize | Version 0.4.16 | CRAN | Utilisé pour les tracés circos et les diagrammes en cordes. |
| paquet R clusterProfiler | Version 4.12.0 | Bioconductor | Utilisé pour les analyses d'enrichissement GO, KEGG et GSEA. |
| paquet R ComplexHeatmap | Version 2.20.0 | Bioconductor | Utilisé pour la visualisation de cartes thermiques complexes et de cartes thermiques d'annotations cliniques. |
| paquet R e1071 | Version 1.7.16 | CRAN | Utilisé pour la régression par vecteurs de support dans les analyses liées à CIBERSORT. |
| paquet R enrichplot | Version 1.24.0 | Bioconductor | Utilisé pour la visualisation des résultats d'enrichissement fonctionnel. |
| paquet R estimate | Version 1.0.13 | paquet R/package source | Utilisé pour calculer les scores stromal, immunitaire et ESTIMATE. |
| paquet R ggExtra | Version 0.10.1 | CRAN | Utilisé pour les nuages de points avec distributions marginales de densité. |
| paquet R ggplot2 | Version 3.5.1 | CRAN | Utilisé pour la visualisation générale des données. |
| paquet R ggpubr | Version 0.6.0 | CRAN | Utilisé pour les boîtes à moustaches, les diagrammes en violon et les comparaisons statistiques. |
| paquet R ggrepel | Version 0.9.5 | CRAN | Utilisé pour les étiquettes de texte non superposées sur les diagrammes en volcan. |
| paquet R limma | Version 3.60.4 | Bioconductor | Utilisé pour le prétraitement des données d'expression et les analyses liées à l'expression différentielle. |
| paquet R oncoPredict | Version 1.2 | CRAN | Utilisé pour prédire la sensibilité aux médicaments à partir de données transcriptomiques. |
| paquet R org.Hs.eg.db | Version 3.19.1 | Bioconductor | Utilisé pour l'annotation des gènes et la conversion entre symboles génétiques et identifiants Entrez. |
| paquet R pheatmap | Version 1.0.12 | CRAN | Utilisé pour la visualisation de cartes thermiques. |
| paquet R preprocessCore | Version 1.68.0 | Bioconductor | Utilisé pour la normalisation par quantiles dans les analyses liées à CIBERSORT. |
| logiciel R | Version 4.4.0 | Fondation R pour l'informatique statistique | Utilisé pour l'analyse statistique et la visualisation. |
| paquet R RColorBrewer | Version 1.1.3 | CRAN | Utilisé pour la génération de palettes de couleurs en visualisation. |
| paquet R regplot | Version 1.1 | CRAN | Utilisé pour la visualisation de nomogrammes. |
| paquet R reshape2 | Version 1.4.4 | CRAN | Utilisé pour la reformulation des données avant visualisation. |
| paquet R rms | Version 6.8.1 | CRAN | Utilisé pour la construction de modèles pronostiques, l'analyse de calibration et les analyses liées aux nomogrammes. |
| paquet R scales | Version 1.4.0 | CRAN | Utilisé pour l'ajustement des échelles et les réglages de transparence des couleurs. |
| paquet R survival | Version 3.5.8 | CRAN | Utilisé pour la régression de Cox et l'analyse de survie de Kaplan-Meier. |
| paquet R survminer | Version 0.4.9 | CRAN | Utilisé pour la visualisation des courbes de survie de Kaplan-Meier. |
| paquet R timeROC | Version 0.4 | CRAN | Utilisé pour l'analyse des courbes ROC dépendantes du temps. |
Références
- Winter TD et al. Using Mendelian randomization to investigate etiologic heterogeneity across renal cell carcinoma subtypes. Int J Epidemiol. 2025;54(6):dyaf177. https://doi.org/10.1093/ije/dyaf177
- Hsieh JJ et al. Renal cell carcinoma. Nat Rev Dis Primers. 2017;3:17009. https://doi.org/10.1038/nrdp.2017.9
- Capitanio U et al. Epidemiology of renal cell carcinoma. Eur Urol. 2019;75(1):74-84.
- Siegel RL, Miller KD, Fuchs HE, Jemal A. Cancer statistics, 2022. CA Cancer J Clin. 2022;72(1):7-33.
- Wiechno P et al. Contemporary treatment of metastatic renal cell carcinoma. Med Oncol. 2018;35(12):156. https://doi.org/10.1007/s12032-018-1217-1
- Chen W et al. Targeting renal cell carcinoma with a HIF-2 antagonist. Nature. 2016;539(7627):112-117.
- Rydzanicz M, Wrzesiński T, Bluyssen HA, Wesoły J. Genomics and epigenomics of clear cell renal cell carcinoma: recent developments and potential applications. Cancer Lett. 2013;341(2):111-126.
- Barata PC, Rini BI. Treatment of renal cell carcinoma: current status and future directions. CA Cancer J Clin. 2017;67(6):507-524.
- Chowdhury N, Drake CG. Kidney cancer: an overview of current therapeutic approaches. Urol Clin North Am. 2020;47(4):419-431.
- Gulati S, Vaishampayan U. Current state of systemic therapies for advanced renal cell carcinoma. Curr Oncol Rep. 2020;22(3):26. https://doi.org/10.1007/s11912-020-0892-1
- Haga RB, Ridley AJ. Rho GTPases: regulation and roles in cancer cell biology. Small GTPases. 2016;7(4):207-221.
- Sahai E, Marshall CJ. RHO-GTPases and cancer. Nat Rev Cancer. 2002;2(2):133-142.
- Bustelo XR. RHO GTPases in cancer: known facts, open questions, and therapeutic challenges. Biochem Soc Trans. 2018;46(3):741-760.
- Crosas-Molist E et al. Rho GTPase signaling in cancer progression and dissemination. Physiol Rev. 2022;102(1):455-510.
- Li H, Peyrollier K, Kilic G, Brakebusch C. Rho GTPases and cancer. BioFactors. 2014;40(2):226-235.
- Goka ET, Chaturvedi P, Lopez DTM, Lippman ME. Rac signaling drives clear cell renal carcinoma tumor growth by priming the tumor microenvironment for an angiogenic switch. Mol Cancer Ther. 2020;19(7):1462-1473.
- Thompson JM, Landman J, Razorenova OV. Targeting the RhoGTPase/ROCK pathway for the treatment of VHL/HIF pathway-driven cancers. Small GTPases. 2020;11(1):32-38.
- Feng J et al. RhoJ promotes the progression of clear cell renal cell carcinoma via .the TNF-α/NF-κB axis. Transl Androl Urol. 2025;14(7):1849-1864.
- Guo K et al. Activation of RHO-GTPase gene pattern correlates with adverse clinical outcome and immune microenvironment in clear cell renal cell carcinoma. Clin Exp Med. 2025;25(1):67. https://doi.org/10.1007/s10238-025-01593-3
- Mori M, Saito K, Ohta Y. ARHGAP22 localizes at endosomes and regulates actin cytoskeleton. PLoS One. 2014;9(6):e100271. https://doi.org/10.1371/journal.pone.0100271
- Nakamura F. FilGAP and its close relatives: a mediator of Rho-Rac antagonism that regulates cell morphology and migration. Biochem J. 2013;453(1):17-25.
- Hu SH et al. The weak complex between RhoGAP protein ARHGAP22 and signal regulatory protein 14-3-3 has 1:2 stoichiometry and a single peptide binding mode. PLoS One. 2012;7(8):e41731. https://doi.org/10.1371/journal.pone.0041731
- Mori M et al. Endosomal localization of RacGAP protein ARHGAP22 regulates its GAP activity in human melanoma cells. Anticancer Res. 2022;42(12):5763-5771.
- El-Masry OS, Alamri AM, Alzahrani F, Alsamman K. ADAMTS14, ARHGAP22, and EPDR1 as potential novel targets in acute myeloid leukaemia. Heliyon. 2022;8(3):e09065. https://doi.org/10.1016/j.heliyon.2022.e09065
- Yang C et al. Transcriptomic analysis identified ARHGAP family as a novel biomarker associated with tumor-promoting immune infiltration and nanomechanical characteristics in bladder cancer. Front Cell Dev Biol. 2021;9:657219. https://doi.org/10.3389/fcell.2021.657219
- Schiavoni V et al. Recent advances in the management of clear cell renal cell carcinoma: novel biomarkers and targeted therapies. Cancers (Basel). 2023;15(12):3207. https://doi.org/10.3390/cancers15123207
- Sanz-Moreno V et al. Rac activation and inactivation control plasticity of tumor cell movement. Cell. 2008;135(3):510-523.
- Sakaguchi T et al. Bromodomain protein BRD4 inhibitor JQ1 regulates potential prognostic molecules in advanced renal cell carcinoma. Oncotarget. 2018;9(33):23003-23017.
- Stránská J et al. Copy number variation and clinical response to chemotherapy and bevacizumab in Czech patients with metastatic colorectal cancer. Klin Onkol. 2024;37(4):277-285.
- Parihar JS, Tunuguntla HS. Role of chemokines in renal cell carcinoma. Rev Urol. 2014;16(3):118-121.
- Chen Z, Wu R, Ma J, Zheng J. C chemokines are prognostic biomarkers correlated with diverse immune cell infiltrations in clear cell renal cell carcinoma. Transl Cancer Res. 2022;11(8):2501-2522.
- Şenbabaoğlu Y et al. Tumor immune microenvironment characterization in clear cell renal cell carcinoma identifies prognostic and immunotherapeutically relevant messenger RNA signatures. Genome Biol. 2016;17(1):231. https://doi.org/10.1186/s13059-016-1092-z
- Song DM et al. LIG1 is a novel marker for bladder cancer prognosis: evidence based on experimental studies, machine learning, and single-cell sequencing. Front Immunol. 2024;15:1419126. https://doi.org/10.3389/fimmu.2024.1419126
- Vuong L, Kotecha RR, Voss MH, Hakimi AA. Tumor microenvironment dynamics in clear-cell renal cell carcinoma. Cancer Discov. 2019;9(10):1349-1357.
- Burgers FH et al. Immunological features of clear-cell renal-cell carcinoma and resistance to immune checkpoint inhibitors. Nat Rev Nephrol. 2025;21(10):687-701.
- Davidsson S et al. Infiltration of M2 macrophages and regulatory T cells plays a role in recurrence of renal cell carcinoma. Eur Urol Open Sci. 2020;20:62-71.
- Zhang X et al. Tumor-associated M2 macrophages in the immune microenvironment influence the progression of renal clear cell carcinoma by regulating M2 macrophage-associated genes. Front Oncol. 2023;13:1157861. https://doi.org/10.3389/fonc.2023.1157861
- Tronik-Le Roux D et al. Comprehensive landscape of immune checkpoints uncovered in clear cell renal cell carcinoma reveals new and emerging therapeutic targets. Cancer Immunol Immunother. 2020;69(7):1237-1252.
- Hong J et al. A zinc metabolism-related gene signature for predicting prognosis and characteristics of breast cancer. Front Immunol. 2023;14:1276280. https://doi.org/10.3389/fimmu.2023.1276280
- Xu W et al. Prognostic immunophenotyping clusters of clear cell renal cell carcinoma defined by the unique tumor immune microenvironment. Front Cell Dev Biol. 2021;9:785410. https://doi.org/10.3389/fcell.2021.785410
- Gu J et al. A novel immune-related gene signature for predicting immunotherapy outcomes and survival in clear cell renal cell carcinoma. Sci Rep. 2023;13(1):18922. https://doi.org/10.1038/s41598-023-45966-8