Un dosage FRET résolu dans le temps surveille la cinétique de clivage du substrat de la Mpro afin d'évaluer si les PROTACs affectent l'activité enzymatique, permettant ainsi une séparation fonctionnelle entre les effets de dégradation et d'inhibition.
Article de méthode
Un dosage d'activité FRET résolu dans le temps pour distinguer l'inhibition enzymatique de la dégradation médiée par PROTAC de la Mpro du SARS-CoV-2
Dans cet article
Résumé
Résumé
Les chimères ciblant la protéolyse (PROTACs) émergent comme une stratégie prometteuse pour le développement de médicaments antiviraux et se distinguent mécanistiquement des inhibiteurs classiques de petite taille. De nombreuses conceptions de PROTACs ciblant les protéases virales, telles que la protéase principale du SARS-CoV-2 (Mpro), utilisent des groupes réactifs dérivés d'inhibiteurs du site actif, combinant ainsi la dégradation induite par proximité avec une potentielle inhibition enzymatique. Cette double fonctionnalité complique la distinction expérimentale entre les effets induits par la dégradation et l'inhibition directe de l'activité catalytique sur la réplication virale. Pour y remédier, nous avons mis en place un dosage fondé sur le transfert d'énergie par résonance de fluorescence (FRET) afin de quantifier l'activité catalytique de la Mpro recombinante en présence d'inhibiteurs et de dégradeurs. Ce dosage utilise un substrat peptidique fluorogène (MI-2822) contenant la séquence canonique de clivage de la Mpro, flanquée d'un fluorophore et d'un extincteur. Le clivage protéolytique entraîne une augmentation dépendante du temps de la fluorescence, permettant une surveillance cinétique continue de l'activité enzymatique. La Mpro recombinante exprimée dans Escherichia coli est purifiée puis incubée avec le substrat FRET dans des conditions tampon définies, et la fluorescence est enregistrée au cours du temps afin d'obtenir des profils d'activité enzymatique. Le dosage est contrôlé à l'aide de l'inhibiteur du site actif approuvé cliniquement, le nirmatrelvir, qui supprime efficacement le clivage du substrat. En revanche, les PROTACs ciblant la Mpro en dehors du sillon catalytique ne réduisent pas de manière significative l'augmentation de la fluorescence, indiquant qu'ils n'inhibent pas de façon mesurable l'activité enzymatique dans les conditions testées. Ce protocole fournit une approche robuste et reproductible pour distinguer l'inhibition enzymatique des mécanismes associés à la dégradation. Il est largement applicable à la caractérisation mécanistique des PROTACs et d'autres molécules bifonctionnelles ciblant les protéases virales.
Introduction
La dégradation ciblée des protéines (TPD) exploite le système cellulaire d'ubiquitine-protéasome (UPS) afin d'éliminer sélectivement des protéines d'intérêt. Cette stratégie repose sur des molécules hétérobifonctionnelles, couramment appelées chimères ciblant la protéolyse (PROTACs), qui se lient simultanément à une protéine cible et à une ligase d'ubiquitine E32. Les ligases d'ubiquitine E3 constituent une classe vaste et diversifiée d'enzymes cellulaires3 qui catalysent l'ubiquitinylation des protéines substrat, marquant ainsi celles-ci pour une dégradation par le protéasome4.
Les PROTAC sont constitués d'un ligand pour la protéine cible et d'un ligand pour une ligase E3, reliés par un linker chimique5. En induisant une proximité entre la protéine cible et la ligase E3, les PROTAC favorisent la formation d'un complexe ternaire permettant le transfert d'ubiquitine et la dégradation subséquente de la protéine cible par le protéasome6,7. Par rapport aux inhibiteurs classiques de petite taille, cette approche présente plusieurs avantages8. Les PROTAC peuvent agir de manière catalytique, permettant une élimination efficace de la cible à de faibles concentrations, et ils peuvent utiliser des ligands ou inhibiteurs existants comme motifs ciblants5. De plus, les stratégies fondées sur la dégradation peuvent conserver leur efficacité en présence de mutations conférant une résistance9,10 et peuvent être appliquées à des protéines difficiles à inhiber directement, telles que celles dépourvues de poches de liaison bien définies11.
Dans le contexte du développement de médicaments antiviraux, de nombreux PROTAC décrits ciblant des protéines virales reposent sur des warheads dérivés d'inhibiteurs du site actif10,12,13,14. Par conséquent, ces molécules combinent souvent l'inhibition enzymatique et l'épuisement du cible induit par la dégradation, ce qui complique l'interprétation mécanistique de l'activité antivirale. Bien que les tests cellulaires antiviraux intègrent le résultat combiné de plusieurs processus, notamment la dégradation de la cible et l'inhibition de la réplication virale, ils ne permettent généralement pas de distinguer clairement les effets dus à l'inhibition de ceux dus à la dégradation. De plus, de nombreuses protéines virales ne possèdent pas de poches de liaison ou de sites catalytiques clairement définis, ce qui limite leur accessibilité aux stratégies actuelles de conception de PROTAC.
Pour relever ce défi, nous avons mis au point un dosage basé sur le transfert d'énergie par résonance de fluorescence (FRET) utilisant un substrat peptidique de la protéase Mpro du SARS-CoV-2, permettant une surveillance en temps réel de l'activité enzymatique. Cette approche permet de distinguer les effets associés aux PROTAC des inhibitions enzymatiques directes. À l'aide de ce dosage, nous avons évalué un dégradeur ciblant Mpro qui se lie en dehors du site catalytique et n'interfère pas de manière mesurable avec l'activité de la protéase dans les conditions testées, tout en conservant sa capacité dégradative. Parallèlement, l'inhibiteur de Mpro approuvé cliniquement, le nirmatrelvir, a été utilisé comme contrôle et a entraîné une réduction marquée de l'activité enzymatique.
En résumé, ce dosage offre une méthode robuste pour distinguer l'inhibition enzymatique des effets liés à la dégradation. Il est particulièrement utile pour caractériser les dégradeurs ciblant des protéines enzymatiquement actives, dans lesquelles la distinction entre ces mécanismes est essentielle pour comprendre leur activité antivirale (Figure 1).
Protocole
1. Préparation des matériaux
- Préparer le système d'expression
- Utiliser des cellules chimiquement compétentes Escherichia coli BL21 Rosetta2 comme hôte d'expression.
- Utiliser un vecteur d'expression pET28a(+) codant pour la protéase M du SARS-CoV-2 (Mpro) munie de marqueurs à 6× histidines aux extrémités N- et C-terminales.
- Préparer le milieu de culture
- Préparer 5 L de milieu Luria–Bertani (LB) en dissolvant 10 g/L de tryptone, 5 g/L d'extrait de levure et 10 g/L de chlorure de sodium (NaCl) dans de l'eau distillée. Stériliser le milieu par autoclavage à 121 °C pendant 20 min.
- Préparer la solution mère de IPTG
- Dissoudre 4,20 g de IPTG dans 45 mL d'eau distillée pour préparer une solution mère à 0,4 M. Conserver la solution mère à −20 °C.
- Préparer les tampons
- Préparer 1 L de tampon de lyse pour Mpro (MLB) contenant 50 mM Tris, 300 mM NaCl, 5 % de glycérol et 0,5 % de Triton X-100 (pH 7,5).
- Préparer 4 L de tampon protéique pour Mpro (MB) contenant 20 mM Tris et 150 mM NaCl (pH 7,5).
- Préparer 500 mL de tampon de lavage (WB) contenant 20 mM Tris, 150 mM NaCl et 20 mM imidazole (pH 7,5).
- Préparer 100 mL de chacun des tampons d'élution : Élution 1 (100 mM imidazole), Élution 2 (250 mM imidazole) et Élution 3 (500 mM imidazole), chacun contenant 20 mM Tris et 150 mM NaCl (pH 7,5).
- Préparer 1 mL de tampon d'échantillonnage 4× contenant du mercaptoéthanol, du bleu de bromophénol, du glycérol, du Tris (pH 6,8), du dodécylsulfate de sodium (SDS) et de l'eau distillée.
- Préparer 1 L de solution saline tamponnée au phosphate (PBS) contenant du KCl, du KH₂PO₄, du Na₂HPO₄ et du NaCl dans de l'eau distillée.
2. Expression de la Mpro chez Escherichia coli
- Transformer le plasmide d'expression dans des E. coli
- Préparer des cellules E. coli Rosetta2 chimio-compétentes à l'aide d'un kit commercial de transformation. Inoculer 5 mL de milieu super optimal broth (SOB) et incuber la culture toute la nuit à 37 °C sous agitation.
- Transférer la culture de nuit dans 100 mL de milieu SOB et faire croître les cellules jusqu'à une DO600 de 0,4–0,5. Refroidir la culture sur de la glace et centrifuger à 1 800 × g pendant 5 min.
- Laver le culot cellulaire deux fois avec le tampon de lavage et le resuspendre dans le tampon de compétence. Répartir 50 µL de cellules compétentes en aliquots et les conserver à −70 °C.
- Transformer le plasmide d'expression dans des bactéries chimio-compétentes
- Dégeler un aliquot de cellules compétentes sur de la glace pendant 10 min. Ajouter 1 µL d'ADN plasmidique (<50 ng) et mélanger délicatement.
- Incuber les cellules sur de la glace pendant 30 min. Étaler les cellules transformées sur gélose LB (1,5 % d'agar) contenant 100 µg/mL de kanamycine et incuber les boîtes toute la nuit (environ 18 h) à 37 °C.
- Amplifier la culture bactérienne
- Inoculer 5 mL de milieu LB contenant 100 µg/mL de kanamycine avec une colonie isolée. Incuber la culture toute la nuit à 37 °C sous agitation à 200 tr/min.
- Transférer la culture de nuit dans 100 mL de milieu LB contenant 100 µg/mL de kanamycine. Incuber la culture toute la nuit dans les mêmes conditions.
- Transférer 35 mL de la culture de nuit dans 1 L de milieu LB contenant 100 µg/mL de kanamycine. Incuber la culture à 37 °C sous agitation à 140 tr/min jusqu'à ce que la DO600 atteigne 1,0–1,2.
- Induire l'expression de la Mpro
- Refroidir la culture à 16 °C. Ajouter 1 mL de IPTG 0,4 M (concentration finale de 0,4 mM) pour induire l'expression protéique.
- Incuber la culture à 16 °C sous agitation à 140 tr/min pendant 72 h.
3. Récolter et purifier la Mpro
- Récupérer les cellules bactériennes
- Centrifuger la culture à 5 000 × g et à 4 °C pendant 1 h. Éliminer le surnageant et resuspendre le culot dans 35 mL de solution saline tamponnée au phosphate (PBS).
NOTE : Veiller à une resuspension complète du culot afin de maximiser la récupération des protéines lors de la purification en aval. - Transférer la suspension dans un tube à centrifuger de 50 mL et centrifuger à 6 800 × g et à 4 °C pendant 10 min. Éliminer le surnageant et conserver le culot cellulaire à −20 °C.
- Centrifuger la culture à 5 000 × g et à 4 °C pendant 1 h. Éliminer le surnageant et resuspendre le culot dans 35 mL de solution saline tamponnée au phosphate (PBS).
- Lysér les cellules
- Dégeler le culot cellulaire sur de la glace pendant 15 à 30 min. Resuspendre le culot dans 80 mL de tampon de lyse Mpro (MLB) jusqu'à obtention d'une suspension homogène.
NOTE : Garder le tampon et l'échantillon sur de la glace tout au long de cette étape afin de minimiser la dégradation et l'agrégation des protéines. - Soniquer la suspension sur de la glace pendant 10 min, en utilisant des impulsions de 30 s à une amplitude de 50 à 60 %, avec des intervalles de refroidissement de 2 min entre chaque impulsion.
- Transférer le lysat dans des tubes à centrifuger et centrifuger à 60 000 × g et à 4 °C pendant 1 h. Récupérer le surnageant clarifié pour la purification par affinité.
- Dégeler le culot cellulaire sur de la glace pendant 15 à 30 min. Resuspendre le culot dans 80 mL de tampon de lyse Mpro (MLB) jusqu'à obtention d'une suspension homogène.
- Purifier la Mpro par chromatographie d'affinité avec métal immobilisé
- Équilibrer la colonne d'affinité avec 10 volumes de colonne (CV) d'eau distillée, suivis de 10 CV de tampon protéique Mpro (MB). Préparer les tampons de lavage et d'élution avant de charger l'échantillon.
NOTE : Éviter d'introduire des bulles d'air dans la colonne, car elles pourraient réduire l'efficacité de fixation. - Charger le lysat clarifié sur la colonne équilibrée à faible débit. Récupérer le flux passant.
NOTE : Maintenir un débit suffisamment faible pour maximiser la fixation de la protéine marquée His. - Laver la colonne avec 50 mL de tampon de lavage (WB). Récupérer les 2 mL finaux de la fraction de lavage pour évaluation de la qualité, si nécessaire.
- Éluer la protéine liée successivement avec 6 mL du tampon d'élution 1 (trois fractions de 2 mL), 6 mL du tampon d'élution 2 (trois fractions de 2 mL) et 8 mL du tampon d'élution 3 (quatre fractions de 2 mL). Conserver toutes les fractions recueillies sur de la glace.
- Équilibrer la colonne d'affinité avec 10 volumes de colonne (CV) d'eau distillée, suivis de 10 CV de tampon protéique Mpro (MB). Préparer les tampons de lavage et d'élution avant de charger l'échantillon.
- Régénérer la colonne d'affinité
- Laver la colonne successivement avec 10 CV du tampon d'élution 3, 10 CV du tampon protéique Mpro , 10 CV d'eau distillée et 10 CV d'éthanol à 20 %.
- Évaluer la qualité de la protéine
- Mélanger 45 µL de chaque échantillon protéique avec 15 µL de tampon d'échantillonnage 4×. Chauffer les échantillons à 100 °C pendant 10 min, puis les centrifuger brièvement.
- Séparer les échantillons sur un gel SDS-PAGE 10–12 % à 150 V jusqu'à ce que le front de colorant atteigne le bas du gel.
- Colorer le gel avec du colorant de Coomassie pendant 15 à 30 min. Rincer le gel avec de l'eau distillée et évaluer la pureté de la protéine (masse moléculaire attendue : environ 36 kDa).
4. Préparation des protéines
- Échanger le tampon et concentrer la protéine
- Échanger le tampon de la protéine contre le tampon protéique Mpro (MB) à l’aide de filtres centrifuges (coupure moléculaire : 10 kDa). Concentrer la solution protéique jusqu’à un volume final d’environ 1 mL.
- Quantifier la protéine
- Mesurer la concentration en protéine à l’aide d’un spectrophotomètre. Effectuer le blanc avec le tampon MB avant la mesure.
- Calculer la concentration en protéine en utilisant le coefficient d’extinction approprié (ε = 0,931).
5. Optimiser les conditions du test
- Préparer les réactifs du test
- Préparer une solution mère à 3 µM de Mpro purifié et une solution mère à 300 µM du substrat peptidique dans le tampon protéique pour Mpro (MB).
- Préparer des dilutions sérielles
- Préparer six dilutions sérielles deux fois consécutives de la solution mère de Mpro dans le tampon MB.
- Préparer trois dilutions sérielles deux fois consécutives du substrat peptidique dans le tampon MB.
- Configurer le lecteur de plaques
- Préchauffer le lecteur de plaques à 37 °C. Régler la longueur d'onde d'excitation à 320 nm, la longueur d'onde d'émission à 420 nm (bande passante de 20 nm) et l'intervalle d'acquisition à 60 s pour une durée totale de mesure de 60 min.
NOTE : Préparer tous les composants du test avant d'ajouter le substrat, car la réaction commence immédiatement après l'ajout du substrat.
- Préchauffer le lecteur de plaques à 37 °C. Régler la longueur d'onde d'excitation à 320 nm, la longueur d'onde d'émission à 420 nm (bande passante de 20 nm) et l'intervalle d'acquisition à 60 s pour une durée totale de mesure de 60 min.
- Préparer la plaque de test
- Ajouter 25 µL de chaque dilution de Mpro dans les colonnes 1 à 6 d'une plaque 96 puits noire. Ajouter 25 µL de MB dans la colonne 7 comme témoin sans enzyme.
- Ajouter 100 µL de MB dans chaque puits.
NOTE : Utiliser des plaques 96 puits noires pour minimiser la fluorescence de fond et optimiser le signal de fluorescence.
- Démarrer la réaction
- Ajouter 25 µL du substrat peptidique dans les lignes A à C. Ajouter 25 µL de MB dans la ligne D pour servir de témoin sans substrat.
- Démarrer immédiatement l'acquisition de fluorescence après l'ajout du substrat.
- Analyser les données
- Exporter les données de fluorescence et tracer les unités de fluorescence relative (RFU) en fonction du temps.
- Sélectionner les concentrations de Mpro et de substrat qui fournissent un rapport signal/bruit élevé sans atteindre une saturation précoce du signal (par exemple, 500 nM de Mpro et 50 µM de substrat).
- Déterminer les paramètres cinétiques (facultatif)
- Déterminer les paramètres cinétiques du substrat fluorogène en ajustant les vitesses initiales de réaction à l'équation de Michaelis–Menten. Convertir les unités de fluorescence en concentration du produit à l'aide d'une courbe d'étalonnage réalisée avec la 2-amino-N-(3-aminopropyl) benzamide. La synthèse détaillée du fluorophore d'étalonnage est fournie dans le Fichier Supplémentaire 1.
6. Réaliser le test FRET
- Préparer le lecteur de plaques
- Préchauffer le lecteur de plaques à 37 °C. Régler la longueur d'onde d'excitation à 320 nm, la longueur d'onde d'émission à 420 nm (bande passante de 20 nm) et l'intervalle d'acquisition à 60 s pour une durée totale de mesure de 60 min.
- Préparer les réactifs du test
- Préparer des solutions mères de Mpro purifiée (3 µM), de substrat peptidique (300 µM) et des composés testés dans le tampon protéique de Mpro (MB).
- Préparer des dilutions sérielles de chaque composé testé dans le DMSO tout en maintenant une concentration finale constante de DMSO dans tous les échantillons. Inclure des témoins avec DMSO seul et tampon seul.
- Préparer les mélanges réactionnels
- Diluer chaque composé testé ou témoin dans 100 µL de MB. Ajouter 25 µL de Mpro pour obtenir une concentration finale d'enzyme de 500 nM.
- Transférer immédiatement les mélanges réactionnels dans les puits d'une plaque 96 puits noire.
- Démarrer la réaction
- Ajouter 25 µL de substrat peptidique dans chaque puits pour atteindre une concentration finale de substrat de 50 µM (volume final de réaction : 150 µL).
- Démarrer immédiatement l'acquisition de la fluorescence après l'ajout du substrat.
NOTE : Commencer l'acquisition des données immédiatement après l'ajout du substrat afin de mesurer précisément la cinétique initiale de la réaction.
- Acquérir les données de fluorescence
- Enregistrer la fluorescence en continu pendant 60 min en utilisant les paramètres d'acquisition prédéfinis.
Résultats
La mise en œuvre réussie du test de transfert d'énergie par résonance de fluorescence résolue dans le temps (TR-FRET) nécessite l'optimisation du rapport enzyme-sur-substrat. Comme décrit dans le protocole, cela peut être réalisé en titrant les deux composants. Dans cette étude, des concentrations d'enzyme allant de 15,6 à 500 nM ont été testées en combinaison avec des concentrations de substrat allant de 12,5 à 50 µM. Des réactions témoins, ne contenant ni le substrat ni l'enzyme, ont été incluses. Dans une expérience distincte, la constante de Michaelis–Menten (KM) a été déterminée à 29,2 ± 6,1 µM (Supplementary Figure 1).
Les résultats démontrent que la concentration de l'enzyme détermine principalement la transformation du substrat, tandis que la concentration du substrat influence surtout l'intensité du signal de fluorescence. L'augmentation des concentrations de substrat a entraîné des signaux de fluorescence initiaux plus élevés (t = 0). Par exemple, la fluorescence de base variait approximativement entre 400 et 500 unités de fluorescence relative (RFU) dans la Figure 2A, alors que des concentrations plus faibles de substrat produisaient des valeurs de fluorescence de base plus basses (Figure 2B,C). En l'absence de substrat (Figure 2D), seule une fluorescence de fond, généralement inférieure à 20 RFU, a été détectée.
L'augmentation des concentrations d'enzyme a entraîné une plus grande transformation du substrat et amélioré les rapports signal sur bruit (Figure 2A). À la concentration d'enzyme la plus élevée, la réaction a atteint un plateau après environ 50 min, indiquant une transformation quasi complète du substrat. Le plateau a été atteint plus tôt à des concentrations plus faibles de substrat et plus tard à des concentrations plus élevées de substrat. En revanche, les concentrations plus faibles d'enzyme n'ont pas atteint la saturation durant la période de mesure de 60 min et ont maintenu une augmentation approximativement linéaire de la fluorescence.
Sur la base de ces observations, les conditions optimales de dosage doivent répondre aux critères suivants : (1) une fluorescence de fond minimale dans le témoin sans substrat ; (2) une fluorescence de base stable, sans transformation du substrat, dans le témoin sans enzyme ; (3) un rapport enzyme/substrat fournissant un rapport signal/bruit adéquat pour une analyse quantitative ; et (4) des signaux de fluorescence approchant un plateau à la fin de la période de mesure. Selon ces critères, une concentration d'enzyme de 500 nM et une concentration de substrat de 50 µM ont été choisies pour les expériences ultérieures.
Afin de caractériser davantage le substrat fluorogène, les paramètres cinétiques enzymatiques ont été déterminés dans des conditions d'essai standard à l'aide de huit concentrations de substrat (0,39–50 µM) et d'une concentration fixe d'enzyme (15,9 nM). Les vitesses initiales de réaction obtenues à partir des courbes de progression de la fluorescence ont été ajustées à l'équation de Michaelis–Menten (Figure supplémentaire 1A,B). Le substrat MI-2822 a présenté une KM de 29,2 ± 6,1 µM et une Vmax de 91,8 ± 14,2 RFU/s (n = 7). À l'aide d'une courbe d'étalonnage établie avec la 2-amino-N-(3-aminopropyl)benzamide (Figure supplémentaire 1C), la valeur de kcat a été calculée à 0,62 s⁻1, correspondant à une efficacité catalytique (kcat/KM) de 2,12 × 10⁴ s⁻1 M⁻1, environ 30 fois supérieure à celle rapportée pour les substrats fluorogènes basés sur l'ACC précédemment décrits. Ces données cinétiques indiquent une reconnaissance efficace du substrat par la Mpro du SARS-CoV-2 et confirment l'adéquation de MI-2822 pour des dosages enzymatiques sensibles basés sur la fluorescence.
Le test a été réalisé en utilisant 500 nM de Mpro et 50 µM de substrat (Figure 3 et Figure 4). Le nirmatrelvir a été utilisé comme inhibiteur de référence ciblant le site catalytique (l'« inhibiteur »). Parallèlement, un PROTAC ciblant la Mpro et se liant à l'extérieur de la fente catalytique (le « PROTAC ») ainsi qu'un ligand correspondant dépourvu du motif de liaison à l'ubiquitine ligase E3 (le « ligand ») ont été évalués. Tous les composés ont été testés à trois concentrations afin d'évaluer les effets dépendants de la dose.
Afin de contrôler les effets du solvant, toutes les réactions contenaient une concentration constante de DMSO (0,1 %). Des contrôles supplémentaires comprenaient un contrôle avec seulement le tampon et un contrôle sans enzyme (contrôle témoin).
On s'attend à ce que l'inhibiteur réduise la transformation du substrat de manière dépendante de la dose. En revanche, le PROTAC, qui se lie en dehors du site catalytique, n'est pas censé affecter significativement l'activité enzymatique dans des conditions sans cellules. De même, on s'attend à ce que le contrôle par ligand ait peu ou pas d'effet sur la transformation du substrat. Le contrôle témoin devrait maintenir une fluorescence de base tout au long de l'expérience.
Conformément aux attentes, le DMSO n'a eu aucun effet mesurable sur l'activité enzymatique par rapport au témoin tampon (Figure 3A–C, noir). De même, le témoin négatif a maintenu un signal de fluorescence stable tout au long de l'expérience (Figure 3A–C, magenta).
L'inhibiteur a produit une inhibition dépendante de la dose de l'activité de la Mpro (Figure 3A, rouge). À 10 µM, le renouvellement du substrat a été nettement réduit, tandis que des concentrations plus faibles ont entraîné une inhibition progressivement plus faible. En revanche, le PROTAC (Figure 3B, bleu) et le ligand (Figure 3C, vert) ont provoqué uniquement de légères réductions du renouvellement du substrat. Étant donné que les deux composés partagent le même groupe réactif, leur comportement similaire est conforme à leurs propriétés de liaison. Importamment, aucun des deux composés n'a inhibé de manière significative l'activité enzymatique dans les conditions testées.
Ces résultats sont importants pour interpréter l'activité antivirale fondée sur la dégradation. Étant donné que le PROTAC présentait une inhibition minimale de l'activité enzymatique de la Mpro, contrairement à l'inhibiteur du site actif, toute réduction de la réplication virale observée dans les essais cellulaires est principalement attribuable à la dégradation protéique plutôt qu'à une inhibition enzymatique directe. Cette distinction mécanistique est essentielle pour valider que l'activité antivirale est médiée par le mécanisme de dégradation visé.
La cinétique de la réaction a été évaluée davantage en calculant la surface sous la courbe fluorescence-temps (AUC ; Figure 4), qui fournit une mesure quantitative du rendement cumulatif de substrat transformé (ΣRFU). L'AUC a été calculée comme la somme des valeurs de RFU à tous les points temporels enregistrés.
Cette analyse a confirmé que seule la concentration la plus élevée de l'inhibiteur réduisait de manière significative le renouvellement du substrat. Le PROTAC a produit un effet mineur dépendant de la dose, tandis que le ligand n'a eu aucun effet mesurable. Les témoins DMSO et tampon ont donné des résultats comparables. Le témoin négatif a montré une légère diminution de la fluorescence au fil du temps, très probablement due à un photoblanchiment du fluorophore.
Des exemples représentatifs de réactions infructueuses ou sous-optimales sont présentés dans la Figure 5 afin d'illustrer les limites potentielles du dosage. La fiabilité du dosage dépend à la fois de la pureté et de l'intégrité de la préparation enzymatique, qui doivent être vérifiées avant d'interpréter les résultats.
Figure 5A illustre une réaction ayant échoué, dans laquelle soit la pureté de l'enzyme était insuffisante, soit la concentration d'enzyme active était trop faible pour permettre la transformation du substrat. Le niveau de fluorescence initial (t = 0) dépassait 1 000 URF, probablement en raison d'une préparation inexacte du substrat ou d'impuretés dans la préparation enzymatique contribuant à la fluorescence de fond. En outre, aucune transformation du substrat n'a été observée dans aucune condition expérimentale, suggérant soit une quantité insuffisante d'enzyme active, soit une contamination ayant interféré avec l'activité enzymatique.
Un témoin sans substrat peut être inclus afin de déterminer si le préparat enzymatique contribue à la fluorescence de fond. Idéalement, ce signal devrait rester minimal. Dans le dosage optimisé (Figure 5B), la fluorescence de fond est restée inférieure à 20 URF et a été constante pour toutes les concentrations enzymatiques, indiquant que le préparat enzymatique contribuait de façon négligeable au signal de fond. Bien qu'une interférence avec l'activité enzymatique ne puisse être complètement exclue, une contribution importante du préparat enzymatique à la fluorescence de fond élevée peut être écartée.
La préparation du substrat est un autre facteur déterminant critique pour la performance du test. Dans cette étude, le substrat peptidique a été dissous dans un tampon protéique afin de maintenir des conditions d'essai constantes. Lors de l'optimisation du test, la solubilité du substrat a été évaluée dans deux tampons protéiques et dans de l'eau distillée. La dissolution du substrat dans de l'eau distillée a réduit sa solubilité et favorisé l'agrégation du peptide. Comme ces agrégats se sont progressivement dissous au cours du test, ils ont provoqué des augmentations brusques de la fluorescence, conduisant à des estimations inexactes des concentrations effectives de substrat (Figure 5C, en rouge). Par conséquent, utilisez un solvant qui maintienne une solubilité complète du substrat tout en préservant l'activité enzymatique.
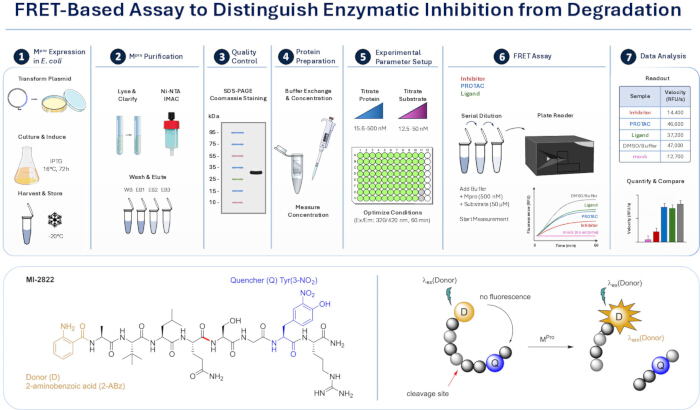
Figure 1 : Aperçu de l'expérience basée sur la FRET et du principe du test. Le panneau supérieur illustre le déroulement expérimental, comprenant l'expression recombinante de la Mpro dans E. coli, la purification par chromatographie d'affinité sur métal immobilisé, le contrôle qualité, la préparation de la protéine et l'optimisation des conditions du test, suivis du test FRET et de l'analyse des données. Le panneau inférieur représente le principe du test : un substrat peptidique fluorogène inhibé est clivé par la Mpro, entraînant la séparation du fluorophore et de l'inhibiteur de fluorescence et une augmentation correspondante du signal de fluorescence. Ce dispositif permet la surveillance cinétique de l'activité enzymatique et la comparaison des conditions traitées avec des inhibiteurs, des PROTAC ou des ligands. Abréviations : Mpro = protéase principale, E. coli = Escherichia coli, FRET = transfert d'énergie par résonance de fluorescence, PROTAC = chimère ciblant la protéolyse. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
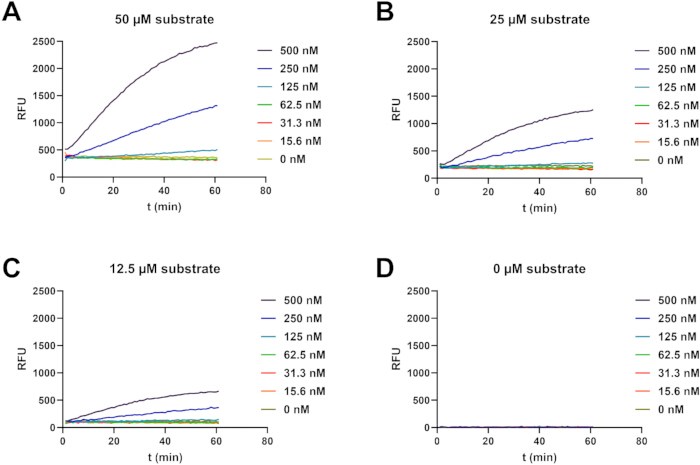
Figure 2 : Titrage de la protéine et du substrat. Dans un volume réactionnel total de 150 µL, une dilution en série de la Mpro purifiée (15,6 à 500 nM) a été combinée avec (A) 50 µM, (B) 25 µM, (C) 12,5 µM de substrat, ou (D) du tampon (témoin sans substrat). Les réactions ont été réalisées dans des plaques 96 puits noires à fond plat et suivies à l’aide d’un lecteur multimode de microplaques. La fluorescence a été enregistrée toutes les 60 secondes pendant 60 minutes (λex 320 nm, λem 420 nm). Les unités de fluorescence relative (RFU) sont tracées en fonction du temps. Abréviations : Mpro = protéase principale, λex = longueur d’onde d’excitation, λem = longueur d’onde d’émission, RFU = unités de fluorescence relative. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
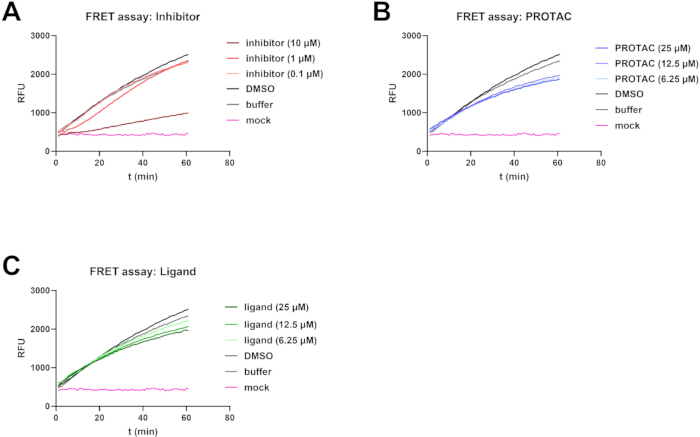
Figure 3 : TR-FRET en présence d'un inhibiteur de Mpro, d'un PROTAC et d'un ligand. Dans un volume réactionnel total de 150 µL, 500 nM de Mpro purifiée ont été incubés avec 50 µM de substrat en présence de dilutions sériées de (A) l'inhibiteur du site actif nirmatrelvir, (B) un PROTAC ciblant Mpro, ou (C) le ligand correspondant dépourvu du motif liant l'ubiquitine ligase E3. Les réactions ont été réalisées dans des plaques 96 puits noires à fond plat et suivies à l'aide d'un lecteur multimode de microplaques. La fluorescence a été enregistrée toutes les 60 s pendant 60 min (λex 320 nm, λem 420 nm). Les valeurs d'URF sont tracées en fonction du temps. Abréviations : Mpro = protéase principale, PROTAC = chimère ciblant la protéolyse, λex = longueur d'onde d'excitation, λem = longueur d'onde d'émission. URf = unités de fluorescence relative. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
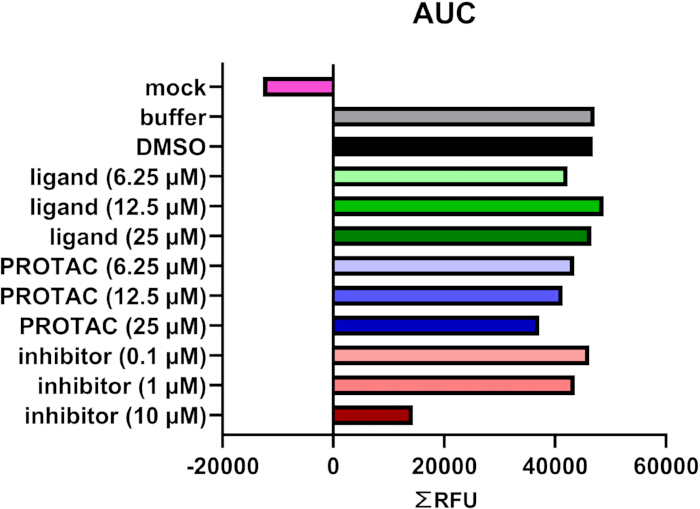
Figure 4 : Analyse cinétique intégrée du test TR-FRET. Les cinétiques intégrées dérivées de l'AUC (présentées dans la Figure 3) sont exprimées en ΣRFU, qui intègre tous les RFU sur une période de 60 min. Les valeurs d'AUC quantifient la transformation du substrat et permettent une comparaison directe des conditions traitées avec l'inhibiteur, le PROTAC ou le ligand. Abréviations : AUC = aire sous la courbe, RFU = unités de fluorescence relative, PROTAC = chimère ciblant la protéolyse. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
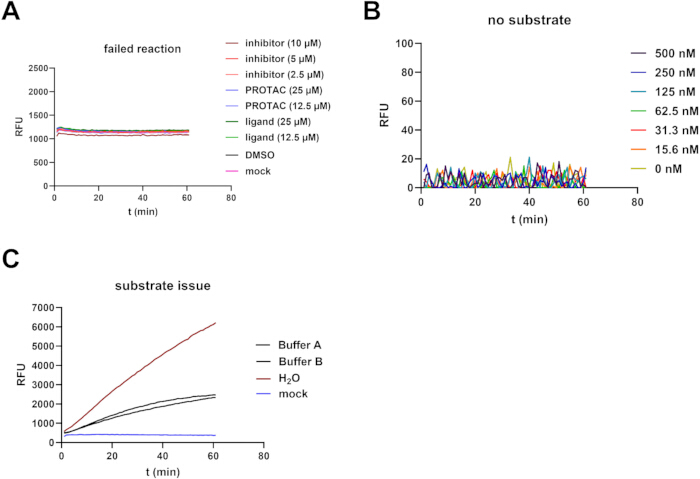
Figure 5: Résultats exemplaires de réactions ayant échoué et d'expériences de contrôle. (A) Essai TR-FRET réalisé comme décrit dans la Figure 3, incluant des dilutions sériées de l'inhibiteur, du PROTAC et du ligand. Les données montrent une réaction infructueuse caractérisée par une fluorescence de base élevée et l'absence de transformation du substrat dans toutes les conditions.B) Témoin sans substrat effectué comme décrit dans Figure 2D. La fluorescence de fond reste faible (<20 UFR) et constantes quelle que soit la concentration d'enzyme. (Cessai TR-FRET effectué comme décrit dans Figure 3 en utilisant un substrat dissous dans différents solvants (tampons protéiques A et B ou H₂O désionisée). Une faible solubilité dans l'H₂O désionisée entraîne une agrégation du peptide, provoquant des augmentations irrégulières de la fluorescence dues à une dissolution retardée du substrat et à des concentrations effectives inexactes. Abréviations : TR-FRET = transfert d'énergie par résonance de fluorescence résolue en temps, PROTAC = chimère ciblant la protéolyse. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Figure supplémentaire 1 : Analyse cinétique enzymatique de la protéase principale du SARS-CoV-2 (15,9 nM dans le test) à l'aide du substrat MI-2822. (A) Courbes de progression à des concentrations de substrat de 50 µM (noir), 25 µM (vert clair), 12,5 µM (bleu), 6,25 µM (rose), 3,13 µM (vert foncé), 1,56 µM (bleu foncé), 0,78 µM (violet) et 0,39 µM (pourpre). (B) L'ajustement des vitesses à l'équation de Michaelis-Menten a donné une KM de 29,2 ± 6,1 µM et une valeur de Vmax de 91,8 ± 14,2 RFU/s (n = 7). (C) Une courbe d'étalonnage avec le fluorophore 2-amino-N-(3-aminopropyl) benzamide a été utilisée pour calculer un kcat de 0,62 s-1 et une valeur de kcat/KM de 2,12 × 10⁴ s-1 M-1.Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 1 : Synthèse de la 2-amino-N-(3-aminopropyl)benzamide. Procédure synthétique détaillée et caractérisation analytique de la 2-amino-N-(3-aminopropyl)benzamide, dérivé amide soluble dans l'eau du fluorophore 2-aminobenzamide (2-Abz) utilisé pour l'étalonnage par fluorescence dans le dosage cinétique enzymatique.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Dans ce travail, nous présentons un dosage basé sur le transfert d'énergie par résonance de fluorescence résolu dans le temps (TR-FRET) permettant d'évaluer l'activité enzymatique de la protéase M du SARS-CoV-2 (Mpro) en présence d'inhibiteurs, de chimères ciblant la protéolyse (PROTACs) et de leurs ligands correspondants. Ce dosage a été conçu pour distinguer fonctionnellement les effets d'un PROTAC résultant exclusivement de la dégradation protéique de ceux découlant d'une inhibition directe de l'activité catalytique de l'enzyme cible. À l'aide d'un substrat peptidique fluorogène, nous démontrons qu'un PROTAC ciblant la Mpro et se liant en dehors du site catalytique n'a qu'un effet mineur sur l'activité enzymatique, tandis que l'inhibiteur du site actif, le nirmatrelvir, supprime fortement la transformation du substrat.
La performance fiable du test dépend de plusieurs facteurs critiques, notamment la pureté et l'activité de l'enzyme recombinante, la solubilité complète et la préparation précise du substrat peptidique, ainsi qu'une optimisation minutieuse des concentrations d'enzyme et de substrat. Une qualité médiocre de l'enzyme ou des concentrations inexactes de substrat peuvent augmenter la fluorescence de fond ou réduire la transformation détectable du substrat. En outre, les mesures de l'activité enzymatique doivent commencer immédiatement après l'ajout du substrat, et le lecteur de plaque doit être prééquilibré en température avant d'initier le test afin de garantir des mesures cinétiques constantes et reproductibles.
Le dosage peut être facilement adapté à différentes protéases15,16,17,18,19 ou configurations expérimentales en optimisant les concentrations d'enzyme et de substrat afin d'obtenir la gamme dynamique souhaitée. Des contrôles appropriés, incluant des contrôles sans enzyme, sans substrat et au solvant, sont essentiels pour identifier les artefacts liés au dosage. Le dépannage doit se concentrer sur la distinction entre les artefacts techniques et les effets réels sur l'activité enzymatique, en évaluant la fluorescence de fond, en confirmant l'intégrité et l'activité de l'enzyme, et, si nécessaire, en testant des solvants de substrat alternatifs. En particulier, une solubilité incomplète du substrat peut entraîner une agrégation et des augmentations irrégulières de la fluorescence dues à une dissolution retardée du substrat pendant la réaction.
Étant donné que ce dosage est effectué dans un système biochimique dépourvu de cellules, il ne prend pas en compte les processus dépendant de la dégradation, tels que la formation du complexe ternaire, l'ubiquitination ou la dégradation protéasomale. Par conséquent, il mesure spécifiquement la contribution de l'inhibition enzymatique directe sans évaluer l'efficacité de la dégradation. De plus, des artéfacts liés au composé, notamment une fluorescence intrinsèque, un effet d'extinction de la fluorescence ou une interférence avec le clivage du substrat, peuvent influencer le signal du dosage. Ces facteurs de confusion potentiels doivent être pris en compte en intégrant des expériences de contrôle appropriées, incluant des contrôles avec composé seul, sans enzyme, sans substrat et avec solvant. Une interprétation correcte des résultats exige également de maintenir les conditions du dosage dans la plage linéaire de la cinétique enzymatique.
Contrairement aux tests de dégradation cellulaires, le test TR-FRET présenté permet une mesure directe et quantitative de l'activité enzymatique dans des conditions biochimiques bien définies. Les tests cellulaires évaluant l'activité antivirale des PROTAC intègrent plusieurs processus biologiques, notamment la dégradation de la cible et ses conséquences en aval, telles qu'un traitement altéré des polyprotéines virales, une réplication virale réduite et une expression modifiée des protéines virales. Bien que ces tests fournissent des informations précieuses sur l'efficacité antivirale globale, ils ne permettent généralement pas de distinguer si les effets observés résultent d'une inhibition directe de l'activité enzymatique ou de la dégradation de la protéine cible10,12,13,14. En revanche, le test TR-FRET permet une analyse mécanistique précise au niveau enzymatique et constitue donc un complément important aux approches biochimiques et cellulaires établies.
Ce test est particulièrement utile pour le développement et l'optimisation des PROTAC et d'autres molécules bifonctionnelles ciblant des protéines enzymatiquement actives. De nombreux dégradeurs antiviraux intègrent des groupements réactifs dérivés d'inhibiteurs du site actif, combinant ainsi l'inhibition enzymatique directe à la dégradation ciblée des protéines10,12,13,14. Toutefois, tous les échafaudages ligandiques ne possèdent pas une activité inhibitrice intrinsèque, et des modifications structurales, telles que l'ajout d'un linker, peuvent modifier l'affinité de liaison ou le mode de liaison20. Le test présenté permet donc d'évaluer quantitativement la contribution de l'inhibition enzymatique directe à l'activité antivirale globale d'un PROTAC. Au-delà de la protéase Mpro du SARS-CoV-2, cette méthode est largement applicable à d'autres protéases virales et cibles enzymatiques, et pourrait faciliter le développement rationnel de dégradeurs dotés de profils mécanistiques bien définis. De manière importante, en démontrant que le PROTAC étudié induit une inhibition directe minimale de l'activité de Mpro in vitro, ce test TR-FRET apporte une validation mécanistique selon laquelle les effets antiviraux observés dans les tests cellulaires ultérieurs sont principalement attribuables à la dégradation protéique plutôt qu'à une inhibition enzymatique directe.
En résumé, le test TR-FRET présenté offre une plateforme robuste, sensible et polyvalente permettant de distinguer l'inhibition enzymatique directe des effets associés à la dégradation. Intégré à des tests cellulaires complémentaires, il permet une caractérisation complète des mécanismes d'action des PROTAC et soutient le développement rationnel de dégradeurs antiviraux de nouvelle génération.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à déclarer.
Remerciements
Nous remercions Laura Bunt, Justus Happe, Dominique Hagene et Lukas Plamper pour leur soutien dans la synthèse des composés utilisés dans cette étude. Nous remercions également Konstantin Bloch et Miriam Ruth Heindl pour leurs conseils lors de la mise en place de ce test. En outre, nous remercions la Fondation Jürgen Manchot, le Centre LOEWE DRUID et la Fondation Uniscientia pour le financement.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Acrylamide (Rotiphorese® Gel 30) | Carl Roth | 3029.1 | Ingrédient pour SDS-PAGE |
| Persulfate d'ammonium (APS) | Biorad | 1610700 | Ingrédient pour SDS-PAGE |
| Souche bactérienne BL21 Rosetta2 | La Jolla Institute for Immunology, San Diego, USA | N/A | Fournie par des partenaires |
| Lecteur multimode BioTek Synergy H1 | Agilent Technologies | Synergy H1 | Pour la détection TR-FRET |
| Plaques noires 96-puits FluoroNunc MaxiSorp | Thermo-Fisher Scientific | 437111 | S'assurer d'utiliser des plaques noires |
| Bleu de bromophénol | Sigma-Aldrich | 1.08122 | Ingrédient du tampon d'échantillonnage |
| Centrifugeuse 5430-R (sur table) | Eppendorf | 5430-R | Avec fonction de refroidissement |
| Centrifugeuse Avanti J-25 | Beckman Coulter | 6594 | Centrifugeuse à grande vitesse |
| Centrifugeuse Avanti J-26 XP | Beckman Coulter | JXN-26 | Centrifugeuse à grande vitesse |
| Diméthylsulfoxyde (DMSO) | Carl Roth | A994.1 | Solvant |
| Phosphate monosodique (Na2HPO4) | Carl Roth | X987.2 | Ingrédient du tampon |
| Éthanol (ROTIPURAN® ≥ 99,8 %, p.a.) | Carl Roth | 9065.1 | Pour l'IMAC |
| Glycérol | Carl Roth | 6967.1 | Pour les stocks bactériens |
| Pompe péristaltique Hei-FLOW Core 120 | Heidolph | 523-50010-00 | Pour l'IMAC |
| Heraeus Multifuge 3S-R | Heraeus | 2395 | Sans fonction de refroidissement |
| Colonnes de purification de protéines marquées par un tag histidine HisTrap® FF Crude (5 mL) | Cytiva | 17528601 | Pour l'IMAC |
| Imidazole | Carl Roth | 3899.3 | Pour l'élution des protéines lors de l'IMAC |
| Appareil de mesure de pH InoLab pH/ION 7320 BNC | WTW | 1GA330 | Pour le titrage du pH |
| Isopropyl-β-D-thiogalactopyranoside (IPTG) | Carl Roth | CN08.1 | Pour l'induction de l'expression |
| Sulfate de kanamycine | Sigma-Aldrich | PHR1487 | Antibiotique |
| Agitateur magnétique (chauffant) | Heidolph | 7402 | Pour la préparation des tampons |
| Mercaptoéthanol | Sigma-Aldrich | M6250-10ML | Ingrédient du tampon d'échantillonnage |
| Plaque MultiScreen® 96-puits | MilliporeSigma | MSSBNFX40 | Pour les dilutions |
| N,N,N',N'-tétraméthyléthylènediamine (TEMED) | Fisher Scientific | 11424214 | Ingrédient pour SDS-PAGE |
| Spectrophotomètre Nanodrop ND1000 | Peqlab | 7533 | Dosage de la concentration en protéines |
| Vecteur plasmidique pET28a(+) | Addgene | 69864-3 | Vecteur d'expression |
| Chlorure de potassium (KCl) | Carl Roth | 1LCY.1 | Constituant du tampon |
| Phosphate monopotassique (KH2PO4) | Carl Roth | 3904.1 | Constituant du tampon |
| Colorant ultra-rapide de protéines Protein Detective - coloration Coomassie (1 L) | BIOZOL | BZL-PD1 | Pour une coloration rapide et facile des protéines |
| Rotors JA 25.50 et JLA 8.1000 | Beckmann Coulter | 363055, 363688 | Rotors à grande vitesse |
| Électrode de pH SenTix® 81 | WTW | 103642 | Pour le titrage du pH |
| Chlorure de sodium (NaCl) | Carl Roth | 3957.1 | Constituant du tampon et du milieu |
| Dodécylsulfate de sodium (SDS) | Carl Roth | 0183.1 | Ingrédient du tampon d'échantillonnage et du SDS-PAGE |
| Sonificateur Branson Ultrasonics S-450 | BANDELIN electronic | 10656933 | Pour la sonication |
| Tête de pompe monocanal SP standard (épaisseur 1,6 mm) | Heidolph | 523-43010-00 | Pour l'IMAC |
| Lecteur multimode pour microplaque Spark | Tecan Group | N/A | Dosage cinétique enzymatique |
| Tris | Carl Roth | 4855.2 | Ingrédient du tampon |
| Triton-X100 | Sigma-Aldrich | X100-100ML | Ingrédient du tampon |
| Tryptone/Peptone | Carl Roth | 6681.3 | Ingrédient du milieu |
| Extrait de levure | Carl Roth | 2363.2 | Ingrédient du milieu |
| Kits de transformation bactérienne Z-Competent E. coli® et ensemble de tampons | Zymo Research | T3001 | Pour la transformation bactérienne |
Références
- Samarasinghe KTG, Crews CM. Targeted protein degradation: A promise for undruggable proteins. Cell Chem Biol. 2021;28(7):934-951.
- Dong G, Ding Y, He S, Sheng C. Molecular glues for targeted protein degradation: From serendipity to rational discovery. J Med Chem. 2021;64(15):10606-10620.
- Buetow L, Huang DT. Structural insights into the catalysis and regulation of E3 ubiquitin ligases. Nat Rev Mol Cell Biol. 2016;17(10):626-642.
- Li W, et al. Genome-wide and functional annotation of human E3 ubiquitin ligases identifies MULAN, a mitochondrial E3 that regulates the organelle's dynamics and signaling. PLoS One. 2008;3(1).
- Békés M, Langley DR, Crews CM. PROTAC targeted protein degraders: The past is prologue. Nat Rev Drug Discov. 2022;21(3):181-200.
- Crowe C, et al. Mechanism of degrader-targeted protein ubiquitinability. Sci Adv. 2024;10(41).
- Fischer ES, et al. Structure of the DDB1-CRBN E3 ubiquitin ligase in complex with thalidomide. Nature. 2014;512(7512):49-53.
- Teng M, Gray NS. The rise of degrader drugs. Cell Chem Biol. 2023;30(8):864-878.
- Burke MR, Smith AR, Zheng G. Overcoming cancer drug resistance utilizing PROTAC technology. Front Cell Dev Biol. 2022;10.
- de Wispelaere M, et al. Small molecule degraders of the hepatitis C virus protease reduce susceptibility to resistance mutations. Nat Commun. 2019;10(1):3468.
- Paiva SL, Crews CM. Targeted protein degradation: Elements of PROTAC design. Curr Opin Chem Biol. 2019;50:111-119.
- Pan B, et al. Targeted protein degraders of SARS-CoV-2 Mpro are more active than enzymatic inhibition alone with activity against nirmatrelvir-resistant virus. Commun Med. 2025;5(1):140.
- Alugubelli YR, et al. Discovery of first-in-class PROTAC degraders of SARS-CoV-2 main protease. J Med Chem. 2024;67(8):6495-6507.
- Xu Z, et al. Discovery of oseltamivir-based novel PROTACs as degraders targeting neuraminidase to combat H1N1 influenza virus. Cell Insight. 2022;1(3):100030.
- Schwerdtner M, et al. Unveiling the role of TMPRSS2 in the proteolytic activation of pandemic and zoonotic influenza viruses and coronaviruses in human airway cells. Viruses. 2024;16(11):1798.
- Steinmetzer T, Hardes K. The antiviral potential of host protease inhibitors. In: Böttcher-Friebertshäuser E, Garten W, Klenk HD, editors. Activation of Viruses by Host Proteases. Springer; 2018. p. 279-325.
- Böttcher-Friebertshäuser E, et al. Cleavage of influenza virus hemagglutinin by airway proteases TMPRSS2 and HAT differs in subcellular localization and susceptibility to protease inhibitors. J Virol. 2010;84(11):5605-5614.
- Lam van TV, Ivanova T, Lindberg I, Böttcher-Friebertshäuser E, et al. Design, synthesis, and characterization of novel fluorogenic substrates of the proprotein convertases furin, PC1/3, PC2, PC5/6, and PC7. Anal Biochem. 2022;655:114836.
- Hardes K, Hammamy MZ, Steinmetzer T. Synthesis and characterization of novel fluorogenic substrates of coagulation factor XIII-A. Anal Biochem. 2013;442(2):223-230.
- Frost A, O'Connor S, Ciulli A. Allosteric PROTACs: Expanding the horizon of targeted protein degradation. J Am Chem Soc. 2026;148(3):2823-2837.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible