Ce protocole décrit la détection par cytométrie en flux de protéines intracellulaires dans des cellules humaines d'érythroleucémie K562 à l'aide d'anticorps primaires polyclonaux non conjugués. La spécificité des anticorps est démontrée par une inhibition dépendante de la dose du marquage, obtenue par compétition peptidique.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Détection par cytométrie en flux de protéines intracellulaires dans des cellules d'érythroleucémie humaine K562 à l'aide d'anticorps primaires non conjugués
Dans cet article
Résumé
Résumé
La cytométrie en flux est une technique puissante pour l'analyse quantitative de l'expression protéique à la résolution de la cellule unique. Ce protocole décrit un flux de travail permettant la détection de protéines intracellulaires dans les cellules K562, une lignée humaine d'érythroleucémie, à l'aide d'anticorps primaires polyclonaux non conjugués et d'anticorps secondaires marqués par un fluorochrome. Les cellules sont fixées, perméabilisées puis bloquées de manière séquentielle avant la coloration par anticorps. En modifiant l'ordre d'incubation des anticorps par rapport à la fixation et à la perméabilisation, ce protocole permet d'évaluer des protéines ayant une localisation membranaire ou intracellulaire, en utilisant des protocoles de coloration distincts. La coloration nucléaire du facteur d'épissage 3a, sous-unité 1 (SF3A1), est illustrée à l'aide d'un anticorps polyclonal de lapin anti-SF3A1 purifié par affinité, et la spécificité de l'anticorps est évaluée par inhibition dépendante de la dose de la coloration par le peptide antigénique correspondant. En outre, les conditions de coloration sont utilisées pour évaluer la réactivité d'un anticorps ciblant le domaine intracellulaire du récepteur de l'érythropoïétine. Ce protocole standardisé élargit l'utilisation d'anticorps primaires non conjugués en cytométrie en flux et fournit une approche pratique pour évaluer l'expression et la localisation des protéines, ainsi que la spécificité des anticorps dans les cellules K562, une lignée humaine d'érythroleucémie.
Introduction
La cytométrie en flux est un outil analytique puissant et largement utilisé qui permet d'évaluer quantitativement l'expression des protéines au niveau de la cellule unique, facilitant ainsi l'analyse des populations cellulaires hétérogènes et rares1,2,3. Bien que les approches conventionnelles de cytométrie en flux utilisent principalement des anticorps dirigés contre les antigènes de surface cellulaire, de nombreuses protéines fonctionnellement importantes, telles que les facteurs de transcription, les régulateurs du traitement de l'ARN et les récepteurs subissant une internalisation induite par un ligand, se localisent dans des compartiments intracellulaires. Par conséquent, ces protéines cytoplasmiques et nucléaires sont inaccessibles par les protocoles standards de marquage de surface. L'intégration de méthodes de marquage intracellulaire, qui impliquent la fixation et la perméabilisation des membranes cellulaires, a considérablement élargi l'utilité de la cytométrie en flux en permettant l'évaluation quantitative de protéines intracellulaires, de cytokines et d'intermédiaires de signalisation, tout en conservant les capacités haut débit et multiparamétriques de l'analyse classique par cytométrie en flux4,5,6,7.
Une limitation majeure dans la détection des protéines associées à la surface cellulaire et des protéines intracellulaires par cytométrie en flux réside dans la disponibilité d'anticorps appropriés et, dans de nombreux cas, dans la connaissance incomplète des séquences d'épitopes ou d'immunogènes8,9. Étant donné que les stratégies d'immunophénotypage reposent principalement sur des marqueurs de surface cellulaire, la plupart des anticorps disponibles commercialement et validés pour la cytométrie en flux sont monoclonaux, reconnaissent un seul épitope extracellulaire et sont préconjugués à des fluorochromes. En revanche, les anticorps polyclonaux sont capables de reconnaître plusieurs épitopes au sein d'une même protéine cible et sont couramment utilisés en immunobuvardage (western blot), en immunohistochimie ou en immunofluorescence. Toutefois, ces anticorps sont généralement non conjugués et ne sont donc pas directement compatibles avec les protocoles standards de cytométrie en flux. L'utilisation d'anticorps primaires non conjugués en combinaison avec des anticorps secondaires marqués par un fluorochrome offre une alternative souple qui élargit la gamme de cibles détectables et peut permettre une amplification du signal, avantage particulièrement utile pour les protéines peu abondantes.
Pour pallier ces limitations, nous avons optimisé un protocole de marquage des protéines dans des cellules d'érythroleucémie humaine K56210. Le marquage intracellulaire nécessite une fixation pour préserver la structure et l'état cellulaires, ainsi qu'une perméabilisation permettant aux anticorps d'accéder aux compartiments intracellulaires. Dans ce protocole, les cellules sont fixées au paraformaldéhyde (PFA), un fixateur de réticulation couramment utilisé qui maintient la morphologie cellulaire et peut augmenter la perméabilité de la membrane cellulaire dans certaines conditions11,12,13,14. La perméabilisation à l'éthanol (EtOH) permet aux anticorps d'entrer dans les compartiments intracellulaires, y compris d'accéder aux cibles nucléaires5,13,15. La perméabilisation est suivie d'un marquage à l'aide d'anticorps primaires polyclonaux non conjugués et d'anticorps secondaires conjugués à un fluorochrome. À l'aide de ce protocole, le traitement au PFA seul est utilisé pour la détection d'une immunoréactivité non membranaire, tandis qu'une étape supplémentaire de perméabilisation à l'EtOH est utilisée pour la détection de cibles nucléaires. L'évaluation de la spécificité du marquage nucléaire par compétition au peptide a montré une inhibition dépendante de la dose du lien anticorps par le peptide homologue, mais pas par un contrôle non spécifique. Dans l'ensemble, l'utilisation d'anticorps primaires polyclonaux non conjugués étend l'applicabilité de la cytométrie en flux au-delà de l'analyse conventionnelle des marqueurs de surface à l'aide d'anticorps conjugués à un fluorochrome, et offre une approche souple pour évaluer l'expression protéique intracellulaire à la résolution monocellulaire.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Les cellules K562 ont été obtenues commercialement et ont été régulièrement authentifiées et testées pour les mycoplasmes par le centre de génétique de l'Université de l'Arizona. Aucun participant humain ni animal vertébré n'a été impliqué dans cette étude.
1. Préparer les réactifs
- Cultiver les cellules dans des conditions stériles. Utiliser la lignée cellulaire humaine de leucémie myéloïde K562 pour ce protocole.
- Décongeler et maintenir les cellules K562 dans un milieu Roswell Park Memorial Institute (RPMI) complété avec 10 % de sérum de veau fœtal et 1 % de pénicilline-streptomycine à 37 °C dans une atmosphère à 5 % de CO₂16. Pour la propagation, ensemencer les cellules à une densité d’environ 1 × 10⁵ cellules/mL, récolter lorsque les cultures atteignent 75 % à 95 % de la densité cellulaire maximale recommandée, et ne pas cultiver au-delà de 20 passages. Pour la coloration, récolter les cellules à 50 % à 75 % de la densité cellulaire maximale recommandée.
- Préparer du tampon phosphate-saline (PBS) stérile 10× dans une cabine de sécurité biologique de classe II.
- Ajouter 80 g de chlorure de sodium (NaCl), 2 g de chlorure de potassium (KCl), 2,4 g de phosphate monobasique de potassium (KH₂PO₄) et 14,4 g de phosphate dibasique de sodium (Na₂HPO₄) à 800 mL d’eau autoclavée dans un cylindre gradué de 1 L.
- Ajouter une barre magnétique et agiter la solution sur un agitateur magnétique jusqu’à dissolution complète des poudres.
- Utiliser une sonde de pH pour ajuster le pH à 7,2–7,4. Compléter jusqu’au volume final de 1 L avec de l’eau autoclavée. Stériliser la solution par filtration à l’aide d’un filtre en bouteille équipé d’une membrane en nylon de 0,2 µm de porosité.
- Diluer le PBS 10× en PBS 1× en ajoutant 100 mL de PBS 10× stérile à 900 mL d’eau autoclavée dans une cabine de sécurité biologique de classe II.
- Préparer le colorant vital fixable selon les instructions du fabricant. Pour ce protocole, ajouter 50 µL de diméthylsulfoxyde (DMSO) à un tube contenant le colorant lyophilisé et vortexer jusqu’à dissolution complète du colorant.
- Conserver le colorant reconstitué à −20 °C, à l’abri de la lumière, pendant jusqu’à 1 an. Conserver le colorant en petits aliquots afin d’éviter les cycles répétés de congélation-décongélation.
- Préparer le tampon de tri cellulaire activé par fluorescence (FACS) en mélangeant 10 % de PBS 10×, 86 % d’eau et 4 % de sérum de veau fœtal (FBS). Par exemple, mélanger 10 mL de PBS 10×, 86 mL d’eau et 4 mL de FBS pour préparer 100 mL de tampon FACS.
- Préparer uniquement le volume de tampon FACS nécessaire pour environ 2 semaines.
- Conserver le tampon FACS à 4 °C.
- Préparer du paraformaldéhyde (PFA) à 1 %.
ATTENTION : manipuler le PFA comme un cancérogène inflammable et réactif. Porter des équipements de protection individuelle appropriés et préparer le PFA à l’intérieur d’une hotte de sécurité chimique certifiée.- Mélanger 350 mL d’eau et 50 mL de PBS 10×, placer la solution sur un agitateur chauffant et chauffer à 65 °C. Ajouter progressivement 20 g de poudre de PFA à la solution chauffée pour préparer du PFA à 4 % (poids/volume).
- Ajouter 1 à 3 gouttes de soude (NaOH) 5 M pour faciliter la dissolution du PFA. Agiter la solution sur un agitateur chauffant pendant environ 20 minutes. Utiliser un pH-mètre pour ajuster le pH à 7,4.
- Compléter le volume final à 500 mL avec de l’eau.
- Aliquoter le PFA 4 % en volumes de 50 mL et conserver à −20 °C pendant jusqu’à 1 an. Après décongélation, conserver le PFA 4 % à 4 °C pendant jusqu’à 2 mois. Jeter tout PFA 4 % décongelé restant après 2 mois.
- Diluer le PFA 4 % en PFA 1 % à l’aide de PBS 1× et conserver la solution diluée à 4 °C pendant jusqu’à 4 semaines17.
- Préparer de l’éthanol (EtOH) à 70 % froid en mélangeant 70 mL d’éthanol à 200 degrés avec 30 mL d’eau ultrapure de type I.
- Conserver l’EtOH 70 % à −20 °C pendant jusqu’à 1 an. Garder la solution immédiatement avant son ajout aux cellules pour la perméabilisation à une température proche de celle de la glace.
2. Recueillir et compter les cellules
- Transférer les cellules depuis une plaque de culture tissulaire de 10 cm vers un tube à centrifuger de 15 mL.
- Centrifuger les cellules à 600 × g pendant 5 min à 4 °C avec le frein activé afin d'obtenir un culot cellulaire.
- Retirer le milieu de culture et laver les cellules en les resuspendant dans 5 mL de PBS 1×. Centrifuger à nouveau à 600 × g pendant 5 min à 4 °C avec le frein activé, puis aspirer le surnageant en laissant le culot cellulaire.
- Resuspendre le culot cellulaire dans du PBS 1×. Compter les cellules à l’aide d’un hémocytomètre ou d’un compteur cellulaire automatisé en mélangeant 10 µL de suspension cellulaire avec 10 µL de bleu de trypan, charger l’échantillon sur une lame de comptage cellulaire, puis déterminer la concentration cellulaire.
NOTE : Ne poursuivre que si la viabilité cellulaire est >90 % afin d’assurer des résultats fiables. - Centrifuger la suspension cellulaire à 600 × g pendant 5 min à 4 °C avec le frein activé et aspirer le surnageant, en laissant le culot cellulaire. Resuspendre les cellules à une densité de 2 × 10⁵ cellules viables/mL (minimum 0,5 × 10⁵ cellules viables/mL).
- Distribuer 1 mL de suspension cellulaire dans le nombre requis de tubes d’échantillons et de témoins pour cytométrie en flux.
- Préparer des tubes d’échantillons séparés pour chaque protéine cible et chaque protocole de marquage. Les conditions de marquage en surface (avant-PFA), après-PFA, avant-EtOH et après-EtOH sont réalisées dans des tubes indépendants plutôt que par marquage séquentiel des mêmes cellules. Par exemple, lors de l’évaluation de deux protéines cibles, préparer huit tubes : Tube 1 (anticorps primaire A, avant-PFA), Tube 2 (anticorps primaire B, avant-PFA), Tube 3 (anticorps primaire A, après-PFA), Tube 4 (anticorps primaire B, après-PFA), Tube 5 (anticorps primaire A, avant-EtOH), Tube 6 (anticorps primaire B, avant-EtOH), Tube 7 (anticorps primaire A, après-EtOH) et Tube 8 (anticorps primaire B, après-EtOH).
NOTE : Comme indiqué dans le schéma de marquage (Figure 1), effectuer le marquage aux anticorps primaires et secondaires des échantillons avant-PFA et avant-EtOH le jour 1. Effectuer le marquage aux anticorps primaires et secondaires des échantillons après-PFA et après-EtOH le jour 2. - Préparer des tubes témoins non marqués et des tubes témoins avec marquage simple pour chaque condition de traitement. Si l’on évalue la viabilité et deux protéines cibles, préparer un témoin non marqué, un témoin avec uniquement le colorant de viabilité, et un témoin avec uniquement l’anticorps secondaire pour chaque condition de traitement.
NOTE : Bien que l’anticorps primaire ne soit pas conjugué, un témoin avec uniquement l’anticorps primaire peut être inclus lors de la validation du test ou lors de l’évaluation d’une liaison non spécifique de l’anticorps primaire. - Soumettre tous les tubes témoins non marqués et avec marquage simple aux mêmes traitements que les tubes d’échantillons. Si les échantillons sont fixés avec du PFA 1 % et perméabilisés avec de l’EtOH 70 %, traiter les tubes témoins de façon identique.
- Préparer des tubes d’échantillons séparés pour chaque protéine cible et chaque protocole de marquage. Les conditions de marquage en surface (avant-PFA), après-PFA, avant-EtOH et après-EtOH sont réalisées dans des tubes indépendants plutôt que par marquage séquentiel des mêmes cellules. Par exemple, lors de l’évaluation de deux protéines cibles, préparer huit tubes : Tube 1 (anticorps primaire A, avant-PFA), Tube 2 (anticorps primaire B, avant-PFA), Tube 3 (anticorps primaire A, après-PFA), Tube 4 (anticorps primaire B, après-PFA), Tube 5 (anticorps primaire A, avant-EtOH), Tube 6 (anticorps primaire B, avant-EtOH), Tube 7 (anticorps primaire A, après-EtOH) et Tube 8 (anticorps primaire B, après-EtOH).
- Préparer des témoins de compensation avec marquage simple en utilisant des billes de compensation.
NOTE : Les billes peuvent être utilisées à la place des cellules pour préparer les témoins de compensation.- Étiqueter un tube de contrôle de compensation pour chaque fluorophore et un tube témoin non marqué. Si un colorant de viabilité et deux anticorps secondaires marqués avec des fluorophores différents sont utilisés, préparer quatre tubes : un témoin non marqué, un témoin colorant de viabilité (fluorophore 1), un témoin anticorps secondaire A (fluorophore 2) et un témoin anticorps secondaire B (fluorophore 3).
NOTE : Si un colorant de viabilité réactif aux amines est utilisé, employer des billes de compensation réactives aux amines pour le témoin de colorant de viabilité. - Ajouter un seul colorant ou un seul anticorps à chaque tube témoin de compensation afin que chaque témoin soit positif pour un seul fluorophore lors de la compensation en cytométrie en flux.
- Étiqueter un tube de contrôle de compensation pour chaque fluorophore et un tube témoin non marqué. Si un colorant de viabilité et deux anticorps secondaires marqués avec des fluorophores différents sont utilisés, préparer quatre tubes : un témoin non marqué, un témoin colorant de viabilité (fluorophore 1), un témoin anticorps secondaire A (fluorophore 2) et un témoin anticorps secondaire B (fluorophore 3).
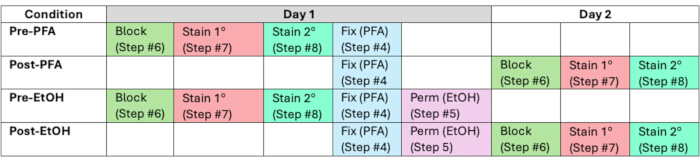
Figure 1. Protocole optimisé de coloration pour la détection de cibles associées à la surface cellulaire et intracellulaires. Ce schéma illustre la séquence et le calendrier de la fixation, de la perméabilisation, du blocage, de la coloration par anticorps primaire et de la coloration par anticorps secondaire, après coloration avec un marqueur vital fixable. Des protocoles distincts sont présentés pour les conditions Pré-PFA, Post-PFA, Pré-EtOH et Post-EtOH. La coloration par anticorps primaire et secondaire est réalisée le jour 1 pour les protocoles Pré-PFA et Pré-EtOH, et le jour 2 pour les protocoles Post-PFA et Post-EtOH. PFA, paraformaldéhyde ; EtOH, éthanol. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
3. Colorer les cellules avec un colorant vital fixable
- Colorer les cellules avec un colorant vital fixable selon les instructions du fabricant. Ajouter 1 µL de solution mère de colorant vital (préparée à l'étape 1.4) directement dans chaque tube d'échantillon et dans le tube contrôle correspondant coloré uniquement avec le colorant vital contenant 1 × 10⁶ cellules dans 1 mL de PBS 1×.
- Vortexer doucement pendant 3 s et incuber les échantillons à température ambiante pendant 30 min, à l'abri de la lumière.
NOTE : Protéger les cellules de la lumière durant cette étape et toutes les étapes suivantes. - Centrifuger la suspension cellulaire à 600 × g pendant 5 min à 4 °C avec le frein activé, puis aspirer le surnageant en laissant le culot cellulaire.
- Laver les cellules deux fois avec 1 mL de PBS 1× et resuspendre le culot cellulaire final dans 100 µL de PBS 1×.
NOTE : Si l'on procède à la coloration de cibles membranaires avec des anticorps primaires conjugués à un fluorophore, réaliser la coloration de surface à ce stade selon les instructions du fabricant avant de passer à la fixation.
4. Traiter les cellules avec du PFA à 1 %
REMARQUE : Pour les échantillons pré-PFA (voir l'étape 2.6.1 et la Figure 1), effectuez les étapes 6, 7 et 8 avant de passer à cette section.
- Ajouter 1 mL de PFA à 1 % à chaque tube d'échantillon, y compris tous les tubes témoins monochromatiques, contenant les cellules remises en suspension dans 100 µL de PBS 1×. Vortexer doucement pendant 3 s et incuber les échantillons à température ambiante pendant 15 à 20 min, à l'abri de la lumière.
- Centrifuger la suspension cellulaire à 600 × g pendant 5 min à 4 °C avec le frein activé. Aspirer et jeter le surnageant, en conservant le culot cellulaire.
- Laver le culot cellulaire deux fois en le remettant en suspension dans 1 mL de tampon FACS, suivi d'une centrifugation à 600 × g pendant 5 min à 4 °C avec le frein activé.
- Remettre le culot cellulaire final en suspension dans 100 µL de tampon FACS.
REMARQUE : Les cellules fixées (marquées ou non) peuvent être conservées dans 1 mL de tampon FACS à 4 °C pendant 12 à 48 h. Pour reprendre le protocole, centrifuger la suspension cellulaire à 600 × g pendant 5 min à 4 °C avec le frein activé, aspirer le surnageant et remettre le culot cellulaire en suspension dans 100 µL de tampon FACS.
5. Perméabiliser les cellules avec de l'EtOH
REMARQUE : Pour les échantillons pré-EtOH (voir l'étape 2.6.1 et la Figure 1), effectuez les étapes 6, 7 et 8 avant de poursuivre avec cette section.
- Ajouter délicatement 1 mL d'EtOH glacé à 70 % sur la paroi interne de chaque tube d'échantillon contenant 100 µL de suspension cellulaire, puis vortexer immédiatement à environ 50 % de puissance pendant 5 s. Répéter cette procédure pour tous les tubes d'échantillons restants et les tubes témoins monocolorés.
- Incuber les tubes à −20°C pendant au moins 2 h, à l'abri de la lumière.
REMARQUE : Les cellules peuvent être conservées dans 1 mL d'EtOH à 70 % à −20°C pendant 12 à 48 h avant de poursuivre le protocole. - Centrifuger la suspension cellulaire à 600 × g pendant 5 min à 4°C avec le frein activé, puis aspirer le surnageant en laissant le culot cellulaire.
- Laver les cellules trois fois avec 1 mL de tampon FACS, en centrifugeant à 600 × g pendant 5 min à 4°C avec le frein activé entre chaque lavage.
- Résuspendre le culot cellulaire final dans 100 µL de tampon FACS.
6. Bloquer les cellules
- Ajouter 820 µL de tampon FACS et 80 µL de sérum de chèvre normal (NGS) à chaque tube afin de préparer une solution de blocage finale contenant 92 % de tampon FACS et 8 % de NGS. Vortexer doucement pendant 3 s et incuber les échantillons à température ambiante pendant 30 min, sans agitation et à l’abri de la lumière.
- Centrifuger la suspension cellulaire à 600 × g pendant 5 min à 4 °C avec le frein activé, puis aspirer le surnageant en laissant le culot cellulaire.
- Laver les cellules deux fois en resuspendant le culot dans 1 mL de tampon FACS, puis en centrifugeant comme décrit à l’étape 6.2.
- Resuspendre le culot cellulaire final dans 100 µL de tampon FACS.
7. Colorer les cellules avec un anticorps primaire non conjugué
- Ajouter 0,5 µL d'anticorps primaire non conjugué à 100 µL de suspension cellulaire (dilution 1:200). Incuber les échantillons à température ambiante pendant 1 h, à l'abri de la lumière.
REMARQUE : La dilution 1:200 est une concentration initiale recommandée et peut nécessiter une optimisation selon les anticorps.- Si une compétition par peptide est réalisée, ajouter le peptide immédiatement avant d'ajouter l'anticorps primaire. Dans ce protocole, les peptides ont été titrés à des rapports molaires peptide/anticorps compris entre 50 et 0,625, calculés par rapport à la concentration d'anticorps (4,3 nM) dans le mélange réactionnel. Une optimisation peut être nécessaire pour chaque couple peptide–anticorps.
- Ajouter 1 mL de tampon FACS et centrifuger la suspension cellulaire à 600 × g pendant 5 min à 4 °C avec le frein activé. Aspirer le surnageant, en laissant le culot cellulaire.
- Laver les cellules deux fois supplémentaires avec 1 mL de tampon FACS, en centrifugeant comme décrit à l'étape 7.2.
- Resuspendre le culot cellulaire final dans 100 µL de tampon FACS.
8. Colorer les cellules avec un anticorps secondaire marqué par un fluorophore
- Ajouter une dilution au 1/200 de l'anticorps secondaire marqué par un fluorophore (0,5 µL d'anticorps dans 100 µL de suspension cellulaire) dans chaque tube d'échantillon et dans le tube contrôle correspondant.
NOTE : Un anticorps secondaire DyLight 488 anti-lapin provenant de chèvre a été utilisé dans ce protocole. - Incuber les échantillons à température ambiante pendant 1 h, à l'abri de la lumière.
- Ajouter 1 mL de tampon FACS. Centrifuger la suspension cellulaire à 600 × g pendant 5 min à 4 °C avec le frein activé, puis aspirer le surnageant en laissant le culot cellulaire.
- Laver les cellules deux fois avec 1 mL de tampon FACS en répétant la centrifugation décrite à l'étape 8.3.
- Resuspendre les cellules dans 300–500 µL de tampon FACS.
NOTE : Les cellules peuvent être conservées dans le tampon FACS à 4 °C, à l'abri de la lumière, pendant 1 à 3 jours avant l'analyse par cytométrie en flux.
9. Analyser les échantillons par cytométrie en flux
- Effectuez la compensation de la fluorescence à l’aide des échantillons unicolorés appropriés. Acquérez les échantillons sur un cytomètre en flux et recueillez au moins 5 000 à 10 000 événements correspondant à des cellules uniques vivantes pour l’analyse. Dans ce protocole, le logiciel FACSDiva a été utilisé pour l’acquisition des données.
- Analysez les données en excluant d’abord les débris en utilisant la diffusion directe (FSC-A) par rapport à la diffusion latérale (SSC-A), puis en éliminant les doublests à l’aide de la hauteur de diffusion directe (FSC-H) par rapport à la largeur de diffusion directe (FSC-W) et de la hauteur de diffusion latérale (SSC-H) par rapport à la largeur de diffusion latérale (SSC-W). Excluez les cellules mortes à l’aide du canal du colorant d’analyse de viabilité.
- Analysez le pourcentage des cellules uniques vivantes restantes qui sont positives ou négatives pour les protéines cibles sélectionnées (voir Résultats représentatifs). Définissez les seuils de positivité à l’aide des témoins non colorés et des témoins avec anticorps secondaire uniquement, puis appliquez des critères d’analyse identiques à tous les échantillons comparables appartenant au même lot d’acquisition.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Le protocole décrit ici permet la coloration intracellulaire de cibles protéiques pour lesquelles des anticorps commerciaux validés pour la cytométrie en flux ne sont pas disponibles. À titre d'exemple représentatif, la coloration du facteur d'épissage 3a, sous-unité 1 (SF3A1), une protéine d'épissage ubiquitaire localisée dans le noyau, a été évaluée à l'aide d'un anticorps polyclonal de lapin produit contre un peptide correspondant aux acides aminés 18 à 37 de SF3A1 (SF3A118–37; EPKQPTEEEASSKEDSAPSK)
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Les résultats présentés ici mettent en évidence plusieurs paramètres critiques pour la détection de protéines par cytométrie en flux intracellulaire à l'aide d'anticorps primaires non conjugués. Une considération importante est la stratégie de perméabilisation, qui doit être choisie en fonction de la localisation intracellulaire de la protéine cible. Dans le protocole décrit ici, une fixation par le PFA suivie d'une perméabilisation à l'EtOH a permis la détection de la protéine nucléaire SF3A1, tandis que l'immunoréactiv...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs n'ont rien à divulguer.
Remerciements
Les auteurs remercient le soutien financier de SS fourni par le National Institute of General Medical Sciences (R01GM127464) et le National Cancer Institute (P30CA023074), tous deux appartenant aux National Institutes of Health, le programme Valley Research Partnership Program (VRP P1-4009 et VRP77), ainsi que le Arizona Biomedical Research Center (ABRC : RFGA2022-010-30). Le contenu est uniquement sous la responsabilité des auteurs et ne représente pas nécessairement les points de vue officiels des National Institutes of Health. Les auteurs remercient également le soutien de la Dre Mrinalini Kala, directrice de la Plateforme de Cytométrie en Flux, Collège de Médecine–Phoenix, Université de l'Arizona.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 10× Solution tamponnée au phosphate (PBS) | Interne | N/D | Alternative : PBS disponible commercialement |
| Tubes de centrifugation de 15 mL | VWR | 89039-664 | Alternative : Tout tube de centrifugation stérile de taille appropriée |
| Tubes ronds en polystyrène de 5 mL | Corning | 352052 | Alternative : Tout tube de cytométrie en flux compatible avec le cytomètre disponible |
| Anticorps secondaire DyLight 488 anti-lapin | Thermo Fisher Scientific | PI35553 | Alternative : Anticorps secondaire compatible avec l'espèce hôte de l'anticorps primaire |
| Compteur cellulaire automatisé | Thermo Fisher Scientific | AMQAF2000 | Alternative au compteur hématologique |
| Kit de billes de compensation réactives aux amines ArC | Thermo Fisher Scientific | A10628 | Alternative : cellules ; si des cellules sont utilisées comme témoins monochromatiques, traiter tous les tubes témoins de la même manière que les tubes d'échantillons |
| Filtre à bouteille | Thermo Fisher Scientific | 595-4520 | Mémbane en nylon ; 0,2 µm |
| Plaques pour comptage cellulaire | Thermo Fisher Scientific | C10228 | Requis uniquement lors de l'utilisation d'un compteur cellulaire automatisé |
| Diméthylsulfoxyde (DMSO) | Fourni avec le kit de colorant de viabilité | N/D | Utilisé pour reconstituer le colorant de viabilité lyophilisé |
| Éthanol, 200 preuves | Thermo Fisher Scientific | BP28184 | Qualité biologie moléculaire ; utilisé pour préparer de l'éthanol glacé à 70 % |
| Anticorps primaire polyclonal contre le récepteur de l'érythropoïétine | Bioss | BS-1424R | |
| Sérum bovin fœtal (FBS) | Omega Scientific | FB-12 | Alternative : tout FBS validé pour la lignée cellulaire cible |
| Cytomètre en flux | BD Biosciences | BD Canto II | Alternative : tout cytomètre en flux approprié |
| Compteur hématologique | Hausser Scientific | HS3200 | Alternative : compteur cellulaire automatisé |
| Agitateur magnétique chauffant | Thermo Fisher Scientific | SP88857100 | Utilisé pour la préparation du PBS et du paraformaldéhyde |
| Cellules humaines de leucémie myéloïde K562 | ATCC | CCL-243 | Peut être acheté auprès de toute autre source certifiée |
| Colorant de viabilité fixable Live-or-Dye (405/545) | Biotium | 32009 | Alternative : tout colorant de viabilité fixable compatible. Les colorants non fixables (par ex. 7-AAD) ne conviennent pas |
| Sérum de chèvre normal | Thermo Fisher Scientific | 16210064 | Utilisé pour le blocage |
| Poudre de paraformaldéhyde | Sigma-Aldrich | P6148 | Alternative : solution de paraformaldéhyde disponible commercialement |
| Compteur/pH-mètre | Accumet | AB15 | Utilisé pour ajuster le pH du tampon |
| Chlorure de potassium (KCl) | Thermo Fisher Scientific | BP366-1 | |
| Phosphate monobasique de potassium (KH2PO4) | Thermo Fisher Scientific | BP362-1 | |
| Anticorps primaire polyclonal SF3A1 | Interne | N/D | |
| Chlorure de sodium (NaCl) | Thermo Fisher Scientific | BP358-1 | |
| Solution d'hydroxyde de sodium (5 M) | MilliporeSigma | S8263 | Alternative : préparer une solution 5 M à partir de pastilles d'hydroxyde de sodium |
| Phosphate dibasique de sodium (Na2HPO4) | Thermo Fisher Scientific | BP332-1 | |
| Barreau d'agitation | VWR | 74950-286 | Utilisé avec la plaque d'agitation magnétique |
| Trypan bleu, 0,4 % | Thermo Fisher Scientific | 15250061 | Utilisé pour le comptage de la viabilité cellulaire |
| Billes de compensation UltraComp eBeads | Thermo Fisher Scientific | 01-2222-42 | Alternative : cellules ; si des cellules sont utilisées comme témoins monochromatiques, traiter tous les tubes témoins de la même manière que les tubes d'échantillons |
Références
- Schippel N, Sharma S. Dynamics of human hematopoietic stem and progenitor cell differentiation to the erythroid lineage. Exp Hematol. 2023;123:1-17. DOI:10.1016/j.exphem.2023.05.001.
- Schippel N, Kala M, Sharma S. Erythropoietin-dependent acquisition of CD71hiCD105hi phenotype within CD235a- early erythroid progenitors. Stem Cells. 2025;43(12). DOI:10.1093/stmcls/sxaf061.
- Robinson JP. Flow cytometry: past and future. BioTechniques. 2022;72(4):159-169. DOI:10.2144/btn-2022-0005.
- Freer G, Rindi L. Intracellular cytokine detection by fluorescence-activated flow cytometry: basic principles and recent advances. Methods. 2013;61(1):30-38. DOI:10.1016/j.ymeth.2013.03.035.
- Krutzik PO, Nolan GP. Intracellular phospho-protein staining techniques for flow cytometry: monitoring single-cell signaling events. Cytometry A. 2003;55(2):61-70. DOI:10.1002/cyto.a.10072.
- Manso BA, Medina KL. Standardized flow-cytometry-based protocol to simultaneously measure transcription factor levels. STAR Protoc. 2021;2(2):100485. DOI:10.1016/j.xpro.2021.100485.
- Hallden G, Andersson U, Hed J, Johansson SG. A new membrane permeabilization method for the detection of intracellular antigens by flow cytometry. J Immunol Methods. 1989;124(1):103-109. DOI:10.1016/0022-1759(89)90191-9.
- Kalina T, Lundsten K, Engel P. Relevance of antibody validation for flow cytometry. Cytometry A. 2020;97(2):126-136. DOI:10.1002/cyto.a.23895.
- Voskuil JL. The challenges with the validation of research antibodies. F1000Res. 2017;6:161. DOI:10.12688/f1000research.10851.1.
- Koeffler HP, Golde DW. Human myeloid leukemia cell lines: a review. Blood. 1980;56(3):344-350.
- Bernard E, et al. Assessing the limitations of paraformaldehyde fixation for accurate cell surface receptor measurement. Front Pharmacol. 2026;17:1727410. DOI:10.3389/fphar.2026.1727410.
- Jamur MC, Oliver C. Permeabilization of cell membranes. Methods Mol Biol. 2010;588:63-66. DOI:10.1007/978-1-59745-324-0_9.
- Cheng R, et al. Influence of fixation and permeabilization on the mass density of single cells: a surface plasmon resonance imaging study. Front Chem. 2019;7:588. DOI:10.3389/fchem.2019.00588.
- Hobro AJ, Smith NI. An evaluation of fixation methods: spatial and compositional cellular changes observed by Raman imaging. Vib Spectrosc. 2017;91:31-45. DOI:10.1016/j.vibspec.2016.10.012.
- Schimenti KJ, Jacobberger JW. Fixation of mammalian cells for flow cytometric evaluation of DNA content and nuclear immunofluorescence. Cytometry. 1992;13(1):48-59. DOI:10.1002/cyto.990130109.
- Kandarian F, Sunga GM, Arango-Saenz D, Rossetti M. A flow cytometry-based cytotoxicity assay for the assessment of human NK cell activity. J Vis Exp. 2017;(126). DOI:10.3791/56191.
- Bapat A, Keita N, Sharma S. Pan-myeloid differentiation of human cord blood derived CD34+ hematopoietic stem and progenitor cells. J Vis Exp. 2019;(150). DOI:10.3791/59836.
- Martelly W, et al. Identification of a noncanonical RNA binding domain in the U2 snRNP protein SF3A1. RNA. 2019;25(11):1509-1521. DOI:10.1261/rna.072256.119.
- Sharma S, et al. Stem-loop 4 of U1 snRNA is essential for splicing and interacts with the U2 snRNP-specific SF3A1 protein during spliceosome assembly. Genes Dev. 2014;28(22):2518-2531. DOI:10.1101/gad.248625.114.
- Sulahian R, Cleaver O, Huang LJ. Ligand-induced EpoR internalization is mediated by JAK2 and p85 and is impaired by mutations responsible for primary familial and congenital polycythemia. Blood. 2009;113(21):5287-5297. DOI:10.1182/blood-2008-09-179572.
- Sinclair AM, et al. Erythropoietin receptor transcription is neither elevated nor predictive of surface expression in human tumour cells. Br J Cancer. 2008;98(6):1059-1067. DOI:10.1038/sj.bjc.6604220.
- Li X, et al. Oxidative stress induces the decline of brain EPO expression in aging rats. Exp Gerontol. 2016;83:89-93. DOI:10.1016/j.exger.2016.07.012.
- Liu T, et al. Multifaceted roles of a bioengineered nanoreactor in repressing radiation-induced lung injury. Biomaterials. 2021;277:121103. DOI:10.1016/j.biomaterials.2021.121103.
- Zhang Y, et al. Erythropoietin receptor is a risk factor for prognosis: a potential biomarker in lung adenocarcinoma. Pathol Res Pract. 2023;251:154891. DOI:10.1016/j.prp.2023.154891.
- Liu J, et al. Lithium chloride promotes endogenous synthesis of CLA in bovine mammary epithelial cells. Biol Trace Elem Res. 2024;202(2):513-526. DOI:10.1007/s12011-023-03679-z.
- Wu G, et al. EPO promotes the progression of rheumatoid arthritis by inducing desialylation via increasing the expression of neuraminidase 3. Ann Rheum Dis. 2024;83(5):564-575. DOI:10.1136/ard-2023-224852.
- Sudji IR, et al. Membrane disintegration caused by the steroid saponin digitonin is related to the presence of cholesterol. Molecules. 2015;20(11):20146-20160. DOI:10.3390/molecules201119682.
- Niklas J, Melnyk A, Yuan Y, Heinzle E. Selective permeabilization for the high-throughput measurement of compartmented enzyme activities in mammalian cells. Anal Biochem. 2011;416(2):218-227. DOI:10.1016/j.ab.2011.05.039.
- Liu J, Xiao N, DeFranco DB. Use of digitonin-permeabilized cells in studies of steroid receptor subnuclear trafficking. Methods. 1999;19(3):403-409. DOI:10.1006/meth.1999.0876.
- Krawczyk E, Suprynowicz FA, Sudarshan SR, Schlegel R. Membrane orientation of the human papillomavirus type 16 E5 oncoprotein. J Virol. 2010;84(4):1696-1703. DOI:10.1128/JVI.01968-09.
- Goldenthal KL, et al. Postfixation detergent treatment for immunofluorescence suppresses localization of some integral membrane proteins. J Histochem Cytochem. 1985;33(8):813-820. DOI:10.1177/33.8.3894499.
- Fahlberg MD, et al. Overcoming fixation and permeabilization challenges in flow cytometry by optical barcoding and multi-pass acquisition. Cytometry A. 2024;105(11):838-848. DOI:10.1002/cyto.a.24904.
- Law JP, et al. The importance of Foxp3 antibody and fixation/permeabilization buffer combinations in identifying CD4+CD25+Foxp3+ regulatory T cells. Cytometry A. 2009;75(12):1040-1050. DOI:10.1002/cyto.a.20815.
- Schippel N, et al. Erythropoietin mediates glycerophospholipid remodeling during human early erythropoiesis. bioRxiv. 2026. DOI:10.64898/2026.02.20.707106.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible