Ce protocole présente un flux de travail complet et intégré de métabolomique non ciblée utilisant des dispositifs d'échantillonnage microvolumétrique par absorption (VAMS). L'objectif est d'analyser efficacement l'échantillon à l'aide d'une seule extraction sur deux plateformes analytiques complémentaires (CL-RM-SM et SM-CG), en établissant un cadre robuste pour des études cliniques à grande échelle et décentralisées.
Article de méthode
Un flux de travail complet de bout en bout sur double plateforme pour le profilage métabolique de micro-échantillons de sang séché
Dans cet article
Résumé
Résumé
L'échantillonnage sanguin micro-invasif (BµS) s'est imposé comme une alternative fiable et peu invasive à la ponction veineuse traditionnelle, permettant la collecte d'échantillons de faible volume en dehors des milieux cliniques conventionnels. En favorisant un prélèvement décentralisé et en améliorant l'adhésion des patients, ces dispositifs peuvent être intégrés à des technologies omiques avancées afin de faciliter la conception d'études à grande échelle et longitudinales. Toutefois, une mise en œuvre réussie nécessite l'optimisation de plusieurs étapes critiques, allant de la collecte et du stockage des échantillons à leur extraction et préparation analytique. Dans cette étude, nous proposons un protocole complet et intégré d'analyse métabolomique non ciblée pour le BµS, en mettant l'accent sur les paramètres clés régissant la préparation des échantillons et les performances analytiques. Les dispositifs d'échantillonnage micro-invasif volumétrique par absorption (VAMS) ont été évalués à l'aide de deux plateformes complémentaires : la chromatographie liquide en phase inverse couplée à la spectrométrie de masse et la chromatographie en phase gazeuse couplée à la spectrométrie de masse. L'application du protocole optimisé a permis une couverture métabolomique étendue à travers diverses classes chimiques, soulignant le potentiel du prélèvement basé sur les VAMS pour soutenir des études métabolomiques décentralisées et évolutives, tout en maintenant une robustesse analytique, une reproductibilité et une pertinence biologique.
Introduction
La métabolomique, l'étude systématique des molécules de faible masse moléculaire dans les matrices biologiques, a acquis une importance considérable en tant qu'outil essentiel pour élucider les phénotypes cellulaires et les états métaboliques dynamiques1,2. En milieu clinique, la métabolomique sanguine offre un potentiel élevé en améliorant l'efficacité du diagnostic et en permettant une évaluation plus complète du risque de maladie, comblant souvent les lacunes laissées par les diagnostics conventionnels. Toutefois, la capture complète du métabolome est par nature difficile. Étant donné la grande complexité chimique et les gammes de concentrations très variées des métabolites endogènes, aucune plateforme analytique unique ne peut assurer une couverture complète, ce qui rend indispensable le recours à des techniques analytiques complémentaires afin de maximiser la vision d'ensemble du métabolisme.
L'échantillonnage sanguin micro-invasif (BµS) est une technique de prélèvement d'échantillons peu invasive qui consiste à recueillir quelques µL de sang. L'acquisition simplifiée des échantillons élimine le besoin de prélèvement veineux, permettant ainsi un prélèvement à domicile et améliorant le confort du patient. De plus, la transition d'une matrice liquide à une matrice sèche s'est révélée améliorer la stabilité de divers métabolites instables et simplifier les logistiques de transport et de stockage, car des températures froides ne sont pas nécessaires3,4,5. Bien que le BµS soit utilisé depuis des décennies, principalement sous forme de taches de sang séché (DBS) pour le diagnostic des erreurs innées du métabolisme, cette technique classique présente certains inconvénients analytiques. La procédure de prélèvement ne permet pas une collecte quantitative d'échantillons, rendant la méthode sujette à l'« effet hématocrite », dans lequel des variations de la viscosité sanguine modifient la distribution du sang, compromettant ainsi la précision quantitative. Pour surmonter cette limitation, des dispositifs de BµS quantitatifs ont été développés. L'échantillonnage micro-invasif volumétrique par absorption (VAMS) est une technologie récente de BµS qui utilise une pointe polymérique conçue pour prélever un volume précis de sang et surmonter les limites des DBS traditionnels6,7,8.
Par conséquent, le profil métabolique global des BµS a suscité un intérêt croissant ces dernières années9,10,11,12,13,14,15,16,17,18,19,20,21. Les études publiées comparant les BµS à des matrices traditionnelles utilisent plusieurs techniques analytiques, couvrant un large éventail de polarités, allant de l'électrophorèse capillaire17 (CE) et de la chromatographie liquide d'interaction hydrophile18,19 (HILIC) couplée à la spectrométrie de masse (MS) pour les espèces polaires, à la spectrométrie de masse en phase inverse18,19,21 (RP-MS) pour les métabolites de polarité intermédiaire et les lipides. Les méthodes traditionnelles d'extraction font face à un goulot d'étranglement fondamental : l'optimisation pour un seul instrument implique souvent l'élimination de fractions chimiques essentielles et la perte de données métaboliques. Lorsque les volumes d'échantillon sont très limités, la réalisation de plusieurs analyses distinctes devient difficile. Ainsi, le développement d'un protocole d'extraction unique compatible avec plusieurs plateformes d'analyse reste un obstacle majeur.
Ce protocole décrit les procédures d'analyse par chromatographie liquide à phase inverse couplée à la spectrométrie de masse (RP-LC-MS) et par chromatographie en phase gazeuse (GC) de dispositifs VAMS. À notre connaissance, il s'agit du premier protocole de profilage métabolomique non ciblé de BµS combinant ces deux plateformes orthogonales à partir d'une seule procédure d'extraction d'échantillon. En outre, il met en évidence les étapes les plus critiques nécessaires pour garantir l'acquisition fiable et reproductible d'un profil métabolomique non ciblé complet.
Protocole
Tous les participants ont donné leur consentement éclairé par écrit pour participer à l'étude. Cette dernière a été approuvée par le Comité d'éthique de la recherche de l'Université Aristote de Thessalonique (#306272/2022).
1. Collecte des échantillons
- Laver les mains du sujet à l'eau tiède afin d'éliminer les contaminants éventuels et d'augmenter le flux sanguin.
- Nettoyer le doigt à l'aide d'une solution d'éthanol à 70 %. Attendre que la solution ait complètement évaporé naturellement.
REMARQUE : L'utilisation de désinfectants à base d'iode ou de savon peut interférer avec les analyses par LC-MS. - Dévissez le capuchon d'un lancette stérile, à usage unique, activée par contact (profondeur de 1,5 mm). Placez-la au centre du bout du doigt et appuyez.
- Essuyez la première goutte de sang et attendez la formation d'une nouvelle goutte.
REMARQUE : En raison d'une contamination possible par des fluides extracellulaires localisés, la première goutte peut ne pas refléter les concentrations circulantes systémiques. - Sans retirer l'appareil de son support, touchez le 20 µL l'extrémité du dispositif VAMS à la goutte de sang. Le dispositif doit être positionné verticalement au-dessus de l'échantillon. Évitez d'immerger complètement l'extrémité dans le sang, car cela pourrait entraîner un prélèvement excessif.
REMARQUE : Lors du prélèvement à partir d'un tube contenant du sang veineux, comme cela peut être nécessaire en milieu de laboratoire, veiller à ce que la pointe touche uniquement la surface du liquide, sans la plonger, afin d'éviter un prélèvement excessif. - Après la saturation de l'embout, obtenue lorsque celui-ci est devenu complètement rouge, maintenez-le en place pendant deux secondes supplémentaires, puis retirez-le de l'échantillon sanguin.
- Placer les échantillons dans leurs boîtes d'origine sur une surface plane et propre, à l'abri de la lumière directe du soleil et de la chaleur, en veillant à ce que l'extrémité ne touche aucun objet externe, et les laisser sécher pendant 2 h à température ambiante et à humidité ambiante.
- Conserver les échantillons dans un sac avec un agent desséchant à −80 °C jusqu'au moment de l'analyse. Le transport doit être effectué sur de la glace sèche.
REMARQUE : Dans les cas d'analyse ciblée de BµS dans lesquels la stabilité de l'analyte a déjà été étudiée, les échantillons peuvent être conservés à température ambiante pendant la durée recommandée. Toutefois, pour une analyse non ciblée, la conservation à –80 °C est recommandée, car certains analytes restent sensibles à la dégradation même dans la matrice sèche. Un tableau de dépannage des problèmes les plus courants lors de la collecte des échantillons est présenté dans Tableau 1.
2. Procédure d'extraction des métabolites
- Détacher complètement la pointe du support en plastique et la placer dans un tube microcentrifuge à fond rond (utiliser le bouchon d'un tube microcentrifuge pour détacher la pointe du support).
- Rehydrater en ajoutant 50 µL d'eau ultrapure directement sur la pointe.
- Ajouter 400 µL de méthanol contenant un mélange d'étalon interne (par exemple, de l'acide myristique marqué isotopiquement D) pour extraire les métabolites et favoriser la précipitation des protéines.
NOTE : ATTENTION : Le méthanol est toxique et hautement inflammable. Il doit être manipulé sous une hotte aspirante. - Soniquer les échantillons dans un bain de glace pendant 10 min en fonctionnement continu (puissance recommandée : 215/860 W, fréquence : 35 kHz).
- Retirer soigneusement la pointe à l’aide de pinces, en nettoyant celles-ci avec du méthanol entre chaque échantillon.
- Centrifuger à 6720 x g pendant 10 min à 4 °C.
- Transférer 150 µL du surnageant dans de nouveaux tubes. Utiliser le même volume pour chaque échantillon. Utiliser un nouveau tube microcentrifuge pour l'analyse par RPLC et un nouveau flacon en verre de 1,5 mL pour l'analyse par GC.
- Transférer 50 µL du surnageant de chaque échantillon dans un seul flacon afin de préparer un échantillon de contrôle qualité (QC) intra-étude mélangé.
- Vortexer brièvement pour assurer une homogénéisation complète, puis diviser en plusieurs aliquotes du même volume que les échantillons d'étude. Utiliser un nouveau tube microcentrifuge pour l'analyse par RPLC et un nouveau flacon en verre de 1,5 mL pour l'analyse par GC.
- Évaporer les surnageants à sec à l’aide d’un concentrateur sous vide, en mode évaporation aqueuse, sous une pression de vide de −600 mmHg (−800 mbar), avec une rotation de 1400 tr/min, à température ambiante. Le séchage des échantillons dure environ 2 h.
NOTE : Surveiller attentivement l’évaporation et retirer les flacons du concentrateur pour éviter la perte de composés volatils dès que le solvant est complètement évaporé. Point d’arrêt : Les échantillons peuvent être congelés à −80 °C sous forme sèche pendant la nuit avant l’analyse.
3. Procédure avant l'analyse par CL-SM
- Reconstituer le résidu sec dans 100 µL d'un solvant de reconstitution tel que la phase mobile initiale (par exemple, 5 à 10 % de méthanol dans l'eau).
REMARQUE : Le volume et le solvant de reconstitution peuvent être ajustés en fonction des conditions chromatographiques. - Reconstituer l'échantillon de contrôle qualité (QC) dans le même solvant et le même volume que l'échantillon d'étude (conserver toujours le même rapport volume d'échantillon sur volume de solvant).
- Vortexer brièvement, puis transférer dans la centrifugeuse pour 10 min à 6720 x g à 4 °C.
- Transférer le surnageant dans un flacon d'auto-échantillonneur muni d'un insert.
4. Procédure préalable à l'analyse par GC-MS
REMARQUE : Toutes les étapes suivantes doivent être effectuées sous une hotte chimique.
- Préparer l'agent de méthoxyamination en dissolvant 40 mg de chlorhydrate de méthoxyamine dans 1 mL de pyridine.
NOTE : PRÉCAUTION : La pyridine est toxique. Elle doit être manipulée sous hotte aspirante. - Préparer l'agent de dérivation en ajoutant 10 µL de chlorure de triméthylsilyle (TMCS) à 1 mL de N-Méthyl-N-(triméthylsilyl)trifluoroacétamide (MSTFA).
NOTE : PRÉCAUTION : Le TMCS et le MSTFA sont tous deux toxiques. Ils doivent être manipulés sous hotte aspirante. - Ajouter 10 µL de l'agent de méthoxyamination (chlorhydrate de méthoxyamine à 40 mg/mL dans la pyridine) aux résidus séchés des échantillons test et des échantillons de contrôle qualité.
- Vortexer brièvement les échantillons pour s'assurer que le réactif est bien mélangé.
- Incuber les échantillons à 30 °C pendant 90 min. L'incubation est effectuée en statique.
- Laisser les échantillons refroidir à température ambiante, puis ajouter 90 µL de l'agent de dérivation (MSTFA à 1 % de TMCS).
- Remplacer les bouchons des vials par des neufs et vortexer les échantillons pendant 30 s pour garantir un mélange homogène.
- Incuber le mélange à 37 °C pendant 30 min. L'incubation est effectuée en statique.
- Laisser les échantillons refroidir à température ambiante, puis ajouter 10 µL d'étalon d'injection (par exemple, pentadécane à 6,25 mg/L dans la pyridine) à chaque échantillon.
- Remplacer les bouchons des vials par des neufs, vortexer brièvement, puis transférer le mélange final dans des vials en verre pour chromatographie équipés d'inserts micro.
- Placer les vials dans le plateau de l'auto-échantillonneur.
- Laisser les échantillons s'équilibrer dans l'auto-échantillonneur pendant 4 h à température ambiante avant la première injection.
NOTE : La dérivation est terminée après 4 h, et les métabolites restent stables à température ambiante jusqu'à 24 h après la dérivation complète. Ajuster le nombre d'échantillons par lot en conséquence afin que les échantillons ne restent pas plus de 28 h dans l'auto-échantillonneur (après l'ajout de MSTFA à 1 % de TMCS). Les schémas des méthodes de préparation des échantillons sont présentés dans Figure 1A–C.
5. Configuration de la CL-RM-S
- Préparer les éluants en phase mobile inverse et les solutions de lavage selon le Tableau 2.
REMARQUE : ATTENTION : L'acide formique et l'isopropanol sont inflammables. L'acide formique est également toxique. Manipuler ces produits sous hotte de ventilation. - Installer la colonne HSS T3 C18 (100 mm x 2,1 mm, 1,7 µm) dans le four à colonne.
- Placer toutes les lignes dans le canal correspondant et purger chaque canal de manière appropriée.
- Régler la température de la colonne à 40 °C.
- Commencer à rincer la colonne avec 100 % A : 0 % B à un débit de 0,1 mL/min.
- Augmenter le débit par paliers de 0,1 mL/min, en attendant entre chaque palier que la pression de la colonne se stabilise, jusqu'à atteindre un débit de 0,35 mL/min. Vérifier l'absence de fuites.
- Équilibrer la colonne dans les conditions initiales du gradient (0 % B) pendant environ 30 minutes.
REMARQUE : Surveiller la pression de la colonne et s'assurer qu'elle reste dans la plage attendue (5000–6000 psi). - Lancer la séquence d'échantillons.
6. Configuration du GC-MS
- Installez la colonne capillaire DB-5 (5 % – phényl-méthyl-polysiloxane) dans le four de colonne.
- Réglez la colonne à la température initiale de 60 °C.
- Réglez l'injecteur PTV à la température initiale de 110 °C.
- Démarrez la séquence d'échantillonnage.
Résultats
Des résultats représentatifs obtenus à partir de l'analyse non ciblée de dispositifs VAMS, selon la procédure décrite ci-dessus, sont présentés ici.
Les données provenant de l'analyse en triple exemplaire d'un échantillon composé préparé à partir de sang veineux de 10 individus, prélevé par VAMS, ont été évaluées, et les caractéristiques des profils métaboliques obtenus sont présentées. La qualité des données et les informations capturées par les dispositifs VAMS ont été évaluées selon deux critères principaux : le nombre total de caractéristiques chimiques détectées et la reproductibilité des caractéristiques (n = 3), exprimée en pourcentage d'écart-type relatif (%RSD). Le nombre total de caractéristiques a été utilisé pour évaluer l'étendue de l'extraction et la couverture chimique du solvant, tandis que le %RSD a été surveillé afin de garantir la précision technique et la robustesse de la méthode ; un %RSD plus faible indique un processus d'extraction hautement reproductible qui minimise le bruit analytique.
Après l'extraction et le traitement des données brutes, une matrice de caractéristiques m/z-temps de rétention (RT), accompagnée de leurs intensités, a été obtenue. Seules les caractéristiques présentant un signal détectable dans deux des trois réplicats ont été prises en compte, après des étapes appropriées de prétraitement et de filtration des blancs. Figure 2A,B présente des graphiques m/z en fonction du RT pour le même échantillon analysé selon les protocoles décrits pour la LC-MS et la GC-MS.
Le grand nombre de composés élués en début de course en CLRP est attribué à des métabolites fortement hydrophiles extraits par le protocole appliqué, mais faiblement retenus sur la colonne en phase inverse. Bien que les métabolites élués précocement posent des difficultés d'identification, des annotations précises restent possibles en utilisant des données de fragmentation MS/MS conjointement à des comparaisons avec des bases de données spectrales et des étalons internes. En outre, une part importante de cette fraction hydrophile devrait être captée par analyse en GC-MS. En définitive, ceci représente une limitation inhérente au domaine, car la complexité extrême du métabolome impose le recours à plusieurs plateformes analytiques.
L'évaluation multiplateforme des extraits méthanoliques démontre clairement la nature hautement complémentaire des flux analytiques LC et GC, les métriques de performance se situant dans la plage attendue pour un profilage métabolomique complet. Figure 3A,B illustre le nombre total de caractéristiques détectées ainsi que la distribution des RSD% pour chaque plateforme. La plateforme LC a fourni une couverture chimique étendue, permettant de résoudre 4 169 caractéristiques, ce qui est conforme à sa capacité reconnue à détecter un large éventail de composés polaires, semi-polaires et non volatils. Parallèlement, la plateforme GC a révélé un sous-ensemble plus restreint de 187 caractéristiques. Ce résultat était attendu, car la GC ne peut détecter que les composés volatils pouvant subir une dérivation.
En ce qui concerne la reproductibilité, comme le montre le tracé en violon, la distribution globale et la dispersion des valeurs de RSD % sont remarquablement similaires entre la LC-MS et la GC-MS. Le %RSD moyen était typique pour les deux plateformes, d'environ 29,7 % pour la LC (2 655 sur 4 169 présentaient un %RSD inférieur à 30 %) et de 32,3 % pour la GC (114 sur 187 présentaient un %RSD inférieur à 30 %). Bien qu'un petit nombre de caractéristiques aient présenté des valeurs de RSD plus élevées des deux côtés, cette variation est courante et attendue en métabolomique non ciblée. Ces valeurs plus élevées appartiennent généralement à des métabolites de faible abondance proches de la limite de détection de l'instrument. Dans l'ensemble, les profils de distribution serrés confirment une reproductibilité satisfaisante pour les deux dispositifs analytiques.
L'espace chimique des métabolites capturé par le protocole peut être évalué à partir des annotations des métabolites. Divers composés ont été détectés par LC-MS et GC-MS, comme attendu compte tenu de la complémentarité intrinsèque des deux plateformes. Une liste complète des annotations des métabolites pour les dispositifs VAMS est fournie dans le tableau supplémentaire 1 et le tableau supplémentaire 2. Au total, 97 métabolites ont été détectés et annotés (niveaux 1 et 2, selon la proposition de Sumner et al. (2007)22) par ce protocole à l’aide des deux techniques, en plus d'autres composés caractérisés de façon putative au niveau 3. Les annotations en GC ont été confirmées davantage en comparant les indices de rétention expérimentaux – obtenus par comparaison avec les FAMES – à ceux répertoriés23. Figure 4A,B montre la répartition par sous-classe des métabolites annotés pour les deux méthodes, tandis que Figure 4C illustre la superposition entre les techniques, soulignant leur complémentarité. Quelques métabolites intermédiaires clés peuvent être validés par les deux techniques, tandis que des caractéristiques structurellement uniques ou spécifiques à chaque plateforme peuvent combler des lacunes dans les voies métaboliques centrales du carbone et les voies métaboliques secondaires. Bien que les acides aminés et les peptides constituent les principales classes chimiques dans les deux analyses, seuls quelques métabolites se recoupent entre les techniques. De nombreuses classes de métabolites sont spécifiques à l'instrument, comme les acylcarnitines en LC-MS et les hexoses en GC-MS.
Afin de démontrer l'efficacité du méthanol comme solvant d'extraction pour les deux techniques, des essais comparatifs ont été réalisés sur des échantillons VAMS en utilisant différents systèmes de solvants, suivis d'analyses par LC-MS et GC-MS. Trois systèmes de solvants distincts ont été comparés au méthanol en triple exemplaire : de l'acétonitrile (ACN) pur, un mélange méthanol-eau (60:40, v/v) et un mélange acétonitrile-méthanol (70:30, v/v). Le choix de ces solvants et mélanges s'appuie sur des expériences préliminaires menées par notre équipe, ainsi que sur des publications antérieures13,14,24,25. L'efficacité d'extraction de chaque système a été évaluée à l'aide de trois paramètres clés : le nombre total de caractéristiques détectées, l'intensité globale des caractéristiques et la reproductibilité des caractéristiques, exprimée en tant qu'écart-type relatif (RSD, %).
Pour le protocole LC-MS, le nombre le plus élevé de caractéristiques a été détecté en utilisant le mélange MeOH-H2O (60:40, v/v), avec une moyenne de 4 514 caractéristiques sur les trois réplicats, suivi de près par le MeOH pur (4 169 caractéristiques). Le mélange ACN–MeOH (70:30, v/v) a donné une moyenne de 3 502 caractéristiques, tandis que l'ACN pur a donné le nombre moyen le plus faible de caractéristiques, soit 2 836. Une représentation graphique de ces nombres de caractéristiques par réplicat est illustrée dans Figure 5A.
Pour examiner les caractéristiques de précision de chaque condition d'extraction, les intensités des composés et les écarts types relatifs (RSD, %) provenant de trois injections en triplicat ont été analysés. Une comparaison de l'abondance totale des composés et du %RSD moyen par solvant d'extraction pour la LC-MS est présentée dans Figure 5A. Le logarithme2 Les distributions des signaux étaient similaires pour tous les extraits, avec des abondances légèrement plus élevées pour le mélange MeOH-H2O 60:40 (v/v), l'ACN et le MeOH par rapport à l'ACN-MeOH 70:30 (v/v). Le MeOH a donné un %RSD moyen global plus faible, indiquant que l'extraction était plus reproductible avec ce solvant.
Une évaluation similaire de l'efficacité du système de solvant d'extraction a été réalisée à partir des données de GC-MS. Une fois encore, pour l'évaluation du nombre de caractéristiques, seules celles présentant un signal détecté dans au moins deux des trois réplicats ont été prises en compte. Le solvant produisant le nombre le plus élevé de caractéristiques était l'ACN-MeOH 70:30 (v/v) (216 caractéristiques), suivi de près par le MeOH (187 caractéristiques). Une illustration graphique du nombre de caractéristiques détectées par solvant d'extraction et par BµS est présentée dans Figure 5B.
En ce qui concerne l'abondance globale des caractéristiques détectées, le MeOH s'est révélé être le plus efficace, produisant une abondance plus élevée, comme illustré dans la Figure 5B. Le mélange MeOH-H₂O 60:40 (v/v) arrive en deuxième position, suivi par ACN-MeOH 70:30 (v/v). L'ACN s'est avéré être le solvant le moins efficace. En ce qui concerne le %RSD des caractéristiques, le mélange MeOH-H₂O 60:40 (v/v) a fourni les RSD les plus faibles pour les VAMS (RSD = 38,57 %), suivi de près par l'ACN (42,65 %), le MeOH (44,14 %) et l'ACN-MeOH 70:30 (v/v) (49,14 %). Ces valeurs sont représentées dans la Figure 5B.
Les résultats ci-dessus sont en accord avec la littérature publiée précédemment. Couacault et al. (2026)19 ont signalé un nombre comparable de caractéristiques dans l'analyse RP-LC-MS des DBS et des VAMS en utilisant une composition similaire de solvant d'extraction (réhydratation avec 80 µL d'eau, suivie de l'ajout de 320 µL de MeOH). De même, Cala et al. (2017)11 ont détecté un nombre comparable de caractéristiques (153) par analyse GC-MS des embouts de VAMS. Bien que la plupart des études existantes n'aient pas évalué la précision des analyses réalisées avec ces dispositifs, nos résultats globaux sont conformes aux attentes pour une analyse non ciblée. En outre, les résultats de LC concordent avec ceux rapportés par Bossi et al. (2025)26 pour l'analyse HILIC d'échantillons microscopiques de DBS et de qDBS, dans laquelle la majorité des caractéristiques détectées présentaient des RSD < 30 %.
Dans l'ensemble, ces résultats démontrent que l'extraction à base de méthanol offre un équilibre robuste entre le nombre de caractéristiques, l'intensité et la précision (RSD moyen, %) pour les analyses LC-MS et GC-MS des échantillons VAMS. Par conséquent, un protocole d'extraction unique au méthanol peut simplifier la préparation double des échantillons, faciliter l'acquisition parallèle de profils métaboliques complémentaires et maximiser la quantité d'informations obtenues.
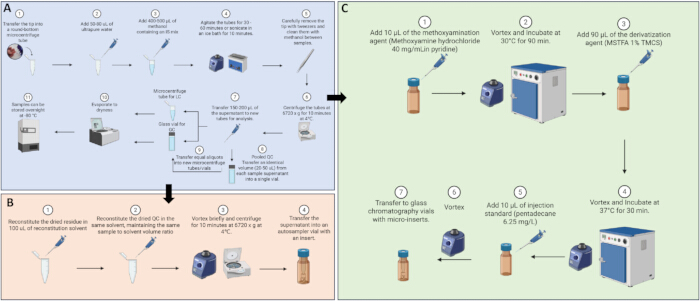
Figure 1 : Schémas du protocole illustrant (A) le protocole d'extraction des échantillons, (B) la reconstitution pour LC-MS et (C) la dérivation pour GC-MS/MS. Créé avec BioRender. Marques, D. (2026) https://BioRender.com/dprdv18, https://biorender.com/xu2qh34, https://biorender.com/7ztz2qv. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
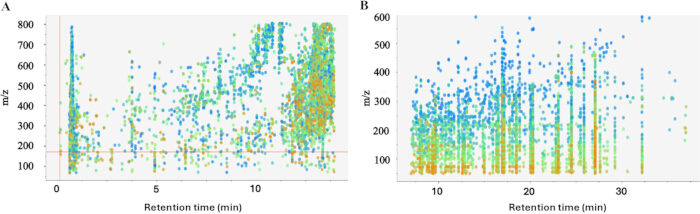
Figure 2 : Comparaisons de m/z et du temps de rétention (rt) pour un échantillon représentatif en (A) spectrométrie de masse couplée à la chromatographie liquide (LC-MS) et (B) spectrométrie de masse couplée à la chromatographie en phase gazeuse (GC-MS). Chaque point représente un signal unique avant regroupement en caractéristiques. Les couleurs indiquent l'intensité du signal MS1 pour une caractéristique donnée, l'intensité augmentant du bleu au rouge. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
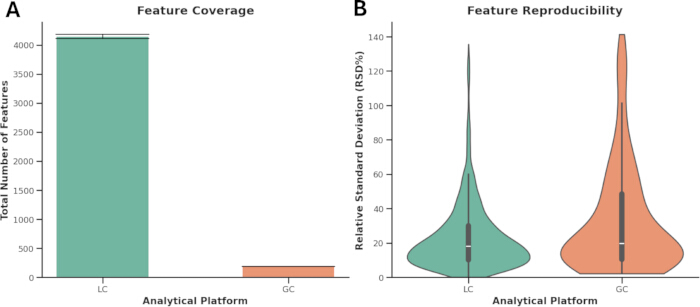
Figure 3 : Couverture et reproductibilité des caractéristiques selon les plateformes analytiques. (A) Couverture des caractéristiques : nombre total de caractéristiques uniques détectées par CL (turquoise) et par CG (orange), les effectifs exacts étant indiqués au-dessus de chaque barre. (B) Reproductibilité des caractéristiques : diagrammes en violon montrant la densité de distribution des écarts-types relatifs (RSD %) pour l'ensemble des caractéristiques. Les boîtes à moustaches intégrées indiquent la médiane et les écarts interquartiles ; les points de données individuels sont omis pour plus de clarté visuelle. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
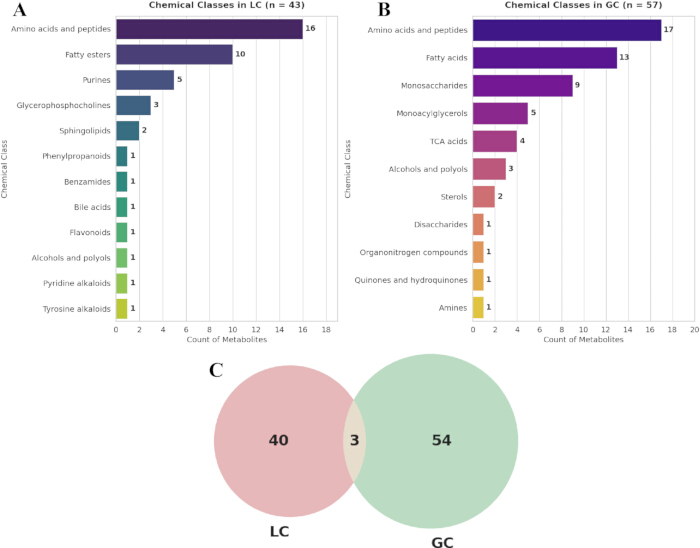
Figure 4 : Histogrammes montrant le nombre de composés appartenant aux différentes classes chimiques détectés par (A) LC-MS et (B) GC-MS. (C) Recouvrement des métabolites annotés aux niveaux 1 et 2 entre les plateformes. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
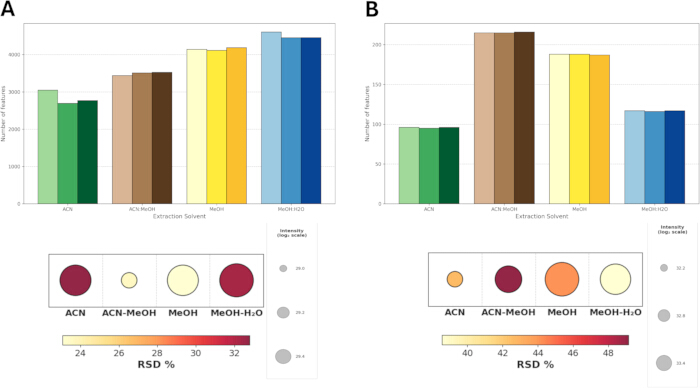
Figure 5 : Résultats du solvant d'extraction obtenus par analyse LC-MS (A) et GC-MS (B) de dispositifs VAMS. Les diagrammes en barres situés en haut de la figure représentent le nombre de caractéristiques obtenues pour chaque solvant d'extraction appliqué aux dispositifs VAMS par réplicat. Les graphiques situés en bas de la figure montrent la somme des intensités et le RSD moyen (%) pour chaque solvant d'extraction utilisé avec le dispositif VAMS. La taille des cercles représente la somme totale des intensités des caractéristiques détectées sur une échelle logarithmique en base 2, reflétant l'efficacité d'extraction. Le dégradé de couleur indique la précision analytique, exprimée en Écart-type relatif (RSD), le jaune correspondant à une précision plus élevée et le rouge à une variabilité plus importante. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Tableau 1 : Tableau de dépannage. Aperçu des problèmes courants liés à l'échantillonnage, de leurs causes et des solutions à mettre en œuvre lors de l'utilisation de dispositifs VAMS. Veuillez cliquer ici pour télécharger ce fichier.
Tableau 2 : Éluants en phase inverse et solutions de lavage. Aperçu des compositions des phases mobiles, du lavage d'étanchéité, du solvant de purge et des solvants de lavage utilisés pour l'analyse chromatographique. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 1 : Détails expérimentaux supplémentaires. Paramètres de la LC-MS et de la GC-MS. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 1 : Annotations LC-MS. Composés identifiés à l'aide du protocole actuel sur la plateforme LC-MS. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 2 : Annotations GC-MS. Composés identifiés à l'aide du protocole actuel sur la plateforme GC-MS. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
La métabolomique non ciblée offre un aperçu unique de la composition chimique des échantillons biologiques. Toutefois, en raison de la grande diversité chimique du métabolome, aucune technique ne peut caractériser complètement les petites molécules présentes dans le sang. Par conséquent, l'utilisation de techniques complémentaires est nécessaire afin d'augmenter la couverture des métabolites et d'améliorer l'information globale obtenue dans ces études. Cependant, le faible volume des microéchantillons sanguins, tels que les VAMS, rend la préparation des échantillons pour différentes analyses particulièrement difficile.
Dans ce protocole, un flux de travail complet pour le profilage métabolique des embouts VAMS par extraction double et deux techniques analytiques complémentaires est présenté. Bien que des travaux antérieurs ayant réalisé une analyse non ciblée sur des échantillons VAMS aient été publiés11,12,13,15,17,18,19,20,21,27, chacun se concentre sur une seule technique analytique. Il s'agit du premier protocole qui adapte l'extraction à partir des dispositifs VAMS afin de permettre à la fois des analyses par LC et par GC-MS dans un même flux de travail.
Ce protocole indique des volumes précis de solvants et d'extraits afin d'obtenir les résultats présentés ; de légères modifications peuvent être adaptées à chaque installation en fonction de la sensibilité de l'équipement, des volumes d'injection disponibles et des besoins en échantillons de contrôle qualité (QC). Par exemple, le volume d'eau ajouté lors de l'étape 2.2 pour la réhydratation pourrait être modifié, passant de 50 à 80 µL, afin de s'assurer que la pointe soit complètement mouillée. Le volume de méthanol à l'étape 2.3 pourrait être augmenté de 400 à 500 µL afin d'obtenir un volume d'extrait plus important pour la préparation de plusieurs échantillons QC. Il convient toutefois de noter qu'une augmentation du volume de solvant entraînera une dilution plus importante des analytes. En outre, les volumes prélevés pour les échantillons d'analyse et de contrôle qualité aux étapes 2.7 et 2.8, respectivement, peuvent être ajustés (de 150 à 200 µL à l'étape 2.7 et de 20 à 50 µL à l'étape 2.8) afin de correspondre au volume souhaité pour chaque échantillon. Notamment, ces volumes de solvant peuvent être ajustés librement sans nécessiter de mise à l'échelle proportionnelle. Bien qu'un rapport standard solvant-échantillon de 3:1 soit généralement suffisant pour une extraction complète, cette méthode utilise un excès plus important de solvant afin de garantir que l'ensemble du dispositif BµS reste entièrement immergé, rendant ainsi le protocole robuste et directement applicable à tous les volumes suggérés.
Les données LC-MS et GC-MS peuvent être analysées à l'aide de divers outils logiciels libres. Ici, les résultats de LC-MS ont été obtenus à l'aide du flux de travail Metabonaut28 avec XCMS. Pour les échantillons de GC-MS, le traitement des données a été effectué à l'aide de MSDial v. 5.5.260323. Des tutoriels sont disponibles à l'adresse suivante : (https://systemsomicslab.github.io/mtbinfo.github.io/MS-DIAL/tutorial.html). Les paramètres détaillés pour le traitement des données LC-MS et GC-MS sont fournis dans le fichier supplémentaire 1.
Il est recommandé de traiter chaque jeu de données individuellement, en utilisant les échantillons de contrôle qualité (QC) dans un lot séparé afin d'optimiser les paramètres de traitement avant de les appliquer à l'ensemble du jeu de données. La normalisation doit être effectuée après le prétraitement des données. À la fois XCMS et MSDial disposent d'outils intégrés pour la normalisation. Pour cette étude, la normalisation a été réalisée à l'aide du logiciel libre QCMXP29, en utilisant un modèle linéaire basé sur les réponses des échantillons QC.
Certaines étapes critiques, principalement dans la préparation de l'échantillon, doivent être mises en évidence afin de garantir la fiabilité des résultats.
Le protocole actuel a été développé en utilisant un système de chromatographie liquide couplé à un spectromètre de masse à quadripôle et temps de vol (LC-QTOF-MS) ainsi qu’un système de chromatographie en phase gazeuse-spectrométrie de masse (GC-MS), avec des paramètres indiqués dans le matériel supplémentaire S1. Si un type différent de chromatographie liquide ou gazeuse est utilisé, les paramètres doivent être optimisés en fonction du dispositif spécifique. Dans les analyses métabolomiques basées sur la GC et la LC-MS, des injections de blanc doivent être programmées au début et à la fin de chaque série analytique. Avant d’injecter des échantillons QC, des QC de conditionnement doivent être injectés de 10 à 15 fois dans le système LC-MS et de 5 à 10 fois dans le système GC-MS afin de conditionner la colonne avec la matrice à analyser. Les QC de conditionnement doivent être préparés selon la même procédure que les autres QC. Des échantillons QC intra-étude doivent être injectés périodiquement et représenter environ 10 % des solutions injectées.
La manipulation des embouts VAMS est l'une des étapes les plus critiques de ce protocole. Il est important que l'embout ne touche aucune surface autre que l'intérieur du tube de microcentrifugation, car cela pourrait entraîner une perte d'analyte. De plus, l'étape de pré-hydratation est essentielle pour une extraction adéquate des analytes : bien que la réhydratation initiale semble améliorer la récupération en facilitant la libération des analytes avant la précipitation, on émet l'hypothèse qu'ajouter des solvants organiques déclenche immédiatement la précipitation des protéines au sein de la structure de l'embout, créant ainsi une barrière physique qui limite l'extraction ultérieure des métabolites.
En outre, il est essentiel de retirer la pointe avant l'étape de centrifugation. Bien que cela puisse entraîner une légère perte de solution, ne pas le faire affecte la récupération du surnageant. La pointe peut facilement redisperser le précipité, rendant impossible la collecte d'un surnageant pur.
Certaines préoccupations générales concernant la stabilité doivent être soulevées afin d'assurer les meilleurs résultats. Premièrement, les échantillons doivent être conservés au réfrigérateur, de préférence à −80 °C, jusqu'au moment de l'analyse. Il est recommandé de décongeler les échantillons dans un bain de glace ou dans un réfrigérateur. Pour prévenir la dégradation, il est conseillé d'injecter l'échantillon dans le système chromatographique le plus rapidement possible. Toutefois, si l'injection n'est pas possible en raison de contraintes de temps, l'extrait sec peut être congelé toute une nuit sans perte notable de stabilité.
Certaines étapes du protocole GC-MS doivent également être soulignées. Le processus de dérivation comporte deux étapes. La première est la méthoxyamination, qui protège les groupes carbonyles susceptibles de subir une perte de carboxyle sous forme de dioxyde de carbone s'ils ne sont pas protégés. Cette étape est suivie par la triméthylsilylation. Le MSTFA réagit avec les molécules contenant des protons acides, fréquents dans les groupes carboxyle, hydroxyle, amino, imino et sulfonyle. Cette réaction réduit la polarité de l'analyte et introduit un groupe volumineux et encombrant, abaissant ainsi leur point d'ébullition23. Il est essentiel que l'échantillon soit parfaitement sec avant d'ajouter la méthoxyamine, car l'eau peut interférer avec la protection de l'analyte. Il convient également de noter qu'il est important de laisser les échantillons se stabiliser à température ambiante après leur sortie de l'étuve, car l'ouverture du flacon prématurée peut entraîner la perte de métabolites volatils. De plus, les bouchons de GC peuvent se dilater lors du chauffage, ce qui peut compromettre l'étanchéité du flacon et entraîner une perte progressive des analytes. Pour cette raison, il est recommandé de remplacer le bouchon de GC après chaque étape d'incubation.
Néanmoins, concernant le protocole de GC-MS, certaines considérations doivent être prises en compte en ce qui concerne la durée de dérivation. Il a été démontré que les métabolites continuent de réagir même après leur retrait du four, atteignant un plateau de concentration après 4 h. Ce plateau reste stable jusqu'à 24 h après la dérivation complète30,31. Par conséquent, il est très important d'organiser la préparation des échantillons de manière à ce que les échantillons dérivés restent dans l'auto-échantillonneur pendant un maximum de 28 h après la réaction avec le MSTFA. Pour les grands lots analytiques, il est recommandé de préparer tous les échantillons simultanément afin de réduire la variabilité inter-jours lors de la préparation et de garantir que des aliquotes de chaque échantillon puissent être regroupées dans le mélange de contrôle qualité (QC). Les échantillons peuvent être conservés sous forme de résidus secs à −80 °C, et seuls ceux qui seront analysés dans les 24 heures suivantes doivent être décongelés et dérivés27. Il est également recommandé de couvrir les vials avec un film de laboratoire afin d'empêcher les échantillons d'absorber l'humidité dans l'enceinte réfrigérée. Enfin, il est conseillé d'utiliser des solutions de dérivation fraîchement préparées et de suivre les lignes directrices générales en matière d'assurance qualité pour l'analyse en métabolomique, quelle que soit la méthode utilisée, afin d'obtenir des résultats fiables32.
Bien que la comparaison du présent protocole avec l'analyse traditionnelle du plasma dépasse le cadre de ce travail, ce sujet a été largement exploré dans la littérature17,18,19,20,21,27. En général, les dispositifs VAMS fournissent des profils qualitatifs comparables à ceux du plasma, mais les abondances varient entre les matrices de manière dépendante de l'analyte, même à des volumes équivalents (20 µL). Ces différences sont probablement dues à la composante cellulaire présente dans le BµS, aux différences entre le sang capillaire et le sang veineux, ou à des interférences provenant de la matrice séchée lors de l'analyse. Cela nécessite une validation des résultats obtenus avec les dispositifs BµS avant leur utilisation en pratique clinique.
Pour adapter le protocole proposé aux flux de travail de laboratoire à haut débit, plusieurs modifications et stratégies de dépannage peuvent être mises en œuvre. Premièrement, les volumes de solvant d'extraction peuvent être augmentés, notamment lors de la préparation de lots plus importants d'échantillons de contrôle qualité. On doit toutefois garder à l'esprit qu'une augmentation du volume d'extraction dilue inévitablement l'échantillon, ce qui peut réduire l'intensité, sauf si le volume de reconstitution ultérieur est ajusté proportionnellement. En outre, la composition du solvant de reconstitution pour la chromatographie en phase liquide peut être optimisée afin de correspondre au gradient initial de la phase mobile pour des configurations instrumentales spécifiques.
La principale limitation de ce protocole réside dans la petite taille de l'échantillon. Puisqu'un seul échantillon de 20 µL est divisé pour être analysé sur deux systèmes différents, les composés peu abondants peuvent se situer en dessous des seuils de détection sur l'instrument le moins sensible. Néanmoins, cet inconvénient est compensé par la facilité de prélèvement offerte par les BµS et la couverture chimique plus étendue permise par des techniques complémentaires. De plus, bien que l'étape d'évaporation du protocole puisse théoriquement entraîner la perte de composés volatils, son impact réel sur les composés volatils n'a pas été évalué. Malgré cela, comme l'évaporation est essentielle à la dérivation de l'échantillon et permet une reconstitution dans un volume plus faible afin d'améliorer la sensibilité de la CL, ses avantages pratiques l'emportent sur toute perte de signal potentielle. Bien que des études antérieures aient abordé l'analyse non ciblée des microéchantillons7,11,12,13,15,17,18,19,20,27, ce protocole constitue, à la connaissance des auteurs, le premier flux opératoire complet permettant d'analyser des dispositifs de microprélèvement volumétrique par absorption (VAMS) par CL et SM-GC à partir d'une seule extraction.
En outre, l'évaluation de métriques supplémentaires renforcerait davantage ces résultats. Premièrement, la validation des résultats par une comparaison interlaboratoires utilisant exactement le même protocole à plateformes doubles confirmerait la robustesse de la méthode et permettrait d'évaluer les performances sur différents instruments LC-MS et GC-MS. De plus, la présente étude n'a pas évalué la variabilité entre opérateurs lors de la préparation ou de la collecte des échantillons. Enfin, des analyses complémentaires explorant les effets du stockage sur l'intégrité des échantillons et l'effet de l'hématocrite représentent des domaines clés dans lesquels la présente investigation pourrait être élargie. Étant donné que, dans une analyse non ciblée, nous privilégions l'étendue de la couverture des métabolites et les comparaisons relatives entre échantillons, les différences individuelles concernant des métabolites spécifiques appartenant à diverses classes chimiques n'affectent pas la validité des données. Les effets de l'hématocrite et du stockage doivent donc être étudiés sous cet angle. De telles données sont rares, à l'exception d'une étude de Volani et al. (2023), qui a montré que les dispositifs VAMS restent stables à −80 °C pendant 6 mois24.
Déclarations de divulgation
Les auteurs n'ont pas de conflits d'intérêts à déclarer qui sont pertinents par rapport au contenu de cet article.
Remerciements
Ce travail a été soutenu par le programme HUMAN-HORIZON-MSCA-2021-DN-01. Le projet a été financé par l'Union européenne dans le cadre du programme Horizon 2020, Actions Marie Curie, numéro de subvention 101073062. Les auteurs tiennent à remercier Dominiki Gallou pour son soutien durant le tournage de la vidéo.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Vials en verre de 1,5 mL | Solutions de laboratoire | ACSV0902A | Utilisé pour le transfert et l'évaporation de la fraction de chromatographie en phase gazeuse, la réalisation de réactions de dérivation et l'injection finale en chromatographie en phase gazeuse. |
| Acétonitrile (AcN) | VWR BDA Chemicals | BDH92497.320 | Grade LC-MS. Évalué comme composant du solvant d'extraction. |
| Acide myristique D27 | Sigma Aldrich | 366889 | Ajouté au solvant d'extraction au méthanol pour surveiller l'efficacité de l'extraction et la performance analytique. |
| Colonne capillaire DBS-5 (5 % - phényl-méthyl-polysiloxane) | Agilent Technologies | 122-5332UI | Colonne capillaire de chromatographie en phase gazeuse installée dans le four de CG pour l'analyse CPG-SM. |
| Eppendorf Concentrator plus | Eppendorf | 5,3E+09 | Utilisé pour évaporer les surnageants d'échantillons jusqu'à séchage complet avant le stockage ou la reconstitution/dérivatisation. |
| mélange standard d'ester méthylique d'acides gras | Sigma Aldrich | SMB00937-1ML | Utilisé pour obtenir les indices de rétention des métabolites en vue de l'annotation en chromatographie en phase gazeuse. |
| Acide formique | VWR BDA Chemicals | PI85178 | Qualité LC-MS. Utilisé comme additif à 0,1 % dans les phases mobiles A et B pour la LC-MS en phase inverse. |
| Colonne HSS T3 C18 (100 mm x 2,1 mm, 1.7 µm) | Waters Corporation | 1,9 × 10⁸ | Colonne de chromatographie liquide en phase inverse installée dans l'étuve à colonne pour l'analyse CL-RP-MS/MS. |
| Isopropanol | Chem-Lab | CL00.0926.2500 | LC-MS pureté. Composant de la solution de lavage du joint (H2O : Isopropanol 80:20 v/v. |
| Labfilm | Parafilm | PM-996 | Utilisé pour envelopper et couvrir les vials pendant le stockage à -80°C afin d'éviter l'absorption d'humidité. |
| Méthanol (MeOH) | VWR BDA Chemicals | AA47192-K2 | Qualité LC-MS ou GC-MS. Utilisé pour l'optimisation du solvant d'extraction, la préparation de l'étalon interne et les phases mobiles. |
| Chlorhydrate de méthoxyamine | Sigma Aldrich | 89803 | Utilisé pour préparer l'agent de méthoxyamination (40 mg/mL dans la pyridine) afin de protéger les groupes cétone/carbonyles. |
| Micro-inserts | Solutions de laboratoire | ACIV300IC | Utilisé pour contenir la solution avant l'injection. |
| Microéchantillonnage sanguin Mitra (BµS) Dispositifs 20 µL | Neoteryx / Trajan Scientific and Medical | 200004 | Pointes polymériques à échantillonnage microvolumétrique par absorption (VAMS) utilisées pour la collecte précise d'échantillons sanguins à faible volume. |
| N-Méthyl-N-(triméthylsilyl)trifluoroacétamide (MSTFA) | Restek | 35601 | Réactif de silylation utilisé pour réduire la polarité et les points d'ébullition des analytes en réagissant avec les protons acides. |
| Four | Heraleus | 8,1E+09 | Utilisé pour les réactions de dérivation : méthoxyamination à 30°C pendant 90 min et triméthylsilylation à 37°C pendant 30 min. |
| Pentadécane | Sigma Aldrich | K2015R | Préparé à 6,25 mg/L. Ajouté à chaque échantillon avant le transfert final dans les vials de GC afin de vérifier la qualité de l'injection. |
| Centrifugeuse réfrigérée Pro-Research | Centurion Scientific Lab | CL00.1688.2500 | Capable de refroidir jusqu'à 4°C et atteignant des vitesses allant jusqu'à 10 000 x g. |
| Pyridine | Sigma Aldrich | 23053 | Qualité anhydre. Solvant utilisé pour dissoudre le chlorhydrate de méthoxyamine lors de la première étape de dérivation. |
| Tubes microcentrifugeuses à fond rond | FL Medical | TS-88530 | Utilisé pour détacher et loger la pointe VAMS pendant la réhydratation, l'extraction et la centrifugation. |
| Triméthylchlorosilane (TMCS) | Alfa Aesar | N/A | Catalyseur de dérivation. Ajouter au MSTFA à un ratio de 1 % v/v. |
| Pinces | N/A | N/A | Utilisé pour retirer délicatement les embouts VAMS des tubes. Doit être nettoyé avec du méthanol entre chaque échantillon. |
| Eau ultrapure (H2O) | Hydrolab déminéraliseur (Straszyn, Pologne) | N/A | 18,2 MΩ·résistivité de cm. Utilisé pour l'hydratation des pointes, les mélanges d'extraction et la phase mobile A. |
| Bain ultrasonique Sonorex Digitec DT | Bandelin | N/A* | Utilisé avec un bain de glace pour une extraction de 10 minutes, en remplacement d'une agitation sur table pendant 30 à 60 minutes. |
| Lancette jetable à activation par contact (profondeur de 1,5 mm) | [company — veuillez confirmer | [n° de catalogue — veuillez confirmer | Utilisé pour effectuer la piqûre au doigt afin de prélever du sang capillaire (Étape 1.3). |
| Solution d'éthanol (70 %) | [société — veuillez confirmer | [n° de catalogue # — veuillez confirmer | Utilisé pour désinfecter la pulpe du doigt avant le prélèvement (Étape 1.2). |
| Système LC-QTOF-MS (chromatographie liquide Bruker Elute couplée à un spectromètre de masse à quadrupôle et temps de vol) | Bruker | [n° de catalogue — veuillez confirmer | Système LC-MS en phase inverse utilisé pour l'analyse par LC-MS-RP (section 5) ; précédemment nommé directement dans le texte de la Discussion sans entrée dans le tableau des matériaux. |
| Système GC-MS (Bruker EVOQ-456) | Bruker | [n° de catalogue — veuillez confirmer | Système de chromatographie en phase gazeuse-spectrométrie de masse utilisé pour l'analyse GC-MS (section 6) ; précédemment nommé directement dans le texte de la Discussion sans une bb, entrée des matériaux. |
Références
- Gertsman I, Barshop BA. Promises and pitfalls of untargeted metabolomics. J Inherit Metab Dis. 2018;41(3):355-366.
- Gika H, Theodoridis G, Plumb RS, Wilson ID. Metabolic phenotyping (metabonomics/metabolomics) by liquid chromatography-mass spectrometry. In: Fanali S, Chankvetadze B, Haddad PR, Poole CF, Riekkola ML, editors. Liquid Chromatography. 3rd ed. Amsterdam: Elsevier; 2023. p. 403-429.
- Bossi E, et al. Revolutionizing blood collection: innovations, applications, and the potential of microsampling technologies for monitoring metabolites and lipids. Metabolites. 2024;14(1):46.
- Nys G, Kok MGM, Servais AC, Fillet M. Beyond dried blood spot: current microsampling techniques in the context of biomedical applications. TrAC Trends Anal Chem. 2017;97:326-332.
- Londhe V, Rajadhyaksha M. Opportunities and obstacles for microsampling techniques in bioanalysis: special focus on DBS and VAMS. J Pharm Biomed Anal. 2020;182:113102.
- Denniff P, Spooner N. Volumetric absorptive microsampling: a dried sample collection technique for quantitative bioanalysis. Anal Chem. 2014;86(16):8489-8495.
- de Sá e Silva DM, et al. Volumetric absorptive microsampling in the analysis of endogenous metabolites. Metabolites. 2023;13(10):1038.
- Thaitumu M, Gkanali V, Theodoridis G, Gika H. Connecting the dots: bridging microsamples and conventional blood matrices in metabolic biomarker analysis. Anal Sci Adv. 2025;6(2):e70044.
- Chiu HH, et al. A comparative study of plasma and dried blood spot metabolomics and its application to diabetes mellitus. Clin Chim Acta. 2024;552:117655.
- Tobin NH, et al. Comparison of dried blood spot and plasma sampling for untargeted metabolomics. Metabolomics. 2021;17(7):62.
- Cala MP, Meesters RJW. Comparative study on microsampling techniques in metabolic fingerprinting studies applying gas chromatography-MS analysis. Bioanalysis. 2017;9(17):1329-1340.
- Shen X, et al. Multi-omics microsampling for the profiling of lifestyle-associated changes in health. Nat Biomed Eng. 2024;8(1):11-29.
- Volani C, et al. VAMS-based blood capillary sampling for mass spectrometry-based human metabolomics studies. Metabolites. 2023;13(2):146.
- Drolet J, et al. Integrated metabolomics assessment of human dried blood spots and urine strips. Metabolites. 2017;7(3):35.
- Petrick LM, et al. Effects of storage temperature and time on metabolite profiles measured in dried blood spots, dried blood microsamplers, and plasma. Sci Total Environ. 2024;912:169383.
- Kong ST, Lim SH, Ching J, Ho PCL. GC-MS uncovers unique metabolic markers of drug-resistant epilepsy in capillary but not venous dried blood spots. J Pharm Biomed Anal. 2025;253:116561.
- Londoño-Osorio S, et al. Integrating blood microsampling devices with CE-MS for untargeted analysis of polar metabolomics. Microchem J. 2025;218:115278.
- Avella D, et al. An LC-MS untargeted metabolomic comparison between three blood microsampling devices, whole blood, and plasma. Metabolomics. 2026;22(3):89.
- Couacault P, Witting M. RPLC- and HILIC-based non-targeted metabolomics workflow for blood microsamples. Metabolomics. 2026;22(2):23.
- Londoño-Osorio S, et al. Deep insights into microsampling technologies for global lipidomic profiling of human whole blood using high-throughput LC-MS. Microchem J. 2025;213:113760.
- Thaitumu MN, et al. LC-MS-based global metabolic profiles of alternative blood specimens collected by microsampling. Metabolites. 2025;15(1):62.
- Sumner LW, et al. Proposed minimum reporting standards for chemical analysis. Metabolomics. 2007;3(3):211-221.
- Fiehn O. Metabolomics by gas chromatography-mass spectrometry: combined targeted and untargeted profiling. Curr Protoc Mol Biol. 2016;114(1):30.4.1-30.4.32.
- Volani C, et al. Pre-analytic evaluation of volumetric absorptive microsampling and integration in a mass spectrometry-based metabolomics workflow. Anal Bioanal Chem. 2017;409(26):6263-6276.
- Want EJ, et al. Solvent-dependent metabolite distribution, clustering, and protein extraction for serum profiling with mass spectrometry. Anal Chem. 2006;78(3):743-752.
- Bossi E, et al. Pre-analytic assessment of dried blood and dried plasma spots: integration in mass spectrometry-based metabolomics and lipidomics workflow. Anal Bioanal Chem. 2025;417(9):1791-1805.
- Marques de Sá e Silva D, et al. Toward minimally invasive metabolomics: GC-MS metabolic fingerprints of dried blood microsamples in comparison to plasma. Analyst. 2025;150(24):5445-5456.
- Louail P, et al. rformassspectrometry/Metabonaut: v1.1.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15190305
- Broadhurst D. broadhurstdavid/QC-MXP: QC:MXP version 2.0. Zenodo. 2025. Available from: https://doi.org/10.5281/zenodo.15233092
- Moros G, et al. Investigation of the derivatization conditions for GC-MS metabolomics of biological samples. Bioanalysis. 2017;9(1):53-65.
- Ioannidis M, et al. Analytical workflow for comprehensive blood metabolomics analysis by GC-MS: application to children with ventilator-associated pneumonia. J Chromatogr A. 2025;1753:465924.
- Kirwan JA, et al. Quality assurance and quality control reporting in untargeted metabolic phenotyping: mQACC recommendations for analytical quality management. Metabolomics. 2022;18(9):70.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible