Cette revue synthétise les données cliniques et translationnelles sur les progrès récents concernant la classification pathologique et le traitement du chordome intracrânien, y compris les approches chirurgicales, la radiothérapie et les thérapies ciblées.
Article de revue
Nouveaux progrès dans la classification pathologique et le traitement du chordome intracrânien
Dans cet article
Résumé
Résumé
Le chordome est une tumeur osseuse maligne rare dont l'incidence annuelle est d'environ 0,08 cas pour 100 000 personnes selon la base de données Surveillance, Epidemiology, and End Results (SEER), et les chordomes intracrâniens représentent environ un tiers de tous les cas de chordome. Sa rareté a limité la compréhension de cette maladie, en particulier des sous-types histopathologiques peu fréquents, et aucun consensus universel n'a été établi concernant la classification histopathologique et les stratégies thérapeutiques optimales. Le chordome intracrânien se caractérise également par la difficulté d'obtenir une résection complète, une résistance à la radiothérapie et à la chimiothérapie conventionnelles, ainsi qu'un taux de récidive élevé, ce qui complique la prise en charge clinique. Cette revue narrative synthétise les études cliniques et les recherches translationnelles portant sur la classification histopathologique et le traitement du chordome intracrânien, en mettant l'accent sur les approches chirurgicales, la radiothérapie et les thérapies ciblées. Une caractérisation plus détaillée des sous-types histopathologiques, conjuguée aux progrès réalisés en chirurgie neuroendoscopique, en thérapie par faisceau de protons, en radiothérapie par ions carbone et en traitement moléculairement ciblé, a élargi les approches disponibles pour la classification et la prise en charge de la maladie. L'évaluation de ces avancées fournit un aperçu actualisé des stratégies actuelles et des défis persistants dans le diagnostic et le traitement du chordome intracrânien.
Introduction
Le chordome est une tumeur osseuse maligne rare, localement agressive, provenant de vestiges du tissu notochordien. Selon la base de données Surveillance, Épidémiologie et Résultats (SEER), l'incidence annuelle est d'environ 0,08 pour 100 000 individus, représentant 1 % à 4 % des tumeurs osseuses primitives malignes1,2. Les chordomes surviennent principalement dans le squelette axial, notamment au niveau du clivus, de la colonne vertébrale et de la région sacrée. Les chordomes intracrâniens représentent environ 27 % à 42 % de tous les chordomes et sont généralement des tumeurs à croissance lente, avec des métastases rares1,3,4,5,6,7. Toutefois, la résistance à la radiothérapie conventionnelle et à la chimiothérapie, combinée à la difficulté d'obtenir une résection chirurgicale complète, entraîne un taux de récidive d'environ 30 % à 51 %8,9,10,11,12,13,14,15.
Les chordomes sont classés pathologiquement en trois sous-types : le chordome conventionnel ou classique, le chordome peu différencié et le chordome dédifférencié. Le chordome conventionnel est associé à un pronostic relativement favorable et est principalement pris en charge par une résection chirurgicale complète lorsque cela est réalisable. En revanche, les chordomes peu différenciés et dédifférenciés présentent un comportement plus agressif et des résultats cliniques moins bons, et peuvent nécessiter un traitement multimodal incluant la chirurgie, la radiothérapie et une thérapie ciblée. La classification pathologique joue donc un rôle important dans le choix du traitement et la prise en charge clinique. Cette revue examine les progrès récents concernant la caractérisation pathologique et le traitement du chordome intracrânien, en mettant l'accent sur la relation entre le sous-type pathologique et la stratégie thérapeutique.
Revue et perspective
1. Classification
- Chordome conventionnel/classique
Le chordome conventionnel est le sous-type pathologique le plus fréquent16,17Microscopiquement, la tumeur est principalement composée de cellules épithélioïdes intégrées dans un stroma myxoïde et organisées en lobules séparés par des septa fibreux.11Ces cellules épithélioïdes présentent caractéristiquement un cytoplasme vacuolé et sont appelées cellules physaliphores ou vacuolées, une particularité décrite pour la première fois par le pathologiste allemand Rudolf Virchow en 1857.18Certains chordomes présentent à la fois une cytomorphologie vacuolisée et une matrice cartilagineuse hyaline, et sont histologiquement semblables au chondrosarcome ; ces tumeurs sont appelées chordomes chondroïdes.6,19Le chordome chondroïde était précédemment classé comme un sous-type pathologique indépendant, mais il est désormais inclus parmi les chordomes conventionnels dans la dernière classification des tumeurs osseuses et des tissus mous de l'Organisation mondiale de la Santé (OMS). Bien que des études antérieures aient suggéré un pronostic plus favorable pour le chordome chondroïde par rapport au chordome conventionnel, des travaux plus récents indiquent des différences pronostiques minimes entre les deux.20,21,22,23. Le chordome conventionnel bien différencié peut histologiquement ressembler à une tumeur bénigne des cellules notochordiennes (BNCT), qui a un pronostic plus favorable et ne nécessite généralement pas d'intervention chirurgicale, rendant ainsi une différenciation minutieuse essentielle. Le chordome conventionnel présente le pronostic le plus favorable parmi les trois sous-types de chordome, avec une survie globale médiane de 4 à 7 ans et un taux de survie à 10 ans d'environ 40 % à 60 %.12. - Chordome mal différencié
Le chordome mal différencié est un sous-type extrêmement rare. Dans les années 1980 et 1990, Sibley, Coffin et leurs collaborateurs ont décrit des tumeurs malignes de la base du crâne chez des enfants qui ne présentaient pas les cellules vacuolisées caractéristiques du chordome, mais dont les caractéristiques immunohistochimiques étaient compatibles avec celles du chordome, notamment une positivité pour la cytokeratine, la vimentine et la protéine S-10024,25. En conséquence, la classification de cette entité comme sous-type histopathologique distinct est restée controversée pendant une longue période, et des termes hétérogènes tels que chordome cellulaire et chordome atypique ont été utilisés dans la littérature.24,25,26,27,28,29. Le chordome mal différencié a été officiellement reconnu comme un sous-type distinct dans la Classification des tumeurs des tissus mous et des os de l'OMS 2020. Microscopiquement, les cellules tumorales présentent des aspects en « rhabdoïde » et en « anneau à cachet », ne possèdent pas les cellules vacuolisées caractéristiques du chordome conventionnel et montrent rarement une matrice mucoïde.30,31,32Ce sous-type est associé à un pronostic nettement moins favorable que celui du chordome conventionnel. Dans une étude menée par Hoch et al., 5 des 6 patients atteints de chordome mal différencié sont décédés, ce qui correspond à un taux de mortalité de 83 % ; 2 patients ont développé des métastases pulmonaires, et le seul patient survivant a présenté une métastase ganglionnaire cervicale.33La survie globale moyenne a été rapportée entre environ 9 et 53 mois.32,34,35. - Chordome dédifférencié
Le chordome dédifférencié est un autre sous-type histopathologique rare qui affecte principalement les adultes. Sur le plan histopathologique, ces tumeurs présentent une morphologie biphasique, avec des cellules de chordome classiques, vacuolisées, coexistant avec un composant sarcomateux de haut grade composé de cellules fusiformes ou pléomorphes. Les deux composants conservent des limites distinctes tout en présentant des zones de transition illustrant une progression de la différenciation chordomateuse vers une différenciation sarcomateuse.36Immunohistochimiquement, le composant conventionnel ressemble au chordome conventionnel, tandis que le composant sarcomateux présente une perte d'expression de la brachyury et est négatif pour la cytokeratine.37. Heffelfinger et al. ont qualifié cette transformation sarcomateuse de « dédifférenciation », et des études ultérieures ont généralement adopté le terme de « chordome dédifférencié »6,38,39,40Des termes tels que chordome sarcomatoïde et chordome anaplasique ont également été utilisés. Étant donné que « chordome anaplasique » a désigné un chordome peu différencié dans certaines études, l'utilisation continue de ces termes superposés n'est pas recommandée.41Le chordome dédifférencié présente le comportement clinique le plus agressif et le pronostic le plus sombre parmi les sous-types de chordome, la survie globale médiane après le diagnostic étant généralement inférieure à 24 mois.38,42.
2. Immunohistochimie et biologie moléculaire
Le gène Brachyury appartient à la famille des gènes T-box (TBX), et la protéine qu'il code joue un rôle important dans le développement du notochorde43,44,45. L'expression de Brachyury est fortement restreinte au notochorde embryonnaire et au chordome, offrant ainsi une grande sensibilité et spécificité en tant que marqueur diagnostique22,43,45,46. Brachyury constitue donc un marqueur immunohistochimique important pour distinguer le chordome des autres tumeurs. Son expression fournit également des preuves moléculaires appuyant l'origine notochordale du chordome. Certaines études ont suggéré que les chordomes négatifs pour Brachyury sont associés à un pronostic moins favorable que les tumeurs positives pour Brachyury46. Toutefois, cette association n'a été rapportée que dans un nombre limité d'études et nécessite une validation supplémentaire.
SWI/SNF-relatif, régulateur associé à la matrice et dépendant de l'actine du chromatine, sous-famille B, membre 1 (SMARCB1) est un composant fondamental du complexe de remodelage de la chromatine switch/sucrose-non-fermentable (SWI/SNF). La perte de ce gène suppresseur de tumeur est fortement associée au développement des tumeurs tératoïdes atypiques et des tumeurs rhabdoïdes34,47. SMARCB1 est généralement conservé dans les sous-types de chordome autres que le chordome mal différencié et peut donc aider à distinguer le chordome mal différencié des autres sous-types34,48. Les chordomes expriment également de manière caractéristique la cytokeratine, et la majorité expriment l'antigène membranaire épithélial (EMA) et la protéine S10021,46,49,50. Ces marqueurs immunohistochimiques aident à distinguer le chordome des autres tumeurs. Les sous-types pathologiques et les caractéristiques immunohistochimiques du chordome sont résumés dans Tableau 1.
| Type | Population à haut risque | Caractéristiques pathologiques | Immunohistochimie/Biologie moléculaire | Prognostic |
| Chordome conventionnel | Adultes | Des cellules vacuolisées sont présentes | Positif pour la brachyury, la cytokeratine, la protéine S100 et SMARCB1 | Le plus favorable parmi les trois sous-types |
| Chordome peu différencié | Enfants et adolescents | Absence de cellules vacuolisées caractéristiques | Perte de SMARCB1 | Intermédiaire |
| Chordome dédifférencié | Adultes | Contient à la fois des cellules de chordome vacuolisées et un composant sarcomateux de haut grade | Le composant conventionnel ressemble au chordome conventionnel ; le composant dédifférencié montre une perte de la brachyury et est négatif pour la cytokeratine | Médiocre |
Tableau 1 : Sous-types pathologiques et caractéristiques immunohistochimiques du chordome. Résumé des sous-types pathologiques du chordome et de leurs principales caractéristiques immunohistochimiques. SMARCB1, SWI/SNF-related, matrix-associated, actin-dependent regulator of chromatin, subfamily B, member 1.
3. Traitement
- Thérapie chirurgicale
La résection chirurgicale reste le traitement principal des chordomes intracrâniens. Les chordomes intracrâniens apparaissent fréquemment au niveau du clivus, où la présence de structures neurovasculaires essentielles rend la résection complète du tumeur techniquement difficile. L’étendue de la résection constitue un facteur pronostique important51. Par conséquent, la résection maximale sûre demeure un objectif fondamental de la prise en charge chirurgicale.
Les voies d’abord chirurgicales peuvent être classées grossièrement en antérieure, latérale et postérieure52,53,54. Des données provenant de l’hôpital Beijing Tiantan indiquent qu’environ 60 % des chordomes intracrâniens se développent dans les deux tiers supérieurs du clivus55. De nombreux chordomes intracrâniens peuvent donc être abordés par une voie transnasale transsphénoidale ventrale, permettant la résection tumorale tout en préservant les structures anatomiques environnantes. La chirurgie transsphénoidale peut être réalisée à l’aide de techniques assistées par endoscopie ou par microscope. Une revue systématique de Komotar et al. a analysé les résultats chez 766 patients atteints de chordome intracrânien et a rapporté un taux plus élevé de résection macroscopiquement complète (RMC) avec la chirurgie endoscopique endonasale (CEE) par rapport à la chirurgie ouverte classique (61,0 % contre 48,1 %)56. Les incidences rapportées de lésions nerveuses, de fuite de liquide céphalorachidien (LCR) et de méningite après CEE étaient respectivement de 1,3 %, 5,0 % et 0,9 %, contre 24,2 %, 10,7 % et 5,9 % après chirurgie ouverte56. Les taux de mortalité et de récidive étaient également plus faibles dans les cohortes ayant bénéficié de CEE par rapport aux cohortes de chirurgie ouverte (4,7 % contre 21,6 % et 16,8 % contre 40 %, respectivement)56. Aucune différence statistiquement significative n’a été rapportée pour la pneumonie, la septicémie, le diabète insipide, l’infection de la plaie ou l’hydrocéphalie56. Des greffes de graisse libre peuvent aider à réparer les défauts duraux, réduire les fuites de LCR et constituer une barrière physique le long des défauts duraux55.
Les limites de la CEE sont principalement liées à la localisation tumorale, à l’étendue de l’infiltration et à la taille de la tumeur. Bien que les chordomes soient plus fréquemment localisés dans le clivus supérieur et moyen, environ un tiers se développe dans le clivus inférieur9,55. Le clivus inférieur se situe à l’extrémité distale de l’abord transsphénoidal, ce qui peut rendre la résection complète plus difficile. Des taux plus élevés de tumeur résiduelle et de récidive après chirurgie ont été rapportés pour les chordomes du clivus inférieur par rapport aux tumeurs du clivus supérieur et moyen8. Dans de tels cas, une voie d’abord latérale éloignée peut être envisagée. L’infiltration tumorale influence également le choix de l’abord. Lorsqu’une tumeur s’étend bilatéralement au-delà du clivus, l’espace opératoire et le champ visuel accessibles par une approche endoscopique peuvent être limités. D’autres voies d’abord ont donc été décrites. Une craniotomie orbitofrontale est recommandée pour les tumeurs s’étendant latéralement au nerf optique, tandis que des abords latéraux éloignés ou postérieurs transpétreux peuvent être envisagés pour les tumeurs s’étendant latéralement à l’artère carotide57. La taille de la tumeur constitue un autre facteur important. Les chordomes de diamètre supérieur à 4 cm ou de volume dépassant 80 cm3 peuvent être difficiles à résecter complètement par CEE seule et peuvent nécessiter des approches chirurgicales combinées58.
La CEE constitue donc une option chirurgicale importante pour les chordomes du clivus supérieur et moyen. Pour les tumeurs localisées dans le clivus inférieur, de taille excessive ou présentant une invasion bilatérale étendue, l’approche chirurgicale doit être individualisée en fonction des caractéristiques anatomiques et biologiques. Les données comparant les différentes voies d’abord chirurgicales restent limitées en raison de la rareté du chordome et de l’absence d’essais contrôlés randomisés de grande ampleur. Hormis quelques méta-analyses, la plus grande série monocentrique rapportée provient de l’hôpital Beijing Tiantan. Les différences entre les études concernant les définitions de l’étendue de la résection et de la tumeur résiduelle limitent davantage la comparaison directe des résultats. De grandes études multicentriques utilisant des définitions normalisées des critères de jugement sont donc nécessaires pour clarifier les avantages et limites relatifs des différentes voies d’abord chirurgicales. - Radiothérapie
La radiothérapie conventionnelle présente une efficacité limitée dans le traitement des chordomes intracrâniens. La thérapie par faisceau de protons (TFP) et la radiothérapie par ions carbone (RIC) ont été associées à une réduction des récidives et à une amélioration de la survie23,32. Ces approches basées sur des particules produisent un dépôt d’énergie concentré près de la fin du trajet du rayonnement, appelé pic de Bragg, permettant de délivrer une dose thérapeutique à la tumeur tout en réduisant l’exposition des tissus normaux adjacents59,60,61. La TFP et la RIC ont été évaluées chez des populations atteintes de chordomes rachidiens, sacrés et intracrâniens62,63,64,65,66,67. Une revue systématique et une méta-analyse de Rodrigues et al. ont rapporté des taux de survie globale (SG) à 5 ans de 83 % pour la TFP et de 89 % pour la RIC, ainsi que des taux de survie sans progression (SSP) à 5 ans respectivement de 84 % et 81 %67. La TFP et la RIC nécessitent des installations spécialisées et de grands accélérateurs de particules, ce qui limite leur disponibilité. Des protocoles standardisés de radiothérapie, incluant le choix de la modalité et la prescription de la dose, n’ont pas encore été établis. Des études antérieures ont souvent évalué des populations atteintes de chordomes extracrâniens, tandis que les données spécifiquement concernant les chordomes intracrâniens restent comparativement limitées67,68,69. Ces facteurs continuent de limiter l’application plus large et la comparaison directe des approches de radiothérapie par particules. - Pharmacothérapie
- Thérapies ciblées
Les thérapies ciblées évaluées dans le chordome incluent des inhibiteurs du récepteur du facteur de croissance dérivé des plaquettes (PDGFR), du récepteur du facteur de croissance épidermique (EGFR) et du récepteur du facteur de croissance endothélial vasculaire (VEGFR).
Le mésylate d’imatinib est un inhibiteur des tyrosines kinases (ITK) ciblant le PDGFR et a été largement étudié dans le chordome70,71. Les taux rapportés de réponse partielle (RP) varient de 0 % à 5 %, ceux de maladie stable (MS) de 69 % à 74 %, et ceux de maladie progressive (MP) de 26 % à 28 % ; la SSP médiane est d’environ 9 mois, et la SG varie approximativement entre 30 et 35 mois72,73,74. L’imatinib a également été évalué en association avec des inhibiteurs de la cible mammalienne de la rapamycine (mTOR), tels que l’évérolimus ou la sirolimus, et avec la cyclophosphamide75,76,77. Le dasatinib, un autre inhibiteur du PDGFR, a également été évalué dans le chordome. Dans un essai de phase 2 impliquant 32 patients, la SSP médiane était de 6,3 mois, avec des taux de SG à 2 et 5 ans respectivement de 43 % et 18 %78.
Les inhibiteurs de l’EGFR évalués dans le chordome incluent l’érlotinib, le lapatinib et le cétuximab. Les données cliniques concernant l’érlotinib restent limitées. Dans une étude portant sur cinq patients recevant un traitement par érlotinib en monothérapie et évalués selon les critères d’évaluation de la réponse dans les tumeurs solides (RECIST), un patient a obtenu une RP et quatre une MS74. L’érlotinib a également été évalué en association avec le cétuximab, la linsitinib et d’autres agents79,80,81,82,83,84. Un essai de phase II de Stacchiotti et al. a évalué le lapatinib en monothérapie et a rapporté des taux de RP, MS et MP de 40 %, 50 % et 10 % respectivement, avec une SSP médiane de 8 mois et une SG médiane de 25 mois85. Le cétuximab, le géfitinib et d’autres inhibiteurs de l’EGFR ont également été rapportés dans le chordome, bien que les données disponibles restent limitées et que des investigations supplémentaires soient nécessaires86,87.
Le sorafénib est un ITK ciblant le VEGFR et le PDGFR88,89. Dans un essai de phase 2 impliquant 27 patients, le taux de RP était de 4 %, le taux de SSP à 6 mois de 85,35 %, le taux de SG à 6 mois de 100 %, le taux de SSP à 9 mois d’environ 73 %, et le taux de SG à 12 mois d’environ 86,5 %89. Une autre étude clinique a rapporté des taux de RP, MS et MP respectivement de 9 %, 82 % et 9 %74. Le sunitinib et le pazopanib sont d’autres ITK multicycliques ayant des mécanismes pharmacologiques similaires90,91,92. Les taux rapportés de MS et MP pour le sunitinib étaient respectivement de 44 % et 56 %, tandis que pour le pazopanib, les taux de MS et MP étaient tous deux de 50 % ; une SSP allant jusqu’à 15 mois a été rapportée chez certains patients93,94.
Dans l’ensemble, les études disponibles indiquent une activité potentielle de contrôle de la maladie des thérapies ciblant le PDGFR, l’EGFR et le VEGFR. Toutefois, la base de preuves reste limitée par de petits effectifs, des cas isolés et des analyses rétrospectives. L’essai de phase 2 le plus important incluait 56 patients, illustrant la rareté des études cliniques systématiques de grande ampleur. La plupart des études ont également évalué des chordomes avancés sans stratification selon le sous-type histologique. Par conséquent, l’activité thérapeutique de ces agents selon les différents sous-types histologiques n’est pas suffisamment définie. Certaines études sélectionnées, excluant les cas isolés, sont résumées dans Tableau 2. Les thérapies ciblées évaluées dans le chordome incluent des inhibiteurs du récepteur du facteur de croissance dérivé des plaquettes (PDGFR), du récepteur du facteur de croissance épidermique (EGFR) et du récepteur du facteur de croissance endothélial vasculaire (VEGFR) (Figure 1). - Médicaments cytotoxiques
Des agents dérivés de la camptothécine et des agents alkylants ont également été évalués dans le chordome. Un essai de phase II avec le 9-nitrocamptothécine oral chez des patients atteints de chordome avancé ou métastatique a rapporté une SSP médiane de 9,9 semaines, avec des taux de SSP à 3 et 6 mois respectivement de 47 % et 33 %95. Dans une petite série rétrospective, Dhall et al. ont décrit trois patients traités par cyclophosphamide et étoposide postopératoires ; tous sont restés sans récidive lors du suivi à long terme, avec un suivi médian de 9 ans et une fourchette de 6 à 13 ans96. Un autre rapport a décrit une rémission complète chez un patient pédiatrique traité par vincristine, cyclophosphamide et étoposide ; l’imagerie par résonance magnétique a montré une réduction tumorale à 3 mois et aucune tumeur détectable aux suivis à 12 et 30 mois97. Des anthracyclines et le cisplatine ont également été rapportés comme produisant des réponses partielles chez certains patients. Toutefois, ces rapports concernaient principalement des chordomes mal différenciés ou dédifférenciés, et les données disponibles restent limitées. - Autres médicaments
Le palbociclib est un inhibiteur des kinases dépendantes des cyclines (CDK). Les CDK sont des sérine/thréonine kinases impliquées dans la régulation du cycle cellulaire et la transcription. Une délétion homozygote de CDKN2A et CDKN2B a été rapportée dans un sous-groupe de chordomes et est associée à une activité altérée des CDK et à une prolifération tumorale98. Le palbociclib a été évalué sur des lignées cellulaires de chordome et des xénogreffes dérivées de patients, et un essai clinique de phase 2 a également été initié99,100,101,102.
Les approches immunothérapeutiques en cours d’investigation incluent les inhibiteurs des points de contrôle immunitaires, les thérapies par cellules T, les anticorps monoclonaux et les thérapies vaccinales ciblant la brachyury. La plupart des études en sont encore à un stade précoce, et les preuves d’un bénéfice clinique restent actuellement limitées103,104,105,106. Les mécanismes régulateurs sous-jacents nécessitent également des clarifications supplémentaires. Ces approches restent donc des stratégies thérapeutiques expérimentales pour le chordome.
- Thérapies ciblées
| Cible | Médicament | Type d'étude | Taille de l'échantillon | RP (%) | MD (%) | MP (%) | SSP | SV |
| PDGFR | Imatinib | Phase 2 | 56 | 2 | 70 | 28 | 9,2 mois | 35 mois |
| Imatinib | Série de cas rétrospective | 46 | 0 | 74 | 26 | 9,9 mois | 30 mois | |
| Imatinib | Étude rétrospective | 62 | 5 | 69 | 26 | NR | NR | |
| Dasatinib | Phase 2 | 32 | NR | NR | NR | 6,3 mois | NR | |
| EGFR | Erlotinib | Étude rétrospective | 5 | 20 | 80 | NR | 4 mois | NR |
| Lapatinib | Phase 2 | 18 | 40 | 50 | 10 | 8 mois | 25 mois | |
| VEGFR | Sorafenib | Phase 2 | 27 | 4 | NR* | NR* | SSP à 6 mois : 85,35 % ; SSP à 9 mois : 73,0 % | SV à 6 mois : 100 % ; SV à 12 mois : 86,5 % |
| Sorafenib | Étude rétrospective | 11 | 9 | 82 | 9 | NR | NR | |
| Sunitinib | Phase 2 | 9 | NR | 44 | 56 | NR | NR | |
| Pazopanib | Série de cas | 4 | NR | 50 | 50 | 8,5 mois | NR | |
| Abbréviations : RP, réponse partielle ; MD, maladie stable ; MP, maladie progressive ; SSP, survie sans progression ; SV, survie globale | ||||||||
| Note, dans l'étude de Bompas et al.89, la SSP médiane et la SV n'ont pas été décrites. Ces données correspondent aux taux de SSP à 6/9 et 12 mois | ||||||||
Tableau 2 : Études sélectionnées sur les thérapies ciblées dans le chordome. Résumé des études sélectionnées évaluant les thérapies ciblées dans le chordome, incluant les réponses au traitement et les résultats en matière de survie. PR, réponse partielle ; SD, maladie stable ; PD, maladie progressive ; PFS, survie sans progression ; OS, survie globale.
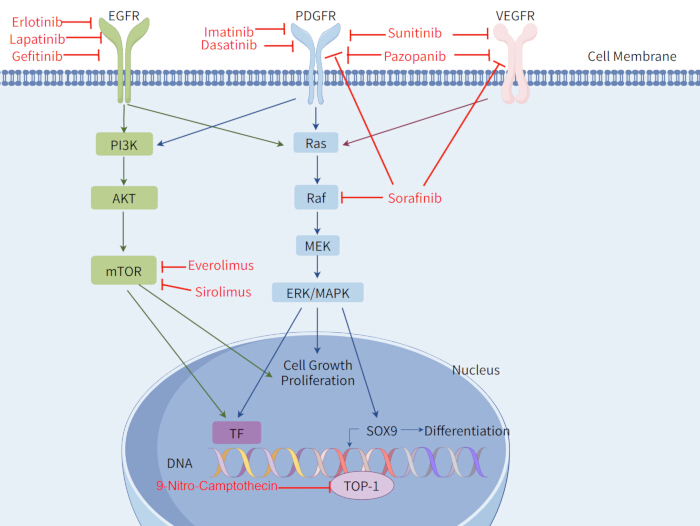
Figure 1 : Cibles thérapeutiques associées au chordome et voies de transduction du signal. Aperçu des cibles thérapeutiques liées au chordome et des voies de transduction du signal associées. EGFR, récepteur du facteur de croissance épidermique ; PDGFR, récepteur du facteur de croissance dérivé des plaquettes ; VEGFR, récepteur du facteur de croissance endothélial vasculaire ; PI3K, 3-phosphoinositide kinase ; AKT, protéine kinase B ; mTOR, cible mammalienne de la rapamycine ; Ras, sarcome de rat ; Raf, fibrosarcome rapidement accéléré ; MEK, kinase de la kinase de la protéine activée par un mitogène ; ERK, kinase régulée par un signal extracellulaire ; MAPK, protéine kinase activée par un mitogène ; TF, facteur de transcription ; SOX9, facteur de transcription SRY-boîte 9 ; TOP-1, topoisomérase I. Créé à l'aide de FigDraw. Veuillez cliquer ici pour afficher une version agrandie de cette figure.
Conclusions
Les progrès réalisés dans la classification pathologique et le traitement ont amélioré la compréhension et la prise en charge du chordome. La classification OMS de 2020 a affiné la taxonomie du chordome en reconnaissant le chordome pauvrement différencié comme une entité distincte. La résection chirurgicale reste le traitement principal du chordome intracrânien. La chirurgie endoscopique endonasale a montré des résultats favorables pour les tumeurs impliquant le clivus supérieur et moyen, notamment des taux plus élevés de résection macroscopiquement totale et une récurrence plus faible dans les études observationnelles. Toutefois, les données disponibles reposent principalement sur des études rétrospectives et des séries cliniques regroupées, et le choix de l'abord chirurgical devrait donc dépendre de la localisation, de l'étendue et de la taille de la tumeur.
En cas de maladie inopérable, résiduelle ou récidivante, la thérapie par faisceau de protons et la radiothérapie par ions carbone constituent des options thérapeutiques importantes et ont montré des résultats favorables en matière de survie sans progression et de survie globale. Les thérapies ciblées, notamment les inhibiteurs du PDGFR et d'autres agents ciblant des voies moléculaires spécifiques, ont également démontré une certaine activité dans le chordome avancé, bien que les données probantes à l'appui restent limitées. Le traitement doit tenir compte du sous-type histologique. Le chordome conventionnel est généralement associé à un pronostic plus favorable et est pris en charge principalement par chirurgie, la radiothérapie étant envisagée selon le contexte clinique. Les chordomes mal différenciés et dédifférenciés présentent un comportement clinique plus agressif et nécessitent souvent un traitement multimodal incluant chirurgie, radiothérapie et thérapie systémique.
Plusieurs limites persistent. Le chordome est une tumeur rare, et de nombreuses études disponibles incluent des cohortes de patients restreintes. Des protocoles de chimiothérapie standardisés, incluant la dose et le cycle de traitement, n'ont pas encore été établis. Les comparaisons directes entre la thérapie par faisceau de protons et la radiothérapie par ions carbone restent limitées, et les deux approches nécessitent des installations spécialisées. Les études sur la radiothérapie et les traitements systémiques se sont également principalement concentrées sur les formes avancées de la maladie, avec peu de données comparant les résultats thérapeutiques selon les sous-types histopathologiques. D'autres études cliniques sont nécessaires afin de préciser le rôle de ces traitements selon les différents sous-types de chordome et d'améliorer le choix des thérapies.
Déclarations de divulgation
Aucun conflit d'intérêts n'est déclaré.
Remerciements
Aucune subvention spécifique n'a été reçue des organismes de financement des secteurs public, commercial ou à but non lucratif.
Références
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.