Les gènes liés à la N6-méthyladenosine (m6A) sont dérégulés dans le cancer du sein, avec une corrélation limitée à la méthylation ou à des altérations du nombre de copies. Six gènes, dont YTHDF3, étaient pronostiques. YTHDF3 est un facteur pronostique indépendant, impliqué dans le métabolisme de l’ARN, la réparation de l’ADN, la stabilité des télomères et l’infiltration immunitaire. Sa régulation excessive a été confirmée cliniquement, nécessitant une enquête plus approfondie.
Article de recherche
Une analyse approfondie des régulateurs de m6A identifie YTHDF3 comme un biomarqueur pronostique prometteur pour le cancer du sein
* These authors contributed equally
Dans cet article
Résumé
Résumé
Le paysage d’expression et la valeur pronostique des gènes liés à la N6-méthyladenosine (m6A) restent largement non caractérisés dans le cancer du sein. Ici, nous avons réalisé une analyse intégrative de leurs profils d’expression et de leur pertinence clinique. En utilisant des ensembles de données multi-omiques et une validation expérimentale, nous avons mené une enquête systématique sur les gènes liés à la m6A dans le cancer du sein. Ces gènes présentaient une expression différentielle prononcée dans le cancer du sein, mais leur corrélation avec des caractéristiques moléculaires telles que la méthylation du promoteur et les altérations du nombre de copies était limitée. L’analyse de survie univariée a indiqué que l’expression aberrante de RBM15B, METTL16, HNRNPC, YTHDF1, YTHDF3 et IGF2BP1 était significativement liée au pronostic du patient. La régression multivariée de Cox a également identifié une expression élevée de YTHDF3 comme un facteur pronostique indépendant. L’analyse du réseau fonctionnel a indiqué que YTHDF3 est potentiellement impliqué non seulement dans le traitement et le métabolisme de l’ARN, mais aussi dans la réparation de l’ADN, le traitement des pri-miARN, la stabilité des télomères et l’infiltration immunitaire. De plus, une régulation à la hausse de l’ARNm YTHDF3 a été confirmée dans des spécimens cliniques de cancer du sein. Collectivement, les gènes liés à m6A sont déréglés dans le cancer du sein et corrélés aux résultats des patients, mettant en lumière leur potentiel de biomarqueurs, YTHDF3 nécessitant une investigation approfondie.
Introduction
Le cancer du sein est une malignité très hétérogène et est devenu le cancer le plus fréquemment diagnostiqué dans le monde, représentant une cause majeure de mortalité liée au cancer chez les femmes, avec environ 2,3 millions de nouveaux cas et plus de 680 000 décès en 2020 1,2. Malgré les avancées thérapeutiques, une guérison définitive pour tous les patients reste insaisissable, soulignant la nécessité d’identifier des biomarqueurs moléculaires pour un diagnostic précoce et un pronostic.
Les modifications épigénétiques aberrantes sont une caractéristique du cancer3. Parmi les diverses modifications d’ARN, la N6-méthyladénosine (m6A) est une marque épitranscriptomique de plus en plus reconnue pour son rôle dans le cancerdu sein 4. m6A est une modification réversible principalement déposée dans les 3'-UTR des ARNm de mammifères et orchestrée par des « écrivains » (méthyltransférases), des « gommes » (déméthylhases) et des « lecteurs » (protéines de liaison)5. Les preuves émergentes impliquent les gènes liés à m6A dans le développement et la progressiontumorale 6. Cependant, le paysage des facteurs régulateurs m6A dans le cancer du sein reste mal défini, et des analyses génétiques et épigénétiques complètes font défaut.
Dans cette étude, nous avons identifié des gènes liés à m6A exprimés différemment dans le cancer du sein en utilisant des bases de données omiques publiques et une validation expérimentale. Nous avons également évalué leur valeur pronostique clinique et exploré les mécanismes moléculaires sous-jacents grâce à l’analyse de survie et à la prédiction des réseaux régulateurs.
Protocole
Données sur l’expression et la survie génique
Les données de cohorte du Cancer Genome Atlas (TCGA), comprenant 1 034 échantillons de tumeurs de cancer du sein et 104 tissus adjacents normaux (NAT), ont été obtenues à partir de The Human Protein Atlas, ainsi que des informations cliniques pour 947patientes 7. Ces données ont été utilisées pour analyser les profils d’expression d’ARNm des gènes liés à m6A et leur association avec le pronostic. De plus, nous avons utilisé l’outil en ligne Kaplan-Meier Plotter (KMplotter), qui agrège plusieurs ensembles de données sur le cancer du sein, pour valider l’association entre l’expression de YTHDF3 et la survie8. Pour valider davantage les schémas d’expression, nous avons également inclus des données provenant de 92 tissus mammaires sains issus du projet Genotype-Tissue Expression (GTEx) via Breast Cancer Gene-Expression Miner v4.7 9,10. Les niveaux de protéines et d’ARNm de YTHDF3 dans différents sous-types de cancer du sein et de tissus normaux ont été analysés par UALCAN, sur la base du Clinical Proteomic Tumor Analysis Consortium (CPTAC) et du jeu de donnéesTCGA 11.
Évaluation génétique et épigénétique
Les altérations génétiques ont été examinées à l’aide de cBioPortal, en se concentrant sur l’ensemble de données sur le cancer du sein invasif (TCGA, provisoire, 1 108 cas)12. Les données de méthylation des promoteurs ont été récupérées auprès de MethHC, comprenant 839 échantillons de cancer du sein et13 témoins normaux adjacents partiellement appariés.
Analyse du réseau de régulation génique et de l’infiltration immunitaire
Les interactions protéine-protéine ont été explorées avec STRING (score de confiance fixé à 0,4)14. L’annotation génétique et l’enrichissement des voies ont été réalisés à l’aide de Metascape (p < 0,01, nombre minimum de 3, facteur d’enrichissement > 1,5)15. L’association de l’expression de YTHDF3 dans le cancer du sein avec l’infiltration immunitaire, incluant les cellules B, les cellules T CD8+ , les cellules T CD4+ , les macrophages, les neutrophiles et les cellules dendritiques (DC), a été analysée à l’aide du Tumor Immune Estimation Resource (TIMER). Le niveau d’expression génique normalisé avec la pureté tumorale était affiché sur le panneau16 le plus à gauche.
Réaction en chaîne quantitative par transcription inverse par polymérase (qRT-PCR)
Tous les participants ont donné un consentement éclairé écrit, et l’étude a été approuvée par le comité d’éthique de l’Hôpital affilié de la Southwest Medical University (n° d’approbation KY2022124) et fut menée conformément aux principes de la Déclaration d’Helsinki. Des échantillons de tumeurs mammaires congelées et des échantillons non tumoraux adjacents correspondants étaient utilisés pour l’extraction totale d’ARN. La concentration et la pureté de l’ARN extrait ont été évaluées à l’aide d’un spectrophotomètre, et seuls des échantillons présentant des rapports A260/A 280 de 1,8–2,0 ont été inclus. L’intégrité de l’ARN a été confirmée par une électrophorèse sur gel d’agarose à 1,5 %. L’ADNc de première brin a ensuite été généré à partir de 1 μg d’ARN total lors d’une réaction de 20 μL suivant les instructions du fabricant. Une PCR quantitative en temps réel a été réalisée, chaque réaction de 20 μL contenant 10 μL de 2 × de mélange maître SYBR Green, 0,4 μL d’amorces avant et arrière (chacune de 10 μM), 2 μL d’ADN diabolique dilué (1:10) et 7,2 μL d’eau sans nucléase. qRT-PCR a été réalisée commedécrit précédemment 17. Les amorces étaient : β-actine-F, GAAGATCAAGATCATTGCTCCT ; β-actin-R, TACTCCTGCTTGCTGATCCA ; YTHDF3-F, AAAAGACGGGCCTCTTCCTC ; YTHDF3-R, TTGGCCGAGTGATTGTTCCA. Les conditions de thermocyclage étaient de 95 °C pendant 3 minutes, suivies de 40 cycles de 95 °C pendant 10 s, 55 °C pendant 20 s, et 72 °C pendant 20 s (acquisition de fluorescence à 72 °C). Une analyse de la courbe de fusion (95 °C à 60 °C, incrément de 0,5 °C/s) a été réalisée pour confirmer la spécificité de l’amorce. L’expression relative a été calculée à l’aide de la méthode 2−ΔΔCt .
Méthode statistique
Des tests t non appariés ont été utilisés pour des comparaisons en deux groupes. L’analyse de survie de Kaplan-Meier avec le test log-rank et la régression multivariée de Cox a été utilisée pour évaluer les facteurs pronostiques. Pour la validation qRT-PCR, des échantillons appariés ont été comparés à l’aide d’un test t de Student à deux queues sur les valeurs de ΔCt. Pour la Figure 1, des comparaisons par paires ont été réalisées à l’aide du test de Dunnett-Tukey-Kramer. P < 0,05 était considéré comme statistiquement significatif.
Résultats
Expression différentielle de l’ARNm des gènes liés à m6A dans le cancer du sein
L’analyse des données TCGA et GTEx (1 034 tumeurs, 104 NAT, 92 tissus sains) a révélé que la plupart des gènes liés à M6A étaient exprimés différemment (Figure 1). Par rapport aux tissus mammaires sains, 10 gènes étaient significativement augmentés : KIAA1429, RBM15, RBM15B, HNRNPC, YTHDF1, YTHDF2, YTHDF3, IGF2BP1, IGF2BP3 et ALKBH5 (tous P < 0,0001, sauf RBM15 P < 0,001). Huit gènes ont été régulés à la baisse : WTAP, METTL3, METTL14, HNRNPA2B1, YTHDC1, YTHDC2, IGF2BP2 et FTO (P < 0,05 à P < 0,0001). METTL16 et eIF3A n’ont montré aucune différence significative. En comparant les tumeurs aux NAT, HNRNPA2B1 était régulé à la hausse, tandis que YTHDF3, eIF3A et ALKBH5 étaient régulés à la baisse ; RBM15, RBM15B et YTHDF2 n’ont montré aucune différence (Figure 1). L’utilisation des NAT comme témoins a été remise en question, ce qui pourrait expliquer les écarts avec les comparaisons de tissussains 18,19. Fait intéressant, une tendance à une plus grande abondance de protéines YTHDF3 chez tous les sous-types de cancer du sein a été observée dans l’ensemble de données CPTAC par rapport aux tissus normaux (P < 0,0001). De plus, une expression significativement plus élevée de YTHDF3 de l’ARNm a été observée uniquement dans les sous-types luminaux de cancer du sein par rapport aux tissus normaux (P = 0,004, < 0,01) (Figure supplémentaire S1). Dans l’ensemble, une dysrégulation significative des gènes liés à m6A est évidente dans le cancer du sein.
Méthylation par promoteurs et amplification génique des gènes liés à m6A dans le cancer du sein
La méthylation de l’ADN joue un rôle important dans la régulation épigénétique de la transcription génique, et l’hyperméthylation du promoteur inhibe l’expression del’ARNm 20. L’analyse MethHC a montré des différences significatives de méthylation des promoteurs uniquement pour IGF2BP1, IGF2BP2 et IGF2BP3 chez les tumeurs par rapport aux témoins (P < 0,005). La régulation à la baisse de IGF2BP2 ARNm peut être en partie attribuée à son hyperméthylation. l’analyse cBioPortal a montré que WTAP et ALKBH5 présentaient une régulation à la baisse de l’ARNm, tandis que KIAA1429 (VIRMA), YTHDF1, YTHDF3 et IGF2BP1 présentaient une amplification génique associée à leur régulation à la hausse (Figure S2 supplémentaire, Figure S3 et Figure S4 supplémentaire). Ces résultats suggèrent que les niveaux d’ARNm des gènes liés à m6A ne sont pas principalement dictés par la méthylation du promoteur ou l’amplification génique.
Analyse de survie des gènes liés à m6A dans le cancer du sein
L’analyse de survie de 947 patients a révélé qu’une faible expression de RBM15B et une forte expression de METTL16, HNRNPC, YTHDF1, YTHDF3 et IGF2BP1 étaient significativement corrélées à une réduction de la survie globale (Figure 2 et Figure 3). La régression multivariée de Cox, ajustée par âge, stade et race, a confirmé que la régulation à la hausse YTHDF3 était un prédicteur indépendant d’une mauvaise survie globale (HR : 1,024, IC 95 % : 1,003–1,046, P = 0,024) (Tableau 1). Pour une validation externe, l’analyse utilisant l’outil en ligne KMplotter a montré qu’une expression élevée de YTHDF3 prédit un mauvais pronostic de la maladie (Figure supplémentaire S5). Les autres gènes n’étaient pas significatifs de manière indépendante (Tableau Supplémentaire S1).
Réseau moléculaire potentiel et infiltration immunitaire du gène YTHDF3 lié à m6A
L’analyse STRING de YTHDF3 (avec des interacteurs limités à 50) a identifié un réseau avec 224 arêtes et un enrichissement significatif (P < 1e-16). YTHDF3 est étroitement associé à METTL3, ALKBH5, WTAP, METTL14, et d’autres (Figure 4A). L’analyse d’enrichissement Metascape a identifié 13 clusters fonctionnels significatifs (P < 0,01, nombre minimum de 3, facteur d’enrichissement > 1,5 ; Figure 4B). Le cluster le mieux classé était la régulation métabolique de l’ARNm (GO1903311, 22 gènes). D’autres groupes pertinents pour le cancer comprenaient la réparation de la dealkylation de l’ADN (GO0006307), le traitement des pri-miARN (GO0031053) et la stabilisation de la télomérase (GO1904356), entre autres. La liste complète des noms de groupes, des gènes associés et des statistiques d’enrichissement est fournie dans le Tableau Supplémentaire S2. De plus, les résultats ont révélé des corrélations positives significatives entre l’expression de YTHDF3 et les cellules immunitaires (toutes P < 0,01) (Figure supplémentaire S6). Ainsi, la régulation à la hausse de YTHDF3 peut être associée au métabolisme de l’ARNm, à la réparation de l’ADN, au maintien des télomères et à l’infiltration immunitaire.
Expression à la hausse de l’ARNm de YTHDF3 dans le cancer du sein
Des tissus atteints de cancer du sein et des tissus mammaires normaux adjacents ont été prélevés sur 20 patientes ayant subi une intervention chirurgicale au Département de chirurgie mammaire, l’hôpital affilié de la Southwest Medical University, entre juillet 2023 et octobre 2023. L’analyse qRT-PCR de ces échantillons appariés a montré une expression significativement plus élevée d’ARNm YTHDF3 dans les tissus tumoraux que dans les tissus normaux adjacents (P = 0,001) (Figure supplémentaire S7 et Tableau supplémentaire S3).
Disponibilité des données
Tous les ensembles de données analysés dans cette étude sont accessibles au public via les dépôts en libre accès suivants. Expression génique et données cliniques : Les données d’expression de l’ARN-seq du cancer du sein et les informations cliniques correspondantes ont été obtenues à partir de The Cancer Genome Atlas (TCGA-BRCA) via The Human Protein Atlas (https://www.proteinatlas.org/). Des données supplémentaires sur l’expression normale du tissu mammaire ont été récupérées à partir du projet Genotype-Tissue Expression (GTEx) (accession dbGaP phs000424.v8.p2) via Breast Cancer Gene-Expression Miner v4.7 (http://bcgenex.ico.unicancer.fr/). La validation de la survie a été réalisée à l’aide du ploteur Kaplan-Meier (https://kmplot.com). Les données d’expression des protéines et de l’ARNm ont été obtenues via UALCAN (http://ualcan.path.uab.edu/). Altérations génétiques : Les données sur les mutations somatiques et les modifications du numéro de copie pour l’ensemble de données invasif sur le cancer du sein (TCGA, provisoire, 1108 échantillons) ont été consultées via cBioPortal (https://www.cbioportal.org/). Méthylation par promoteur d’ADN : Les données de méthylation ont été obtenues auprès de MethHC (http://methhc.mbc.nctu.edu.tw/), qui contient 839 échantillons de cancer du sein et des témoins normaux adjacents partiellement appariés. Interaction protéine-protéine et enrichissement des voies : L’analyse du réseau fonctionnel a été réalisée à l’aide de STRING v12.0 (https://string-db.org/, score de confiance 0,4) et Metascape (http://metascape.org/). L’analyse d’infiltration immunitaire a été réalisée à l’aide de TIMER (https://cistrome.shinyapps.io/timer/). Toute donnée supplémentaire sous-jacente aux chiffres est disponible auprès de l’auteur correspondant sur demande raisonnable.
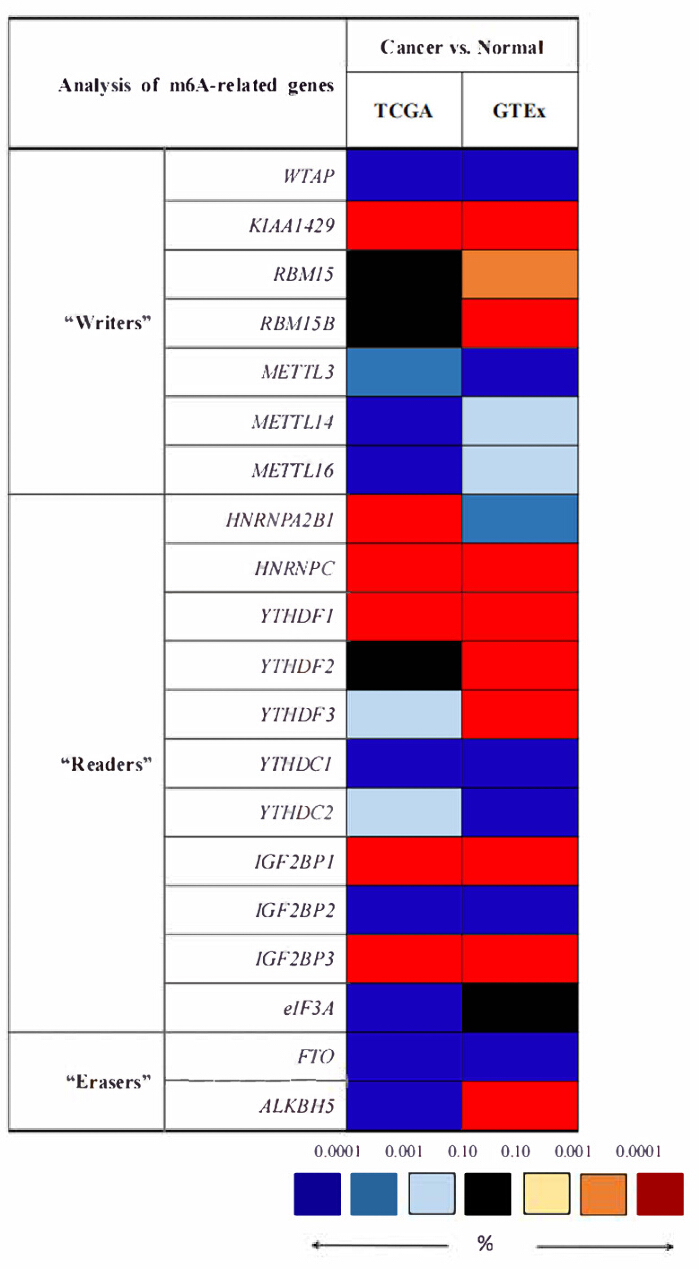
Figure 1. Expression différentielle d’ARNm de gènes liés à la N6-méthyladenosine (m6A) dans le cancer du sein. Le rouge indique une régulation à la hausse ; Le bleu indique une régulation à la baisse, le noir indique l’absence de différence d’expression, et le blanc indique l’absence de données d’expression génique. Le codage couleur reflète la signification statistique. Le test de Dunnett-Tukey-Kramer a été utilisé pour les comparaisons par paires. Note : « Normal » comprend la comparaison entre tumeurs et NAT dans TCGA, ainsi que la comparaison entre tumeurs et tissus sains dans GTEx. Abréviations : NATs = tissus adjacents normaux ; TCGA = L’Atlas du Génome du Cancer ; GTEx = Expression génotype-tissu. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
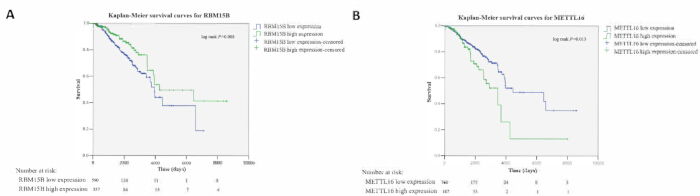
Figure 2. Association entre l’expression aberrante de l’ARNm des « auteurs » de m6A RBM15B et METTL16 et la survie globale chez les patientes atteintes de cancer du sein. (A) Une faible expression de RBM15B était associée à une survie globale plus courte (test log-rank, P = 0,008, <0,01) ; (B) Une expression élevée de METTL16 était associée à un pronostic mauvais (test log-rank, P = 0,013, <0,05). Les patients ont été dichotomisés en groupes à haute et faible expression en utilisant la valeur de seuil optimale. n = 947 (cohorte TCGA-BRCA). Les courbes bleue et verte représentent respectivement les groupes à faible et haute expression. L’unité d’expression de l’ARNm était des fragments par kilobase de transcrit par million de lectures cartographiées. Abréviation : TCGA-BRCA = Carcinome Invasif du Cancer Genome Atlas ; m6A = N6-méthyladénose. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
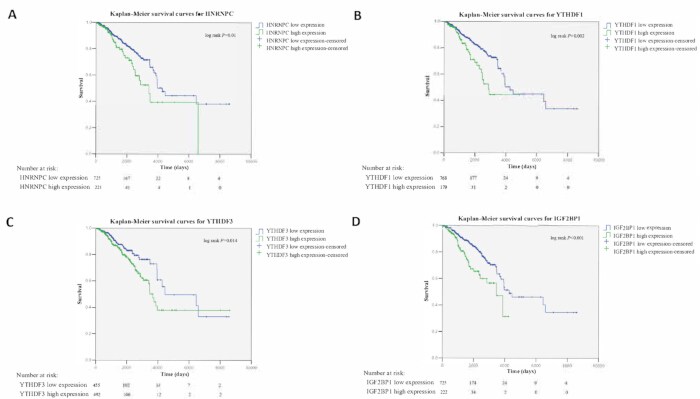
Figure 3. La corrélation entre l’expression aberrante de l’ARNm des « lecteurs » m6A HNRNPC, YTHDF1, YTHDF3 et IGF2BP1 et la survie globale chez les patientes atteintes de cancer du sein. (A) Une expression élevée de l’ARNm de HNRNPC était associée à une survie globale réduite (test log-rank, P = 0,01, <0,05). (B-D) Une forte expression de YTHDF1, YTHDF3 et IGF2BP1 était significativement associée à un pronostic moins favorable (test log-rank, P = 0,002, P = 0,014 et P < 0,001, respectivement). Les patients ont été dichotomisés en groupes à haute et faible expression en utilisant la valeur de seuil optimale. n = 947 (cohorte TCGA-BRCA). Les courbes bleue et verte représentent respectivement les groupes à faible et haute expression. L’unité d’expression de l’ARNm du gène était des fragments par kilobase de transcript par million de lectures cartographiées. Abréviations : TCGA-BRCA = Cancer Genome Atlas Breast Invasive Carcinome ; m6A = N6-méthyladénose. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
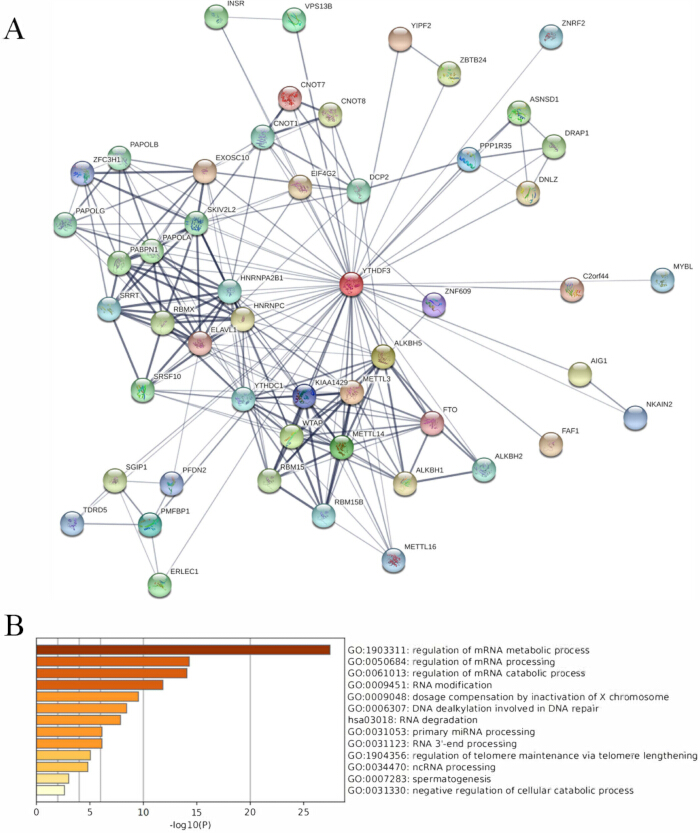
Figure 4. Le réseau potentiel de régulation moléculaire de YTHDF3. (A) Réseau d’interactions protéiques construit en interrogeant la base de données STRING avec YTHDF3 comme appât (score de confiance ≥ 0,4, interacteurs maximaux = 50). Les largeurs des bords indiquent la solidité des preuves à l’appui. (B)L’analyse Metascape a identifié 13 clusters fonctionnels significatifs (P < 0,01, nombre minimum = 3, facteur d’enrichissement > 1,5). Les sources ontologiques comprenaient l’Encyclopédie Kyoto des Gènes et des Genomes et les Processus Biologiques de l’Ontologie Génique. Veuillez cliquer ici pour voir une version agrandie de cette figurine.
| Paramètres | RH | IC à 95 % | valeur p |
| YTHDF3 | 1.024 | 1.003-1.046 | 0.024 |
| Âge | 1.036 | 1.023-1.050 | <0,001 |
| Course | 1.275 | 0.892-1.821 | 0.182 |
| Scène | 2.263 | 1.796-2.851 | <0,001 |
Tableau 1 : Résultats de l’analyse de régression de survie multivariée de Cox du gène associé à m6A YTHDF3. Abréviations : HR = rapport de risque ; IC à 95 % = intervalle de confiance.
Figure supplémentaire S1. Les niveaux de protéines et d’ARNm de YTHDF3 dans différents sous-types de cancer du sein et tissus normaux issus des ensembles de données CPTAC et TCGA. L’expression protéique de YTHDF3 dans (A) les tumeurs primaires et les tissus normaux et (B) les sous-types de carcinomes invasifs du sein. Les valeurs Z indiquent le nombre d’écarts-types par rapport à la valeur médiane à travers les échantillons pour le type de cancer correspondant. Les valeurs du ratio spectral CPTAC log2 ont été normalisées d’abord dans chaque profil d’échantillon, puis entre les échantillons. (C) L’expression de l’ARNm (ARN-seq, fragments par kilobase de transcript par million de lectures cartographiées) de YTHDF3 dans différents sous-types de carcinome invasif du sein. Abréviations : CPTAC = le Consortium d’analyse clinique des tumeurs protéomiques ; TCGA = L’Atlas du Génome du Cancer. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire S2. État de méthylation du promoteur des gènes liés à m6A extrait de la base de données MethHC. (A) Méthylation par promoteur des « écrivains » de m6A dans le cancer du sein et les contrôles normaux. (B) Méthylation par promoteur des « gommes » m6A dans le cancer du sein et les témoins normaux. (C) Méthylation par promoteur des « lecteurs » m6A dans le cancer du sein et les contrôles normaux. Rouge, cancer du sein ; Vert, commandes normales. *P < 0,05, **P < 0,005. Abréviation : m6A = N6-méthyladénosine. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire S3. Mutations génétiques et modifications du nombre de copies analysées par cBioPortal pour les « écrivains » et « gommes » m6A (TCGA, provisoire, n = 1 108). (A) Modifications dans les « écrivains » m6A. (B) Modifications dans les « gommes » m6A. Les graphiques de barres indiquent la fréquence de chaque type d’altération : mutations de missens, amplifications, délétions profondes et multiples altérations. Seuls les gènes avec une fréquence d’altération ≥ 1 % sont indiqués. La fréquence globale d’altération par gène est affichée à droite. Abréviations : TCGA = The Cancer Genome Atlas ; m6A = N6-méthyladénose. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire S4. Mutations génétiques et altérations du nombre de copies analysées par cBioPortal pour les « lecteurs » m6A (TCGA, provisoire, n = 1 108). Les graphiques de barres indiquent la fréquence de chaque type d’altération : mutations de missens, amplifications, délétions profondes et multiples altérations. Seuls les gènes avec une fréquence d’altération ≥ 1 % sont indiqués. La fréquence globale d’altération par gène est affichée à droite. Abréviations : TCGA = The Cancer Genome Atlas ; m6A = N6-méthyladénose. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire S5. Corrélation de YTHDF3 avec la survie des patientes atteintes de cancer du sein dans KMplotter. (A) Une expression élevée d’ARNm de YTHDF3 était associée à une survie globale réduite (P = 0,011, <0,05). (B-D) Une forte expression de YTHDF3 était significativement associée à une survie sans récidive plus faible, à une survie sans métastases à distance et à une survie post-progression (P = 1,9e-09, P = 0,06 et P = 0,029, respectivement). Toutes les valeurs P ont été calculées par le test log-rank. Le nombre de patients à risque est indiqué sous chaque graphique. La coupure optimale était déterminée par la fonction de sélection automatique de la meilleure coupure de l’outil. Abréviation : KMplotter = Traceur de Kaplan-Meier. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire S6. Corrélation de l’expression de YTHDF3 avec l’infiltration immunitaire dans le cancer du sein. L’expression de YTHDF3 était positivement corrélée aux niveaux d’infiltration des cellules B, cellules T CD4+ , CD8+ T, macrophages, neutrophiles et DC dans l’ensemble de données TIMER. La pureté tumorale a été utilisée comme covariable dans l’analyse partielle de corrélation de Spearman. Abréviations : DC = cellules dendritiques ; TIMER = Ressource d’estimation de l’immunité contre les tumeurs. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire S7. Validation quantitative inverse de la réaction en chaîne par transcription inverse de l’expression d’ARNm YTHDF3 dans 20 tissus appariés du cancer du sein et tissus normaux adjacents. Les niveaux d’ARNm YTHDF3 ont été normalisés en β-actine. Les données sont présentées sous forme de valeurs de 2⁻ΔΔCt. La comparaison statistique a été réalisée à l’aide d’un test t de Student à deux côtés jumelé sur les valeurs de ΔCt (P = 0,001). Abréviations : NC = tissus mammaires normaux adjacents ; BrCa = tissus du cancer du sein. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S1. Résultats résumés de l’analyse de survie multivariée dans les gènes liés à m6A. Abréviations : HR = rapport de risque ; IC à 95 % = intervalle de confiance. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S2. Les résultats d’annotation et d’enrichissement de 13 gènes liés à YTHDF3 basés sur Metascape.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire S3. Informations cliniques sur 20 échantillons appariés de cancer du sein.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Malgré les progrès thérapeutiques, un diagnostic précoce et une thérapie personnalisée pour le cancer du sein restent un défi, nécessitant la découverte de nouvelles ciblesmoléculaires 21. Cette étude a intégré des données multi-omiques pour caractériser les gènes liés à m6A dans le cancer du sein. Nos résultats démontrent une dysrégulation généralisée de ces gènes, largement indépendante de la méthylation par le promoteur ou de l’amplification génique, et lient l’expression aberrante de plusieurs gènes, en particulier YTHDF3, à un pronostic défavorable. Nous avons également confirmé la régulation à la hausse de YTHDF3 dans des échantillons cliniques et prédit son implication dans les voies liées au cancer.
La méthylation m6A est installée par un complexe « écriveur » comprenant WTAP, KIAA1429, RBM15, METTL3 et METTL1422. Bien que la WTAP soit oncogène dans diversesmalignités 23,24,25, sa régulation à la baisse dans le cancer du sein implique des fonctions dépendantes du contexte. KIAA1429 régulation à la hausse est cohérente avec son rôle rapporté dans la régulation du CDK1 chez le cancerdu sein 25. RBM15, connu pour affecter l’hématopoïèse et lessarcomes 26,27, était surélevé, tandis que RBM15B était associé à une meilleure survie, en accord avec sa corrélation positive avecBAP128. La régulation à la baisse de METTL3, malgré les rapports faisant état de son inhibition du let-7g, a été observéepar d’autres 29,30. METTL14 régulation à la baisse est cohérente avec son rôle de suppresseur tumoral via la modificationm6A 31. METTL16'expression reste controversée et nécessite des études supplémentaires29,32.
Concernant les « gommes », la FTO a été sous-régulée dans notre cohorte, similaire à certaines études basées sur laTCGA 29, bien que des rapports contrastants suggèrent qu’elle favorise la progression via BNIP333. ALKBH5 a montré une expression variable selon le groupe témoin et a été impliqué dans le maintien de la présence de cancer du sein soushypoxie 34,35.
Les « lecteurs » contenant le domaine YTH reconnaissent m6A, ainsi que HNRNPC et HNRNPA2B136. HNRNPA2B1 a été surrégulé, conformément à son rôle dans la signalisation STAT3/ERK1/2 37,38. La régulation à la hausse de HNRNPC est cohérente avec sa fonction dans la régulation des réponses interféroniques induites par les ARNDds.
YTHDF1 et YTHDF2 présentent un double rôle dans diverscancers 40,41. Les preuves accumulées impliquent YTHDF3 dans les processus oncogéniques : il favorise le carcinome hépatocellulaire via EGFR/STAT342, le glioblastome via EGFR/ATK/ERK/p2143, et la métastase du cancer du col de l’utérus par reprogrammationmétabolique 44. Notre étude a révélé une régulation à la hausse de YTHDF1, YTHDF2 et YTHDF3 chez le cancer du sein par rapport aux tissus sains, la régulation à la hausse de YTHDF3 étant également validée expérimentalement. Cela soutient l’investigation approfondie de YTHDF3 dans le cancer du sein. YTHDC1 et YTHDC2 étaient régulés à la baisse, bien que d’autres études rapportent leur rôle prométastatique dans le cancer de l’endomètre et ducôlon 45,46.
Les protéines IGF2BP servent également de lecteursm6A 47. IGF2BP1 régulation à la hausse correspond à son rôle connu dans le soutien à la croissance clonogénique48. IGF2BP2 était régulé à la baisse, potentiellement en raison de la méthylation du promoteur, contrairement aux rapports sur son rôlepromigrateur 49. IGF2BP3 régulation à la hausse est cohérente avec sa promotion de la prolifération via TRIM25-50 et la métastase coopérative avec IGF2BP2 chez le cancer du seintriple négatif 51. eIF3A, bien que régulé à la baisse ici, a été proposé comme ciblethérapeutique 52,53. Les gains de nombre de copies ont été rapportés comme corrélés à YTHDF1 et IGF2BP1 expression chez d’autrescancers 54. Ces résultats renforcent que la dysrégulation du m6A est omniprésente dans le cancer du sein.
De manière critique, nous avons identifié YTHDF3 comme un facteur pronostique indépendant, corroborant les étudesrécentes 55,56,57,58,59. D’autres gènes m6A comme FTO et IGF2BP3 ont également été associés à un mauvais pronostic et à une chimiorésistance dans le cancerdu sein 33,60,61.
Notre enrichissement des voies a mis en lumière les rôles attendus de YTHDF3 dans le métabolisme del’ARN 62. Plus notablement, cela suggérait une implication dans la réparation de la dealkylation de l’ADN via les membres de la familleALKBH 63,64. De plus, des liens avec le traitement des pri-miARN via HNRNPA2B1, SRRT et METTL3 65,66,67,68, ainsi qu’avec la stabilisation de la télomérase via EXOSC10 et DCP269, suggèrent des mécanismes possibles multifacettes. Fait intriguant, la surexpression de YTHDF3 a été associée à la métastase cérébrale du cancer du sein en améliorant la traduction de ST6GALNAC5 et GJA170. Des études récentes ont encore élargi son répertoire oncogénique : il a été démontré que YTHDF3 améliorait la glycolyse et la prolifération via l’axemTOR-HIF1α-LDHA 71 ; promouvoir la métastase osseolytique via la traduction dépendante de m6A de ZEB1 etSMAD5 72 ; dans le cancer du sein triple négatif, YTHDF3 stabilise l’ARNm du CENPI pour entraîner la tumorigenèse73 ; et elle facilite la transition épithéliale-mésenchymatose et la métastase en recrutant eIF4B pour stimuler la translation de Notch274. De manière cohérente, des études récentes mettent en lumière davantage le réseau régulateur plus large de la m6A dans le cancer du sein, incluant la reprogrammation de la méthylation médiée par piR-1170/WTAP dans la métastasecérébrale 75 et la dégradation dépendante de POP1, reconnue YTHDF2, de l’ARNm CDKN1A dans TNBC76. Ces études suggèrent que YTHDF3 pourrait être impliqué dans divers processus malins. Ainsi, YTHDF3 pourrait représenter un biomarqueur pronostique prometteur, bien que des études mécanistes supplémentaires sur son rôle dans la croissance, l’apoptose et les métastases du cancer du sein soient essentielles.
Fait intéressant, l’analyse TIMER a indiqué une corrélation générale positive entre l’expression de YTHDF3 et les niveaux d’infiltration de plusieurs sous-groupes de cellules immunitaires dans le cancer du sein. La base biologique de cette observation est actuellement inconnue et pourrait refléter une altération globale du microenvironnement tumoral chez les tumeurs à taux de YTHDF3. Des études immunogénomiques et fonctionnelles dédiées sont nécessaires pour analyser le rôle spécifique de YTHDF3 dans la formation du paysage immunitaire du cancer du sein.
Cette étude présente plusieurs limites. Premièrement, les analyses reposent principalement sur des ensembles de données publics ; l’intégration des données TCGA et GTEx peut introduire des effets de lot en raison des différences dans le traitement des échantillons, les plateformes de séquençage et les pipelines de normalisation, et la nature rétrospective de ces bases de données entraîne des biais inhérents à la sélection et à l’annotage. Deuxièmement, la cohorte de validation clinique était petite avec un suivi limité, et les gènes nouvellement découverts liés à m6A n’étaient pas inclus. Troisièmement, la validation indépendante par cohorte de la valeur pronostique de YTHDF3 fait défaut, et les incohérences entre l’expression de l’ARNm et des protéines restent non résolues. De plus, les preuves directes in vivo et in vitro de la fonction biologique de YTHDF3 dans le cancer du sein sont absentes, les analyses de sensibilité au médicament ou de réponse au traitement n’ont pas été réalisées, et les mécanismes spécifiques par lesquels YTHDF3 médie la modification de m6A sur ses cibles en aval n’ont pas été explorés. Ces mises en garde justifient une interprétation prudente de nos conclusions. De futures études prospectives avec des protocoles standardisés, des échantillons plus importants et des expériences fonctionnelles sont nécessaires pour valider YTHDF3 comme biomarqueur et élucider son rôle mécanistique dans le cancer du sein.
En conclusion, cette analyse intégrative a évalué de manière exhaustive les gènes liés à m6A dans le cancer du sein. Bien que les altérations génétiques et épigénétiques aient eu un impact limité sur l’expression génique, ces gènes étaient globalement déréglés et associés au pronostic. Nos résultats indiquent que YTHDF3 pourrait servir de biomarqueur pronostique indépendant, nécessitant une investigation biologique supplémentaire sur le cancer du sein.
Déclarations de divulgation
Les auteurs n’ont aucun conflit d’intérêts à déclarer.
Remerciements
Ce travail a été financé par la Fondation des Sciences Naturelles de la province du Sichuan (numéro de subvention : 2022NSFSC1425), le projet spécial de recherche sur les tumeurs de l’Association médicale du Sichuan (numéro de subvention : 2024HR20), le projet de recherche Luzhou - Université médicale du Sud-Ouest (numéro de subvention : 2024LZXNYDJ051), la Fondation de recherche en oncologie clinique Beijing Xisike (numéro de subvention : Y-SS2025MS-0009) et la Fondation de développement médical Kechuang de Pékin (numéro de subvention : KC2023-JX-0288-BM74).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Breast Cancer Gene-Expression Miner v4.7 | Omics Data Science Unit of Integrated Center for Oncology | http://bcgenex.ico.unicancer.fr/ | Utilisé pour récupérer les données d'expression du tissu mammaire normal GTEx; listé dans Méthodes/Disponibilité des données |
| cBioPortal | Non applicable | https://www.cbioportal.org/ | Analyse des altérations génétiques et des altérations du nombre de copies; listé dans Méthodes/ Disponibilité des données |
| Clinical Proteomic Tumor Analysis Consortium (CPTAC) | Clinical Proteomic Tumor Analysis Consortium | Non applicable | Jeu de données protéomique utilisé via UALCAN; listé dans Méthodes/Disponibilité des données |
| Genotype-Tissue Expression (GTEx) project | GTEx Consortium | dbGaP accession phs000424.v8.p2 | Source de données d'expression du tissu mammaire normal; listé dans Méthodes/Disponibilité des données |
| Hieff qPCR SYBR Green Master Mix (No Rox) | YEASEN | Mélange master qPCR; listé dans la révision des auteurs | |
| Hifair III 1st Strand cDNA Synthesis SuperMix for qPCR | YEASEN | Synthèse de cDNA de première chaîne; listé dans la révision des auteurs | |
| Kaplan-Meier Plotter (KMplotter) | Non applicable | https://kmplot.com | Outil de validation de survie en ligne; listé dans Méthodes/Disponibilité des données |
| Metascape | Soutenu par les subventions NIH U19 AI106754 U19 AI135972 R01 DA03373 | http://metascape.org/ | Analyse d'enrichissement de voies et d'annotation de gènes; listé dans Méthodes/Disponibilité des données |
| MethHC | Non applicable | http://methhc.mbc.nctu.edu.tw/ | Données de méthylation des promoteurs d'ADN/ressource; listé dans Méthodes/Disponibilité des données |
| NanoDrop 2000 spectrophotometer | Thermo Fisher Scientific | Mesure de la concentration et de la pureté de l'ARN; listé dans la révision des auteurs | |
| QuantStudio 7 Flex Real-Time PCR System | Applied Biosystems | PCR en temps réel quantitative; listé dans la révision des auteurs | |
| SPSS 13.0 | Non fourni dans le manuscrit | Version 13.0 | Analyses statistiques; listé dans la révision des auteurs |
| STRING v12.0 | STRING Consortium | https://string-db.org/ | Analyse du réseau d'interaction protéine-protéine; score de confiance 0,4; listé dans Figure 4/Disponibilité des données |
| The Cancer Genome Atlas (TCGA-BRCA) | The Cancer Genome Atlas | TCGA-BRCA | Source des données d'expression génique, de données cliniques, d'altérations génétiques/nombre de copies; listé dans Méthodes/ Disponibilité des données |
| The Human Protein Atlas | The Human Protein Atlas | https://www.proteinatlas.org/ | Source utilisée pour obtenir les données d'expression RNA-seq et cliniques du cancer du sein TCGA; listé dans Méthodes/Disponibilité des données |
| TIMER | X Shirley Liu Lab | https://cistrome.shinyapps.io/timer/ | Analyse de l'infiltration immunitaire; listé dans Méthodes/Disponibilité des données |
| TRIzol reagent | Invitrogen | Extraction d'ARN; listé dans la révision des auteurs | |
| UALCAN | The University of Alabama at Birmingham | http://ualcan.path.uab.edu/ | Analyse de l'expression des protéines et des ARNm basée sur les données CPTAC et TCGA; listé dans Méthodes/Disponibilité des données |
Références
- Yeo SK, Guan JL. Breast cancer: multiple subtypes within a tumor? Trends Cancer. 2017;3(11):753-60.
- Sung H et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 2021;71(3):209-49.
- Bennett RL, Licht JD. Targeting epigenetics in cancer. Annu Rev Pharmacol Toxicol. 2018;58:187-207.
- Wu L et al. Changes of N6-methyladenosine modulators promote breast cancer progression. BMC Cancer. 2019;19(1):326.
- Roignant JY, Soller M. m6A in mRNA: an ancient mechanism for fine-tuning gene expression. Trends Genet. 2017;33(6):380-90.
- Pan Y et al. Multiple functions of m6A RNA methylation in cancer. J Hematol Oncol. 2018;11(1):48.
- Uhlen M et al. Towards a knowledge-based Human Protein Atlas. Nat Biotechnol. 2010;28(12):1248-50.
- Győrffy B. Survival analysis across the entire transcriptome identifies biomarkers with the highest prognostic power in breast cancer. Comput Struct Biotechnol J. 2021;19:4101-9.
- Jézéquel P et al. bc-GenExMiner 4.5: new mining module computes breast cancer differential gene expression analyses. Database (Oxford). 2021;2021:baab007.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369(6509):1318-30.
- Chandrashekar DS et al. UALCAN: an update to the integrated cancer data analysis platform. Neoplasia. 2022;25:18-27.
- Cerami E et al. The cBio cancer genomics portal: an open platform for exploring multidimensional cancer genomics data. Cancer Discov. 2012;2(5):401-4.
- Huang WY et al. MethHC: a database of DNA methylation and gene expression in human cancer. Nucleic Acids Res. 2015;43(Database issue):D856-61.
- Szklarczyk D et al. STRING v10: protein-protein interaction networks, integrated over the tree of life. Nucleic Acids Res. 2015;43(Database issue):D447-52.
- Zhou Y et al. Metascape provides a biologist-oriented resource for the analysis of systems-level datasets. Nat Commun. 2019;10(1):1523.
- Li T et al. TIMER: a web server for comprehensive analysis of tumor-infiltrating immune cells. Cancer Res. 2017;77(21):e108-10.
- Wang Y et al. Zinc finger and SCAN domain-containing 18 suppresses the proliferation, self-renewal, and drug resistance of glioblastoma cells. Heliyon. 2023;9(6):e17000.
- Cancer Genome Atlas Research Network. The Cancer Genome Atlas Pan-Cancer analysis project. Nat Genet. 2013;45(10):1113-20.
- Aran D et al. Comprehensive analysis of normal adjacent to tumor transcriptomes. Nat Commun. 2017;8(1):1077.
- Xiang TX et al. Aberrant promoter CpG methylation and its translational applications in breast cancer. Chin J Cancer. 2013;32(1):12-20.
- Pasculli B, Barbano R, Parrella P. Epigenetics of breast cancer: biology and clinical implication in the era of precision medicine. Semin Cancer Biol. 2018;51:22-35.
- Meyer KD, Jaffrey SR. Rethinking m6A readers, writers, and erasers. Annu Rev Cell Dev Biol. 2017;33:319-42.
- Jo HJ et al. WTAP regulates migration and invasion of cholangiocarcinoma cells. J Gastroenterol. 2013;48(11):1271-82.
- Chen Y et al. WTAP facilitates progression of hepatocellular carcinoma via m6A-HuR-dependent epigenetic silencing of ETS1. Mol Cancer. 2019;18(1):127.
- Qian JY et al. KIAA1429 acts as an oncogenic factor in breast cancer by regulating CDK1 in an N6-methyladenosine-independent manner. Oncogene. 2019;38(33):6123-41.
- Garcia-Dios DA et al. MED12, TERT promoter and RBM15 mutations in primary and recurrent phyllodes tumours. Br J Cancer. 2018;118(2):277-84.
- Hu M, Yang Y, Ji Z, Luo J. RBM15 functions in blood diseases. Curr Cancer Drug Targets. 2016;16(7):579-85.
- Shahriyari L, Abdel-Rahman M, Cebulla C. BAP1 expression is prognostic in breast and uveal melanoma but not colon cancer and is highly positively correlated with RBM15B and USP19. PLoS One. 2019;14(2):e0211507.
- Zhang B et al. Expression and prognostic characteristics of m6A RNA methylation regulators in breast cancer. Front Genet. 2020;11:604597.
- Cai X et al. HBXIP-elevated methyltransferase METTL3 promotes the progression of breast cancer via inhibiting tumor suppressor let-7g. Cancer Lett. 2018;415:11-9.
- Gu C et al. Mettl14 inhibits bladder TIC self-renewal and bladder tumorigenesis through N6-methyladenosine of Notch1. Mol Cancer. 2019;18(1):168.
- Yeon SY et al. Frameshift mutations in repeat sequences of ANK3, HACD4, TCP10L, TP53BP1, MFN1, LCMT2, RNMT, TRMT6, METTL8 and METTL16 genes in colon cancers. Pathol Oncol Res. 2018;24(3):617-22.
- Niu Y et al. RNA N6-methyladenosine demethylase FTO promotes breast tumor progression through inhibiting BNIP3. Mol Cancer. 2019;18(1):46.
- Zhang C et al. Hypoxia-inducible factors regulate pluripotency factor expression by ZNF217- and ALKBH5-mediated modulation of RNA methylation in breast cancer cells. Oncotarget. 2016;7(40):64527-42.
- Zhang C et al. Hypoxia induces the breast cancer stem cell phenotype by HIF-dependent and ALKBH5-mediated m6A-demethylation of NANOG mRNA. Proc Natl Acad Sci U S A. 2016;113(14):E2047-56.
- Liao S, Sun H, Xu C. YTH domain: a family of N6-methyladenosine (m6A) readers. Genomics Proteomics Bioinformatics. 2018;16(2):99-107.
- Alarcón CR et al. HNRNPA2B1 is a mediator of m6A-dependent nuclear RNA processing events. Cell. 2015;162(6):1299-308.
- Hu Y et al. Splicing factor hnRNPA2B1 contributes to tumorigenic potential of breast cancer cells through STAT3 and ERK1/2 signaling pathway. Tumour Biol. 2017;39(3):1010428317694318.
- Wu Y et al. Function of HNRNPC in breast cancer cells by controlling the dsRNA-induced interferon response. EMBO J. 2018;37(23):e99017.
- Nishizawa Y et al. Oncogene c-Myc promotes epitranscriptome m6A reader YTHDF1 expression in colorectal cancer. Oncotarget. 2018;9(7):7476-86.
- Zhong L et al. YTHDF2 suppresses cell proliferation and growth via destabilizing the EGFR mRNA in hepatocellular carcinoma. Cancer Lett. 2019;442:252-61.
- Hu B et al. m6A reader YTHDF3 triggers the progression of hepatocellular carcinoma through the YTHDF3/m6A-EGFR/STAT3 axis and EMT. Mol Carcinog. 2023;62(10):1599-614.
- Lee HH et al. YTHDF3 modulates EGFR/AKT/ERK/p21 signaling axis to promote cancer progression and osimertinib resistance of glioblastoma cells. Anticancer Res. 2023;43(12):5485-98.
- Zhong S et al. The inhibition of YTHDF3/m6A/LRP6 reprograms fatty acid metabolism and suppresses lymph node metastasis in cervical cancer. Int J Biol Sci. 2024;20(3):916-36.
- Zhang B et al. YT521 promotes metastases of endometrial cancer by differential splicing of vascular endothelial growth factor A. Tumour Biol. 2016;37(12):15543-9.
- Tanabe A et al. RNA helicase YTHDC2 promotes cancer metastasis via the enhancement of the efficiency by which HIF-1α mRNA is translated. Cancer Lett. 2016;376(1):34-42.
- Huang H et al. Recognition of RNA N6-methyladenosine by IGF2BP proteins enhances mRNA stability and translation. Nat Cell Biol. 2018;20(3):285-95.
- Fakhraldeen SA et al. Two isoforms of the RNA binding protein, coding region determinant-binding protein (CRD-BP/IGF2BP1), are expressed in breast epithelium and support clonogenic growth of breast tumor cells. J Biol Chem. 2015;290(21):13386-400.
- Li Y, Francia G, Zhang JY. p62/IMP2 stimulates cell migration and reduces cell adhesion in breast cancer. Oncotarget. 2015;6(32):32656-68.
- Wang Z et al. Blockade of miR-3614 maturation by IGF2BP3 increases TRIM25 expression and promotes breast cancer cell proliferation. EBioMedicine. 2019;41:357-69.
- Kim HY, Ha Thi HT, Hong S. IMP2 and IMP3 cooperate to promote the metastasis of triple-negative breast cancer through destabilization of progesterone receptor. Cancer Lett. 2018;415:30-9.
- Meyer KD et al. 5′ UTR m6A promotes cap-independent translation. Cell. 2015;163(4):999-1010.
- Yin JY et al. eIF3a: a new anticancer drug target in the eIF family. Cancer Lett. 2018;412:81-7.
- Bell JL et al. IGF2BP1 harbors prognostic significance by gene gain and diverse expression in neuroblastoma. J Clin Oncol. 2015;33(11):1285-93.
- Liu L et al. N6-methyladenosine-related genomic targets are altered in breast cancer tissue and associated with poor survival. J Cancer. 2019;10(22):5447-59.
- Anita R, Paramasivam A, Priyadharsini JV, Chitra S. The m6A readers YTHDF1 and YTHDF3 aberrations associated with metastasis and predict poor prognosis in breast cancer patients. Am J Cancer Res. 2020;10(8):2546-54.
- Zhao G et al. Gene signatures and cancer-immune phenotypes based on m6A regulators in breast cancer. Front Oncol. 2021;11:756412.
- Demircan T, Yavuz M, Akgul S. m6A pathway regulators are frequently mutated in breast invasive carcinoma and may play an important role in disease pathogenesis. OMICS. 2021;25(10):660-78.
- Lv W et al. Analysis and validation of m6A regulatory network: a novel circBACH2/hsa-miR-944/HNRNPC axis in breast cancer progression. J Transl Med. 2021;19(1):527.
- Ohashi R et al. IMP3 contributes to poor prognosis of patients with metaplastic breast carcinoma: a clinicopathological study. Ann Diagn Pathol. 2017;31:30-5.
- Ohashi R et al. Prognostic value of IMP3 expression as a determinant of chemosensitivity in triple-negative breast cancer. Pathol Res Pract. 2017;213(9):1160-5.
- Chen XY, Zhang J, Zhu JS. The role of m6A RNA methylation in human cancer. Mol Cancer. 2019;18(1):103.
- Drabløs F et al. Alkylation damage in DNA and RNA: repair mechanisms and medical significance. DNA Repair (Amst). 2004;3(11):1389-407.
- Fedeles BI et al. The AlkB family of Fe(II)/α-ketoglutarate-dependent dioxygenases: repairing nucleic acid alkylation damage and beyond. J Biol Chem. 2015;290(34):20734-42.
- Villarroya-Beltri C et al. Sumoylated hnRNPA2B1 controls the sorting of miRNAs into exosomes through binding to specific motifs. Nat Commun. 2013;4:2980.
- Hu X et al. Depletion of Ars2 inhibits cell proliferation and leukemogenesis in acute myeloid leukemia by modulating the miR-6734-3p/p27 axis. Leukemia. 2019;33(5):1090-101.
- Chen Y et al. Ars2 promotes cell proliferation and tumorigenicity in glioblastoma through regulating miR-6798-3p. Sci Rep. 2018;8(1):15602.
- Alarcón CR et al. N6-methyladenosine marks primary microRNAs for processing. Nature. 2015;519(7544):482-5.
- Shukla S et al. Inhibition of telomerase RNA decay rescues telomerase deficiency caused by dyskerin or PARN defects. Nat Struct Mol Biol. 2016;23(4):286-92.
- Chang G et al. YTHDF3 induces the translation of m6A-enriched gene transcripts to promote breast cancer brain metastasis. Cancer Cell. 2020;38(6):857-71.e7.
- Liu Z et al. YTHDF3 mediates the occurrence and development of breast cancer by regulating glycolysis through the mTOR-HIF1α-LDHA axis. J Cell Mol Med. 2026;30(9):e71105.
- Xu L et al. YTHDF3 promotes breast cancer osteolytic bone metastasis by enhancing the translation of ZEB1 and SMAD5. Oncogenesis. 2025;14(1):41.
- Zhang Y, Chen S, Wu Q. The m6A reader YTHDF3 promotes TNBC progression by regulating CENPI stabilization. Front Oncol. 2025;15:1546723.
- Chen H et al. YTHDF3 drives tumor growth and metastasis by recruiting eIF4B to promote Notch2 translation in breast cancer. Cancer Lett. 2025;614:217534.
- Luo Y et al. piR-1170 drives brain metastasis and immune evasion via WTAP-mediated m6A methylation reprogramming in triple-negative breast cancer. Mol Cancer. 2026;25(1):52.
- Zhang C et al. POP1 facilitates proliferation in triple-negative breast cancer via m6A-dependent degradation of CDKN1A mRNA. Research (Wash D C). 2024;7:0472.