Ce protocole décrit des méthodes permettant d'évaluer les effets de la paeoniflorine sur le dysfonctionnement induit par la lipoprotéine de basse densité oxydée dans les macrophages RAW264.7, en analysant le métabolisme lipidique, les réponses inflammatoires, le stress oxydatif, l'apoptose et la signalisation liée à la protéine kinase activée par l'AMP, afin de soutenir les études mécanistiques du dysfonctionnement des macrophages.
Article de recherche
La paéoniflorine atténue le dysfonctionnement induit par les lipoprotéines de basse densité oxydées dans les cellules RAW264.7 avec l'implication de la protéine kinase activée par l'AMP
* These authors contributed equally
Dans cet article
Résumé
Résumé
Cette étude décrit un protocole combinant la pharmacologie en réseau et des expériences in vitro afin d'évaluer les effets protecteurs du Huangqin Tang (HQT) et de l'un de ses constituants bioactifs, la paeoniflorine (PF), contre la dysfonction des macrophages induite par la lipoprotéine de basse densité oxydée (ox-LDL), et d'explorer les voies de signalisation liées à la protéine kinase activée par l'AMP (AMPK). La pharmacologie en réseau a permis d'identifier les cibles et les voies d'action du HQT associées à l'athérosclérose (AS). Un modèle de macrophages RAW264.7 induit par l'ox-LDL a été utilisé pour évaluer l'accumulation lipidique, l'efflux du cholestérol, les niveaux d'adénosine triphosphate (ATP), les réponses inflammatoires, la fonction mitochondriale, le stress oxydatif, l'apoptose et les marqueurs phénotypiques des macrophages. Le HQT et la PF ont été comparés à des concentrations non cytotoxiques. L'implication de l'AMPK a été évaluée à l'aide d'un test de décalage thermique cellulaire (CETSA), d'une inhibition pharmacologique et d'une inhibition par ARN interférent (siRNA). Les transporteurs ABCA1, le récepteur X du foie alpha (LXRα), les protéines liées au facteur nucléaire kappa B (NF-κB) et les protéines associées à l'apoptose ont été analysés par immunobuvardage. La pharmacologie en réseau a identifié 12 cibles communes, notamment TNF, PPARG et NOS3, enrichies dans des voies liées au métabolisme lipidique, à l'inflammation, à l'AS et à la signalisation AMPK. La PF et le HQT ont augmenté la phosphorylation de l'AMPK, réduit l'accumulation lipidique et la sécrétion de cytokines inflammatoires induites par l'ox-LDL, et amélioré l'efflux du cholestérol. La PF a restauré les niveaux d'ATP et le potentiel de membrane mitochondrial, réduit la production d'espèces réactives de l'oxygène et l'apoptose, et augmenté l'expression d'ABCA1. Le CETSA a montré une stabilité thermique accrue de l'AMPK après traitement par la PF. L'inhibition pharmacologique ou l'invalidation par siRNA de l'AMPK a atténué les modifications induites par la PF sur l'expression d'ABCA1, l'efflux du cholestérol, l'accumulation lipidique, l'activation du LXRα et l'inhibition du NF-κB. La PF a réduit la proportion de macrophages CD86⁺ et augmenté celle des macrophages CD206⁺, tandis que la suppression de l'AMPK a partiellement inversé ces effets. L'inhibition du NF-κB a produit des effets similaires sur l'homéostasie du cholestérol et les marqueurs phénotypiques des macrophages. Ce protocole permet d'évaluer les effets de la PF et du HQT sur la dysfonction des macrophages induite par l'ox-LDL et sur les voies de signalisation liées à l'AMPK. Dans les conditions testées, la PF a protégé les cellules RAW264.7 contre la dysfonction métabolique lipidique, l'inflammation, le stress oxydatif, la dysfonction mitochondriale et l'apoptose induites par l'ox-LDL, et la PF ainsi que le HQT ont induit des modifications de même sens sur les paramètres liés aux macrophages.
Introduction
Les maladies cardiovasculaires sont une cause majeure de morbidité et de mortalité dans le monde entier, et l'athérosclérose (AS) constitue une base pathologique importante de nombreuses affections cardiovasculaires1,2,3,4. L'AS se caractérise par l'accumulation de lipides5, une inflammation chronique6 et la formation progressive de plaques dans la paroi artérielle7. Son initiation et sa progression impliquent une dysfonction endothéliale, un stress oxydatif, un métabolisme lipidique perturbé et une activation immunitaire persistante. La lipoprotéine de basse densité oxydée (ox-LDL) favorise l'activation endothéliale ainsi que l'expression de molécules d'adhésion et de chimioattractants, tels que la protéine chimiotactique des monocytes-1 (MCP-1), facilitant ainsi le recrutement des monocytes dans l'intima artériel8. Après leur différenciation en macrophages, ces cellules internalisent l'ox-LDL via des récepteurs de dégradation et se transforment progressivement en cellules spumeuses riches en lipides9. Ce processus s'accompagne d'une production accrue d'espèces réactives de l'oxygène (ROS) et de cytokines pro-inflammatoires10, qui aggravent davantage l'inflammation vasculaire et les lésions oxydatives. Parmi ces médiateurs inflammatoires, le facteur de nécrose tumorale-alpha (TNF-α) contribue à la formation des cellules spumeuses et à la signalisation inflammatoire11, en partie par l'activation de la voie du facteur nucléaire kappa B (NF-κB). En condition de repos, NF-κB est retenu dans le cytoplasme par son interaction avec l'inhibiteur de NF-κB alpha (IκB-α)12. Après stimulation, la kinase IκB (IKK) est activée, entraînant la dégradation d'IκB-α et la translocation subséquente de NF-κB dans le noyau13, où il favorise la transcription de gènes inflammatoires, notamment ceux du TNF-α, de l'interleukine-1 bêta (IL-1β) et de l'interleukine-6 (IL-6)14. Malgré les progrès réalisés dans les thérapies hypocholestérolémiante et anti-inflammatoires, un risque cardiovasculaire résiduel important persiste, soulignant la nécessité de développer des stratégies thérapeutiques supplémentaires ciblant simultanément plusieurs processus pathologiques impliqués dans l'AS.
Les formulations de médecine traditionnelle chinoise (MTC) contiennent de nombreux constituants bioactifs qui peuvent exercer des effets thérapeutiques par des interactions avec diverses cibles moléculaires et voies de signalisation15,16. Ce mode d'action multiconstituant et multi-cible pourrait offrir des avantages potentiels pour la prise en charge de maladies complexes telles que l'AS. Huangqin Tang (HQT) est une formule classique de MTC composée de quatre plantes médicinales : Scutellaria baicalensis (Huangqin), Paeonia lactiflora (Baishao), Glycyrrhiza uralensis (Gancao) et Ziziphus jujuba (Dazao)17,18. On a signalé que les constituants bioactifs dérivés de ces plantes régulent le métabolisme lipidique, atténuent les réponses inflammatoires et réduisent le stress oxydatif19. Toutefois, les cibles moléculaires et les voies de signalisation sous-jacentes aux effets anti-athérosclérotiques potentiels de HQT restent incomplètement élucidées.
Dans la présente étude, la pharmacologie en réseau a été combinée à des expériences in vitro afin d'établir une méthode d'investigation des mécanismes potentiels sous-tendant les effets protecteurs du HQT et de l'un de ses constituants bioactifs, la paeoniflorine (PF), contre le dysfonctionnement macrophagique induit par l'ox-LDL. Une analyse de pharmacologie en réseau a d'abord été réalisée pour identifier les composés candidats, les cibles thérapeutiques et les voies de signalisation associées au HQT et à l'AS. Sur la base de l'implication prévue de la voie de signalisation de la protéine kinase activée par l'AMP (AMPK) et d'éléments probants publiés antérieurement, la PF a été sélectionnée pour une validation expérimentale. Ses effets sur l'accumulation lipidique, l'efflux du cholestérol, les réponses inflammatoires, le métabolisme énergétique, la fonction mitochondriale, le stress oxydatif, l'apoptose et les marqueurs phénotypiques des macrophages ont été évalués dans des cellules RAW264.7. Le HQT et la PF ont également été comparés dans des conditions non cytotoxiques. De plus, une inhibition pharmacologique et une inhibition par ARN interférent (siRNA) de l'AMPK ont été utilisées afin d'examiner si la régulation dépendante de l'AMPK du transporteur ABC A1 (ABCA1) et de la signalisation du récepteur X du foie alpha (LXRα)/NF-κB contribuait aux effets protecteurs de la PF. Cette approche intégrée fournit un cadre pour évaluer les effets du HQT et de la PF sur le dysfonctionnement macrophagique induit par l'ox-LDL et pour déterminer si cette méthode convient à l'étude des mécanismes liés à l'AMPK dans des modèles in vitro similaires.
Protocole
Le jeu de données secondaire GSE100927 a été analysé comme un ensemble de données accessibles au public et non identifiables. Aucun participant n’a été recruté, aucun échantillon humain nouveau n’a été collecté, et aucun identifiant personnel direct n’a été consulté ; par conséquent, aucune approbation supplémentaire du comité d’éthique institutionnel ni consentement éclairé n’était requis. Les expériences cellulaires ont utilisé uniquement une lignée cellulaire murine de macrophages établie et n’ont pas impliqué d’animaux vivants, de tissus animaux primaires, de participants humains ou de matériaux humains primaires ; par conséquent, aucune approbation éthique institutionnelle relative aux êtres humains ou aux animaux n’était applicable.
Identification des composés bioactifs HQT et de leurs cibles
La base de données et la plateforme d'analyse de la pharmacologie des systèmes de la médecine traditionnelle chinoise (TCMSP), PubMed, China National Knowledge Infrastructure (CNKI) et les bases de données UniProt ont été consultées à l'aide des versions disponibles le 16 juillet 2026. Scutellaria baicalensis Georgi, Paeonia lactiflora Pall., Glycyrrhiza uralensis Fisch. et Ziziphus jujuba Mill. ont été recherchés séparément dans la base de données TCMSP en utilisant leurs noms latins, anglais et chinois en médecine traditionnelle. Les composés présentant une biodisponibilité orale (OB) ≥30 % et une valeur de similitude aux médicaments (DL) ≥0,18 ont été conservés. Les composés en double identifiés dans plus d'un matériau botanique ont été fusionnés à l'aide du nom du composé et de l'identifiant TCMSP correspondant.
Une recherche a été effectuée dans PubMed à l'aide des termes (« Huangqin Tang » OU « Huang-Qin-Tang » OU « Huang Qin Tang ») ET (constituant OU composé OU ingrédient OU phytochimique OU cible), et dans CNKI à l'aide de « Huangqin Tang » ET (« constituants chimiques » OU « ingrédients actifs » OU « cibles pharmacologiques »). Les articles publiés jusqu'au 16 décembre 2025 ont été examinés. Les composés ou cibles ont été inclus uniquement lorsque leur association avec le HQT ou l'un de ses quatre composants botaniques avait été explicitement rapportée. Les revues sans preuves primaires traçables, les composés non nommés et les cibles prédites sans soutien expérimental ou provenant de bases de données ont été exclus.
Les cibles protéiques ont été cartographiées à l'aide de l'outil de correspondance d'identifiants dans la base de données UniProt, l'organisme étant restreint à Homo sapiens (identifiant taxonomique 9606). Les symboles génétiques humains approuvés ont été conservés, tandis que les entrées non cartographiées et les doublons ont été supprimés. La liste d'interactions composé-cible dédoublonnée a été importée dans le logiciel de visualisation de réseaux Cytoscape (version 3.7.2), où le réseau d'interactions composé-cible HQT a été construit.
Identification et analyse bioinformatique des cibles associées à l'AS
Les bases de données GeneCards, Online Mendelian Inheritance in Man (OMIM), Comparative Toxicogenomics Database (CTD) et Gene Expression Omnibus (GEO) ont été consultées en utilisant les versions disponibles le 16 juillet 2026. Le terme « athérosclérose » a été utilisé pour interroger GeneCards, OMIM et CTD. Les gènes extraits de GeneCards ayant un score de pertinence ≥1,163, correspondant au score médian de tous les enregistrements récupérés, ont été conservés. Seuls les gènes associés à l’AS directement documentés dans OMIM et CTD ont été inclus.
La matrice de la série GSE100927, le fichier d'annotation des échantillons et le fichier d'annotation de la plateforme GPL17077 ont été téléchargés depuis GEO. Les 104 échantillons d'artères périphériques humains ont été classés comme AS ou Témoins selon les métadonnées phénotypiques du référentiel, et aucun échantillon n'a été exclu en fonction de l'emplacement artériel.
Les analyses bioinformatiques ont été réalisées à l'aide du logiciel statistique R (version 4.3.2) avec le package limma (version 3.58.1), le package ggplot2 (version 3.4.4), le package ComplexHeatmap (version 2.18.0), le package clusterProfiler (version 4.10.1) et le package org.Hs.eg.db (version 3.18.0). Les sondes ont été annotées à l'aide du fichier d'annotation de la plateforme GPL17077, et les sondes dépourvues de symboles génétiques approuvés ont été éliminées. Les sondes multiples correspondant au même gène ont été moyennées à l'aide de la fonction avereps. Une transformation log2(x + 1) a été appliquée uniquement lorsque le 99e centile dépassait 100 ; sinon, les valeurs logarithmiques fournies ont été conservées. Les puces ont été normalisées à l'aide de la méthode quantile.
Les échantillons ont été codés comme « Control » et « AS », et une matrice de modèle sans ordonnée à l’origine a été générée à l’aide de model.matrix(~0 + group). Les modèles linéaires ont été ajustés à l’aide des fonctions lmFit, makeContrasts, contrasts.fit et eBayes. Tous les gènes ont été extraits à l’aide de topTable(number = Inf, adjust.method = “BH”). Les gènes différentiellement exprimés ont été définis comme ceux présentant une variation absolue du log2 d’au moins 1 et une valeur p nominale <0,05, tandis que les valeurs p ajustées selon Benjamini–Hochberg ont été conservées dans le résultat complet.
Des graphiques volcan ont été générés à l'aide des valeurs de changement d'expression exprimées en log2 et des valeurs de p nominales en −log₁₀. Les cartes thermiques ont été construites après une standardisation des scores z par ligne pour les gènes sélectionnés. Les mêmes paramètres de prétraitement et de visualisation ont été appliqués à tous les échantillons.
Les gènes obtenus à partir de GeneCards, OMIM, CTD et GEO ont été normalisés à l'aide de la base de données UniProt. Les identifiants génétiques ont été convertis en symboles de gènes approuvés en majuscules, et les entrées vides, non mappées et en double ont été supprimées au sein de chaque source de données. Les cibles associées à l'AS en consensus ont été définies comme les gènes identifiés dans au moins deux des quatre sources de données. La fonction intersect() de R a été utilisée pour identifier les gènes partagés avec l'ensemble normalisé de cibles HQT.
Les cibles HQT-AS chevauchantes ont été soumises à la base de données STRING (version 12.0), consultée le 16 décembre 2025. L'analyse a été restreinte à Homo sapiens, le score d'interaction minimal a été fixé à 0,700, tous les canaux de preuve ont été conservés, et aucun interfacteur de première ou deuxième couche n'a été ajouté. Le tableau d'interactions a été exporté puis importé dans Cytoscape sous forme de réseau non orienté. Les boucles réflexives et les arêtes en double ont été supprimées, et les valeurs de centralité de degré, d'intermédiarité et de proximité ont été calculées à l'aide du plugin CentiScaPe (version 2.2). Les gènes centraux ont été définis comme ceux dont les trois mesures de centralité dépassaient les moyennes correspondantes du réseau.
Les symboles de gènes approuvés ont été convertis en identifiants Entrez à l'aide de la fonction bitr. Les identifiants non mappés et les doublons ont été supprimés, et tous les gènes correctement mappés dans le jeu de données annoté ont été utilisés comme fond. Une analyse d'enrichissement de l'ontologie des gènes pour toutes les ontologies a été réalisée à l'aide de enrichGO (ont = « ALL »), et une analyse d'enrichissement des voies de la Kyoto Encyclopedia of Genes and Genomes a été effectuée à l'aide de enrichKEGG (organism = « hsa »). Une correction de Benjamini–Hochberg a été appliquée, et les termes enrichis ayant une valeur p ajustée <0,05 ont été conservés.
Les scripts complets de prétraitement, d'expression différentielle, de visualisation et d'enrichissement ont été fournis sous les noms TCMSP analysis.R et Transcriptome analysis.R. Sur la base des résultats de l'analyse de réseau et des données publiées, la paeoniflorine (PF), la liquiritine, la baicaline, la wogonoside et l'acide glycyrrhizique ont été identifiées comme les constituants majeurs de HQT20. La PF a été choisie comme composé représentatif en raison de ses rôles rapportés dans la régulation du métabolisme des lipides et de la voie de signalisation de la protéine kinase activée par l'AMP.
Préparation de l'extrait HQT
Des échantillons authentifiés de S. baicalensis Georgi, P. lactiflora Pall., G. uralensis Fisch. et Z. jujuba Mill. ont été combinés selon un rapport de masse sèche de 3:2:2:3. De l'eau déionisée a été ajoutée selon un rapport de 1:10 (p/v), et le mélange a été chauffé au reflux pendant 1 h. L'extrait a été filtré à chaud, et le résidu a été extrait une deuxième fois avec de l'eau déionisée selon un rapport de 1:8 (p/v) pendant 1 h, comme décrit précédemment19. Les filtrats ont été réunis, concentrés sous pression réduite à 60 °C, puis séchés sous vide jusqu'à poids constant ; le rendement d'extraction était de 36,34 %. L'extrait sec a été dissous dans de l'eau stérile à une concentration de 1 g/mL, filtré à travers une membrane de 0,22 µm, aliquoté et stocké à −20 °C jusqu'à utilisation. Les concentrations expérimentales ont été exprimées en microgrammes d'extrait sec par millilitre de milieu de culture.
Culture cellulaire, transfection et traitement
Les macrophages murins RAW264.7 ont été cultivés dans un milieu de Dulbecco modifié (DMEM) à haute teneur en glucose, complété avec 10 % de sérum de veau fœtal, 100 U/mL de pénicilline et 100 µg/mL de streptomycine, à 37 °C dans un incubateur humide contenant 5 % de CO2. Les cellules ont été repiquées à environ 80 % de confluence, et seules les cellules comprises entre les passages 5 et 20 après décongélation ont été utilisées. L'identité de la lignée cellulaire a été vérifiée par rapport au certificat du dépôt, et la morphologie cellulaire, l'adhérence et les caractéristiques de croissance ont été surveillées de manière routinière. Seules les cultures négatives pour les mycoplasmes ont été utilisées. Les cultures présentant une contamination, une croissance anormale, une vacuolisation importante, des débris abondants, un détachement marqué ou une répartition inégale des cellules ont été écartées.
Pour l'inhibition d'AMPKα1, les cellules ont été semées à raison de 2 × 10⁵ cellules par puits dans 2 mL de milieu de culture dans des plaques à 6 puits et transfectées à une confluence de 50 à 60 %. Un total de 100 pmol de si-AMPKα1 ou d'ARNi non ciblant a été dilué dans 125 µL de milieu à faible teneur en sérum, tandis que 5 µL de réactif de transfection à base de lipides a été dilué séparément dans 125 µL de milieu à faible teneur en sérum. Après une incubation de 15 min à température ambiante, les deux solutions ont été combinées et ajoutées goutte à goutte aux cellules afin d'obtenir une concentration finale d'ARNi de 50 nM. Les séquences de si-AMPKα1 étaient les suivantes : brin sens, 5′-CCCATCTTATAGTTCAACCAT-3′, et brin antisens, 5′-ATGGTTGAACTATAAGATGGG-3′. Le milieu de culture a été remplacé après 6 h, puis l'incubation a été poursuivie pendant un total de 48 h avant le traitement par ox-LDL et PF. L'extinction d'AMPKα1 a été confirmée par qRT-PCR et immunoblotting, et seules les expériences montrant une réduction significative par rapport au groupe contrôle négatif traité par ARNi ont été incluses dans les analyses ultérieures.
Le PF, la dorsomorphine et le BAY 11-7082 ont été préparés dans du diméthylsulfoxyde (DMSO), tandis que le HQT a été préparé dans de l'eau stérile. La concentration finale de DMSO a été maintenue à ≤0,1 % dans tous les groupes traités, et le véhicule correspondant a été ajouté aux groupes témoins.
Pour le criblage de concentration, les cellules ont été traitées pendant 24 h avec le PF à 0, 1, 5, 10, 20 ou 40 µM ou avec le HQT à 0, 12,5, 25, 50, 100 ou 200 µg/mL. La viabilité cellulaire et la phosphorylation de l'AMPK ont ensuite été évaluées. Sur la base de ces résultats, les concentrations de 20 µM de PF et de 100 µg/mL de HQT ont été choisies pour toutes les expériences ultérieures.
Pour la comparaison entre le PF et le HQT, les groupes de traitement comprenaient un groupe témoin, un groupe ox-LDL à 50 µg/mL, un groupe ox-LDL plus PF à 20 µM et un groupe ox-LDL plus HQT à 100 µg/mL. Tous les groupes ont été incubés pendant 24 h. Pour l'inhibition pharmacologique de l'AMPK, le groupe ox-LDL plus PF a été prétraité avec 10 µM de dorsomorphine pendant 1 h avant le co-traitement de 24 h21,22.
Pour l'inhibition génétique de l'AMPK, les cellules ont été transfectées avec du si-NC ou du si-AMPKα1 pendant 48 h, puis réparties en groupes Control, ox-LDL, PF ou si-AMPK plus PF. Les groupes PF et si-AMPK plus PF ont reçu 50 µg/mL d'ox-LDL associé à 20 µM de PF pendant 24 h. Le groupe ox-LDL a reçu uniquement de l'ox-LDL, tandis que le groupe Control a reçu le véhicule correspondant.
Pour évaluer l'implication de la signalisation NF-κB, un groupe de traitement supplémentaire a été prétraité avec 10 µM de BAY 11-7082 pendant 1 h avant d'être exposé à 50 µg/mL d'ox-LDL pendant 24 h23,24,25. L'expression d'ABCA1, l'efflux de cholestérol, l'accumulation de lipides ainsi que les proportions de macrophages CD86⁺ et CD206⁺ ont ensuite été déterminées.
Sauf indication contraire, les cellules ont été semées 12 à 16 heures avant le traitement, et trois puits réplicats ont été utilisés pour chaque groupe de traitement. Chaque essai a été réalisé à l'aide de trois préparations cellulaires indépendantes cultivées à des jours différents (n = 3), à l'exception du criblage de viabilité cellulaire, qui comprenait cinq expériences indépendantes avec cinq puits réplicats techniques par concentration. Les réplicats techniques, les mesures en double et les différents champs microscopiques ont été moyennés de manière hiérarchique afin d'obtenir une valeur unique pour chaque expérience indépendante.
Seules les cultures uniformément adhérentes et présentant une confluence d'environ 60 à 80 %, ou de 50 à 60 % pour les expériences de transfection, ont été utilisées pour le traitement. Les matériaux essentiels, logiciels et équipements sont répertoriés dans le Tableau des matériaux accompagnant.
Dosage de la viabilité cellulaire et PCR quantitative en temps réel
Les cellules RAW264.7 ont été ensemencées à raison de 5 × 10³ cellules par puits dans des plaques de 96 puits et laissées s’attacher pendant la nuit. Les cellules ont été traitées pendant 24 h avec les concentrations de PF et de HQT décrites à la section 4. La viabilité cellulaire a été déterminée en remplaçant le milieu de culture par 100 µL de solution de travail pour le test de viabilité cellulaire, suivie d'une incubation de 2 h à 37°C à l'abri de la lumière. L'absorbance a été mesurée à 450 nm.
Des puits témoins contenant uniquement le réactif ont été inclus, et leurs valeurs d'absorbance ont été soustraites de toutes les mesures. Les valeurs d'absorbance de cinq puits réplicats techniques pour chaque concentration ont été moyennées. La viabilité cellulaire a été calculée selon la formule suivante : (absorbance du groupe traité / absorbance du groupe témoin) × 100, le témoin non traité étant défini comme 100 %. Cinq expériences indépendantes ont été réalisées.
L'ARN total a été extrait à l'aide d'un réactif d'extraction de l'ARN à base de phénol–guanidinium, et seuls les échantillons ayant des valeurs A260/A280 comprises entre 1,8 et 2,0 ont été utilisés. Un microgramme d'ARN total a été transcrit en sens inverse, et chaque réaction de PCR quantitative (qPCR) de 20 µL contenait 10 µL de mélange maître SYBR Green 2×, 0,4 µL de chacun des amorces avant et arrière à 10 µM, 2 µL d'ADNc et 7,2 µL d'eau sans nucléase.
Une PCR quantitative a été réalisée à 95 °C pendant 30 s, suivie de 40 cycles de 95 °C pendant 10 s et de 60 °C pendant 30 s. Une analyse de la courbe de fusion a ensuite été effectuée de 65 °C à 95 °C. Les séquences des amorces étaient les suivantes : Prkaa1 sens, 5′-ACCAGAAGCGGTGCCGGAAAGCTGG-3′ ; Prkaa1 antisens, 5′-TGTAGTCGGTTTATGCAGCAACGAG-3′ ; Gapdh sens, 5′-CGACTTCAACAGCAACTCCCACTCTTCC-3′ ; et Gapdh antisens, 5′-TGGGTGGTCCAGGGTTTCTTACTCCTT-3′.
Chaque échantillon a été analysé en triple réplicat technique, et des contrôles sans matrice ont été inclus. Les paires d'amorces ont été acceptées uniquement lorsqu'un pic de fusion unique a été observé et qu'aucune amplification n'a été détectée dans les contrôles sans matrice. L'expression relative du gène Prkaa1 a été calculée selon la méthode 2−ΔΔCt, en utilisant Gapdh comme gène de référence, et l'expression dans le groupe si-NC a été normalisée à 1.
Mesure de l'accumulation de lipides, des niveaux d'ATP et de l'efflux de cholestérol
Pour la coloration par le rouge O, les cellules RAW264.7 ont été ensemencées à raison de 5 × 10⁴ cellules par puits dans 500 µL de milieu de culture dans des plaques de 24 puits. Après le traitement, les cellules ont été lavées deux fois avec 500 µL de solution saline tamponnée au phosphate (PBS), fixées avec 500 µL de formol tamponné neutre à 10 % pendant 20 min, lavées deux fois avec du PBS, rincées une fois avec 500 µL d’isopropanol à 60 %, puis colorées avec 500 µL de solution travail fraîchement préparée de rouge O pendant 15 min à température ambiante. Les cellules colorées ont été lavées à l’eau distillée jusqu’à ce que le fond soit clair. Cinq champs microscopiques ont été acquis pour chaque puits comme décrit dans la section 8, et la surface positive au rouge O a été calculée selon la formule : surface positive divisée par la surface totale du champ × 100, en utilisant un seuil de couleur fixe. Les résultats de coloration ont été acceptés uniquement lorsque les cellules témoins présentaient une coloration minimale, les cellules traitées avec de l’ox-LDL affichaient des gouttelettes lipidiques intracellulaires bien définies, et le fond extracellulaire restait clair. Les échantillons présentant des précipités diffus, une coloration irrégulière ou un détachement cellulaire étendu ont été exclus, et la procédure de coloration a été répétée.
Pour la mesure de l'ATP, les cellules ont été ensemencées à raison de 5 × 10⁵ cellules par puits dans 2 mL de milieu de culture dans des plaques de 6 puits. Après le traitement, les cellules ont été lavées deux fois avec 1 mL de PBS glacé, lysées avec 200 µL de tampon de lyse pour le test de l'ATP, puis centrifugées à 12 000 × g pendant 5 min à 4 °C. Un aliquot de 10 µL de surnageant a été mélangé avec 100 µL de réactif de détection de l'ATP, et la chimiluminescence a été mesurée. Les concentrations en ATP ont été déterminées à partir d'une courbe standard. Chaque lysat a été mesuré en double, et trois puits réplicats ont été analysés lors de chacune de trois expériences indépendantes.
Pour l'analyse de l'efflux du cholestérol, les cellules ont été semées à 5 × 10⁴ cellules par puits dans 500 µL de milieu de culture dans des plaques de 24 puits. Après le traitement, les cellules ont été chargées avec 1 µg/mL NBD-cholestérol pendant 24 h, lavé trois fois avec 500 µL de PBS, et incubé pendant 4 h dans 500 µL de milieu sans sérum contenant soit 10 µg/mL apolipoprotéine A-I ou 50 µg/mL lipoprotéine de haute densité. Les surnageants de culture ont été recueillis et centrifugés à 1 000 × g pendant 5 min. Les cellules ont été lavées deux fois avec du PBS et lysées avec 200 µL du tampon de lyse. La fluorescence des surnageants et des lysats a été mesurée en double aux longueurs d'onde d'excitation et d'émission de 485 et 535 nm, respectivement. Les valeurs de fluorescence obtenues à partir des puits sans NBD-cholestérol ont été soustraites, et l'efflux de cholestérol a été calculé comme le rapport entre la fluorescence du surnageant et la somme des fluorescences du surnageant et du lysat. × 100 pour chaque accepteur de cholestérol.
Mesure des cytokines inflammatoires, du potentiel de membrane mitochondrial, des espèces réactives de l'oxygène et de l'apoptose
Pour le dosage immunoenzymatique (ELISA), les cellules RAW264.7 ont été ensemencées à raison de 5 × 10⁵ cellules par puits dans 2 mL de milieu de culture dans des plaques de 6 puits. Après 24 heures de traitement, les surnageants de culture ont été recueillis, centrifugés à 1 000 × g pendant 10 minutes à 4 °C, puis analysés immédiatement ou fractionnés et stockés à −80 °C jusqu'à l'analyse. Des cycles répétés de congélation-décongélation ont été évités. Les concentrations de TNF-α, d'IL-6 et d'IL-1β murins ont été mesurées à l'aide de kits ELISA sandwich. Tous les réactifs ont été prééquilibrés à température ambiante avant utilisation. Les étalons, les blancs et les échantillons ont été ajoutés en double exemplaire, à raison de 100 µL par puits. Les puits ont été lavés cinq fois avec 300 µL de tampon de lavage après chaque incubation avec un anticorps. Le développement de la couleur a été réalisé à l'aide d'un substrat de tétraméthylbenzidine, la réaction a été interrompue conformément aux instructions du fabricant, et l'absorbance a été mesurée à 450 nm. Les concentrations en cytokines ont été calculées à partir de courbes standards logistiques à quatre paramètres et exprimées en pg/mL. Les mesures dont les coefficients de variation en double dépassaient 15 % ont été répétées, et les échantillons excédant la plage du test ont été dilués avant une nouvelle analyse.
Pour l'analyse du potentiel de membrane mitochondrial, les cellules ont été ensemencées à raison de 5 × 10⁴ cellules par puits dans 500 µL de milieu de culture dans des plaques de 24 puits. Après le traitement, les cellules ont été lavées deux fois et incubées avec 500 µL de solution travail de JC-1 pendant 20 min à 37 °C à l'abri de la lumière. Les cellules ont ensuite été lavées deux fois avec le tampon de coloration, et la fluorescence des agrégats rouges et des monomères verts a été acquise à partir des mêmes champs microscopiques aux longueurs d'onde d'excitation/émission de 525/590 nm et 490/530 nm, respectivement. Le rapport de fluorescence vert/rouge, corrigé du fond, a ensuite été calculé.
Pour l'analyse des espèces réactives de l'oxygène (ROS) intracellulaires, les cellules ont été ensemencées à raison de 5 × 10⁴ cellules par puits dans des plaques de 24 puits. Après traitement, les cellules ont été lavées deux fois avec un milieu sans sérum et incubées avec 10 µL de diacétate de 2′,7′-dichlorodihydrofluorescéine dilué dans 200 µL de milieu de culture pendant 2 h à 37 °C à l'abri de la lumière. Les plaques ont été doucement agitées toutes les 5 minutes pendant l'incubation. Les cellules ont ensuite été lavées trois fois, et la fluorescence a été mesurée aux longueurs d'onde d'excitation et d'émission de 488 nm et 525 nm, respectivement.
Pour l'analyse de l'apoptose, les cellules ont été ensemencées à raison de 5 × 10⁴ cellules par puits dans des plaques de 24 puits. Après le traitement, les cellules ont été lavées deux fois, fixées avec du paraformaldéhyde à 4 % pendant 20 min, lavées trois fois, puis perméabilisées avec du Triton X-100 à 0,1 % dans du PBS pendant 10 min. Un total de 250 µL de mélange réactionnel d'étiquetage des extrémités cassées de dUTP par la terminaison désoxynucléotidylique (TUNEL) a été ajouté, et les cellules ont été incubées pendant 60 min à 37 °C dans une chambre humide et sombre. Après trois lavages, les noyaux ont été contre-colorés avec la 4′,6-diamidino-2-phénylindole (DAPI) pendant 5 min. Un contrôle négatif, ne contenant pas de terminaison désoxynucléotidylique, a été inclus dans chaque expérience.
Un potentiel membranaire mitochondrial préservé était indiqué par une fluorescence rouge ponctuée de JC-1, tandis qu'une dépolarisation membranaire était indiquée par une augmentation de la fluorescence verte diffuse. Les images de ROS étaient acceptées uniquement lorsque la fluorescence verte était intracellulaire et dépourvue de précipités ou de saturation du signal. La coloration de l'apoptose était acceptée uniquement lorsque la fluorescence rouge était principalement nucléaire et que le témoin sans enzyme présentait un signal de fond minimal.
Acquisition d'images et analyse quantitative
Des images en champ clair et en fluorescence ont été acquises à l’aide d’un microscope à fluorescence inversé équipé d’une caméra numérique et d’un objectif 20×. Cinq champs non superposés ont été recueillis pour chaque puits, incluant un champ central et quatre champs périphériques. Les zones contenant des rayures, les bords des puits, des feuillets cellulaires détachés ou des débris importants ont été exclues avant la révélation des identités des traitements. Les réglages automatiques d’exposition et de gain ont été désactivés. L’intensité d’illumination, le temps d’exposition, le gain, l’objectif et les dimensions des images ont été définis à l’aide de puits témoins et de puits ox-LDL représentatifs afin de garantir que le signal de fluorescence le plus intense reste non saturé. Des paramètres d’acquisition d’images identiques ont été maintenus pour tous les groupes de traitement au sein de chaque expérience indépendante. Les canaux de fluorescence rouge et verte appariés ont été acquis sans repositionner la platine du microscope. Les images non ajustées ont été analysées à l’aide du logiciel d’analyse d’image ImageJ, l’investigateur restant aveugle à l’attribution des traitements. Le signal de fond provenant d’une région sans cellules a été soustrait, et les seuils d’image ont été établis à partir d’images représentatives des groupes Témoin et ox-LDL. Les mêmes seuils ont été appliqués pour l’ensemble de chaque expérience. Seuls des ajustements uniformes sur l’ensemble de l’image ont été appliqués pour la présentation des figures. Les résultats de JC-1 ont été exprimés sous forme du rapport de fluorescence verte sur rouge. Les signaux d’espèces réactives de l’oxygène et d’apoptose ont été exprimés en fluorescence moyenne corrigée du fond et normalisée par rapport à la surface analysée, la valeur moyenne du groupe Témoin étant normalisée à 1 pour les analyses relatives. Cinq champs microscopiques ont été moyennés pour obtenir une valeur par puits, et les valeurs de trois puits ont été moyennées pour produire une valeur par expérience indépendante.
Analyse par immunotransfert
Les cellules RAW264.7 ont été semées à raison de 5 × 10⁵ cellules par puits dans 2 mL de milieu de culture dans des plaques de 6 puits, et un lysat protéique a été préparé à partir de chaque puits. Pour l'extraction des protéines totales de la cellule, les cellules ont été lavées deux fois avec du PBS glacé, lysées pendant 30 min sur de la glace à l'aide d'un tampon d'immunoprécipitation d'anticorps radioactifs (RIPA) enrichi d'inhibiteurs de protéases et de phosphatases, puis centrifugées à 12 000 × g pendant 15 min à 4 °C. Pour l'extraction des protéines nucléaires, les cellules ont été suspendues dans un tampon contenant 10 mM de HEPES, 10 mM de KCl, 1,5 mM de MgCl2, 0,5 mM de dithiothréitol et des inhibiteurs de protéases/phosphatases, puis incubées sur de la glace pendant 15 min. Un détergent non ionique a été ajouté à une concentration finale de 0,5 %, suivi d'un vortexage bref et d'une centrifugation à 700 × g pendant 5 min à 4 °C. Le culot nucléaire a été extrait pendant 30 min sur de la glace avec un mélange intermittent dans un tampon contenant 20 mM de HEPES, 420 mM de NaCl, 1,5 mM de MgCl2, 0,2 mM d'EDTA, 25 % de glycérol, 0,5 mM de dithiothréitol et des inhibiteurs de protéases/phosphatases. L'extrait a ensuite été centrifugé à 14 000 × g pendant 15 min à 4 °C.
Les concentrations protéiques ont été déterminées à l'aide du dosage à l'acide bichinconinique. Des quantités équivalentes de protéines (25–30 µg) ont été chargées dans chaque puits, chauffées à 95 °C pendant 5 min, séparées sur des gels de polyacrylamide contenant du dodécylsulfate de sodium à 8 %–12 %, puis transférées sur des membranes de fluorure de polyvinylidène de 0,45 µm à 100 V pendant 90 min dans des conditions de refroidissement. Les membranes contenant les protéines totales ont été bloquées avec 5 % de lait écrémé, tandis que celles contenant les protéines phosphorylées ont été bloquées avec 5 % d'albumine sérique bovine préparée dans une solution tamponnée au Tris contenant du polysorbate 20, pendant 1 h. Les membranes ont été incubées toute la nuit à 4 °C avec des anticorps primaires dirigés contre AMPK, AMPK phosphorylée, BAX, BCL-2, la caspase-3, ABCA1, p65, p65 phosphorylée, LXRα, IκB-α, IκB-α phosphorylée et l'histone H3 à une dilution de 1:1 000, sauf pour l'histone H3, utilisée à une dilution de 1:2 000. Les anticorps dirigés contre GAPDH et β-actine ont été utilisés à une dilution de 1:5 000. Après l'incubation avec les anticorps primaires, les membranes ont été lavées trois fois pendant 10 min chacune, puis incubées pendant 1 h avec des anticorps secondaires conjugués à la peroxydase de raifort, anti-lapin ou anti-souris, dilués à 1:5 000. Après un lavage supplémentaire, les bandes protéiques ont été détectées à l'aide d'un réactif de détection par chimiluminescence améliorée. L'exposition la plus courte produisant des bandes non saturées pour toutes les protéines cibles a été sélectionnée, et des paramètres d'exposition et d'acquisition d'image identiques ont été maintenus pour tous les groupes sur la même membrane.
Les bandes protéiques ont été quantifiées à l'aide du logiciel d'analyse d'image ImageJ après soustraction du fond local. Les quantités totales d'AMPK, ABCA1, BAX, BCL-2, caspase-3, IκB-α et d'IκB-α phosphorylé ont été normalisées par rapport à GAPDH ou à l'actine β. Les rapports entre AMPK phosphorylée et AMPK totale, ainsi qu'entre p65 phosphorylée et p65 totale, ont été calculés. Les niveaux nucléaires de LXRα, de p65 et de p65 phosphorylée ont été normalisés par rapport à l'histone H3, et la valeur moyenne du groupe Témoin ou si-NC dans chaque expérience indépendante a été fixée à 1. Seules les immunotransferts présentant des bandes bien définies aux poids moléculaires attendus, un fond faible, des signaux non saturés et des témoins de charge comparables ont été inclus dans l'analyse. Les membranes présentant des bandes déformées, un transfert protéique incomplet, un fond excessif ou une saturation du signal ont été retravaillées ou exclues. Trois expériences indépendantes ont été réalisées à partir de lysats protéiques préparés séparément.
Dosage d'immunoprécipitation ciblée après dénaturation thermique des cellules
Les cellules RAW264.7 ont été ensemencées à raison de 3 × 10⁶ cellules dans 10 mL de milieu de culture dans des boîtes de culture de 100 mm et incubées toute une nuit. Les cellules ont été récoltées, lavées deux fois avec du PBS glacé, lysées pendant 30 min sur de la glace dans du PBS contenant 0,4 % de NP-40 et des inhibiteurs de protéase/phosphatase, puis centrifugées à 20 000 × g pendant 20 min à 4 °C. Les lysats clarifiés ont été ajustés à une concentration en protéines de 2 mg/mL. Des volumes égaux de lysat clarifié ont été incubés soit avec 20 µM de PF, soit avec 0,1 % de DMSO, pendant 1 h à température ambiante. Chaque échantillon a été divisé en aliquots de 50 µL et chauffé pendant 3 min à 37 °C, 41 °C, 45 °C, 49 °C, 53 °C, 57 °C, 61 °C, 65 °C, 69 °C ou 73 °C. Les échantillons ont été immédiatement refroidis à 4 °C pendant 3 min puis centrifugés à 20 000 × g pendant 20 min à 4 °C. Des volumes égaux des surnageants solubles ont été analysés par immunotransfert pour détecter AMPK et AMPK phosphorylée. Le signal obtenu à chaque température a été normalisé par rapport au signal correspondant à 37 °C, défini comme 100 %. L'abondance des protéines solubles a été tracée en fonction de la température, et le dosage complet a été répété trois fois en utilisant des cellules cultivées indépendamment. Seules les expériences montrant une bande de référence à 37 °C détectable, une perte progressive de la forme soluble d'AMPK avec l'augmentation de la température, et l'absence de distorsion sévère des bandes ou d'augmentations anormales de la protéine soluble aux températures les plus élevées ont été incluses dans l'analyse.
Analyse par cytométrie en flux
Les cellules RAW264.7 ont été semées à raison de 5 × 10⁵ cellules par puits dans 2 mL de milieu de culture dans des plaques de 6 puits. Après le traitement, les cellules ont été lavées deux fois avec du PBS glacé et décollées délicatement à l’aide d’un grattoir à cellules dans du PBS contenant 2 % de sérum de veau fœtal et 2 mM de EDTA. Les suspensions cellulaires ont été centrifugées à 400 × g pendant 5 min à 4 °C, lavées deux fois avec du PBS, puis ajustées à une concentration d’environ 1 × 10⁶ cellules par échantillon. Les cellules ont été marquées avec un colorant vital fixable réactif aux amines pendant 20 min à température ambiante à l’abri de la lumière. Après un lavage, les récepteurs Fc ont été bloqués avec un anticorps anti-souris CD16/32 pendant 15 min à 4 °C. Des anticorps conjugués à des fluorochromes dirigés contre CD45, CD11b, F4/80, CD86 et CD206 ont été ajoutés à raison de 5 µL par anticorps pour chaque 1 × 10⁶ cellules, et les cellules ont été incubées pendant 30 min à 4 °C à l’abri de la lumière.
Après la coloration par anticorps, les cellules ont été lavées deux fois, resuspendues dans 300 µL de tampon de marquage et analysées par cytométrie en flux. Pour chaque échantillon, au moins 50 000 événements totaux et, chaque fois que possible, au moins 20 000 événements viables CD45⁺CD11b⁺F4/80⁺ ont été enregistrés. Des témoins non colorés, des témoins de compensation monocolorés et des témoins fluorescence-minus-one pour CD86 et CD206 ont été inclus. La même matrice de compensation a été appliquée à tous les groupes de traitement au sein de chaque expérience. Les débris ont été exclus en fonction des caractéristiques de diffusion avant et latérale, et les doublests ont été exclus en utilisant la surface de diffusion avant par rapport à la hauteur de diffusion avant. Les cellules négatives pour le colorant de viabilité ont été identifiées, les cellules CD45⁺ ont été sélectionnées, et les macrophages ont été définis comme les cellules CD11b⁺F4/80⁺. Les cellules CD86⁺ et CD206⁺ ont été quantifiées au sein de la fenêtre des macrophages à l’aide de seuils établis à partir des témoins fluorescence-minus-one correspondants. La même hiérarchie de fenêtrage a été appliquée à tous les échantillons. Une suspension de cellules colorées a été préparée à partir de chacun des trois puits réplicats, et les pourcentages obtenus à partir des trois puits ont été moyennés pour produire une valeur par expérience indépendante. L’expérience a été répétée trois fois en utilisant des cellules cultivées indépendamment.
Sécurité et élimination des déchets
Toutes les procédures de culture cellulaire, la manipulation de l'ox-LDL et le traitement des échantillons cellulaires ont été réalisées dans une hotte de sécurité biologique de classe II conformément aux pratiques de niveau de sécurité biologique 2. Des blouses de laboratoire, des gants et une protection oculaire ont été portés tout au long des manipulations. Les surfaces de travail et l'équipement ont été désinfectés après utilisation. Le formaldéhyde et le paraformaldéhyde ont été manipulés avec les précautions appropriées en raison de leur toxicité et de leur potentiel carcinogène. Les fixateurs, les solutions de rouge d'huile O, les solutions contenant du DMSO et les solutions de coloration fluorescente ont été manipulés en utilisant des équipements de protection individuelle adéquats et une ventilation suffisante. Les fixateurs, les solutions de coloration, les solutions contenant du DMSO et les milieux de culture contenant de l'ox-LDL ont été collectés séparément et éliminés comme déchets chimiques dangereux conformément à la réglementation institutionnelle. Les milieux de culture contenant des cellules, les consommables contaminés et les échantillons d'analyse en cytométrie en flux ont été considérés comme des déchets biologiques. Les déchets biologiques liquides ont été désinfectés avec une solution fraîchement préparée d'hypochlorite de sodium à 10 % pendant au moins 30 minutes, et les déchets biologiques solides ont été stérilisés en autoclave avant élimination, conformément aux procédures institutionnelles de sécurité biologique.
Analyse statistique
Toutes les analyses statistiques ont été effectuées à l'aide du logiciel statistique GraphPad Prism (version 10.1.2). Les données sont présentées sous forme de moyenne ± écart type. La valeur de n représentaient le nombre d'expériences indépendantes et non celui de puits techniques répliqués, de mesures instrumentales ou de champs microscopiques. Les valeurs moyennes hiérarchisées obtenues pour chaque expérience indépendante, telles que décrites dans les sections précédentes, ont été utilisées pour toutes les analyses statistiques. Les comparaisons entre deux groupes ont été effectuées à l'aide d'un test t de Student non apparié bilatéral t-test. Les comparaisons entre trois groupes ou plus ont été effectuées à l'aide d'une analyse de variance à un facteur suivie du test de comparaisons multiples de Tukey. Tous les tests statistiques étaient bilatéraux, et un seuil de p valeur <Une valeur de 0,05 a été considérée comme statistiquement significative.
Résultats
Composés actifs de HQT et leurs cibles
Un total de 137 composés bioactifs candidats ont été identifiés dans le HQT par criblage et intégration des données provenant de la base de données TCM Systems Pharmacology. Après suppression des doublons, 391 cibles uniques putatives associées à ces composés ont été conservées. Un réseau d'interaction HQT–composé–cible a ensuite été construit à l'aide de Cytoscape version 3.7.2, comme illustré dans la Figure 1.
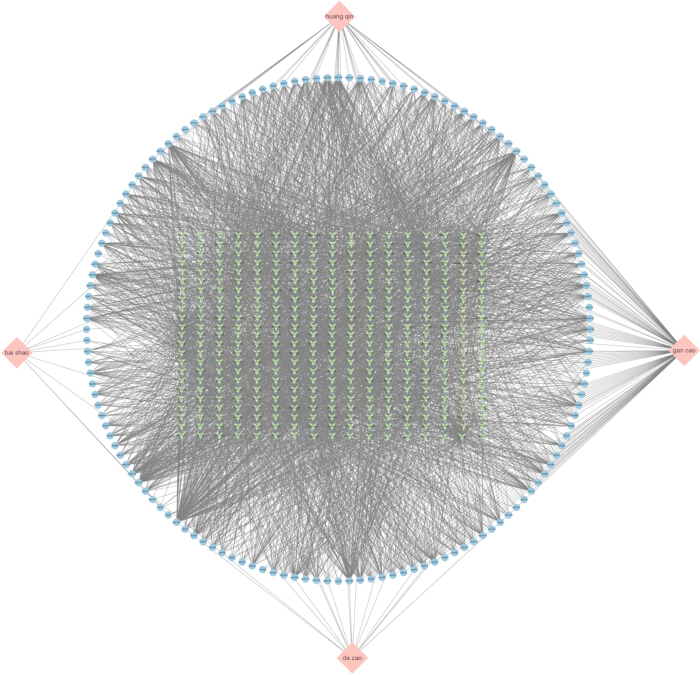
Figure 1. Réseau d'interactions prédites entre les constituants de Huangqin Tang et leurs cibles putatives. Réseau illustrant les interactions prédites entre les quatre composants herbacés de Huangqin Tang (HQT), les constituants bioactifs candidats et les cibles moléculaires putatives. Les nœuds en forme de losange roses représentent les quatre composants herbacés, les nœuds circulaires bleus représentent les composés candidats et les nœuds verts représentent les cibles prédites. Les arêtes indiquent des associations prédites entre herbe et composé ou entre composé et cible. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Identification des cibles associées à l'intervention HQT dans l'AS
Les données d'expression génique provenant du jeu de données GSE100927 ont été obtenues à partir de la base de données Gene Expression Omnibus. L'analyse de l'expression différentielle a identifié 1 513 gènes significativement surexprimés et 922 gènes significativement sous-exprimés dans les échantillons artériels athérosclérotiques par rapport aux échantillons artériels témoins. Le graphique en volcan et la carte thermique correspondants sont présentés dans Figure 2A et Figure 2B, respectivement. Les cibles associées à l'AS ont ensuite été extraites des bases de données GeneCards, Online Mendelian Inheritance in Man et Comparative Toxicogenomics. En utilisant un seuil de score de pertinence ≥1,163, 600 cibles potentielles ont été obtenues à partir de GeneCards, tandis que 188 et 64 cibles ont été récupérées à partir des bases de données Online Mendelian Inheritance in Man et Comparative Toxicogenomics, respectivement, comme résumé dans Figure 2C. L'intégration des cibles issues des bases de données avec les gènes différentiellement exprimés a permis d'identifier 29 cibles associées à l'AS soutenues par au moins deux sources de données. Ces cibles ont ensuite été comparées aux cibles prédites de HQT, ce qui a donné 12 cibles communes considérées comme des cibles candidates par lesquelles HQT pourrait exercer ses effets sur l'AS (Figure 2D).
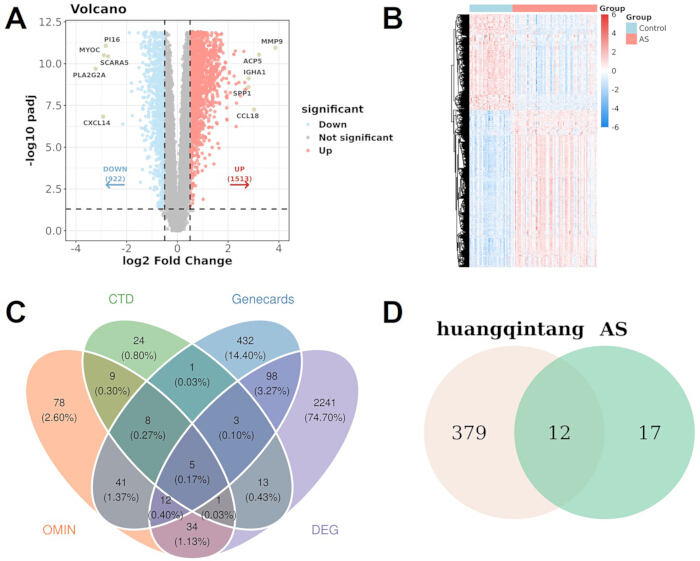
Figure 2. Identification des gènes associés à l'athérosclérose et de leur recouvrement avec les cibles prédites de la Huangqin Tang. (A) Diagramme en volcan montrant les gènes différentiellement exprimés (DEG) entre les échantillons artériels d'athérosclérose (AS) et les échantillons témoins dans le jeu de données GSE100927. Les points rouges et bleus représentent respectivement les gènes surexprimés et sous-exprimés, tandis que les points gris représentent les gènes dont l'expression n'est pas significativement différentielle. (B) Carte thermique illustrant les profils d'expression des DEG dans les échantillons témoins et AS. (C) Diagramme de Venn montrant le recouvrement entre les gènes associés à l'AS obtenus à partir de la Comparative Toxicogenomics Database, de GeneCards, d'Online Mendelian Inheritance in Man et de l'analyse des DEG du jeu de données GSE100927. (D) Diagramme de Venn montrant le recouvrement entre les cibles prédites de la HQT et les cibles associées à l'AS conservées à partir d'au moins deux sources présentées dans le panneau C. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Réseau d'interactions protéine-protéine et analyses d'enrichissement fonctionnel des cibles candidates
Afin de caractériser les interactions et la pertinence biologique des 12 cibles chevauchantes, un réseau d'interactions protéine-protéine (PPI) a été construit à l'aide de la base de données STRING, puis visualisé et analysé dans Cytoscape. Le réseau comprenait plusieurs cibles étroitement associées au métabolisme lipidique, à l'inflammation vasculaire et à l'AS, notamment NOS3, OLR1, ALOX5, SPP1, ESR1, IL10, TNF et VCAM1 (Figure 3A). Les nœuds plus grands et plus foncés représentaient des cibles ayant une importance topologique plus élevée au sein du réseau, suggérant que ces protéines pourraient occuper des positions relativement centrales dans le réseau de cibles potentielles de HQT contre l'AS. Afin de mieux caractériser les fonctions biologiques et les voies de signalisation associées à ces cibles, des analyses d'enrichissement ont été réalisées selon l'Ontologie Génétique (GO) et l'Encyclopédie de Kyoto des Gènes et des Génomes (KEGG). L'analyse des processus biologiques (BP) de la GO a montré que les cibles étaient principalement associées aux processus métaboliques des stéroïdes, aux réponses aux hormones stéroïdiennes et aux niveaux nutritionnels, ainsi qu'à la régulation de l'homéostasie lipidique (Figure 3B). L'analyse des composants cellulaires (CC) de la GO a révélé un enrichissement prédominant dans les radeaux membranaires et les microdomaines membranaires associés (Figure 3C), tandis que l'analyse des fonctions moléculaires (MF) de la GO a mis en évidence un enrichissement dans l'activité de récepteur des particules de lipoprotéines de basse densité, l'activité de récepteur des particules de lipoprotéines, la liaison aux protéases, l'activité de cytokine, l'activité de récepteur nucléaire, l'activité de facteur de transcription modulée par un ligand, l'activité de récepteur de transport, la liaison au cofacteur transcriptionnel, la liaison au récepteur nucléaire et la liaison à l'intégrine (Figure 3D). L'analyse des voies KEGG a en outre démontré un enrichissement significatif dans des voies liées au métabolisme lipidique, à l'AS et à la régulation métabolique, notamment la voie du métabolisme lipidique et de l'athérosclérose, la voie de signalisation des produits avancés de glycation (AGE) et de leur récepteur (RAGE) dans les complications diabétiques, ainsi que la voie de signalisation AMPK (Figure 3E). Dans leur ensemble, le réseau PPI et les analyses d'enrichissement indiquent que les cibles candidates pourraient participer à la régulation de l'homéostasie lipidique, du signalisation inflammatoire et du métabolisme énergétique. En particulier, l'enrichissement de la voie de signalisation AMPK fournit une justification à l'examen ultérieur des effets liés à AMPK de PF in vitro.
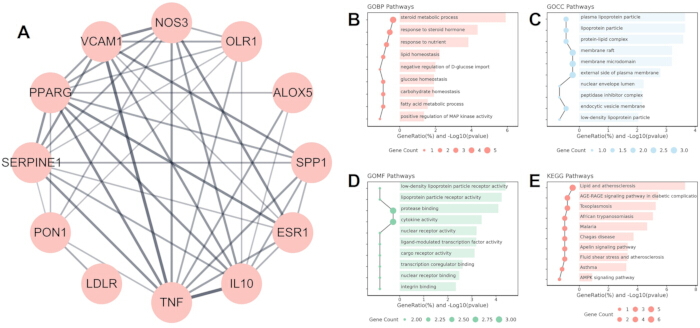
Figure 3. Réseau d'interactions protéine-protéine et analyse d'enrichissement fonctionnel des cibles communes à Huangqin Tang et à l'athérosclérose. (A) Réseau d'interactions protéine-protéine des cibles communes entre HQT et AS. Les nœuds représentent des protéines, et les arêtes représentent des associations protéine-protéine prédites ou documentées. (B) Analyse d'enrichissement des processus biologiques selon l'ontologie génique. (C) Analyse d'enrichissement des composants cellulaires selon l'ontologie génique. (D) Analyse d'enrichissement des fonctions moléculaires selon l'ontologie génique. (E) Analyse d'enrichissement des voies métaboliques selon l'Encyclopédie de Kyoto des gènes et des génomes. La taille des points représente le nombre de gènes enrichis, et les barres horizontales indiquent la signification de l'enrichissement et le ratio des gènes correspondants, tels qu'indiqués sur les axes. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Le PF et la HQT activent l'AMPK et exercent des effets protecteurs contre la dysfonction des macrophages induite par l'ox-LDL
Afin de déterminer des concentrations appropriées pour les expériences ultérieures, les effets du PF et de l'HQT sur la viabilité des cellules RAW264.7 ont d'abord été évalués. Le traitement par le PF à des concentrations comprises entre 1 et 40 µM n'a pas nettement affecté la viabilité cellulaire par rapport au groupe témoin non traité (Figure 4A). De même, l'HQT à des concentrations comprises entre 12,5 et 200 µg/mL n'a pas induit de réduction évidente de la viabilité cellulaire (Figure 4B). Ces résultats indiquent que les concentrations testées de PF et d'HQT sont généralement bien tolérées par les macrophages RAW264.7. Une analyse par immunobuvardage a ensuite été réalisée afin d'évaluer les effets du PF et de l'HQT sur l'activation de l'AMPK. L'expression totale d'AMPK est restée relativement stable parmi les différents groupes traités, tandis que le PF a augmenté le rapport p-AMPK/AMPK de manière dépendante de la concentration. Le traitement par l'HQT a également renforcé la phosphorylation de l'AMPK aux concentrations testées (Figure 4C). Compte tenu du maintien de la viabilité cellulaire et de l'activation observée de l'AMPK, des concentrations de 20 µM de PF et de 100 µg/mL d'HQT ont été choisies pour les expériences comparatives ultérieures. La coloration par le rouge oléine a montré qu'une exposition à l'ox-LDL augmentait fortement l'accumulation intracellulaire de lipides dans les cellules RAW264.7. Le traitement par le PF ou l'HQT a significativement réduit la surface positive au rouge oléine par rapport au groupe ox-LDL (Figure 4D). Parallèlement, l'exposition à l'ox-LDL altérait l'efflux du cholestérol médié par ApoA-I et celui médié par les HDL. Le traitement par le PF a significativement restauré les deux formes d'efflux du cholestérol, et l'HQT a produit une amélioration similaire de l'exportation cellulaire du cholestérol (Figure 4E,F). L'exposition à l'ox-LDL augmentait également de manière marquée la sécrétion des cytokines pro-inflammatoires TNF-α, IL-6 et IL-1β. Le traitement par le PF a significativement réduit les concentrations des trois cytokines dans le surnageant de culture. Le traitement par l'HQT a également atténué de façon similaire la sécrétion des cytokines induite par l'ox-LDL (Figure 4G). Dans leur ensemble, ces résultats indiquent que le PF reproduit plusieurs effets protecteurs observés avec la préparation complète d'HQT, notamment l'activation de l'AMPK, la réduction de l'accumulation lipidique, l'amélioration de l'efflux du cholestérol et la suppression des réponses inflammatoires. Ces résultats soutiennent le choix du PF comme constituant bioactif de l'HQT pour des investigations mécanistiques ultérieures.
Un dosage de décalage thermique cellulaire (CETSA) a été en outre réalisé afin d'évaluer si le PF affectait la stabilité thermique de l'AMPK. Lorsque la température d'incubation augmentait, les niveaux détectables d'AMPK et d'AMPK phosphorylée diminuaient progressivement dans les échantillons traités au véhicule comme dans ceux traités au PF. Toutefois, le traitement par le PF augmentait la rétention de l'AMPK et de la p-AMPK à plusieurs températures, comparé aux échantillons correspondants traités au véhicule (Figure 4H,I). Ces résultats suggèrent que le PF améliore la stabilité thermique de l'AMPK et sont compatibles avec un engagement potentiel du PF sur la cible AMPK. Sur la base de ces résultats, des expériences ultérieures ont examiné si une inhibition pharmacologique ou génétique de l'AMPK atténuait les effets protecteurs du PF dans les macrophages traités par l'ox-LDL.
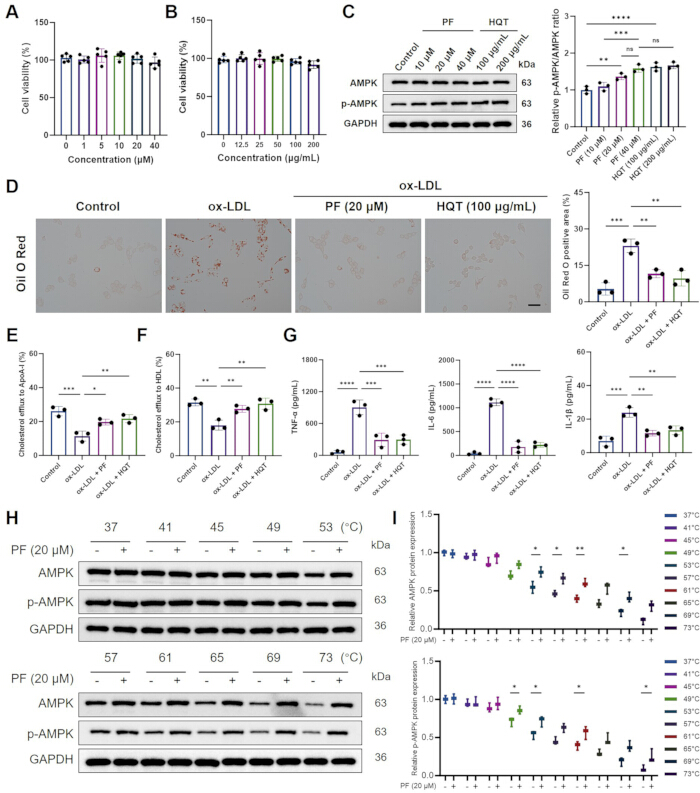
Figure 4. La paeoniflorine et le Huangqin Tang activent l'AMPK et atténuent la dysfonction des macrophages induite par la lipoprotéine de basse densité oxydée. (AViabilité des cellules RAW264.7 après traitement avec les concentrations indiquées de paeoniflorine (PF ; n = 5). (B) Viabilité cellulaire après traitement avec les concentrations indiquées d'extrait de HQT (n = 5). (C) Immunoblotages représentatifs de l'AMPK et de l'AMPK phosphorylée, et quantification du ratio p-AMPK/AMPK après traitement par PF ou HQT (n = 3). La protéine GAPDH a été utilisée comme témoin de chargement. (D) Images représentatives de la coloration par le rouge O et quantification de l'accumulation intracellulaire de lipides (n = 3). Échelle = 100 µm. (EEfflux du cholestérol médié par l'apolipoprotéine A-In = 3). (FEfflux du cholestérol médié par les lipoprotéines de haute densité (HDL)n = 3). (G) TNF-α, IL-6 et IL-1β concentrations dans les surnageants de culture mesurées par ELISA (n = 3). (H) Immunoblot représentatifs d'un dosage par décalage thermique cellulaire de l'AMPK et de la p-AMPK après incubation aux températures indiquées en l'absence ou en présence de PF. La GAPDH a été utilisée comme témoin de chargement.I) Quantification de la stabilité thermique de l'AMPK et de la p-AMPK (n = 3). Les données sont présentées comme la moyenne ± SD. La signification statistique est indiquée par *P < 0,05, **P < 0.01, ***P < 0,001 et ****P < 0,0001. Les barres horizontales indiquent les comparaisons par paires testées. Dans le panneau C, les comparaisons indiquées étaient contrôle versus PF (20 µM), PF (10 µM) par rapport à PF (40 µM), PF (20 µM) par rapport à PF (40 µM), Témoin versus HQT (100 µg/mL) et PF (40 µM) par rapport à HQT (200 µg/mL). Dans les panneaux D à G, les comparaisons indiquées étaient contrôle versus ox-LDL, ox-LDL versus ox-LDL + PF, et ox-LDL versus ox-LDL + HQT. Dans le panneau I, les échantillons traités au véhicule et au PF ont été comparés à chaque température indiquée par une barre horizontale. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Le PF réduit l'accumulation de lipides et la libération de cytokines inflammatoires, et restaure l'ATP intracellulaire dans les cellules RAW264.7 traitées par l'ox-LDL
La coloration par le rouge d'huile a montré que le traitement par l'ox-LDL induisait une accumulation intracellulaire marquée de lipides et la formation de cellules mousses dans les cellules RAW264.7, comme en témoignent de nombreuses gouttelettes lipidiques fortement colorées par rapport au groupe témoin (Figure 5A,B). Le traitement par le PF a réduit de manière significative le nombre et la surface colorée des gouttelettes lipidiques par rapport au groupe ox-LDL. Conformément à cette amélioration de l'accumulation lipidique, le PF a également atténué la réponse inflammatoire induite par l'ox-LDL. Les niveaux de TNF-α, d'IL-6 et d'IL-1β dans les surnageants de culture étaient significativement augmentés après l'exposition à l'ox-LDL, mais étaient fortement réduits par le traitement au PF (Figure 5C–E). De plus, l'ox-LDL diminuait significativement les niveaux intracellulaires d'ATP, tandis que le PF restaurait partiellement la teneur en ATP, indiquant une amélioration du statut énergétique cellulaire (Figure 5F). L'ox-LDL altérait également l'efflux de cholestérol médié par l'ApoA-I et celui médié par les HDL, tandis que le PF améliorait de manière significative les deux formes d'efflux du cholestérol par rapport au groupe ox-LDL (Figure 5G,H). Un traitement concomitant avec l'inhibiteur de l'AMPK, la dorsomorphine, a partiellement atténué chacun de ces effets du PF, entraînant une accumulation accrue de lipides et des niveaux plus élevés de cytokines pro-inflammatoires, ainsi qu'une réduction de la teneur en ATP et de l'efflux de cholestérol, comparé au traitement au PF seul (Figure 5B–H). Dans leur ensemble, ces résultats indiquent que le PF atténue les perturbations induites par l'ox-LDL dans la gestion des lipides, les réponses inflammatoires et l'homéostasie énergétique cellulaire dans les cellules RAW264.7, la voie de signalisation de l'AMPK pouvant contribuer à ces effets protecteurs coordonnés.
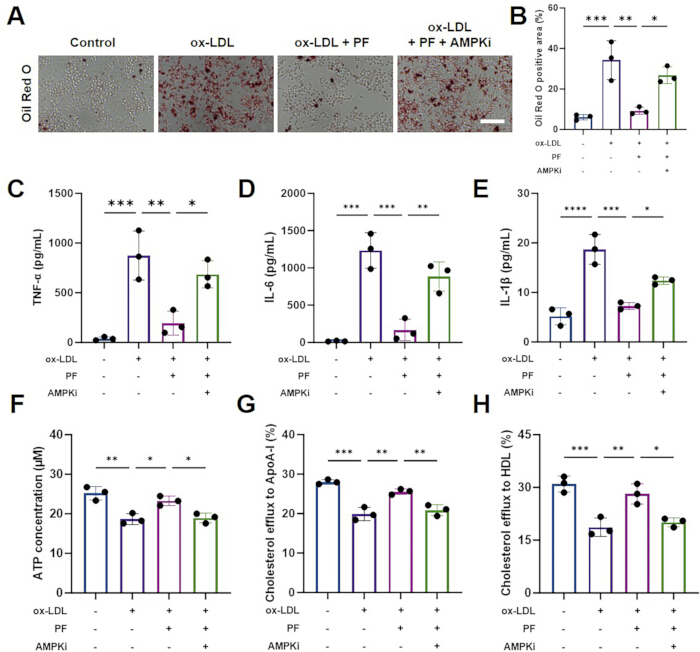
Figure 5. L'inhibition de l'AMPK atténue les réductions induites par la paeoniflorine de l'inflammation et de l'accumulation lipidique, ainsi que les améliorations de la teneur en ATP et de l'efflux de cholestérol. (A) Images représentatives de la coloration par le rouge d'huile O des cellules RAW264.7. Échelle = 100 µm. (B) Quantification de la surface positive au rouge d'huile O (n = 3). (C–E) Concentrations respectives de TNF-α, d'IL-6 et d'IL-1β dans les surnageants de culture mesurées par ELISA (n = 3). (F) Concentration intracellulaire d'ATP (n = 3). (G) Efflux de cholestérol médié par l'apolipoprotéine A-I (n = 3). (H) Efflux de cholestérol médié par les lipoprotéines de haute densité (n = 3). AMPKi désigne l'inhibiteur de l'AMPK, la dorsomorphine. Les données sont exprimées comme moyenne ± ÉT de trois expériences indépendantes. La signification statistique est indiquée par *P < 0,05, **P < 0,01, ***P < 0,001 et ****P < 0,0001. Les barres horizontales indiquent les comparaisons par paires testées. Dans les panneaux B à H, les comparaisons indiquées étaient contrôle versus ox-LDL, ox-LDL versus ox-LDL + PF, et ox-LDL + PF versus ox-LDL + PF + AMPKi. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
PF atténue la dysfonction mitochondriale, le stress oxydatif et l'apoptose induits par l'ox-LDL
La coloration TUNEL a montré que l'ox-LDL augmentait fortement la fluorescence TUNEL dans les cellules RAW264.7, indiquant une apoptose accrue, tandis que le traitement par PF réduisait de manière significative la fluorescence TUNEL induite par l'ox-LDL. Un traitement concomitant avec l'inhibiteur de l'AMPK, la dorsomorphine, inversait partiellement l'effet anti-apoptotique du PF (Figure 6A,B). De manière cohérente, l'ox-LDL augmentait fortement les niveaux intracellulaires de ROS, comme en témoignait une fluorescence accrue du DCFH-DA, tandis que le PF réduisait significativement l'accumulation de ROS ; cet effet antioxydant était partiellement inversé par la dorsomorphine (Figure 6C,D). La coloration au JC-1 a par ailleurs montré que le traitement par l'ox-LDL diminuait la fluorescence des agrégats rouges de JC-1 et augmentait la fluorescence du monomère vert de JC-1, conduisant à un rapport fluorescence verte/rouge significativement accru, signe d'une dépolarisation de la membrane mitochondriale. Le traitement par PF réduisait fortement ce rapport fluorescence verte/rouge, tandis qu'un traitement concomitant avec la dorsomorphine inversait partiellement cet effet (Figure 6E,F). Dans leur ensemble, ces résultats indiquent que le PF atténue la dépolarisation de la membrane mitochondriale, la production excessive de ROS et l'apoptose induites par l'ox-LDL dans les cellules RAW264.7, la voie de signalisation de l'AMPK pouvant contribuer à ces effets protecteurs.
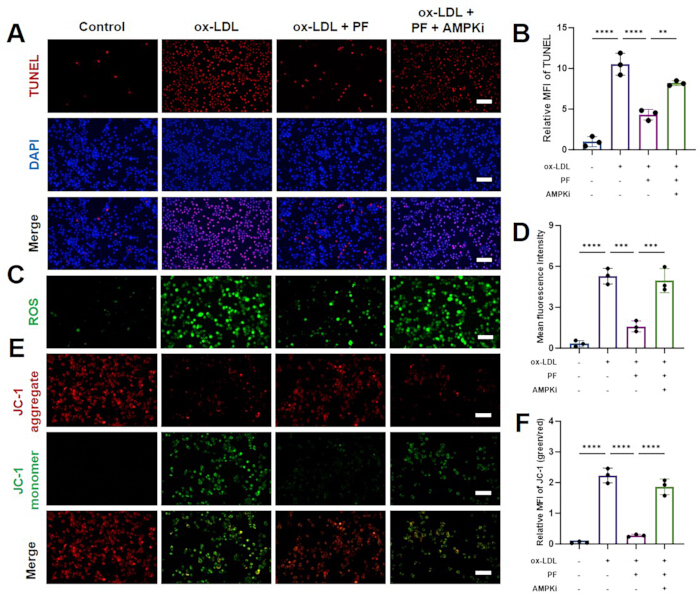
Figure 6. L'inhibition de l'AMPK atténue les effets de la paeoniflorine sur l'apoptose induite par la lipoprotéine de basse densité oxydée, le stress oxydatif et la perte du potentiel de la membrane mitochondriale. (A) Essai TUNEL pour détecter l'apoptose dans les cellules RAW264.7 (échelle = 100 µm) et (B) Analyse quantitative correspondante (n = 3). (C) Coloration des ERO dans les cellules RAW264.7 (échelle = 100 μm) et (D) Résultats quantitatifs (n = 3). (E) Coloration au JC-1 des cellules RAW264.7 (échelle = 100 μm) et (F) Analyse quantitative correspondante (n = 3). Les données sont exprimées comme moyenne ± ÉT de trois expériences indépendantes. La signification statistique est indiquée par *P < 0,05, **P < 0,01, ***P < 0,001 et ****P < 0,0001. Les barres horizontales indiquent les comparaisons par paires testées. Dans les panneaux B, D et F, les comparaisons indiquées étaient contrôle versus ox-LDL, ox-LDL versus ox-LDL + PF, et ox-LDL + PF versus ox-LDL + PF + AMPKi. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
L'inhibition de l'AMPK atténue les modifications associées au PF dans l'ABCA1 et les protéines liées à l'apoptose
L'analyse par immunotransfert a montré que l'abondance totale de la protéine AMPK est restée relativement stable entre les groupes traités, tandis que l'ox-LDL augmentait significativement le rapport p-AMPK/AMPK et diminuait l'expression d'ABCA1 par rapport au groupe témoin. Le traitement par PF a encore augmenté le rapport p-AMPK/AMPK et restauré l'expression d'ABCA1 par rapport au groupe ox-LDL. Un traitement concomitant avec l'inhibiteur de l'AMPK, la dorsomorphine, a fortement atténué ces modifications associées au PF, conduisant à un rapport p-AMPK/AMPK plus faible et à une expression réduite d'ABCA1 par rapport au groupe ox-LDL + PF (Figure 7A,B). L'analyse des protéines liées à l'apoptose a montré que l'ox-LDL augmentait significativement l'expression totale de la caspase-3 et diminuait le rapport BCL-2/BAX par rapport au groupe témoin. Le traitement par PF réduisait significativement l'expression totale de la caspase-3 et augmentait le rapport BCL-2/BAX par rapport au groupe ox-LDL. Un traitement concomitant avec la dorsomorphine inversait ces modifications associées au PF, entraînant une augmentation de l'expression totale de la caspase-3 et une diminution du rapport BCL-2/BAX par rapport au groupe ox-LDL + PF (Figure 7C,D). Ces résultats indiquent que l'inhibition de l'AMPK atténue les effets du PF sur l'expression d'ABCA1 et les profils des protéines liées à l'apoptose dans les cellules RAW264.7 traitées par ox-LDL.
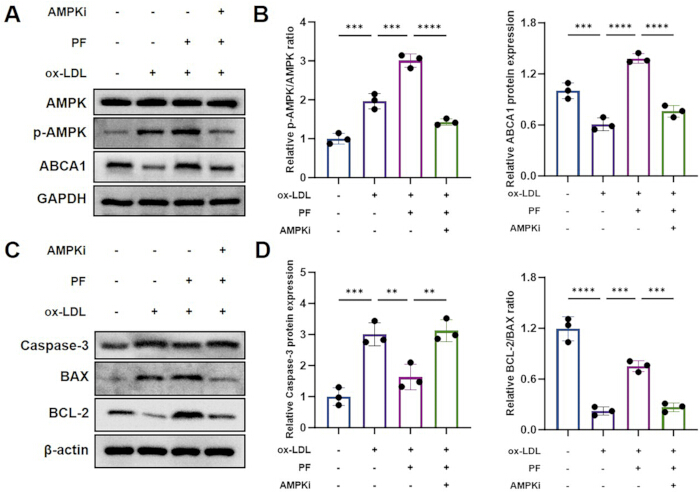
Figure 7. L'inhibition de l'AMPK atténue les modifications associées à la paéoniflorine concernant la phosphorylation de l'AMPK, l'expression de l'ABCA1 et les protéines liées à l'apoptose. (A) Immunoblottings représentatifs de l'AMPK, de l'AMPK phosphorylée (p-AMPK) et du transporteur ABCA1. La GAPDH a été utilisée comme témoin de chargement. (B) Quantification du rapport p-AMPK/AMPK et de l'expression protéique relative de l'ABCA1 (n = 3). (C) Immunoblottings représentatifs de la caspase-3 totale, de BAX et de BCL-2. L'actine β a été utilisée comme témoin de chargement. (D) Quantification de l'expression relative de la caspase-3 totale et du rapport BCL-2/BAX (n = 3). AMPKi désigne l'inhibiteur de l'AMPK, la dorsomorphine. Les données sont exprimées comme moyenne ± ÉT de trois expériences indépendantes. La signification statistique est indiquée par *P < 0,05, **P < 0,01, ***P < 0,001 et ****P < 0,0001. Les barres horizontales indiquent les comparaisons par paires testées. Pour les deux résultats quantitatifs des panneaux B et D, les comparaisons indiquées étaient : contrôle versus ox-LDL, ox-LDL versus ox-LDL + PF, et ox-LDL + PF versus ox-LDL + PF + AMPKi. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
La suppression d'AMPK atténue les augmentations associées au PF de l'abondance nucléaire de LXRα et l'inhibition de la signalisation NF-κB dans les cellules RAW264.7 traitées par l'ox-LDL
Afin de déterminer davantage le rôle de l'AMPK dans les effets du PF, l'expression de l'AMPK a été inhibée par ARNsi. Les niveaux d'ARNm et de protéine AMPK ont été significativement réduits dans les cellules transfectées avec si-AMPK par rapport au groupe si-NC, confirmant une inhibition efficace (Figure 8A,B). Le PF a augmenté l'expression nucléaire de LXRα et réduit le ratio p-p65/p65 nucléaire dans les cellules traitées par ox-LDL, tandis que l'inhibition de l'AMPK a atténué de manière significative ces effets (Figure 8C,D). De manière cohérente, l'ox-LDL a fortement augmenté le ratio p-p65/p65 dans l'ensemble de la cellule, effet supprimé par le PF mais partiellement rétabli après l'inhibition de l'AMPK (Figure 8E). Le PF a également inversé la diminution induite par l'ox-LDL de l'expression d'IκB-α ainsi que l'augmentation de l'expression de p-IκB-α, effets qui ont été atténués par le si-AMPK (Figure 8F). Dans leur ensemble, ces résultats suggèrent que l'AMPK contribue à l'augmentation, médiée par le PF, de l'abondance nucléaire de LXRα et à l'inhibition de la signalisation NF-κB.
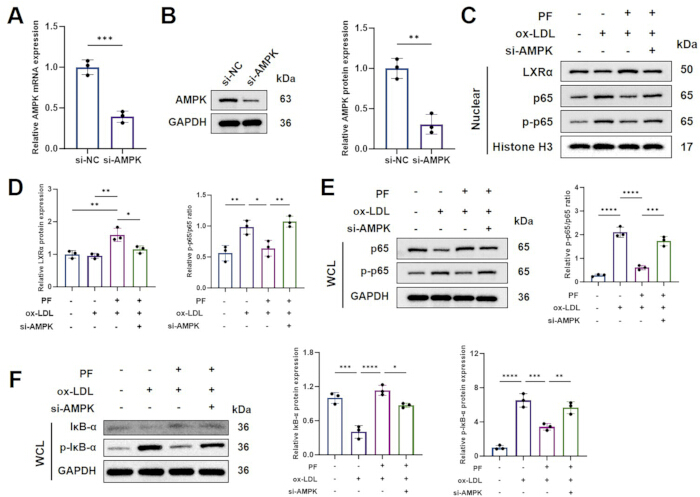
Figure 8. L’extinction de l’AMPK atténue l’augmentation induite par la paeoniflorine de l’abondance nucléaire de LXRα et l’inhibition de la signalisation NF-κB. (A) Expression relative de l’ARNm de l’AMPK après transfection avec un ARNsi contrôle négatif ou un ARNsi ciblant l’AMPK (n = 3). (B) Immunoblot représentatif et quantification de l’expression protéique de l’AMPK après transfection par ARNsi (n = 3). La GAPDH a été utilisée comme témoin de chargement. (C) Immunoblots représentatifs de LXRα nucléaire, p65 et p-p65. L’histone H3 a été utilisée comme témoin de chargement nucléaire. (D) Quantification de l’expression relative de LXRα nucléaire et du ratio p-p65/p65 nucléaire (n = 3). (E) Immunoblots représentatifs de p65 et p-p65 total et quantification du ratio p-p65/p65 (n = 3). La GAPDH a été utilisée comme témoin de chargement. (F) Immunoblots représentatifs d’IκB-α total et p-IκB-α et analyses quantitatives correspondantes (n = 3). La GAPDH a été utilisée comme témoin de chargement. Les données sont exprimées comme moyenne ± ÉT de trois expériences indépendantes. La signification statistique est indiquée par *P < 0,05, **P < 0,01, *** P < 0,001 et **** P < 0,0001. Les barres horizontales indiquent les comparaisons par paires testées. Dans les panneaux A et B, si-NC a été comparé à si-AMPK. Pour l’expression nucléaire de LXRα dans le panneau D, les comparaisons indiquées étaient Control versus ox-LDL + PF, ox-LDL versus ox-LDL + PF, et ox-LDL + PF versus ox-LDL + PF + si-AMPK. Pour le ratio nucléaire p-p65/p65 dans le panneau D et les analyses quantitatives des panneaux E et F, les comparaisons indiquées étaient Control versus ox-LDL, ox-LDL versus ox-LDL + PF, et ox-LDL + PF versus ox-LDL + PF + si-AMPK. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
La suppression d'AMPK atténue l'efflux de cholestérol induit par PF et la modulation du phénotype des macrophages
Afin de déterminer si l'inhibition pharmacologique de NF-κB entraînait des modifications fonctionnelles similaires à celles associées au PF, l'expression d'ABCA1, l'efflux de cholestérol, l'accumulation lipidique et les marqueurs phénotypiques des macrophages ont été évalués. Le PF a restauré l'expression d'ABCA1 et augmenté l'efflux de cholestérol médié par ApoA-I et par HDL dans les cellules traitées par ox-LDL, tandis que l'inhibition d'AMPK atténuait significativement ces effets (Figure 9A–C). De manière cohérente, le PF réduisait l'accumulation lipidique intracellulaire, alors que le si-AMPK inversait partiellement cet effet (Figure 9D,E). Le traitement par le BAY 11-7082 produisait des changements similaires à ceux induits par le PF, notamment une augmentation de l'expression d'ABCA1 et de l'efflux de cholestérol, ainsi qu'une diminution de l'accumulation lipidique intracellulaire (Figure 9A–E). Une analyse par cytométrie en flux a été réalisée en utilisant la stratégie de tri présentée dans la Figure 9F. L'ox-LDL augmentait fortement la proportion de macrophages positifs pour CD86, alors que le PF réduisait cette population ; cet effet était atténué par l'inhibition d'AMPK (Figure 9G,H). En revanche, le PF augmentait la proportion de macrophages positifs pour CD206, effet partiellement inversé par le si-AMPK (Figure 9I,J). Le BAY 11-7082 réduisait de manière similaire la proportion de macrophages positifs pour CD86 et augmentait celle des macrophages positifs pour CD206 (Figure 9G–J). Ces résultats indiquent qu'AMPK contribue aux effets du PF sur l'homéostasie du cholestérol et la modulation phénotypique des macrophages, potentiellement par le biais de la régulation de la voie de signalisation de NF-κB.
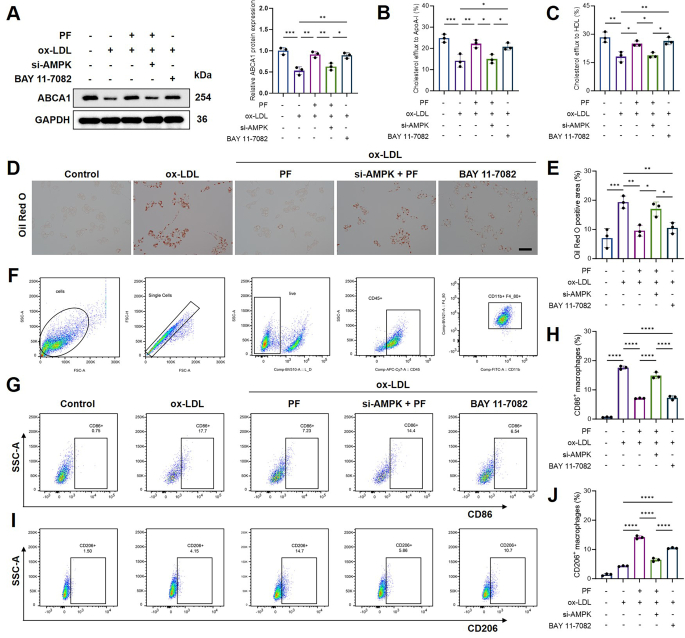
Figure 9. L'inhibition d'AMPK et la suppression de NF-κB modulent l'efflux de cholestérol, l'accumulation lipidique et le phénotype des macrophages associés à la paeoniflorine. (A) Immunotransfert représentatif et quantification de l'expression d'ABCA1 (n = 3). La protéine de référence utilisée était GAPDH. (B) Efflux de cholestérol médié par l'apolipoprotéine A-I (n = 3). (C) Efflux de cholestérol médié par les lipoprotéines de haute densité (n = 3). (D) Images représentatives de coloration par le rouge d'Oïl. Échelle = 100 µm. (E) Quantification de la surface positive au rouge d'Oïl (n = 3). (F) Stratégie séquentielle de sélection en cytométrie en flux pour identifier les cellules, les événements simples, les cellules viables positives pour CD45 et les macrophages positifs pour CD11b et F4/80. (G) Profils représentatifs en cytométrie en flux des macrophages positifs pour CD86. (H) Quantification des macrophages positifs pour CD86 (n = 3). (I) Profils représentatifs en cytométrie en flux des macrophages positifs pour CD206. (J) Quantification des macrophages positifs pour CD206 (n = 3). Le composé BAY 11-7082 a été utilisé comme inhibiteur de NF-κB. Les données sont exprimées en moyenne ± écart-type de trois expériences indépendantes. La signification statistique est indiquée par *P < 0,05, **P < 0,01, ***P < 0,001 et ****P < 0,0001. Les barres horizontales indiquent les comparaisons par paires testées. Pour les panneaux A à C, E et H, les comparaisons indiquées étaient : contrôle contre ox-LDL, ox-LDL contre ox-LDL + PF, ox-LDL + PF contre ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK contre ox-LDL + BAY 11-7082, et ox-LDL contre ox-LDL + BAY 11-7082. Pour le panneau J, les comparaisons indiquées étaient : ox-LDL contre ox-LDL + PF, ox-LDL + PF contre ox-LDL + PF + si-AMPK, ox-LDL + PF + si-AMPK contre ox-LDL + BAY 11-7082, et ox-LDL contre ox-LDL + BAY 11-7082. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
Disponibilité des données :
L'ensemble de données de puces à ADN publiquement disponible analysé dans cette étude est accessible via le National Center for Biotechnology Information Gene Expression Omnibus (GEO) sous le numéro d'accès GSE100927. Toutes les données brutes et traitées générées dans cette étude sont fournies avec cet article sous forme de fichiers supplémentaires et seront librement accessibles sans restriction après publication. Données supplémentaires 1 contiennent les données numériques sources à l'origine des Figures 4–9 ainsi que les analyses statistiques correspondantes. Données supplémentaires 2 contiennent les images brutes non recadrées des immunotransferts et des expériences CETSA. Données supplémentaires 3 contiennent les images initiales de microscopie à pleine résolution utilisées pour l'analyse quantitative. Données supplémentaires 4 contiennent les fichiers bruts de cytométrie en flux au format FCS, les fichiers témoins, les informations de compensation, les enregistrements de la stratégie de géométrage et l'espace de travail FlowJo. Données supplémentaires 5 contiennent les scripts R complets utilisés pour les analyses de pharmacologie en réseau et transcriptomiques, incluant le prétraitement des données, l'analyse d'expression différentielle, la visualisation, l'intégration des cibles et l'analyse d'enrichissement.
Données supplémentaires 1. Données numériques brutes et analyses statistiques. Classeur Excel contenant les données numériques brutes et les analyses statistiques correspondantes à l'origine des Figures 4–9, organisées par figure en feuilles de calcul séparées. Le classeur inclut les données quantitatives utilisées pour la création des graphiques et les comparaisons statistiques.Veuillez cliquer ici pour télécharger ce fichier.
Données supplémentaires 2. Images brutes originales des immunotransferts et des expériences CETSA. Fichier PDF contenant les images brutes originales de toutes les expériences d'immunotransfert et de CETSA présentées dans le manuscrit, organisées par figure et par panneau afin de documenter les données sources utilisées pour la préparation et la quantification des images.Veuillez cliquer ici pour télécharger ce fichier.
Données supplémentaires 3. Images originales de microscopie à pleine résolution. Fichier PDF contenant les images originales de microscopie à pleine résolution utilisées pour la présentation qualitative et les analyses quantitatives, y compris des images représentatives correspondant aux figures présentées dans le manuscrit.Veuillez cliquer ici pour télécharger ce fichier.
Données supplémentaires 4. Données brutes de cytométrie en flux. Fichiers FCS bruts, fichiers témoins, informations de compensation, enregistrements de sélection des populations cellulaires et espace de travail FlowJo utilisés pour les analyses de cytométrie en flux. L'ensemble du jeu de données est disponible via Microsoft OneDrive : https://1drv.ms/f/c/8d1d81159583ae0f/IgA367Hi90R5CfjDR5uwoGARiUYsefUFv0_OKSUWT5jGY?e=caEpxo. Un résumé au format PDF des analyses de cytométrie en flux est également fourni à titre de sauvegarde.Veuillez cliquer ici pour télécharger ce fichier.
Données supplémentaires 5. Scripts R pour les analyses de pharmacologie en réseau et transcriptomiques. Deux fichiers de script R contenant l'ensemble du flux de travail computationnel utilisé pour les analyses de pharmacologie en réseau et transcriptomiques. Les scripts incluent le chargement et l'installation des packages, le prétraitement des données, l'analyse des expressions différentielles, l'intégration des cibles, les analyses d'enrichissement fonctionnel, la visualisation des données et la génération des résultats analytiques rapportés.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
La formation des cellules en mousse macrophagiques est induite non seulement par une absorption excessive de lipoprotéines modifiées, mais également par une exportation altérée du cholestérol et une activation inflammatoire persistante. La présente étude relie ces processus en identifiant la voie de signalisation liée à l'AMPK comme un mécanisme potentiel par lequel le PF s'associe à des modifications concomitantes du métabolisme lipidique, des réponses inflammatoires et du stress cellulaire, dont plusieurs sont atténuées par l'inhibition ou l'extinction de l'AMPK. Les effets largement concordants du PF et de l'HQT indiquent en outre que le PF est un constituant biologiquement pertinent de la formule. Toutefois, comme l'HQT contient plusieurs composés actifs pouvant agir de manière additive ou synergique, ces résultats soutiennent le PF comme constituant représentatif plutôt que de l'établir comme substance active principale de l'HQT.
AMPK agit comme un point de contrôle métabolique capable de limiter l'activation inflammatoire des macrophages. Des études antérieures ont montré que l'activation d'AMPK restreint la dégradation d'IκB, réduit la production de médiateurs inflammatoires et favorise un phénotype macrophagique moins inflammatoire. On a également rapporté que l'activation d'AMPK supprime la prise en charge de l'ox-LDL par régulation de la voie PP2A/NF-κB/LOX-126,27. Les résultats pharmacologiques et génétiques actuels prolongent ces observations en démontrant qu'AMPK était nécessaire pour plusieurs effets associés au PF sur l'exportation du cholestérol et la signalisation inflammatoire. Ainsi, AMPK pourrait non seulement médier une réponse isolée au PF, mais aussi intégrer ses actions métaboliques et immunomodulatrices dans les macrophages. La relation entre AMPK, LXRα et ABCA1 fournit une explication plausible à l'amélioration observée de l'efflux de cholestérol. LXRα est un régulateur transcriptionnel central d'ABCA1, et l'activation de la voie LXRα–ABCA1 favorise l'élimination du cholestérol excédentaire des macrophages28. Des études menées sur des macrophages humains ont en outre montré qu'AMPK peut réguler LXRα ainsi que ses transporteurs de cholestérol en aval, tandis que l'efflux de cholestérol induit par LXR dépend fortement d'ABCA129,30. Dans la présente étude, l'inhibition d'AMPK a atténué les effets du PF sur l'abondance nucléaire de LXRα, l'expression d'ABCA1 et l'efflux de cholestérol médié par ApoA-I et par HDL. Ces observations sont compatibles avec un modèle dans lequel la régulation liée à LXRα/ABCA1 se produit en aval d'AMPK. Toutefois, comme ABCA1 n'a pas été directement inhibé, les données appuient—sans toutefois l'établir formellement—une séquence causale AMPK–LXRα–ABCA1.
Les résultats suggèrent également une régulation réciproque entre l'homéostasie du cholestérol et la signalisation inflammatoire. L'inflammation peut supprimer l'expression d'ABCA1 et l'efflux de cholestérol, facilitant ainsi la rétention de lipides dans les macrophages. Inversement, l'inhibition de NF-κB a été montrée pour restaurer l'expression d'ABCA1 et l'exportation du cholestérol dans les macrophages inflammatoires31. Les effets similaires produits par le PF et le BAY 11-7082 dans la présente étude appuient cette interaction : la suppression de la signalisation de NF-κB a été accompagnée d'une augmentation de l'expression d'ABCA1, d'un efflux amélioré du cholestérol et d'une accumulation réduite de lipides. L'inactivation d'AMPK a atténué à la fois les effets métaboliques et inflammatoires du PF, suggérant qu'AMPK pourrait coordonner ces deux processus interconnectés plutôt que de les réguler indépendamment. Des travaux antérieurs ont démontré que le PF peut supprimer l'activation des macrophages pro-inflammatoires en inhibant la signalisation de NF-κB. Des traitements contenant du PF ont également été signalés pour améliorer l'exportation du cholestérol associée à ABCA1/ABCG1 et réduire la formation de cellules en mousse32,33. La présente étude fournit un contexte mécanistique supplémentaire en reliant ces propriétés lipidorégulatrices et anti-inflammatoires précédemment décrites à AMPK. De plus, la comparaison avec la préparation complète de HQT distingue ce travail des études examinant le PF isolément et suggère que le PF et le HQT produisent des effets partiellement superposés dans les tests sélectionnés sur les macrophages.
Les mécanismes associés à l'AMPK pourraient contribuer aux effets du PF sur le stress oxydatif et l'intégrité mitochondriale. La surcharge lipidique induite par l'ox-LDL exerce un stress énergétique et oxydatif important sur les macrophages, ce qui peut favoriser la dépolarisation mitochondriale et l'apoptose. La restauration simultanée des niveaux d'ATP, du potentiel de membrane mitochondrial et de la capacité antioxydante observée après un traitement par le PF est donc compatible avec une protection métabolique coordonnée plutôt qu'avec plusieurs effets non liés. Une étude antérieure sur les macrophages a également montré que le PF réduisait l'accumulation de ROS, préservait le potentiel de membrane mitochondrial et modifiait le phénotype inflammatoire par la régulation du contrôle de qualité mitochondrial34. Ces résultats suggèrent que le maintien de la fonction mitochondriale pourrait contribuer aux effets anti-inflammatoires et anti-apoptotiques du PF, bien que les effecteurs spécifiques en aval de l'AMPK restent à identifier. Les résultats obtenus avec le CETSA apportent une preuve supplémentaire reliant le PF à l'AMPK. Le CETSA a été développé pour évaluer l'interaction intracellulaire entre un médicament et sa cible en détectant les modifications de la stabilité thermique des protéines associées au ligand35. Les résultats du CETSA basé sur des lysats sont compatibles avec une stabilisation associée au PF de l'AMPK ou d'un complexe protéique contenant l'AMPK dans des lysats cellulaires. Toutefois, la stabilisation thermique seule ne permet pas de distinguer une liaison directe du ligand d'une stabilisation indirecte résultant d'une phosphorylation modifiée, d'interactions protéiques ou du contexte cellulaire. Une liaison directe entre le PF et l'AMPK devrait être confirmée par des approches biophysiques utilisant des protéines purifiées ou d'autres méthodes.
Le PF a également réduit la proportion de cellules positives pour CD86 et augmenté celle des cellules positives pour CD206, et ces modifications ont été atténuées par l'inhibition de l'AMPK. Ces résultats sont cohérents avec des données antérieures indiquant que le PF peut modifier le phénotype inflammatoire des macrophages32,34. Toutefois, l'activation des macrophages s'inscrit dans un spectre multidimensionnel plutôt que dans deux états fixes M1 et M236. Par conséquent, CD86 et CD206 doivent être interprétés comme des marqueurs phénotypiques associés respectivement à des programmes inflammatoires et réparateurs, et non comme une preuve définitive d'une conversion complète de M1 à M2. Des marqueurs transcriptionnels, sécrétoires et fonctionnels supplémentaires seraient nécessaires pour caractériser de manière plus exhaustive le phénotype des macrophages. Plusieurs limites doivent être reconnues. Premièrement, les expériences ont été limitées aux cellules RAW264.7, et les résultats nécessitent une validation sur des macrophages primaires ou humains ainsi que sur des modèles d'AS in vivo. Deuxièmement, bien que la concentration de PF choisie n'ait pas été cytotoxique et ait augmenté la phosphorylation de l'AMPK, une relation dose-réponse complète pour les principaux résultats fonctionnels n'a pas été établie. Troisièmement, des expériences de perte de fonction spécifique à ABCA1 et de complémentation n'ont pas été réalisées, et la voie AMPK–LXRα–ABCA1 proposée doit donc être considérée comme un modèle mécanistique étayé plutôt qu'une cascade linéaire entièrement établie. Quatrièmement, le PF et le HQT ont été comparés en utilisant des unités de concentration différentes, et la teneur en PF ainsi que la constance des phytochimiques dans la préparation de HQT n'ont pas été évaluées quantitativement. Enfin, les résultats du CETSA indiquent un engagement potentiel des cibles intracellulaires, mais ne démontrent pas de manière indépendante une liaison moléculaire directe.
En conclusion, les résultats actuels suggèrent que le PF atténue la dysfonction des macrophages induite par l'ox-LDL en coordonnant l'exportation du cholestérol, la signalisation inflammatoire, le métabolisme énergétique et l'homéostasie mitochondriale. L'inhibition pharmacologique et la suppression de l'AMPK par ARNsi ont atténué plusieurs effets protecteurs médiés par le PF et ont été accompagnées de modifications de l'abondance nucléaire de LXRα, de l'expression d'ABCA1, de l'efflux de cholestérol et de la signalisation NF-κB. Le PF a exercé des effets protecteurs sur les macrophages qui chevauchent plusieurs de ceux observés après un traitement par HQT dans les conditions testées. La contribution du PF à l'activité globale de l'HQT reste à élucider.
Déclarations de divulgation
Conflit d'intérêts :
Les auteurs déclarent ne pas avoir d'intérêts concurrents.
Remerciements
None.
Author Contributions:
Yunjie Zeng: Conceptualization, Methodology, Investigation, Formal analysis, Data curation, Visualization, and Writing – original draft.
Huaying Wang: Methodology, Investigation, Formal analysis, Validation, Data curation, Visualization, and Writing – original draft.
Dong Liu: Methodology, Investigation, and Validation.
Yunlu Jiang: Investigation, Data curation, and Formal analysis.
Pengcheng Ren: Investigation, Formal analysis, and Visualization.
Wenxin Song: Resources, Validation, and Writing – review & editing.
Guopeng Huang: Conceptualization, Methodology, Supervision, Project administration, Funding acquisition, and Writing – review & editing.
Xiaojiao He: Conceptualization, Resources, Supervision, Project administration, Funding acquisition, and Writing – review & editing.
Yunjie Zeng and Huaying Wang contributed equally to this work and share first authorship. Guopeng Huang and Xiaojiao He are co-corresponding authors. All authors reviewed and approved the final manuscript.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Système d'imagerie chimiluminescente | Thermo Fisher Scientific | iBright Imaging System | |
| Cytomètre en flux | BD Biosciences | FACSCanto II | |
| Microscope à fluorescence inversé | Olympus | IX73 | |
| Lecteur de microplaques | PerkinElmer | VICTOR X3 | |
| Système de PCR en temps réel | Bio-Rad | CFX Opus 96 | |
| Spectrophotomètre | Thermo Fisher Scientific | NanoDrop 8000 |
Références
- Zysman M et al. Risk of cardiovascular events according to the severity of an exacerbation of chronic obstructive pulmonary disease. Eur J Prev Cardiol. 2025;32(15):1436-1444. doi:10.1093/eurjpc/zwaf086.
- Zvintzou E et al. Context-dependent effects of apolipoprotein A2 on lipid metabolism and atherogenesis. FASEB J. 2026;40(12):e72032. doi:10.1096/fj.202600765R.
- Zuriaga MA et al. Colchicine prevents accelerated atherosclerosis in TET2-mutant clonal haematopoiesis. Eur Heart J. 2024;45(43):4601-4615. doi:10.1093/eurheartj/ehae546.
- Zhang Y et al. Effects and mechanisms of Zhizi Chuanxiong herb pair against atherosclerosis: an integration of network pharmacology, molecular docking, and experimental validation. Chin Med. 2024;19(1):8. doi:10.1186/s13020-023-00874-x.
- Zysset D et al. TREM-1 links dyslipidemia to inflammation and lipid deposition in atherosclerosis. Nat Commun. 2016;7:13151. doi:10.1038/ncomms13151.
- Zou Z et al. Recent advances in nanozymes for the treatment of atherosclerosis. Int J Nanomedicine. 2025;20:9447-9472. doi:10.2147/IJN.S540010.
- Zoubdane N et al. High tyrosol and hydroxytyrosol intake reduces arterial inflammation and atherosclerotic lesion microcalcification in healthy older populations. Antioxidants (Basel). 2024;13(1):130. doi:10.3390/antiox13010130.
- Zhong T et al. Adaptation of endothelial cells to shear stress under atheroprone conditions by modulating internalization of vascular endothelial cadherin and vinculin. Ann Transl Med. 2020;8(21):1423. doi:10.21037/atm-20-3426.
- Zhuo S et al. Inflammatory corpuscle AIM2 facilitates macrophage foam cell formation by inhibiting cholesterol efflux protein ABCA1. Sci Rep. 2024;14(1):10782. doi:10.1038/s41598-024-61495-4.
- Zheng H et al. Lp-PLA2 silencing protects against ox-LDL-induced oxidative stress and cell apoptosis via Akt/mTOR signaling pathway in human THP-1 macrophages. Biochem Biophys Res Commun. 2016;477(4):1017-1023. doi:10.1016/j.bbrc.2016.07.022.
- Zhou Y et al. Asperlin inhibits LPS-evoked foam cell formation and prevents atherosclerosis in ApoE(-/-) mice. Mar Drugs. 2017;15(11):358. doi:10.3390/md15110358.
- Zhong Y, Liu C, Feng J, Li JF, Fan ZC. Curcumin affects ox-LDL-induced IL-6, TNF-α, MCP-1 secretion and cholesterol efflux in THP-1 cells by suppressing the TLR4/NF-κB/miR33a signaling pathway. Exp Ther Med. 2020;20(3):1856-1870. doi:10.3892/etm.2020.8915.
- Zhu C et al. TRIM64 promotes ox-LDL-induced foam cell formation, pyroptosis, and inflammation in THP-1-derived macrophages by activating a feedback loop with NF-κB via IκBα ubiquitination. Cell Biol Toxicol. 2023;39(3):607-620. doi:10.1007/s10565-022-09768-4.
- Zhang G et al. OxLDL/β2GPI/anti-β2GPI Ab complex induces inflammatory activation via the TLR4/NF-κB pathway in HUVECs. Mol Med Rep. 2021;23(2):148. doi:10.3892/mmr.2020.11787.
- Zu YX et al. Jiang Gui Fang activated interscapular brown adipose tissue and induced epididymal white adipose tissue browning through the PPARγ/SIRT1-PGC1α pathway. J Ethnopharmacol. 2020;248:112271. doi:10.1016/j.jep.2019.112271.
- Zu X et al. Antidepressant-like effect of Bacopaside I in mice exposed to chronic unpredictable mild stress by modulating the hypothalamic-pituitary-adrenal axis function and activating BDNF signaling pathway. Neurochem Res. 2017;42(11):3233-3244. doi:10.1007/s11064-017-2360-3.
- Zong K et al. Explorating the mechanism of Huangqin Tang against skin lipid accumulation through network pharmacology and experimental validation. J Ethnopharmacol. 2023;313:116581. doi:10.1016/j.jep.2023.116581.
- Zou Y et al. Huangqin Tang ameliorates dextran sodium sulphate-induced colitis by regulating intestinal epithelial cell homeostasis, inflammation and immune response. Sci Rep. 2016;6:39299. doi:10.1038/srep39299.
- Zou Y et al. Huangqin Tang ameliorates TNBS-induced colitis by regulating effector and regulatory CD4(+) T cells. Biomed Res Int. 2015;2015:102021. doi:10.1155/2015/102021.
- Wang D et al. Huangqin tang alleviates colitis-associated colorectal cancer via amino acid homeostasis and PI3K/AKT/mTOR pathway modulation. J Ethnopharmacol. 2024;334:118597. doi:10.1016/j.jep.2024.118597.
- Zhu X, Zhou Y, Cai W, Sun H, Qiu L. Salusin-β mediates high glucose-induced endothelial injury via disruption of AMPK signaling pathway. Biochem Biophys Res Commun. 2017;491(2):515-521. doi:10.1016/j.bbrc.2017.06.126.
- Zhu J, Chen H, Guo J, Zha C, Lu D. Sodium tanshinone IIA sulfonate inhibits vascular endothelial cell pyroptosis via the AMPK signaling pathway in atherosclerosis. J Inflamm Res. 2022;15:6293-6306. doi:10.2147/JIR.S386470.
- Kim J et al. Inhibition of Toll-like receptors alters macrophage cholesterol efflux and foam cell formation. Int J Mol Sci. 2024;25(12):6808. doi:10.3390/ijms25126808.
- Zuo J, Guo S, Qin X. Bisdemethoxycurcumin suppresses the progression of atherosclerosis and VSMC-derived foam cell formation by promoting lipophagy. Naunyn Schmiedebergs Arch Pharmacol. 2023;396(12):3659-3670. doi:10.1007/s00210-023-02558-7.
- Zong P et al. TRPM2 deficiency in mice protects against atherosclerosis by inhibiting TRPM2-CD36 inflammatory axis in macrophages. Nat Cardiovasc Res. 2022;1(4):344-360. doi:10.1038/s44161-022-00027-7.
- Sag D, Carling D, Stout RD, Suttles J. Adenosine 5'-monophosphate-activated protein kinase promotes macrophage polarization to an anti-inflammatory functional phenotype. J Immunol. 2008;181(12):8633-8641. doi:10.4049/jimmunol.181.12.8633.
- Chen B, Li J, Zhu H. AMP-activated protein kinase attenuates oxLDL uptake in macrophages through PP2A/NF-κB/LOX-1 pathway. Vascul Pharmacol. 2016;85:1-10. doi:10.1016/j.vph.2015.08.012.
- Chawla A et al. A PPARγ-LXR-ABCA1 pathway in macrophages is involved in cholesterol efflux and atherogenesis. Mol Cell. 2001;7(1):161-171. doi:10.1016/S1097-2765(01)00164-2.
- Saenz J et al. Grapefruit flavonoid naringenin regulates the expression of LXRα in THP-1 macrophages by modulating AMP-activated protein kinase. Mol Pharm. 2018;15(5):1735-1745. doi:10.1021/acs.molpharmaceut.7b00797.
- Larrede S et al. Stimulation of cholesterol efflux by LXR agonists in cholesterol-loaded human macrophages is ABCA1-dependent but ABCG1-independent. Arterioscler Thromb Vasc Biol. 2009;29(11):1930-1936. doi:10.1161/ATVBAHA.109.194548.
- Zhao GJ et al. Antagonism of betulinic acid on LPS-mediated inhibition of ABCA1 and cholesterol efflux through inhibiting nuclear factor-kappaB signaling pathway and miR-33 expression. PLoS One. 2013;8(9):e74782. doi:10.1371/journal.pone.0074782.
- Zhai T et al. Unique immunomodulatory effect of paeoniflorin on type I and II macrophages activities. J Pharmacol Sci. 2016;130(3):143-150. doi:10.1016/j.jphs.2015.12.007.
- Mei J et al. Tetramethylpyrazine and Paeoniflorin Synergistically Attenuate Cholesterol Efflux in Macrophage Cells via Enhancing ABCA1 and ABCG1 Expression. Evid Based Complement Alternat Med. 2022;2022:4304790. doi:10.1155/2022/4304790.
- Cao Y et al. Paeoniflorin suppresses kidney inflammation by regulating macrophage polarization via KLF4-mediated mitophagy. Phytomedicine. 2023;116:154901. doi:10.1016/j.phymed.2023.154901.
- Martinez Molina D et al. Monitoring drug target engagement in cells and tissues using the cellular thermal shift assay. Science. 2013;341(6141):84-87. doi:10.1126/science.1233606.
- Xue J et al. Transcriptome-based network analysis reveals a spectrum model of human macrophage activation. Immunity. 2014;40(2):274-288. doi:10.1016/j.immuni.2014.01.006.