Ici, nous décrivons une approche permettant de produire des embryons génétiquement modifiés à l'aide de l'édition génique CRISPR-Cas9 et du transfert nucléaire de cellules somatiques afin de générer des modèles ovins de maladies humaines. Cette approche est idéale pour réaliser une édition génique précise dans les cellules donneuses et produire des embryons clonés sans mosaïcisme génétique.
Article de méthode
Génération d'embryons génétiquement modifiés par édition génomique et transfert nucléaire de cellules somatiques pour la production de modèles ovins de maladies humaines
Dans cet article
Résumé
Résumé
Les modèles animaux de grande taille sont des outils précieux pour l'étude des maladies humaines. Les moutons, les porcs et les chèvres reproduisent souvent mieux l'anatomie et la physiologie des organes humains ainsi que la complexité des maladies humaines, augmentant ainsi leur pertinence clinique par rapport aux rongeurs. Le système CRISPR-Cas9 et le transfert nucléaire de cellules somatiques (SCNT) permettent de générer des modèles animaux de grande taille avec une plus grande précision, polyvalence et uniformité génétique. Le principal avantage de cette approche, comparée à l'injection microscopique dans les zygotes, réside dans la possibilité de confirmer in vitro la présence de la modification génétique souhaitée ainsi que d'éventuelles mutations hors cible dans les cellules modifiées avant la production animale. De plus, le SCNT élimine le risque de mosaïcisme génétique, fréquemment observé après injection microscopique dans les zygotes. Nous décrivons ici la génération de cellules ovines modifiées génétiquement par jonction d'extrémités non homologues (NHEJ) et réparation dirigée par homologie (HDR), suivie de la production d'embryons clonés portant les mutations d'intérêt. Les modifications génétiques sont introduites par transfection de cellules somatiques en culture, généralement des fibroblastes fœtaux, avec le système CRISPR-Cas9. L'efficacité de mutation dans les cellules regroupées est évaluée par réaction en chaîne par polymérase (PCR) et séquençage de Sanger des gènes modifiés, puis analysée à l'aide du logiciel Tracking of Indels by DEcomposition (TIDE)/Tracking of Insertions, Deletions, and Recombination events (TIDER). Une dilution limitante des cellules regroupées est effectuée afin d'obtenir des colonies issues de cellules uniques, qui sont ensuite criblées par PCR et séquençage de l'ADN des gènes modifiés. Les cellules donneuses portant les modifications d'intérêt sont ensuite mises en culture pour expansion et utilisées pour la production d'embryons par SCNT. Après dilution limitante et criblage cellulaire, 22/114 (19,3 %) des colonies modifiées par NHEJ présentaient des mutations d'extinction (KO) et 4/56 (7,1 %) des colonies modifiées par HDR portaient la mutation F508del. Un total de 370 embryons génétiquement modifiés a été produit à partir de quatre colonies. Ces méthodes sont utilisées avec succès pour une édition génétique précise des fibroblastes fœtaux et la génération d'embryons génétiquement modifiés afin de produire des modèles ovins de maladies humaines.
Introduction
Les modèles animaux sont des outils essentiels pour comprendre les mécanismes biologiques des maladies humaines et pour le développement de nouveaux traitements. Les modèles in vitro, tels que la culture de cellules ou d'organoides, ne reproduisent pas la complexité des sous-types cellulaires et des interactions entre cellules qui se produisent in vivo dans les organes1,2. Ainsi, les animaux fournissent des modèles à l'échelle de l'organisme entier, offrant une description plus détaillée des interactions cellulaires et systémiques, de l'évolution de la maladie et de la sécurité des traitements. Les rongeurs constituent des organismes modèles pratiques en raison de leur faible coût, de leur temps de génération rapide et de leur caractérisation génétique complète. Toutefois, les modèles rongeurs des maladies humaines sont limités par des différences physiologiques et anatomiques avec l'humain, ainsi que par leur métabolisme plus rapide et leur durée de vie plus courte3,4. Cela se traduit par une forte proportion de thérapies testées sur des modèles animaux qui échouent lors des essais cliniques, dont la majorité utilisent des rongeurs5,6,7,8. Des moutons, des porcs, des chèvres, des chiens et des primates non humains ont été utilisés pour élaborer des modèles pour un grand nombre de maladies humaines, ce qui pourrait contribuer à augmenter le taux de traduction clinique des nouveaux traitements et médicaments3,9,10,11,12. Ces espèces présentent également de nombreux avantages par rapport aux modèles rongeurs en raison de leur plus grande similitude avec l'humain. Les modèles animaux de grande taille pour les maladies humaines fournissent donc les modèles les plus précis actuellement disponibles et jouent un rôle essentiel dans la traduction des études animales en applications cliniques.
Les répétitions courtes régulièrement espacées en palindromes (clustered regularly interspaced short palindromic repeats, CRISPR) associées à la protéine Cas9 constituent une méthode polyvalente et programmable de modification génétique des cellules animales, permettant l’introduction de mutations pathogènes précises. L’édition génique médiée par CRISPR-Cas9 utilise un ARN guide (gRNA) complémentaire du site cible, permettant à la protéine associée au CRISPR 9 (Cas9) de créer une cassure double brin (DSB) de manière ciblée13. La réparation cellulaire des DSB se produit principalement selon deux mécanismes : la jonction non homologue des extrémités (NHEJ) et la réparation dirigée par homologie (HDR). La voie NHEJ répare une DSB en reliant les extrémités de l’ADN, un mécanisme sujet aux erreurs qui peut entraîner la formation d’insertions ou de délétions aléatoires (indels) au niveau du site de cassure14. Ces mutations peuvent provoquer l’extinction (KO) du gène en créant une mutation par décalage du cadre de lecture ou un codon d’arrêt prématuré, perturbant ainsi la fonction du gène. La HDR, qui se produit principalement pendant les phases S et G2 du cycle cellulaire, correspond à la réparation d’une DSB par la cellule à l’aide d’un allèle homologue servant de matrice de réparation15,16. L’intégration d’insertions, de délétions ou de substitutions spécifiques, appelées insertions ciblées (KI), est possible en introduisant un oligodésoxyribonucléotide monocaténaire synthétique (ssODN) ou une autre matrice d’ADN contenant la modification souhaitée, que la cellule peut utiliser pour réparer la cassure. CRISPR-Cas9 peut également être utilisé pour une édition multiplexée, permettant d’introduire plusieurs mutations simultanément afin de modéliser des maladies multigéniques3. Par rapport aux techniques antérieures d’édition génique telles que les nucléases à doigts de zinc (ZFNs) ou les nucléases effectrices transcriptionnels de type activateur (TALENs), CRISPR-Cas9 est beaucoup plus simple à utiliser et plus efficace en termes de ressources dans les grandes cellules animales17. Différents locus peuvent être ciblés facilement en concevant un nouveau gRNA, ce qui a permis d’accélérer la création de nouveaux modèles animaux de grande taille à l’aide de CRISPR-Cas93,13. Toutefois, plusieurs limitations persistent, notamment l’efficacité de l’édition par CRISPR-Cas9, qui peut varier considérablement selon l’espèce, l’environnement cellulaire et la nature de la modification18,19. Les taux de HDR sont particulièrement inférieurs à ceux de NHEJ et dépendent fortement du type cellulaire, des locus génomiques et de la phase du cycle cellulaire20,21. De plus, l’apparition de modifications non intentionnelles au niveau de locus hors cible, voire même au niveau du locus ciblé, reste un problème22. Néanmoins, CRISPR-Cas9 est devenu la plateforme principale d’édition génique pour la production de modèles animaux génétiquement modifiés de grande taille.
Le transfert nucléaire de cellules somatiques (SCNT) permet la création d'embryons génétiquement modifiés avec une grande précision et homogénéité. Ce processus, réalisé pour la première fois avec succès chez les mammifères en 1997, consiste à transférer un noyau cellulaire dans un ovocyte énucléé23. Le SCNT présente de nombreux avantages par rapport à d'autres techniques, telles que l'injection microscopique dans le zygote, où du matériel génétique ou des systèmes d'édition de l'ADN sont directement injectés dans le zygote ou l'embryon précoce24,25,26. L'injection microscopique dans le zygote comporte le risque inhérent d'hétérogénéité génétique, ou mosaïcisme, entre les cellules de l'embryon, ce qui peut survenir si la réplication de l'ADN ou la division cellulaire a lieu avant la modification génétique27,28,29. La valeur de tels embryons mosaiques comme modèles animaux est réduite en raison de la difficulté de génotypage et de caractérisation phénotypique29. Dans le SCNT, l'édition génique est dissociée de la production d'embryons ; chaque embryon cloné provient d'une seule cellule, éliminant ainsi le risque de mosaïcisme et garantissant l'homogénéité génétique de l'embryon30,31,32. De plus, les cellules donneuses sont modifiées et soigneusement criblées in vitro afin de confirmer la clonalité et la présence de la modification souhaitée avant la procédure de SCNT, ce qui permet d'économiser du temps et des ressources25,26. Ceci est particulièrement important lors de l'introduction de substitutions spécifiques (KIs). Le criblage cellulaire permet également d'identifier d'éventuelles mutations au niveau des sites hors cible, réduisant ainsi le risque de perturbation génétique à d'autres locus. Ces avantages répondent à de nombreuses préoccupations liées à l'utilisation de CRISPR-Cas9. Par conséquent, le SCNT offre un meilleur contrôle sur la génétique des embryons obtenus par rapport à l'injection microscopique dans le zygote, notamment pour des modifications plus complexes telles que les éditions multiplexées, les grandes insertions et les allèles humanisés33. Bien que le SCNT soit limité par une faible efficacité de clonage, des exigences techniques élevées et un reprogrammation épigénétique anormale, cette dernière pouvant entraîner des perturbations moléculaires et phénotypiques chez les clones, ce qui pourrait masquer les effets de la modification génétique chez les animaux fondateurs. Toutefois, ces altérations épigénétiques ne sont pas transmises à la descendance32,33. Malgré ces limitations, la combinaison du SCNT avec CRISPR-Cas9 permet une ingénierie du génome précise avec un contrôle strict sur la génétique des embryons, facilitant la production fiable de modèles animaux de grande taille pour les maladies humaines sans mosaïcisme. Ici, nous décrivons une méthode détaillée de modification génétique de fibroblastes fœtaux ovins (SFF) utilisant soit la voie NHEJ, soit la voie HDR, suivie d'une procédure de SCNT pour la production d'embryons clonés, dans le but ultime de générer des modèles ovins de maladies humaines. Cette approche est largement applicable à d'autres espèces domestiques, bien que l'édition génique puisse nécessiter une optimisation selon les types cellulaires, ce protocole servant de point de départ utile.
Protocole
Toutes les procédures animales ont été approuvées par le comité institutionnel de soins et d'utilisation des animaux (IACUC : #15508 et #10089) de l'Université d'État de l'Utah et réalisées conformément aux lignes directrices des Instituts nationaux de la santé (NIH). Dans cette étude, des moutons domestiques de race Romney (Ovis aries) ont été utilisés pour isoler des fibroblastes fœtaux de mouton (Supplementary File 134). Voir Figure 1 pour un aperçu du protocole.
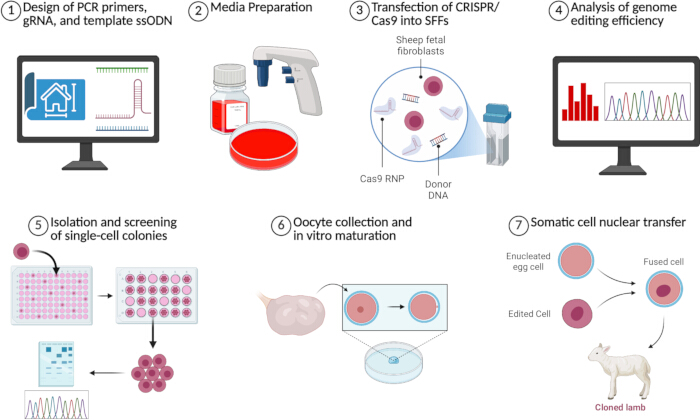
Figure 1 : Aperçu des méthodes CRISPR-Cas9 et transfert nucléaire de cellules somatiques (SCNT) utilisées pour générer des embryons génétiquement modifiés. Un résumé de chacune des sept étapes principales du protocole est présenté. Créé avec BioRender. Perisse, I. (2026). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
1. Conception des amorces de PCR, de l'ARNg et de l'ADN simple brin modélisateur (ssODN)
- Ouvrir la région génomique à modifier dans Benchling (https://www.benchling.com/academic).
- Concevoir des amorces PCR pour amplifier et séquencer la région génomique d'intérêt.
- Sélectionner la région cible à amplifier, ainsi que 200 paires de bases en amont et en aval de cette région afin d'assurer une distance suffisante pour des appels de séquence de qualité et une analyse précise de l'efficacité de mutation avec le logiciel TIDE.
- Dans la barre de navigation à droite, cliquer sur Primers > Create Primers > Wizard.
- Sous Region, cliquer sur Use Selection. Sous Amplicon, ajuster la Taille en conséquence et modifier les autres paramètres selon les besoins.
- Cliquer sur Generate Primers. Sélectionner une ou plusieurs paires d'amorces ayant de faibles scores de pénalité à commander.
REMARQUE : Selon la modification introduite, il est recommandé de concevoir des amorces qui se lieront uniquement à l'ADN correctement modifié afin de permettre un criblage plus rapide des colonies positives.
- Concevoir un ARN guide (gRNA) pour éditer l'ADN avec CRISPR-Cas9.
- Dans Benchling, sélectionner la région cible à modifier, puis dans la barre de navigation à droite, cliquer sur CRISPR > Design and analyze guides.
- Cliquer sur le menu déroulant Genome et sélectionner ou importer le génome de l'organisme modèle. Ajuster les autres paramètres selon les besoins.
- Cliquer sur Finish > +.
- Sous Genome Region,, cliquer sur No region set et sélectionner ou saisir la région génomique contenant le site cible. Cliquer sur Set genome region.
- Sélectionner un ou plusieurs ARN guides ayant à la fois des scores élevés d'activité sur cible et des scores élevés d'absence d'effets hors cible à commander.
- Si l'on effectue des modifications par insertion ciblée (KI), concevoir un modèle d'ADN simple brin (ssODN).
- Dans la barre de navigation à droite, cliquer sur CRISPR > Design HR template (ssODN).
- Cliquer sur le menu déroulant Genome et sélectionner ou importer le génome de l'organisme modèle. Cliquer sur Create.
- Cliquer sur l'onglet SEQUENCE MAP, surligner les bases à modifier, puis créer la version modifiée de la séquence d'ADN en saisissant les modifications souhaitées au clavier. Revenir à l'onglet DESIGN HR TEMPLATE et cliquer sur Next.
- Ajuster la Template region pour inclure au moins 50 paires de bases d'extrémités d'homologie de chaque côté de la modification, puis cliquer sur Next.
- Saisir la séquence du gRNA sélectionné à l'étape 1.3.5 dans la case Guide afin d'introduire des mutations silencieuses perturbant le motif adjacent au protospacer (PAM). Cliquer sur Next.
- Cliquer sur Copy the template et commander le modèle ssODN généré.
REMARQUE : Les séquences des amorces PCR, des ARN guides CRISPR-Cas9 et des modèles ssODN conçus à l'aide de Benchling pour la génération d'un modèle de fibrose kystique chez le mouton porteur d'une mutation d'extinction (KO) ou de la mutation F508del sont présentées dans le Tableau 1.
2. Préparation des milieux
- Préparer le milieu de culture cellulaire en complétant le milieu de Dulbecco (DMEM) à forte teneur en glucose avec 15 % de sérum bovin fœtal (FBS) et 1 % de pénicilline-streptomycine (Pen/Strep) (v/v). Préchauffer dans un bain-marie à 37 °C avant utilisation.
- Préparer le milieu de congélation en complétant le DMEM avec 45 % de FBS et 10 % de diméthylsulfoxyde (DMSO).
- Préparer le milieu de collecte des ovocytes en complétant le milieu M199 avec 1 % de Pen/Strep, 0,3 % d'albumine sérique bovine (BSA) fraction V, 1 % de FBS et 0,06 % de sel de sodium de l'héparine.
- Commander les milieux de maturation in vitro (IVM) et de culture in vitro (IVC) , qui sont des milieux sans sérum disponibles commercialement, formulés respectivement pour la maturation des ovocytes bovins et la culture des embryons.
REMARQUE : Les boîtes post-fusion et IVC sont préparées avec sept gouttes de 40 µL de milieu IVC et recouvertes d'huile minérale testée pour les embryons. - Préparer le milieu de privation cellulaire en complétant le DMEM à forte teneur en glucose avec 0,5 % de FBS et 1 % de Pen/Strep (v/v). Préchauffer dans un bain-marie à 37 °C avant utilisation.
- Préparer le milieu de fluide oviductal synthétique supplémenté en HEPES (HSOF) comme décrit précédemment35.
- Préparer le milieu d'énucleation en complétant 500 µL de milieu HSOF avec 4,5 mM de saccharose et 10 µg/mL de cytochalasine B (CB).
- Préparer les milieux d'injection en complétant 500 µL de milieu HSOF avec 10 µg/mL de cytochalasine B (CB).
REMARQUE : Les milieux d'énucleation et d'injection sont préparés frais le jour de la SCNT. Une goutte (200 µL) de chaque milieu est déposée dans des boîtes de 100 mm et recouverte d'huile minérale testée pour les embryons. - Préparer le milieu de fusion comme décrit précédemment35. Retirer 5 à 10 mL de milieu de fusion à 4 °C et conserver à température ambiante jusqu'à utilisation.
- Préparer le milieu CB en complétant le milieu IVC avec 10 µg/mL de CB.
REMARQUE : Une boîte CB est préparée avec sept gouttes de 40 µL de milieu CB et recouverte d'huile minérale testée pour les embryons. - Préparer le milieu d'ionomycine en complétant le milieu HSOF avec 5 µM de sel de calcium d'ionomycine.
- Préparer le milieu d'activation en complétant le milieu IVC avec 2 mM de 6-diméthylaminopurine (DMAP) et 10 µg/mL de cycloheximide (CHX).
REMARQUE : Une boîte d'activation est préparée avec sept gouttes de 40 µL de milieu d'activation et recouverte d'huile minérale testée pour les embryons.
3. Transfection du CRISPR-Cas9 dans les SFF
- (Conditions) Effectuer toutes les manipulations de culture cellulaire dans une hotte de sécurité biologique ou sous hotte à flux laminaire. Cultiver les SFF dans un flacon T-25 avec du milieu de culture cellulaire à 37 °C, sous 5 % de CO2, 5 % de O2 et 90 % de N2, jusqu'à une confluence d'environ 70 à 80 % avant la transfection.
- Retirer tout le milieu du flacon et laver les cellules une fois avec 5 mL de solution saline tamponnée au phosphate de Dulbecco (DPBS). Incuber avec 1 mL d'enzyme de dissociation de type trypsine pendant 5 à 10 minutes jusqu'au détachement des cellules.
- Diluer l'enzyme de dissociation de type trypsine avec un volume équivalent de milieu de culture cellulaire et centrifuger les cellules à 200 × g pendant 5 minutes.
- (Timing) Préparer le complexe ribonucléoprotéique (RNP) ARN guide : Cas9 en incubant 2,5 µL d'ARN guide à 100 µM avec 2,5 µL de protéine Cas9 à 5 µg/µL pendant 10 minutes à température ambiante.
NOTE : Les rapports RNP Cas9 : ARN guide peuvent nécessiter une optimisation selon le type cellulaire, le gène cible et le nombre de cibles. - Préparer la solution de nucléofection en mélangeant 82 µL de solution de nucléofection avec 18 µL de solution supplémentaire.
- Combiner la solution de nucléofection avec le complexe RNP et, si un oligonucléotide simple brin (ssODN) est utilisé, ajouter 2 µL de ssODN à 200 µM, puis mélanger délicatement par pipetage.
- Après centrifugation, éliminer soigneusement le surnageant et placer le tube à l'envers sur un tissu sans peluches afin d'éliminer le milieu résiduel.
NOTE : La présence de milieu de culture résiduel peut affecter l'efficacité de la transfection et la viabilité cellulaire. Veiller à éliminer complètement l'excès de liquide avant de resuspendre le culot cellulaire dans la solution de nucléofection. - (Critical) Resuspendre les fibroblastes dans la solution de nucléofection, puis transférer le mélange dans une cuvette de nucléofection de 100 µL, en évitant la formation de bulles. Tapoter doucement la cuvette sur une surface dure afin de faire descendre le mélange au fond de la cuvette.
NOTE : La présence de bulles à l'intérieur de la cuvette de nucléofection peut interférer avec l'électroporation. - (Relevant setting) Électroporer les cellules en utilisant le programme EH-100 ou selon les recommandations du fabricant. Laisser les cellules se reposer pendant 10 minutes à température ambiante.
- Transférer les cellules électroporées à l'aide d'une pipette de transfert dans 5 mL de milieu de culture cellulaire pré-équilibré, supplémenté d'un activateur de réparation par recombinaison dirigée (HDR) à une concentration finale de 1 à 2 µM, dont la concentration peut nécessiter une optimisation selon les types cellulaires.
- (Conditions) Cultiver les cellules dans du milieu de culture cellulaire à 37 °C, sous 5 % de CO2, 5 % de O2 et 90 % de N2, pendant 48 heures avant l'isolement de l'ADN génomique.
- Retirer le milieu des cellules, laver une fois avec du DPBS, puis ajouter 1 mL d'enzyme de dissociation de type trypsine.
- Une fois les cellules détachées, ajouter 1 mL de milieu de culture cellulaire pour diluer l'enzyme de dissociation de type trypsine.
- Répartir environ les deux tiers de la suspension cellulaire pour la cryoconservation et le tiers restant pour l'extraction de l'ADN génomique dans des tubes de 1,5 mL étiquetés. Centrifuger tous les tubes à 200 × g pendant 5 minutes.
- Resuspendre le culot cellulaire destiné à la cryoconservation dans 500 µL de milieu de congélation. Transférer les cellules resuspendues dans des cryotubes et les placer dans un conteneur de congélation à débit contrôlé à -80 °C, en minimisant le temps d'exposition des cellules au milieu de congélation avant le transfert à -80 °C.
- Resuspendre le culot cellulaire destiné à l'extraction de l'ADN dans 200 µL de DPBS. Extraire l'ADN génomique à l'aide d'un kit de purification de l'ADN génomique selon les instructions du fabricant.
4. Analyse de l'efficacité de l'édition du génome
- Amplifiez les loci cibles à partir de l'ADN isolé en utilisant une ADN polymérase haute fidélité et les amorces de PCR précédemment conçues.
- Vérifiez l'amplification par PCR par électrophorèse sur gel d'agarose dans un gel d'agarose à 1 % avec une règle de taille d'ADN de 1 kb.
- Purifiez les produits de PCR à l'aide d'un kit de purification de PCR et soumettez-les au séquençage de Sanger.
- Si une invalidation (KO) a été réalisée, utilisez le logiciel TIDE (https://apps.datacurators.nl/tide) pour évaluer l'efficacité de l'édition36. Utilisez des chromatogrammes de haute qualité présentant un signal de fond minimal pour une analyse précise de l'efficacité d'édition.
- Ouvrez TIDE et nommez l'échantillon dans la case Titre du graphique. Sous Séquence guide, saisissez la séquence de l'ARNg utilisé.
- Sous Chromatogramme de l'échantillon témoin, cliquez sur Parcourir et téléversez le chromatogramme de l'échantillon témoin non modifié.
- Sous Chromatogramme de l'échantillon test, cliquez sur Parcourir et téléversez le chromatogramme de l'échantillon test modifié.
- Accédez à l'onglet Décomposition pour visualiser le spectre des indels et l'efficacité de mutation. Vérifiez la valeur de R2 dans le coin supérieur droit du spectre des indels.
- Si la valeur de R2 est inférieure à 0,9, cochez la case Paramètres avancés sous Paramètres et ajustez les curseurs pour la fenêtre d'alignement, la fenêtre de décomposition et la taille des indels jusqu'à ce que la valeur de R2 soit supérieure à 0,9 et qu'un alignement correct soit obtenu.
- Si une insertion ciblée (KI) a été réalisée, utilisez le logiciel TIDER (https://apps.datacurators.nl/tider) pour évaluer l'efficacité de l'édition37.
- Ouvrez TIDER. Nommez l'échantillon dans la case Titre du graphique. Sous Séquence guide, saisissez la séquence de l'ARNg utilisé.
- Sous Chromatogramme de l'échantillon témoin, cliquez sur Parcourir et téléversez le chromatogramme de l'échantillon témoin non modifié.
- Sous Chromatogramme de référence, cliquez sur Parcourir et téléversez un chromatogramme d'un échantillon de référence portant la modification souhaitée.
NOTE : S'il n'existe aucune séquence de ce type, il est possible d'en générer une par amplification PCR en utilisant des amorces supplémentaires conçues pour introduire la mutation dans une séquence d'ADN38. - Sous Chromatogramme de l'échantillon test, cliquez sur Parcourir et téléversez le chromatogramme de l'échantillon test modifié.
- Accédez à l'onglet Décomposition pour visualiser le spectre des indels, l'efficacité de mutation et l'efficacité de recombinaison dirigée (HDR). Vérifiez la valeur de R2 dans le coin supérieur droit du spectre des indels.
- Si la valeur de R2 est inférieure à 0,9, cochez la case Paramètres avancés sous Paramètres et ajustez les curseurs pour la fenêtre d'alignement, la fenêtre de décomposition, la distance en amont du site de cassure et la taille des indels jusqu'à ce que la valeur de R2 soit supérieure à 0,9 et qu'un alignement correct soit obtenu.
NOTE : (Critique) Un nouveau séquençage peut être nécessaire si la qualité du séquençage du fichier est médiocre.
5. Isolement et criblage de colonies monocellulaires
- (Conditions) Dégeler et cultiver les SFF transfectés dans un flacon T-25 pendant la nuit à 37 °C avec 5 % de CO2, 5 % de O2 et 90 % de N2, ou jusqu'à ce que les cellules atteignent environ 80 % de confluence.
- Retirer le milieu, laver les cellules une fois avec 5 mL de DPBS et dissocier les cellules avec 1 mL d'enzyme de dissociation de type trypsine.
- Ajouter du milieu de culture cellulaire pour diluer l'enzyme de dissociation de type trypsine et transférer la suspension cellulaire dans un tube conique de 15 mL. Centrifuger les cellules à 200 × g pendant 5 min.
- Jeter le surnageant et resuspendre le culot cellulaire dans 1 mL de milieu de culture cellulaire. Mélanger doucement mais complètement pour obtenir une suspension homogène de cellules uniques.
- (Critique) Préparer une dilution 1:10 de la suspension cellulaire, puis dénombrer les cellules à l'aide d'un hémocytomètre avec du bleu de trypan.
- Calculer le volume de suspension cellulaire diluée nécessaire pour semer environ une cellule par puits.
NOTE : Pour cinq plaques de 96 puits, préparer environ 500 cellules. - Préparer 10 mL de milieu de culture cellulaire par plaque de 96 puits dans un tube conique de 50 mL.
- Ajouter au milieu le volume calculé de suspension cellulaire diluée 1:10 et mélanger soigneusement par pipetage doux et inversion.
- Verser la suspension cellulaire diluée dans un réservoir stérile pour réactifs.
- Distribuer 100 µL de la suspension cellulaire dans chaque puits d'une plaque de 96 puits.
- (Conditions) Incuber les plaques à 37 °C dans 5 % de CO2, 5 % de O2 et 90 % de N2 pendant 5 jours.
- Examiner chaque puits au microscope et marquer les puits contenant une colonie. Exclure les puits contenant plus d'une colonie.
NOTE : Les colonies issues d'une cellule unique sont généralement rondes, compactes et morphologiquement homogènes. - Replacer les plaques dans l'incubateur et poursuivre la culture pendant 2 jours supplémentaires dans les mêmes conditions.
- Après 7 jours totaux de culture dans des plaques de 96 puits, retirer le milieu des puits contenant une colonie en croissance unique. Laver chaque puits sélectionné une fois avec du DPBS.
- Ajouter 100 µL d'enzyme de dissociation de type trypsine à chaque puits sélectionné et incuber jusqu'au détachement des cellules. Ajouter 100 µL de milieu de culture cellulaire à chaque puits pour diluer l'enzyme de dissociation de type trypsine.
- Transférer le volume total de chaque puits dans un puits d'une plaque de 24 puits.
- Laver le puits d'origine dans la plaque de 96 puits avec du milieu de culture cellulaire supplémentaire et transférer le lavage dans le puits correspondant de la plaque de 24 puits afin de maximiser le rendement cellulaire. Porter le volume final de chaque puits de la plaque de 24 puits à 500 µL avec du milieu de culture cellulaire.
- (Conditions) Incuber les plaques de 24 puits à 37 °C dans 5 % de CO2, 5 % de O2 et 90 % de N2 pendant 3 jours.
- Examiner les puits au microscope et sélectionner les colonies proches de la confluence.
- Retirer le milieu des puits sélectionnés pour collecte, laver une fois avec du DPBS, puis ajouter 500 µL d'enzyme de dissociation de type trypsine.
- Une fois les cellules détachées, ajouter 1 mL de milieu de culture cellulaire pour diluer l'enzyme de dissociation de type trypsine.
- Congeler les cellules et isoler l'ADN génomique selon les étapes 3.14–3.16.
- Amplifier les loci cibles par PCR et confirmer le génotype par séquençage de Sanger.
- Identifier les colonies de type sauvage, KO et KI en fonction des résultats de séquençage. Utiliser l'analyse TIDE/TIDER décrite aux étapes 4.4 et 4.5 pour estimer les taux de recombinaison dirigée (HDR) et les profils d'indels, afin de valider l'édition correcte et d'identifier les colonies non issues d'une seule cellule.
NOTE : Une analyse des effets hors cible peut également être effectuée à cette étape (Fichier Supplémentaire 1). - Élargir uniquement les colonies présentant le génotype souhaité et une morphologie cellulaire normale pour les expériences ultérieures de transfert nucléaire somatique (SCNT).
6. Collecte des ovocytes ovins et maturation in vitro
- Prélever les ovaires de mouton dans un abattoir local et les transporter vers le laboratoire dans une solution saline à 0,9 % à 25 °C, dans les 4 heures suivant le prélèvement.
- Maturation des ovocytes in vitro.
- Libérer les complexes cumulus-ovocyte (COC) à partir des ovaires à l’aide d’une lame de scalpel en incisant la surface ovarienne pendant qu’elle est immergée dans le milieu de collecte des ovocytes.
- (Calendrier) Sélectionner les COC possédant au moins 1 à 3 couches de cellules du cumulus compactes et un cytoplasme homogène pour la MIV. Laver les COC dans un milieu de collecte frais et les cultiver dans un milieu de MIV prééquilibré, avec jusqu’à 40 COC par puits dans 500 µL de milieu de MIV dans une plaque de culture à 4 puits, puis incuber à 38,5 °C sous 5 % de CO2 pendant 21 à 22 heures.
- Vérifier la maturation des ovocytes.
- Transférer le nombre souhaité de COC à l’aide d’une pipette de 200 µL dans un tube microcentrifuge de 1,5 mL, en ajoutant le même volume (1:1) de 0,6 mg/mL d’hyaluronidase dans le tube.
- Pipeter la solution mélangée vers le haut et vers le bas jusqu’à ce que toutes les cellules du cumulus soient détachées. Transférer les ovocytes dans une goutte de HSOF de 1 mL et laver les ovocytes à travers trois gouttes supplémentaires de HSOF.
- À l’aide d’une pipette buccale ou d’une pipette de 10 µL et d’une pointe, faire rouler et sélectionner les ovocytes présentant un globule polaire sous un stéréomicroscope. Les taux acceptables d’expulsion du globule polaire sont compris entre 50 % et 80 %.
7. Transfert nucléaire de cellules somatiques
- Préparer les cellules donneuses avant le TCSN.
- Décongeler les cellules cryopréservées 3 à 5 jours avant le TCSN dans un bain d’eau à 37 °C pendant 1 à 2 min, jusqu’à disparition complète de la glace dans le tube.
- Transférer la suspension cellulaire et ajouter un volume équivalent de milieu de culture cellulaire dans un tube conique de 15 mL, puis centrifuger à 406 x g pendant 5 min.
- Éliminer le surnageant et resuspendre le culot cellulaire dans 500 µL de milieu de culture cellulaire.
- (Conditions) Ensemencer les cellules à différentes concentrations dans une plaque à 4 puits avec un volume final de 500 µL par puits, et les cultiver à 37 °C avec 5 % de CO2, 5 % de O2 et 90 % de N2.
- Renouveler le milieu de culture cellulaire toutes les 48 h. Lorsque les cellules atteignent une confluence totale, remplacer le milieu par un milieu de privation cellulaire 24 à 48 h avant le TCSN.
REMARQUE : Une privation cellulaire dépassant 48 h peut augmenter la proportion d’apoptose39,40.
- Préparer les cellules donneuses (jour du TCSN).
- Retirer le milieu de privation du puits et rincer une fois avec 500 µL de DPBS (-).
- Ajouter 250 µL d’enzyme de dissociation de type trypsine et incuber à 37 °C pendant 5 min, ou jusqu’au détachement des cellules du fond du puits.
- Ajouter 500 µL de milieu de culture cellulaire pour diluer l’enzyme de dissociation de type trypsine.
- Transférer les cellules dans un tube conique de 15 mL et centrifuger à 406 x g pendant 5 min.
- Éliminer le surnageant et resuspendre les cellules dans 60 à 80 µL de milieu HSOF, puis conserver à 4 °C jusqu’à utilisation.
- Énucléer les ovocytes.
- Préparer les pipettes de maintien en tirant des capillaires en verre à paroi fine à l’aide d’un tireur de micropipettes, puis en les façonnant avec un micro-foret pour obtenir un diamètre interne de 30 µm et un diamètre externe de 100 µm.
REMARQUE : Ces deux pipettes peuvent également être achetées auprès de fournisseurs commerciaux. - Préparer les pipettes d’injection en tirant des capillaires en verre à paroi fine à l’aide d’un tireur de micropipettes, en les affûtant à un angle de 45° à l’aide d’un micro-broyeur, puis en les façonnant avec un micro-foret pour obtenir un diamètre interne de 20 à 25 µm. Les paramètres du tireur de micropipettes, du micro-foret et du micro-broyeur sont disponibles dans un rapport précédent41.
- Transférer les ovocytes au stade de métaphase II (MII) présentant un globule polaire dans une goutte de milieu d’énucleation. Immobiliser l’ovocyte à l’aide d’une pipette de maintien, en plaçant le globule polaire à la position 4 à 5 heures.
REMARQUE : Les procédures opératoires normalisées pour la micromanipulation sont décrites dans un rapport précédent41. - (Étape critique) Utiliser une pipette d’injection affûtée à bout tranchant pour percer la zone pellucide et aspirer le globule polaire ainsi que 10 à 20 % du cytoplasme situé sous celui-ci.
- Expulser le cytoplasme retiré dans la goutte et libérer l’ovocyte de la pipette de maintien.
- Répéter les étapes 7.3.2 à 7.3.4 pour tous les ovocytes jusqu’à ce que tous soient énucléés. Replacer les ovocytes énucléés dans du milieu de MIV et incuber à 38,5 °C et 5 % de CO2 pendant 30 min.
- Préparer les pipettes de maintien en tirant des capillaires en verre à paroi fine à l’aide d’un tireur de micropipettes, puis en les façonnant avec un micro-foret pour obtenir un diamètre interne de 30 µm et un diamètre externe de 100 µm.
- Injecter les cellules donneuses dans les ovocytes énucléés.
- Ajouter la suspension cellulaire préparée au fond de la goutte de milieu d’injection et transférer les ovocytes énucléés dans la même goutte.
- Sélectionner 1 à 10 cellules rondes et saines, puis les aspirer dans la pipette d’injection.
- Utiliser la pipette de maintien pour immobiliser un ovocyte, puis percer la zone pellucide avec la pipette d’injection et placer une cellule entre la zone pellucide et l’ooplasme.
- Répéter les étapes 7.4.2 à 7.4.3 pour tous les ovocytes énucléés, puis les transférer dans 2 à 3 mL de milieu HSOF dans une boîte de 35 mm avant la fusion cellulaire.
- Fusionner les ovocytes énucléés et les cellules donneuses.
- Connecter les câbles du générateur d’impulsions électriques aux fils de la chambre de microglissement (0,5 mm) et placer la chambre sur la platine du microscope.
- Ajouter 600 µL de milieu de fusion dans la chambre.
- (Réglage critique/important) Aligner 4 à 6 paires cytoplasme-cellule entre les deux fils de la chambre, en plaçant la cellule donneuse à la position 6 ou 12 heures. Appliquer deux impulsions électriques continues de 2,0 kV/cm pendant 40 µs.
- Retirer les paires cytoplasme-cellule de la chambre de fusion et les conserver dans une nouvelle boîte de 35 mm contenant 2 à 3 mL de milieu HSOF.
- (Conditions) Répéter les étapes 7.5.3 à 7.5.4 jusqu’à ce que tous les ovocytes injectés aient subi le processus de fusion. Laver les couples dans une boîte post-fusion et les incuber à 38,5 °C avec 5 % de CO2, 5 % de O2 et 90 % de N2 pendant 30 min. Renouveler le milieu de fusion dans la chambre toutes les 15 à 20 min.
- Activer et cultiver les embryons.
- (Conditions) Trente minutes après la fusion, tous les embryons fusionnés sont d’abord incubés dans du milieu CB à 38,5 °C avec 5 % de CO2, 5 % de O2 et 90 % de N2 pendant 45 min.
- Ensuite, les couples sont activés dans du milieu contenant 5 µM d’ionomycine diluée dans du HSOF pendant 5 min, puis incubés dans le milieu d’activation pendant 4 h.
REMARQUE : Le milieu d’ionomycine est préparé fraîchement avant utilisation. Une activation 24 à 26 h après la maturation est recommandée pour améliorer le développement à terme. - (Conditions) Après activation, les embryons reconstitués sont rincés et cultivés dans du milieu CIV, avec un maximum de 40 embryons par goutte de 40 µL, à 38,5 °C avec 5 % de CO2, 5 % de O2 et 90 % de N2, pendant la nuit ou jusqu’au transfert embryonnaire.
Résultats
Les principales étapes du protocole sont résumées dans Figure 1Nous avons utilisé la technologie CRISPR-Cas9 et le transfert nucléaire de cellules somatiques (SCNT) pour développer un modèle ovins de fibrose kystique (FK) porteur soit d'une mutation indel d'extinction (KO) générée par la jonction d'extrémités non homologues (NHEJ), soit de la mutation F508del obtenue par recombinaison dirigée (HDR). Une partie de ces résultats a déjà été publiée précédemment.42,43Nous avons conçu des ARN guides et des amorces de PCR pour les deux stratégies afin de cibler l'exon 11 du régulateur de la conductance transmembranaire de la mucoviscidose (CFTR) génique en se basant sur la séquence GenBank du mouton (NC_019461.2.0). Un oligonucléotide simple brin (ssODN) a également été conçu pour l'insertion ciblée (KI) de la mutation F508del, une délétion de trois paires de bases qui est la mutation la plus fréquente responsable de la mucoviscidose chez les patients humains. Figure 2A représente l'exon 11 de CFTR et les deux stratégies de ciblage KO et KI, incluant les emplacements relatifs des ARNsg, des amorces de PCR et des mutations. Des fibroblastes de peau foetale (SFF) ont d'abord été isolés d'un mouton Romney domestique mâle et d'une femelleO. béliers) fœtus au jour 45 de gestation. Transfection avec l'ARNg 1 pour l'invalidation génique de CFTR a été ensuite réalisée par électroporation du plasmide pX330-U6-Chimeric_BB-CBh-hSpCas9 (plasmide Addgene 42230) comme décrit précédemment43. Transfection du RNP CRISPR-Cas9 : les complexes ARN guide avec l'ARNg 2 et l'ADNo simple brin 1 ont été transférés par électroporation afin d'insérer la mutation F508del. L'analyse TIDE a révélé que 46,9 % des cellules de la population présentaient une délétion de 3 nucléotides (nt), avec un R2 de 0,96. Le spectre des indels et l'efficacité estimée sont présentés dans Figure 2BUne dilution limite a été utilisée pour isoler un total de 170 colonies issues de cellules uniques, qui ont été criblées par PCR et séquençage de Sanger. Cent quatorze colonies ont été isolées à partir de la transfection sans ssODN, dont 22 (19,3 %) contenaient des mutations d'extinction (KO). Cinquante-six colonies ont été obtenues par transfection du ssODN portant la mutation F508del, parmi lesquelles quatre (7,1 %) étaient homozygotes pour la mutation F508del. Deux colonies portant des mutations KO ont été sélectionnées et utilisées comme cellules donneuses pour produire CFTR-/- embryons par transfert nucléaire de cellules somatiques (SCNT). Les mutations d'extinction étaient des délétions de 2 et 7 nucléotides, respectivement. Les résultats du séquençage de Sanger provenant de ces colonies sont présentés dans Figure 2C. Deux colonies présentant la mutation F508del ont été sélectionnées pour produire CFTRF508del/F508del embryons, et leurs résultats de séquençage Sanger sont présentés dans Figure 2DUn total de 370 embryons ont été produits, dont 233 contenaient une mutation KO et 137 une mutation F508del (Tableau 2). Pour in vitro développement, le taux de blastocystes des embryons ovins SCNT était d'environ 10 % à 15 %. Ce protocole a été mis en œuvre avec succès pour éditer le CFTR gène dans le SFF et produire des embryons pour la génération d'un modèle ovin de FC.

Figure 2 : Génération de cellules CFTR -/- et CFTRF508del/F508del . (A) Schéma de l'exon 11 du gène CFTR et des sites cibles CRISPR-Cas9 utilisés pour introduire des mutations d'extinction par NHEJ (à gauche) et des mutations d'insertion ciblée F508del par HDR (à droite). Les flèches représentent les amorces sens 1 (bleu) et antisens 1 (bleu) ainsi que les amorces sens 2 (rose) et antisens 2 (rose), utilisées pour amplifier l'exon 11. (B) Graphique montrant le spectre des insertions-délétions (indels) et l'efficacité d'édition totale estimée, basés sur les données de séquençage Sanger provenant de cellules transfectées en pool avec Cas9 : ARNsg 2 et ssODN1 pour l'introduction de la mutation F508del. Le taux de délétions de 3 nucléotides dans ces cellules était de 46,9 %, ce qui correspond à la mutation F508del, avec un R2 de 0,96. (C) Résultats du séquençage Sanger pour les colonies cellulaires CF19F et CF49 contenant des mutations d'extinction bialléliques aléatoires. Les deux colonies présentent de courtes délétions (CF19F, -2 nt ; CF49, -7 nt). (D) Résultats du séquençage Sanger pour les colonies cellulaires contenant la mutation F508del, avec suppression de la séquence « CTT ». Créé avec BioRender. Perisse, I. (2026) https://BioRender.com/v74agcd. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
| Nom | Mutation | Séquence |
| Amorce avant 1 | KO | GCATAGCAGCATACCCAA |
| Amorce arrière 1 | KO | GTAACCAAACCAGCCCAC |
| gRNA 1 | KO | GGGAGAATTGGAACCTTCAG |
| Amorce avant 2 | F508del | TGAACTCAGCACCCCATCTCTG |
| Amorce arrière 2 | F508del | TGCAGGCTTCTTATAGCAGGGG |
| gRNA 2 | F508del | ATTAAAGATAACATCATCTT |
| ssODN 1 | F508del | T*G*CTCTCAGTATTCCTGGATCATG CCTGGAACCATTAAAGATAACATCA TTGGTGTTTCCTATGATGAATATAGA TATAGGAGTGTCATCAAAGCATG*C*C |
Tableau 1 : Séquence des oligonucléotides conçus. Séquences des amorces de PCR, des ARN guide (gARN) pour CRISPR-Cas9 et des ADN simples brins (ssODN) modèles conçus dans Benchling et utilisés pour la génération d'un modèle de fibrose kystique chez le mouton porteur soit d'une mutation d'extinction (KO), soit de la mutation F508del. Un « * » indique une modification par phosphorothioate.
| Colonie | Génotype | Nombre d'embryons |
| CF19F | -/- | 134 |
| CF49 | -/- | 99 |
| Fd78 | F508del/F508del | 110 |
| Fd92 | F508del/F508del | 27 |
| Total | 370 |
Tableau 2 : Résumé des colonies utilisées comme cellules donneuses et des embryons produits. Quatre colonies au total ont été utilisées pour produire 370 embryons présentant des mutations dans le gène CFTR. Deux colonies présentaient des mutations d'invalidation (KO), et deux autres présentaient la mutation d'insertion connue (KI) F508del. Toutes les colonies proviennent de cellules mâles, sauf CF19F, qui provient d'une lignée cellulaire femelle.
Fichier supplémentaire 1 : Protocole pour l'isolement de fibroblastes fœtaux de mouton et analyse des effets hors cible.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Dans cette procédure, la conception de primers, d'ARNg et d'oligonucléotides simples brins (ssODN) efficaces est cruciale pour une édition génique réussie. Une faible hybridation de ces molécules peut entraver l'édition génique et l'identification de colonies souhaitables, freinant ainsi la progression vers le transfert nucléaire de cellules somatiques (SCNT). Il est recommandé d'acheter plusieurs variantes de chaque séquence afin de les tester et de les optimiser avant de procéder à l'isolement de colonies monocellulaires. La transfection de plasmides Cas9 pour une invalidation génique (KO) dans les fibroblastes donne généralement une efficacité d'édition sous-optimale ; l'utilisation du complexe ribonucléoprotéique Cas9 (RNP) est donc préférable pour obtenir une efficacité plus élevée (70 % à 90 %)44,45,46. Une dilution limitante réussie devrait produire une proportion similaire de colonies présentant une invalidation génique. L'efficacité d'édition attendue pour une insertion ciblée (KI) dépend fortement du type de modification introduite ; selon notre expérience, les délétions sont généralement plus efficaces que les insertions ou les remplacements. La proportion de colonies portant la mutation KI après dilution limitante variera donc également. Dans nos résultats, le taux de colonies contenant la mutation F508del (7,1 %) était nettement inférieur au taux d'édition estimé (46,9 %), ce qui n'est pas idéal. Même avec un faible taux de modifications correctes dans les colonies issues de cellules uniques, un grand nombre d'embryons peuvent tout de même être produits. Toutefois, plus le taux de colonies utiles est élevé, moins de temps et de ressources sont nécessaires, ce qui rend l'optimisation essentielle. Pour diagnostiquer une faible efficacité d'édition génique, veillez à ce qu'aucune bulle d'air ne soit présente dans la cuvette lors de l'électroporation, optimisez le rapport Cas9 : ARNg par titration, et testez des ARNg ou des ssODN alternatifs. En outre, l'utilisation du complexe RNP Cas9 est cruciale pour l'efficacité de l'édition, car les résultats montrent que la livraison par plasmide conduit à une édition moins efficace43. En cas de faible viabilité ou de croissance insuffisante des colonies lors de la dilution limitante, envisagez d'augmenter le pourcentage de sérum dans le milieu, d'ajouter des suppléments de facteurs de croissance ou d'ajuster la densité de semis. Assurez un comptage précis des cellules avant le semis et mélangez soigneusement la suspension cellulaire.
En tant qu'outil précieux pour la génération de modèles animaux, la technique de transfert nucléaire somatique (SCNT) implique également plusieurs étapes critiques pouvant influencer les résultats du développement. Premièrement, la qualité des ovocytes est généralement affectée par l'âge du donneur et les saisons, car la plupart des races ovines sont des reproducteurs saisonniers. Toutefois, nos résultats antérieurs ont montré que la saison n'affectait pas le développement embryonnaire in vitro lorsque les ovaires ou ovocytes étaient prélevés sur des brebis prépubères provenant d'abattoirs47. De plus, lorsqu'on utilisait des ovocytes adultes, le développement in vivo était comparable à celui observé avec des ovocytes prépubères35. Le moment de l'activation des embryons ovins obtenus par SCNT est crucial pour le développement à terme complet. Un moment d'activation précoce, entre 24 et 26 heures après la maturation, a permis de réduire la perte précoce de la grossesse et d'augmenter le développement à terme35. Cela pourrait être lié à un environnement riche en facteur promoteur de maturation (MPF), associé à une activation précoce, qui favorise un taux accru de condensation prématurée des chromosomes (PCC) du noyau somatique, phénomène considéré comme bénéfique pour la reprogrammation48.
CRISPR-Cas9 présente de nombreux avantages par rapport à d'autres techniques d'édition génique en raison de sa polyvalence, de sa programmabilité et de sa simplicité17. Malgré sa puissance, cette méthode comporte également certaines limites. L'efficacité de l'édition par CRISPR-Cas9 et l'activité hors cible peuvent varier selon l'espèce, le type cellulaire, les loci génomiques, la conception de l'ARNg et la modification souhaitée, et l'efficacité est souvent optimisée pour les cellules de rongeurs ou humaines18,49. De plus, toutes les modifications ne peuvent pas nécessairement être ciblées à l'aide du motif PAM NGG classique de SpCas9. De nombreuses stratégies existent pour surmonter ces limitations, notamment l'optimisation de la conception de l'ARNg et la livraison sous forme de complexe ribonucléoprotéique (RNP) de Cas950. De nombreuses variantes de nucléases Cas ont été découvertes ou conçues pour offrir une activité d'édition plus élevée, une fidélité accrue et une gamme de ciblage élargie afin de pallier ces inconvénients. En outre, plusieurs systèmes alternatifs d'édition du génome ont été développés, notamment des éditeurs de bases, des éditeurs d'amorçage (prime editors) et des éditeurs basés sur des recombinases, dont beaucoup dépendent de protéines guidées par CRISPR50. L'édition par recombinase est particulièrement utile pour introduire de grands inserts. Chacune de ces stratégies pourrait potentiellement être utilisée pour améliorer les résultats d'édition avec ce protocole.
Par rapport à l'injection microscopique dans le zygote, le transfert nucléaire de cellules somatiques (SCNT) permet un meilleur contrôle de la génétique de l'embryon grâce à la possibilité de sélectionner les cellules donneuses in vitro pour leur clonalité ainsi que pour les mutations ciblées et hors cible avant la production de l'embryon. Cela permet de confirmer la modification génétique souhaitée et d'éliminer le risque de mosaique dans les embryons obtenus24,25,26. Notamment, dans des conditions de forte activité de la MPF, les noyaux donneurs en phase G0/G1 peuvent subir une condensation prématurée des chromosomes (PCC) accompagnée d'une réplication de l'ADN plus normale, tandis que les noyaux donneurs en phases S et G2 sont sujets à des dommages de l'ADN et à des anomalies chromosomiques51,52. Par conséquent, la synchronisation des phases du cycle cellulaire des cellules donneuses et receveuses est essentielle pour un reprogrammation réussie. De plus, les milieux de maturation (IVM) et de culture embryonnaire (IVC) peuvent influencer le développement des embryons produits par SCNT. Le syndrome du grand foetus (LOS) apparaît fréquemment chez les embryons issus de la fécondation in vitro et du SCNT chez les bovins et les ovins. L'un des facteurs contributifs possibles est la présence de sérum dans les milieux de maturation des ovocytes et de culture des embryons. Ainsi, l'utilisation d'un milieu sans sérum pourrait réduire l'incidence du LOS dans la production d'animaux ovins par SCNT et améliorer l'efficacité globale de la technique. Le SCNT reste limité par une faible efficacité, des coûts élevés, des équipements spécialisés, une expertise technique en manipulation embryonnaire et un grand nombre de femelles receveuses, bien que plusieurs stratégies aient été mises au point pour améliorer l'efficacité du clonage en régulant le reprogrammation épigénétique53. Ces stratégies incluent l'utilisation de médicaments modifiant l'épigénome ou l'extinction d'effecteurs épigénétiques contrôlant la méthylation de l'ADN, les modifications des histones ou l'inactivation du chromosome X. Bien que le transfert de ces résultats des souris aux espèces domestiques ait été limité, plusieurs de ces techniques ont été utilisées pour améliorer l'efficacité du clonage chez les porcs et les chèvres54,55,56,57.
Néanmoins, CRISPR-Cas9 et le TCS constituent une combinaison efficace de techniques pour la production d'embryons génétiquement modifiés. CRISPR-Cas9 est plus simple et plus facilement programmable que les ZFN ou les TALEN, ce qui explique sa prédominance dans le domaine de l'édition génique. Le TCS améliore la précision de la production d'embryons en permettant un dépistage génétique avant le transfert nucléaire et en éliminant le risque de mosaiquisme. Au-delà des modèles animaux de maladies, cette méthode présente de nombreuses applications en agriculture et en biomédecine. Dans l'élevage, elle peut être utilisée pour améliorer la résistance aux maladies, la tolérance au climat et les caractéristiques de production25,58. De plus, il est envisageable que des animaux développent des organes modifiés immunologiquement destinés à la xénotransplantation chez l'humain ou qu'ils servent de bioréacteurs en produisant des anticorps, des enzymes ou des protéines thérapeutiques précieux à des fins médicales ou industrielles33,59. En résumé, CRISPR-Cas9 et le TCS sont des approches puissantes qui permettent une édition génomique précise et polyvalente, associée à un contrôle rigoureux de la génétique des embryons, afin de générer des modèles animaux de grande taille pour les maladies humaines.
Déclarations de divulgation
Les auteurs ont utilisé Grammarly (Grammarly Inc.) et ChatGPT (OpenAI) afin d'améliorer la langue et la lisibilité du manuscrit, conformément aux usages acceptés par les éditeurs scientifiques. Ces outils n'ont pas été utilisés pour générer du texte original, des concepts de recherche, des données, des images ou des figures dans cette proposition. Après avoir utilisé ces outils, les auteurs ont relu et modifié le contenu selon les besoins, et assument l'entière responsabilité de ce contenu.
Remerciements
Ce travail a été soutenu en partie par l'Utah Agricultural Experiment Station (UTAO1328) et la Cystic Fibrosis Foundation (subvention POLEJA23PO).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Marqueur d'ADN de 1 kb | Thermo Fisher Scientific | SM0313 | Marqueur de taille d'ADN |
| Tube de centrifugation de 15 mL | Thermo Fisher Scientific | 12-565-269 | |
| Tube microcentrifuge de 1,5 mL | Thermo Fisher Scientific | 05-408-129 | |
| Unité 4D-Nucleofector Core | Lonza | AAF-1003B | |
| Unité 4D-Nucleofector X | Lonza | AAF-1003X | |
| Plaque à 4 puits | Nunc | 144444 | |
| Tube de centrifugation de 50 mL | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| Plaque à 24 puits | Corning | 3524 | Expansion cellulaire |
| Plaque à 96 puits | Corning | 3596 | Isolation de colonies monocellulaires |
| Agarose | Thermo Fisher Scientific | BP160-100 | Électrophorèse sur gel d'agarose |
| Bécher (250 mL) | Kimble | 14000-250 | |
| Logiciel Benchling | Benchling | https://www.benchling.com/academic | Alignement et analyse de séquences |
| Milieu IVC | IVF Bioscience | 71005 | |
| Milieu IVM | IVF Bioscience | 71001 | |
| BSA | Gold Bio | A-421-250 | |
| BTX ECM | BTX | ECM-200 | Équipement (Discontinué) |
| Chambre à microglissière BTX | BTX | 450103 | |
| Protéine Cas9 | Integrated DNA Technologies | Custom | Édition du génome CRISPR-Cas9 |
| Chlorhexidine gluconate (2 %) | Aspen Vet | 11584915 | |
| CHX | Sigma-Aldrich | C7698 | |
| Logiciel CRISPOR | CRISPOR | https://crispor.gi.ucsc.edu/ | Logiciel de prédiction des cibles hors but |
| Cryo-tube | Thermo Fisher Scientific | 12-565-163N | |
| Cytochalasine B | Sigma-Aldrich | C6762 | |
| Diméthylsulfoxyde | Fisher Scientific | BP231-100 | Réactif de cryoconservation |
| DMEM à forte teneur en glucose | Cytiva | SH30022 | Milieu de culture des fibroblastes |
| Kits de purification d'ADN | Thermo Fisher Scientific | K0781 | Purification d'ADN génomique à partir de sang total |
| DPBS sans Ca/Mg | Cytiva | SH30256 | Utilisé pour le lavage des cellules et des tissus |
| Éthanol | Pharco | 111000200CSGL | |
| Sérum de veau fœtal | Cytiva | SH30396 | Complément pour culture cellulaire |
| Pinces | Skylar | 66-6112 | |
| Kits de purification d'ADN génomique | Qiagen | 69504 | Extraction d'ADN génomique |
| Solution de gentamicine | Gibco | 15750-060 | Utilisée dans le milieu de rinçage |
| ARN guide | Integrated DNA Technologies | Custom | ARN guide CRISPR |
| Amplificateur HDR | Integrated DNA Technologies | 10007921 | Améliore la réparation dirigée par homologie |
| Hémocytomètre | Hausser Scientific | 02-671-10 | Comptage cellulaire |
| Hémostats | Roboz Surgical | RS-7884 | |
| Héparine sodium | Sigma-Aldrich | H3149 | |
| ADN polymérase Hot-Start | Promega | M5123 | Amplification PCR |
| Hyaluronidase | Sigma-Aldrich | H3506 | |
| Ionomycine | Sigma-Aldrich | I0634 | |
| Milieu M199 | Cytiva | SH30253.01 | |
| Tamis à mailles (40 mailles) | Sigma-Aldrich | S-0770 | Taille des ouvertures : 380 μm |
| Microforge | Narishige | MF-9 | |
| Microaiguiseur | Narishige | EG-4 | |
| Tireuse de micropipettes | Sutter Instrument Co | P-87 | |
| Huile minérale | Kitazato/Dibimed | 96014 | |
| Pipette buccale | Thermo Fisher Scientific | 13-678-20D | Pipettes Pasteur jetables |
| Récipient de congélation Mr. Frosty | Thermo Fisher Scientific | 15-350-50 | Récipient de congélation à débit contrôlé |
| Nucleocuvette | Lonza | V4XP-3032 | Cuvette d'électroporation |
| Kits P3 Primary Cell 4D-Nucleofector X Kit L | Lonza | V4XP-3024 | Inclut la solution de nucléofection, la solution supplémentaire, les nucleocuvettes et les pipettes de transfert |
| Kits de purification PCR | Qiagen | 28006 | Purification des produits PCR |
| Pénicilline-streptomycine | Gibco | 15070-063 | Complément antibiotique |
| Boîte de Pétri (100 mm) | Nunc | 172958 | |
| Boîte de Pétri (35 mm) | Nunc | 150460 | |
| Réservoir de réactif | CELLTREAT | 3054-1003 | |
| Lamelle | MedBlades | MB 2-22 | |
| Ciseaux | Roboz Surgical | RS-6802 | |
| Modèle donneur d'oligodésoxynucléotide monocaténaire | Integrated DNA Technologies | Custom | Modèle donneur HDR |
| Chlorure de sodium | Thermo Fisher Scientific | BP358-212 | Pour solution saline |
| Saccharose | Sigma-Aldrich | S1888 | |
| Bac chirurgical | Fournisseur agréé | 74262 | |
| Colorant SYBR Safe pour gel d'ADN | Thermo Fisher Scientific | S33102 | Colorant pour gel d'ADN |
| Flacons T-25 | Thermo Fisher Scientific | 156367 | Flacon de culture cellulaire |
| Flacon T-75 | Corning | 430641U | Flacon de culture cellulaire |
| Capillaire en verre à paroi mince | World Precision Instruments | TW100-6 | |
| Logiciel TIDE/TIDER | TIDE/TIDER | https://tide.nki.nl/ | Logiciel d'analyse d'édition du génome |
| Bleu de trypan | Cytiva | SV30084 | |
| TrypLE Express | Gibco | 12605-010 | Enzyme de dissociation de type trypsine |
Références
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible