Ce protocole décrit la quantification ciblée par HPLC de la rutine et du quercétine dans un extrait de bourgeons de Styphnolobium japonicum et évalue l'extrait dans des modèles de microglie, de co-culture microglie-neurone et d'hypertension liée à un déficit en oxyde nitrique. Le flux opératoire relie la préparation de l'extrait à des paramètres neuroinflammatoires, de stress neuronal, de pression artérielle et de noyau paraventriculaire.
Article de recherche
Extrait de Styphnolobium japonicum quantifié par HPLC atténue l'inflammation microgliale et l'hypertension chez des rats traités à la L-NAME
* These authors contributed equally
Dans cet article
Résumé
Résumé
L'inflammation neurogène dans le noyau paraventriculaire hypothalamique (PVN) peut contribuer à l'excitation sympathique et à l'hypertension. Nous avons évalué un extrait de bourgeons de Styphnolobium japonicum (SJBE ; anciennement Sophora japonica), quantifié pour sa teneur en rutine et en quercétine par chromatographie liquide à haute performance ciblée (HPLC). Cet extrait a été testé sur des microglies BV-2 stimulées par l'angiotensine II (Ang II), des co-cultures cellulaires solubles BV-2/mHypoA-2/10, une condition in vitro de stress neuronal induite par un milieu riche en sodium, ainsi que sur des rats présentant une hypertension induite par le déficit en oxyde nitrique via le Nω-nitro-L-arginine méthyl ester (L-NAME). À des concentrations efficaces non cytotoxiques, le SJBE a réduit les marqueurs de l'inflammation et du stress oxydatif dans les cellules BV-2 et s'est associé à une augmentation des marqueurs de l'enzyme de conversion de l'angiotensine 2 (ACE2), du récepteur Mas (MasR) et de l'angiotensine-(1-7) [Ang-(1-7)]. Dans le modèle de co-culture, le SJBE a atténué le transfert inflammatoire et le stress neuronal. L'administration orale de SJBE a diminué les mesures de pression artérielle au niveau de la queue et s'est accompagnée d'une augmentation de l'ACE2/MasR et de l'Ang-(1-7) dans le PVN, d'une réduction des colorations de Iba-1 et de c-Fos, ainsi que d'une baisse des taux circulants de noradrénaline et de cytokines. Le MLN-4760 a fourni un appui fonctionnel in vitro en faveur du rôle de l'ACE2, mais aucune étude d'inhibition de voie in vivo ou de pharmacocinétique d'exposition cérébrale n'a été réalisée. Les résultats appuient donc une association entre le traitement par le SJBE, la réduction des signaux neuroinflammatoires et une pression artérielle plus basse, sans toutefois établir une causalité au niveau des voies centrales.
Introduction
Les extraits botaniques sont de plus en plus étudiés comme des modulateurs multicomposants des maladies vasculaires et neuro-immunitaires. Leur interprétation dépend d'une identification précise de la source, d'une portée analytique claire et d'une cohérence chimique. Styphnolobium japonicum (L.) Schott, historiquement connu sous le nom de Sophora japonica L., donne le matériel de bourgeons floraux séchés Flos Sophorae Immaturus ou Huai Mi1,2La rutine est un marqueur de qualité majeur de ce matériau, qui contient également d'autres flavonoïdes bioactifs.3. Des études d'extraction ont évalué des approches conventionnelles et intensifiées pour la récupération de la rutine et des flavonoïdes apparentés4,5,6. Une étude récente décrit également un protocole d'extraction plus écologique de la rutine à partir de S. japonicum7La HPLC ciblée permet une quantification efficace de marqueurs prédéfinis, tandis que l'empreinte chromatographique ou le profilage multi-composants est nécessaire pour évaluer la cohérence chimique globale et d'un lot à l'autre ; par conséquent, les mesures actuelles de la rutine et du quercétine ne doivent pas être interprétées comme un profil phytochimique complet.
La rutine et la quercétine fournissent une base pharmacologique plausible pour l'étude des extraits dérivés de S. japonicum dans l'inflammation neurovasculaire. La rutine et les préparations à base de fleurs de S. japonicum ont été associées à une réduction des signaux inflammatoires, notamment des réponses liées à NF-kappaB et à la neuroinflammation8. Des modèles expérimentaux associent en outre la rutine à une diminution de la neuroinflammation et des lésions tissulaires liées à NF-kappaB9. La quercétine a également été associée à une bioactivité cardiovasculaire et à une amélioration de l'équilibre inflammatoire-rédox10,11. Dans des modèles microgliaux, la quercétine peut inhiber l'activation, le stress oxydatif et la signalisation inflammatoire associée au récepteur de type Toll 4 (TLR4)12,13.
L'hypertension n'est pas seulement un trouble vasculaire. Des circuits inflammatoires centraux peuvent également maintenir l'activité sympathique. Le noyau paraventriculaire (PVN) intègre les signaux neuroendocriniens et autonomes qui régulent le tonus cardiovasculaire. Des cytokines microgliales cérébrales et du PVN ont été associées à l'hypertension neurogène14, et les microgliales du PVN peuvent détecter une perturbation hémodynamique et favoriser l'excitation sympathique15. Ces observations situent la communication entre microgliales et neurones au sein du PVN comme une cible pertinente pour des interventions visant à réduire l'élévation neurogène de la pression artérielle16.
Le bras ACE2/Ang-(1-7)/récepteur Mas (MasR) du système rénine-angiotensine constitue une voie protectrice au sein de ce réseau central17,18. La surexpression d'ACE2 dans le noyau paraventriculaire (PVN) atténue l'hypertension induite par l'angiotensine II et est associée à une réduction de la neuroinflammation19. La signalisation endogène de l'Ang-(1-7) dans le PVN module également le flux sympathique20. L'Ang II peut activer des voies redox liées au récepteur de type 1 de l'angiotensine II (AT1) et au TLR4 dans les microglies du PVN, établissant un lien entre le stress du système rénine-angiotensine et la neuroinflammation21. La condition cellulaire à haute teneur en sodium a été utilisée uniquement comme défi de stress in vitro, et non comme substitut au modèle animal L-NAME. Il reste à déterminer si l'extrait de bourgeons de S. japonicum (SJBE), quantifié pour sa teneur en rutine et en quercétine par HPLC ciblée, peut limiter l'inflammation microgliale à cette interface microglie-neurone. Le protocole actuel combine la quantification ciblée de marqueurs, une co-culture microgliale avec des facteurs solubles, et des modèles d'hypertension induite par un déficit en oxyde nitrique via le L-NAME. Il est conçu pour permettre une comparaison fondée sur des hypothèses d'une préparation définie de SJBE, et non pour un profilage phytochimique exhaustif ou une démonstration de la pénétration cérébrale ; l'expérience avec le L-NAME ne modélise pas spécifiquement l'hypertension neurogène induite par le PVN. Ici, nous avons testé si le SJBE supprime l'inflammation microgliale induite par l'Ang II, limite la signalisation inflammatoire dans les neurones hypothalamiques, réduit la pression artérielle chez les rats traités au L-NAME, et si ces effets sont associés à des marqueurs du système ACE2/Ang-(1-7)/MasR.
Protocole
Toutes les procédures animales ont été approuvées par le Comité d'évaluation de l'éthique en recherche biomédicale de l'Université Shanxi Datong (numéro d'approbation : 2021029 ; période d'approbation, août 2021 à février 2024) et ont été réalisées conformément aux lignes directrices institutionnelles relatives aux soins et à l'utilisation des animaux de laboratoire. Les réactifs et l'équipement utilisés sont énumérés dans le Tableau des matériaux.
Matériaux et réactifs
Des bourgeons floraux séchés et non éclos de Styphnolobium japonicum (L.) Schott (syn. Sophora japonica L. ; Fabaceae ; Flos Sophorae Immaturus/Huai Mi) ont été utilisés. Le matériel botanique a été authentifié par comparaison avec un matériau de référence certifié de Sophorae Flos provenant des National Institutes for Food and Drug Control (NIFDC), Pékin, Chine (n° de catalogue 121270 ; lot n° 121270-201403), avant l'extraction. La rutine (98 %, HPLC) et la quercétine (98 %, HPLC) ont servi d'étalons de référence. L'Ang II, le MLN-4760, le L-NAME et le valsartan ont été utilisés selon les indications. Les autres réactifs et équipements sont listés dans le Tableau des matériaux.
Préparation et contrôle qualité de l'extrait de bourgeons de S. japonicum
Les bourgeons floraux ont été séchés à l’étuve à 80 °C jusqu’à poids constant, broyés et tamisés à travers un tamis de 85 mailles. La poudre a été extraite par reflux deux fois avec de l’éthanol à 85 %, selon un rapport matière/solvant de 1:20 (p/v), à 80 °C pendant 1,5 h par extraction. Les filtrats ont été réunis et concentrés sous pression réduite à 60 °C jusqu’à obtention d’un extrait épais, pré-congelé à −80 °C, puis lyophilisé pendant 48 à 72 h. Le rendement d’extraction a été calculé comme le rapport entre la masse de l’extrait sec et la masse de la drogue brute sèche, et la poudre d’SJBE aliquotée a été stockée dans des conditions empêchant les cycles répétés de congélation-décongélation ou l’exposition à l’humidité.
La chromatographie liquide à haute performance (HPLC) a été réalisée à l'aide d'un équipement muni d'un détecteur à réseau de photodiodes UV-visible. Les analytes ont été séparés sur une colonne en phase inverse C18 (250 mm × 4,6 mm, 5 µm) avec un éluant méthanol-eau (65:35, v/v) délivré de manière isocratique à 1,0 mL/min. La colonne a été maintenue à 35 °C, la détection a été réglée à 360 nm, le volume d'injection était de 20 µL et le temps d'acquisition était de 20 min. L'extrait aqueux de S. jambos (SJBE) a été préparé à 1,0 mg/mL dans le méthanol. Sept niveaux de calibration de la rutoside ont été préparés à 10 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL, 300 µg/mL et 400 µg/mL, et sept niveaux de calibration de la quercétine ont été préparés à 0,5 µg/mL, 1 µg/mL, 2,5 µg/mL, 5 µg/mL, 10 µg/mL, 25 µg/mL et 50 µg/mL. Les étalons et les échantillons ont été filtrés à travers des membranes en polytétrafluoroéthylène de 0,22 µm, les premiers 0,5 mL du filtrat ont été éliminés, et le reste a été transféré dans des vials HPLC. Chaque niveau de calibration a été injecté en double, et chaque préparation de SJBE a été injectée en triple. La rutoside et la quercétine ont été identifiées par correspondance des temps de rétention avec des étalons authentiques à ±2 % près et par concordance des spectres obtenus avec le réseau de photodiodes. Chaque marqueur a été quantifié par étalonnage externe, et les échantillons dilués ont été réanalysés lorsque la réponse du détecteur se situait en dehors de la plage d'étalonnage applicable.
Performance analytique, adéquation du système et évaluation par lot
La linéarité a été évaluée par régression des moindres carrés de la surface des pics en fonction de la concentration, sur les sept niveaux spécifiés. L'étalonnage était accepté lorsque le R2 était d'au moins 0,999, et le graphique des résidus ne présentait aucune tendance systématique. La limite de détection et la limite de quantification ont été déterminées à des rapports signal/bruit d'environ 3 et 10, respectivement. La spécificité a été démontrée à l'aide d'un blanc de méthanol, d'une solution étalon mixte et d'un échantillon de SJBE ; l'absence d'interférences coéluant et la concordance des spectres des analytes avec ceux des étalons de référence ont été confirmées.
La précision de l'injection a été évaluée à l'aide de six injections consécutives d'un étalon mixte. La précision intra-journée a été évaluée à partir de six déterminations effectuées le même jour, et la précision inter-journées a été évaluée sur trois jours consécutifs. La répétabilité a été évaluée à l'aide de six solutions de SJBE préparées indépendamment, et la stabilité en autoéchantillonneur a été évaluée à 0 h, 4 h, 8 h, 12 h et 24 h. Le taux de récupération a été évalué à 80 %, 100 % et 120 % du niveau du marqueur natif, à l'aide de trois préparations indépendamment additionnées à chaque niveau. La précision d'injection était jugée acceptable si l'écart-type relatif (RSD) des aires des pics était ≤2,0 % ; la précision, la répétabilité et la stabilité étaient jugées acceptables si le RSD était ≤3,0 % ; et le taux de récupération moyen était jugé acceptable s'il se situait entre 95,0 % et 105,0 %, avec un RSD de récupération ≤3,0 %.
Avant chaque séquence analytique, l'étalon mixte était injecté six fois. La conformité du système était acceptée lorsque l'écart-type relatif (RSD) du temps de rétention était inférieur ou égal à 1,0 %, l'RSD de la surface des pics inférieur ou égal à 2,0 %, la résolution supérieure ou égale à 1,5, le facteur d'asymétrie inférieur ou égal à 2,0, et le nombre de plateaux théoriques pour le pic de la rutosine était d'au moins 5 000. La colonne était rééquilibrée et le test de conformité du système était répété chaque fois qu'un critère n'était pas respecté.
Trois lots indépendants d'extraction de SJBE ont été préparés et analysés. Le chromatogramme complet à 360 nm a été enregistré pour chaque lot, la rutine a été définie comme pic de référence, les pics communs reproductibles ont été alignés, et le temps de rétention relatif, la surface relative du pic et la similarité du profil complet ont été calculés. La cohérence du profil caractéristique au niveau des lots a été jugée satisfaisante pour une similarité ≥0,90, un écart-type relatif (RSD) du temps de rétention relatif des pics communs ≤2,0 % et un RSD de la surface relative des pics ≤5,0 %. Les teneurs en rutine et en quercétine ont été indiquées pour chaque lot, ainsi que la moyenne générale, l'écart-type et le coefficient de variation.
Culture cellulaire et traitements
La lignée cellulaire microgliale murine BV-2 et la lignée cellulaire neuronale hypothalamique murine mHypoA-2/10 ont été obtenues auprès de sources commerciales. Les cellules ont été décongelées à partir de stocks authentifiés par le fournisseur, étendues sur deux passages, vérifiées quant à leur identité d'espèce à l'aide d'une méthode de PCR spécifique à l'espèce, et confirmées comme étant négatives pour les mycoplasmes avant les expériences et après la décongélation de chaque nouveau flacon. Des cellules comprises entre les passages 3 et 20 ont été utilisées.
Les cellules BV-2 et mHypoA-2/10 ont été cultivées dans du DMEM à forte teneur en glucose, complété avec 10 % de sérum de veau fœtal et 1 % de pénicilline-streptomycine, à 37 °C dans un incubateur humide avec 5 % de CO₂. Le milieu a été renouvelé tous les 2 jours, et les cellules ont été repiquées à une confluence de 70 % à 80 % à l’aide de trypsine-EDTA à 0,25 %. Les cellules ont été semées 24 heures avant le traitement, et les expériences ont été initiées lorsque la confluence atteignait 70 % à 80 %.
Pour le criblage de viabilité, les cellules BV-2 ont été exposées à du SJBE à 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL ou 400 µg/mL pendant 24 h. Pour les expériences inflammatoires, les cellules ont été préincubées avec du SJBE à la concentration indiquée sur la figure ou avec de la rutine (50 µmol/L) pendant 1 h, puis l'Ang II (100 nmol/L) a été ajouté sans remplacement du milieu pendant une durée supplémentaire de 24 h. Pour les expériences d'inhibition de l'ACE2, le MLN-4760 (10 µmol/L) a été ajouté 30 min avant le SJBE, suivi de l'Ang II 1 h après le SJBE, et tous les agents ont été maintenus pendant la période de stimulation de 24 h. Le SJBE a été utilisé à 100 µg/mL pour les expériences mécanistiques ultérieures. L'Ang II et le SJBE ont été préparés dans un milieu de culture stérile, tandis que le MLN-4760 et la rutine ont été préparés sous forme de stocks en diméthylsulfoxyde. La concentration finale de diméthylsulfoxyde a été maintenue à 0,1 % (v/v) dans tous les groupes concernés, y compris le témoin véhicule. Trois expériences indépendantes de culture ont été réalisées, et les puits techniques de chaque expérience ont été moyennés.
Dosage de la viabilité cellulaire
Les cellules BV-2 ont été ensemencées dans des plaques de 96 puits à raison de 5 × 10³ cellules/puit et cultivées pendant 24 h. Le milieu a été remplacé par du milieu frais contenant 0 µg/mL, 25 µg/mL, 50 µg/mL, 100 µg/mL, 200 µg/mL ou 400 µg/mL de SJBE. Après 24 h, 10 µL du réactif CCK-8 ont été ajoutés, puis les cellules ont été incubées à 37 °C pendant 1 h. L'absorbance a été mesurée à 450 nm, et la viabilité cellulaire a été exprimée par rapport aux puits témoins non traités. Des préparations indépendantes de culture ont été utilisées comme réplicats biologiques, et les puits techniques ont été utilisés uniquement pour la moyenne intra-expérience.
Détection du taux de ROS
Après le traitement, les cellules BV-2 ont été incubées avec un milieu sans sérum contenant 10 µmol/L de DCFH-DA à 37 °C, à l’abri de la lumière, pendant 30 min. Les cellules ont été lavées deux fois avec du PBS, détachées, filtrées à travers un tamis cellulaire de 40 µm et resuspendues dans du PBS glacé. Au moins 10 000 événements simples par échantillon ont été acquis à l’aide d’un cytomètre en flux, avec une excitation à 488 nm et le canal d’émission FITC/530 ± 15 nm. La population principale de cellules a été sélectionnée en fonction de la surface de diffusion avant et latérale, les doublests ont été exclus en utilisant la surface de diffusion avant par rapport à la hauteur, et la limite de fluorescence a été établie à l’aide d’un témoin non marqué. Aucune compensation spectrale n’était nécessaire pour ce dosage monocouleur. Le même modèle de fenêtrage a été appliqué à tous les échantillons codés, et l’intensité moyenne de fluorescence a été rapportée.
Coloration TUNEL
Après la co-culture, les cellules neuronales du compartiment inférieur ont été fixées avec du paraformaldéhyde 4 % pendant 30 min, lavées trois fois au tampon PBS, puis permeabilisées avec du Triton X-100 0,3 % dans le tampon PBS pendant 5 min. Un total de 50 µL de mélange réactionnel TUNEL a été ajouté par puits, et les cellules ont été incubées à 37 °C, à l'abri de la lumière, pendant 60 min. Les échantillons ont été lavés trois fois, les noyaux ont été contre-colorés avec du DAPI à 1 µg/mL pendant 10 min, puis les échantillons ont été montés. Pour chacune des cinq co-cultures préparées indépendamment par groupe, trois champs préalablement sélectionnés et non superposés ont été acquis à un grossissement de 200× en utilisant des réglages d'exposition identiques. Les noyaux positifs au test TUNEL ont été quantifiés en pourcentage des noyaux positifs au DAPI à l'aide d'un seuil fixe dans ImageJ. Les trois champs ont été moyennés afin d'obtenir une valeur par culture avant l'analyse statistique.
Expérience de co-culture neurone–microglie
Des inserts Transwell à 24 puits munis de membranes en polycarbonate de 0,4 µm et d'une surface de croissance d'environ 0,33 cm2 ont été utilisés pour modéliser une communication sans contact médiée par des facteurs solubles. Les cellules mHypoA-2/10 ont été semées dans les puits inférieurs à raison de 1 × 10⁵ cellules dans 600 µL de milieu, et les cellules BV-2 ont été semées dans les inserts à raison de 2 × 10⁵ cellules dans 100 µL de milieu. Les cellules ont été cultivées pendant la nuit avant l'assemblage. L'Ang II, le SJBE, le MLN-4760, la rutine et leurs véhicules respectifs ont été ajoutés dans le compartiment supérieur contenant les cellules BV-2 selon la séquence de traitement décrite précédemment. Pour les groupes supplémentaires soumis à un stress élevé en sodium, du NaCl a été ajouté dans le compartiment neuronal inférieur afin d'augmenter la concentration finale de 30 mmol/L. Les cocultures assemblées ont été maintenues pendant 24 heures.
Le milieu de la chambre supérieure et les cellules BV-2 ont été recueillis pour des analyses des cytokines et de la signalisation microgliales, tandis que le milieu de la chambre inférieure et les cellules neuronales ont été recueillis séparément pour des analyses d'Ang-(1-7), de qPCR, d'immunotransfert et de TUNEL. Une paire insert–puits inférieur assemblée a été considérée comme une unité expérimentale, et trois expériences indépendantes de co-culture ont été réalisées. Cette configuration a permis d'évaluer l'échange de facteurs solubles, mais n'a pas permis d'établir que les microglies étaient la cible directe exclusive du SJBE. En l'absence de contrôle iso-osmotique, la condition NaCl n'a pas permis de distinguer les effets spécifiques du sodium des effets osmotiques.
Modèle animal d'hypertension
Des rats mâles Wistar exempts de pathogènes spécifiques âgés de 6 à 8 semaines et pesant entre 180 et 220 g ont été obtenus auprès de fournisseurs commerciaux. Trois rats ont été logés par cage à une température de 22 °C ± 2 °C et une humidité relative de 50 % à 60 %, sous un cycle lumineux de 12 h clair/12 h obscur, avec un accès libre à la nourriture et à l'eau. La litière a été changée deux fois par semaine, et les animaux ont été acclimatés pendant 7 jours. Les animaux ont été observés quotidiennement, et leur poids corporel a été enregistré deux fois par semaine. Une hypertension induite par un déficit en oxyde nitrique a été induite par gavage oral de L-NAME (40 mg/kg/jour dans du CMC-Na à 0,5 % ; 10 mL/kg) pendant 3 semaines. La validité du modèle a été définie avant la randomisation par une pression artérielle systolique ≥140 mmHg lors de deux mesures consécutives. Ce modèle reproduit une hypertension induite par un déficit en oxyde nitrique et n'était pas spécifique à l'hypertension neurogène.
Regroupement, administration et collecte d'échantillons
Les rats ont été répartis en un groupe témoin normal et une cohorte modélisée avec la L-NAME. Après confirmation de l'éligibilité au modèle, les rats hypertendus éligibles ont été assignés aux groupes recevant le véhicule du modèle, le SJBE à 100 mg/kg/jour, 200 mg/kg/jour ou 400 mg/kg/jour, ou le valsartan à 10 mg/kg/jour. Toutes les formulations administrées par gavage ont été données une fois par jour à une dose de 10 mL/kg, et les groupes témoins ont reçu le même volume de CMC-Na à 0,5 %. Six rats par groupe (36 rats au total) ont constitué l'échantillon final analysé. L'effectif initial, les décès et les exclusions ont été indiqués par groupe et par motif. Le gavage quotidien a été poursuivi pendant 6 semaines, les groupes dérivés du modèle restant sous le protocole L-NAME.
À la fin de l'expérience, les rats ont été anesthésiés avec du pentobarbital sodique (50 mg/kg, par voie intrapéritonéale), et la perte du réflexe de retrait plantaire a été confirmée. Du sang (4–6 mL) a été prélevé de l'aorte abdominale dans des tubes contenant du EDTA. Les rats ont été euthanasiés par exsanguination sous anesthésie profonde et perfusés transcardialement avec environ 200 mL de solution saline à 0,9 % glacée. Les échantillons de sang ont été centrifugés à 2 000 × g pendant 15 min à 4 °C, et le plasma a été stocké à −80 °C. Les cerveaux ont été immédiatement extraits. À l'aide d'un atlas du cerveau de rat, un bloc coronal s'étendant approximativement de −1,3 mm à −2,1 mm par rapport à la bregma a été préparé, et les noyaux paraventriculaires bilatéraux (PVN) ont été microdisséqués à environ 0,3–0,6 mm latéralement par rapport à la ligne médiane et de 7,4–8,2 mm ventralement par rapport à la surface du crâne. Les tissus ont été congelés instantanément pour les analyses d'ARN et de protéines ou inclus pour la préparation de coupes congelées de 20 µm.
Randomisation, dissimulation de l'attribution, aveuglage et critères d'exclusion
Les rats hypertendus éligibles ont été stratifiés selon leur poids corporel et leur pression artérielle systolique de base, puis répartis à l'aide d'une liste de randomisation par blocs générée par ordinateur, avec des blocs de six. Un investigateur n'ayant pas effectué l'administration des traitements ni l'évaluation des résultats a généré la séquence, préparé les codes de groupe séquentiels et masqué la liste d'affectation jusqu'à ce que tous les animaux remplissent les critères d'éligibilité. L'animal a été considéré comme l'unité expérimentale pour les critères d'évaluation de la pression artérielle, moléculaires, biochimiques et histologiques.
Les formulations administrées par gavage, les tubes d'échantillons, les aliquotes de tissus, les coupes, les images et les plaques d'analyse ont été étiquetés avec des codes d'animaux aléatoires à trois chiffres. Les investigateurs effectuant les mesures de pression artérielle, la densitométrie, le dosage immunoenzymatique (ELISA), l'acquisition d'images et l'analyse d'images étaient aveugles à l'affectation au traitement. Le code n'a été dévoilé qu'après l'achèvement des contrôles de qualité prédéfinis et de l'analyse primaire. Les animaux n'ont été exclus que suite à un décès non lié au traitement, une maladie ou une blessure grave, une perte de poids corporel >20 %, un échec du gavage, un échec d'induction du modèle, des tracés insuffisants du brassard caudal après la procédure de répétition, une perte d'échantillon ou un échec d'analyse documenté. Toutes les exclusions ont été rapportées par groupe et par motif. En l'absence de calcul préalable de puissance statistique, n = 6 par groupe a été considéré comme un échantillon exploratoire à visée mécanistique.
Mesure de la pression artérielle par brassard caudal
La pression artérielle a été mesurée à l'aide d'un système non invasif au niveau de la queue, dans une pièce calme entre 09h00 et 12h00. Les rats ont été habitués pendant 5 jours consécutifs en étant placés dans un dispositif de contention pendant 15 minutes par jour. Chaque jour de mesure, les animaux ont été réchauffés à 33 °C ± 1 °C pendant 10 min, suivies de 5 min supplémentaires dans le dispositif de contention. Les cinq premiers cycles de gonflage-dégonflage ont été écartés, et 10 à 15 cycles supplémentaires ont été enregistrés. Une session était acceptée lorsqu'au moins cinq mesures techniquement valides présentaient un coefficient de variation ≤10 %. La valeur de pression artérielle au niveau de l'animal était calculée comme la moyenne des mesures valides. Lorsque ce critère n'était pas atteint, l'animal était reposé pendant 10 min, et un ensemble de cycles était répété. Si le critère restait non satisfait, la session était répétée le jour suivant, et la session initiale était notée comme manquante, plutôt que de supprimer sélectivement des mesures individuelles. Les mesures par brassard de queue fournissaient des estimations intermittentes de la pression artérielle et ne permettaient pas une télémétrie continue.
ELISA
Les surnageants de culture cellulaire, les surnageants d'homogénat de noyau paraventriculaire (PVN) et le plasma ont été analysés à l'aide de kits d'analyse adaptés à l'analyte et à l'espèce : TNF-α murin, IL-1β murine, IL-6 murine, TNF-α rat, IL-1β rat, Ang-(1-7) et noradrénaline. Les surnageants cellulaires ont été clarifiés par centrifugation à 1 000 × g pendant 10 min à 4 °C. Le tissu du PVN a été homogénéisé dans du PBS glacé contenant des inhibiteurs de protéases selon un rapport de 1:9 (p/v), puis centrifugé à 12 000 × g pendant 15 min à 4 °C. Le plasma a été décongelé une seule fois sur de la glace. Les réactifs ont été portés à température ambiante pendant 30 min. Un volume de 100 µL d'étalons et d'échantillons a été ajouté en double technique et incubé pendant 2 h à 37 °C, suivi de cinq lavages avec 300 µL de tampon de lavage. Ensuite, 100 µL d'anticorps de détection biotinylé ont été ajoutés et incubés pendant 1 h à 37 °C. Les plaques ont été lavées cinq fois, puis 100 µL de conjugué de peroxydase de raifort ont été ajoutés et incubés pendant 30 min à 37 °C. Après une nouvelle étape de lavage, 90 µL de substrat TMB ont été ajoutés, et les plaques ont été révélées pendant 15 min à l'abri de la lumière. Un volume de 50 µL de solution d'arrêt a ensuite été ajouté, et l'absorbance a été mesurée à 450 nm dans les 5 min suivantes à l'aide d'un lecteur de microplaques. Les concentrations ont été calculées à partir d'une courbe standard logistique à quatre paramètres. Les mesures en double ont été acceptées lorsque le coefficient de variation était ≤15 % ; les échantillons situés en dehors de la plage calibrée ont été dilués et réanalysés.
PCR quantitative en temps réel
L'ARN total a été extrait à partir de cellules ou de tissu du noyau paraventriculaire à l'aide du réactif TRIzol. La pureté de l'ARN a été évaluée par le rapport A260/A280, et 1 µg d'ARN a été utilisé pour la synthèse d'ADNc avec le mélange préparé Evo M-MLV pour la transcription inverse. Chaque réaction de qPCR de 20 µL contenait 10 µL de mélange maître 2× SYBR Green, 0,4 µL de chacun des amorces directe et inverse à 10 µmol/L, 2 µL d'ADNc dilué et 7,2 µL d'eau sans nucléase. Les réactions ont été réalisées en triplets techniques sur un système de détection de PCR en temps réel. Les conditions de cyclage étaient de 95 °C pendant 30 s, suivies de 40 cycles de 95 °C pendant 5 s et de 60 °C pendant 30 s. Une courbe de fusion a ensuite été générée de 65 °C à 95 °C par incréments de 0,5 °C. Des contrôles sans matrice et sans transcription inverse ont été inclus. Un essai était accepté uniquement lorsqu'un pic de fusion unique et une efficacité de la courbe standard comprise entre 90 % et 110 % étaient observés. L'expression relative des gènes a été calculée selon la méthode 2⁻ΔΔCt en utilisant Gapdh comme gène de référence. Les séquences des amorces utilisées dans l'étude sont indiquées dans Tableau 1.
Immunotransfert
Des protéines totales ont été extraites à partir de cellules ou de tissu du noyau paraventriculaire à l'aide d'un tampon RIPA glacé contenant des inhibiteurs de protéases et de phosphatases. Les lysats ont été clarifiés à 12 000 × g pendant 15 min à 4 °C, et la concentration en protéines a été déterminée à l'aide d'un dosage BCA. Un total de 30 µg de protéines par piste a été chargé sur un gel d'électrophorèse SDS-polyacrylamide 8 % à 12 %, choisi en fonction du poids moléculaire de la protéine cible, puis transféré sur une membrane en PVDF de 0,45 µm à 300 mA pendant 90 min sur glace. Les membranes ont été bloquées pendant 1 h à température ambiante dans 5 % d'albumine de sérum bovin pour les phosphoprotéines ou dans 5 % de lait écrémé pour les autres cibles. Les anticorps primaires ont été incubés toute la nuit à 4 °C aux dilutions indiquées dans le Tableau des matériaux, y compris l'anticorps anti-CREB total. Les membranes ont été lavées trois fois pendant 10 min avec du TBST, puis incubées avec l'anticorps secondaire marqué à la peroxydase de raifort approprié (1:5 000) pendant 1 h à température ambiante, suivies de nouveaux lavages. Les bandes ont été détectées par chimiluminescence amplifiée en utilisant des expositions non saturées. La densité des bandes a été quantifiée à l'aide du logiciel ImageJ. Les phosphoprotéines ont été normalisées par rapport à la protéine totale correspondante, tandis que les autres protéines cibles ont été normalisées par rapport à la GAPDH.
Coloration en immunofluorescence
Des coupes congelées coronales (20 µm) traversant le noyau paraventriculaire (PVN) ont été préparées à partir d'environ −1,3 à −2,1 mm par rapport à la bregma. Trois sections anatomiquement appariées par rat ont été sélectionnées à des intervalles de 120 µm. Les sections ont été équilibrées pendant 20 min à température ambiante, lavées trois fois au PBS, puis bloquées et perméabilisées avec 0,3 % de Triton X-100 et 5 % de sérum de chèvre pendant 1 h. Les sections ont été incubées avec un anticorps primaire anti-Iba-1 ou anti-c-Fos toute la nuit à 4 °C, lavées, puis incubées avec l'anticorps secondaire fluorescent approprié pendant 1 h à température ambiante à l'abri de la lumière. Les noyaux ont été contre-colorés avec le DAPI pendant 10 min. Des images bilatérales du PVN ont été acquises avec un grossissement de 200× à l’aide d’un microscope à fluorescence inversé, en maintenant des réglages d’exposition et de gain identiques pour chaque marqueur. Un seuil prédéfini d’ImageJ a été appliqué à des images codées, puis la surface positive pour Iba-1 ou le nombre de noyaux positifs pour c-Fos ont été quantifiés. Les mesures provenant des trois sections ont été moyennées afin d’obtenir une valeur par animal.
Sécurité et élimination des déchets
Le méthanol, l'éthanol, le paraformaldéhyde, le DCFH-DA, les réactifs d'électrophorèse et les tissus animaux ont été manipulés conformément aux procédures institutionnelles en matière de sécurité chimique et biologique. Les solvants volatils et le paraformaldéhyde ont été manipulés sous une hotte chimique certifiée, et des équipements de protection individuelle appropriés ont été portés. Les déchets de solvants organiques sans halogène et les déchets contenant du formaldéhyde ont été séparés, les déchets biologiques ont été décontaminés, et les objets tranchants ainsi que les carcasses animales ont été éliminés selon les voies institutionnelles approuvées. Les catégories locales de déchets et les procédures d'urgence ont été vérifiées avant utilisation.
Analyse statistique
Les données ont été présentées comme moyenne ± écart-type et analysées à l'aide de logiciels statistiques et de graphiques. La préparation indépendante de culture ou l'animal a été utilisée comme unité expérimentale biologique, et les puits techniques, champs ou mesures répétées ont été moyennés au sein de chaque unité avant l'inférence statistique. Les hypothèses de distribution et les profils de variance ont été évalués avant les analyses paramétriques. Les jeux de données à extrémité multiple ont été analysés par une analyse de variance à un facteur suivie de comparaisons ajustées pour la multiplicité selon la méthode de Tukey. La pression artérielle systolique longitudinale a été présentée de manière descriptive comme moyenne ± écart-type, et les résultats finaux de pression artérielle ont été analysés par une analyse de variance à un facteur avec ajustement de Tukey. Les valeurs p ajustées, les différences moyennes et les intervalles de confiance à 95 % ont été rapportés. Une valeur p bilatérale < 0,05 a été considérée comme statistiquement significative, et toutes les exclusions et valeurs manquantes ont été indiquées.
Résultats
La SJBE quantifiée par HPLC ciblée inhibe l'inflammation microgliale induite par l'Ang II
L'extraction par reflux à l'éthanol a produit une poudre de SJBE correspondant à 25,5 ± 0,7 % du matériau initial (Figure 1A). Une analyse HPLC ciblée a quantifié la rutine et le quercétine à 276,1 mg/g ± 9,2 mg/g et 12,5 mg/g ± 0,9 mg/g, respectivement (Figure 1B), permettant ainsi une caractérisation quantitative des marqueurs de la préparation de SJBE utilisée tout au long des expériences biologiques.
SJBE n'a montré aucun effet détectable sur la viabilité des cellules BV-2 à des concentrations allant jusqu'à 200 µg/mL, tandis qu'une réduction significative de la viabilité a été observée à 400 µg/mL (Figure 1C). Sur la base de ces résultats, une concentration de 100 µg/mL a été choisie pour les expériences mécanistiques ultérieures. L'Ang II a fortement augmenté la libération de TNF-α et d'IL-1β par les cellules BV-2, tandis que SJBE a réduit la production de ces deux cytokines inflammatoires dans toute la gamme de concentrations non cytotoxiques testées (Figure 1D,E), indiquant un effet anti-inflammatoire dépendant de la concentration en présence de stimulation par l'Ang II.
Le SJBE est associé à des marqueurs ACE2/MasR plus élevés et à une signalisation NF-κB et un stress oxydatif plus faibles
La stimulation par l'Ang II a réduit l'expression d'ACE2 et de MasR au niveau protéique et ARNm, et a été accompagnée d'une augmentation de la phosphorylation de NF-κB p65. Le traitement par SJBE a inversé ces modifications, augmentant l'expression d'ACE2 et de MasR tout en réduisant la phosphorylation de p65 (Figure 2A–E).
Conformément à ces modifications moléculaires, le SJBE a réduit les concentrations de TNF-α de 135 pg/mL ± 12 pg/mL à 55 pg/mL ± 6 pg/mL et celles de l'IL-1β de 102 pg/mL ± 10 pg/mL à 42 pg/mL ± 5 pg/mL dans les surnageants de culture stimulés par l'Ang II. L'ajout de l'inhibiteur de l'ACE2 MLN-4760 a fortement atténué ces effets, les concentrations de TNF-α et d'IL-1β augmentant respectivement à 125 pg/mL ± 11 pg/mL et à 95 pg/mL ± 9 pg/mL. Le traitement par la rutine a reproduit partiellement la réponse anti-inflammatoire observée avec l'extrait complet (Figure 2F).
Le SJBE a également nettement réduit la fluorescence intracellulaire du DCFH-DA après une stimulation par l'Ang II, indiquant une accumulation moindre d'espèces réactives de l'oxygène intracellulaires. Cette réduction a été atténuée par le MLN-4760 (Figure 2G,H). Ensemble, ces résultats indiquent que les effets anti-inflammatoires et antioxydants du SJBE dans les cellules BV-2 stimulées par l'Ang II s'accompagnent d'une restauration de la signalisation ACE2/MasR et sont sensibles à l'inhibition pharmacologique de l'ACE2.
SJBE limite le transfert inflammatoire des microglies vers les neurones hypothalamiques
Afin d'examiner si les effets anti-inflammatoires du SJBE influencent la communication microglie-neurone, des cellules BV-2 et des neurones hypothalamiques mHypoA-2/10 ont été cultivés dans un système Transwell sans contact. La stimulation par l'Ang II a augmenté les concentrations de TNF-α et d'IL-1β dans le système de co-culture, tandis que le SJBE a réduit le TNF-α de 150 ± pg/mL à 65 pg/mL ± 8 pg/mL et l'IL-1β de 110 pg/mL ± 12 pg/mL à 48 pg/mL ± 6 pg/mL (Figure 3A). L'Ang II a également diminué l'expression d'Ace2 et de Mas1, dont les deux ont été rétablies vers les niveaux témoins après traitement au SJBE (Figure 3B).
Des modifications correspondantes ont été observées dans les neurones hypothalamiques cultivés dans la chambre inférieure. L'exposition à l'environnement de co-culture stimulé par l'Ang II a augmenté l'expression de c-Fos et de COX-2 et modifié l'expression de Avp et d'Oxtr, tandis que le SJBE a atténué ces réponses (Figure 3C–G). Ce profil protecteur a été affaibli par le MLN-4760, renforçant ainsi le lien entre l'activité de l'ACE2 et les effets observés dans le système de co-culture.
Ces résultats démontrent que le SJBE supprime le milieu inflammatoire généré sous stimulation par l'Ang II et s'accompagne d'une activation réduite des réponses neuronales hypothalamiques en aval dans le modèle Transwell.
Le SJBE est associé à la signalisation de l'Ang-(1-7) et à une moindre lésion neuronale en cas de stress combiné à forte teneur en sodium et en Ang II
L'exposition à l'Ang II a réduit les concentrations d'Ang-(1-7) dans le surnageant de la co-culture et augmenté le rapport phospho-CREB/CREB neuronal. Le traitement par SJBE a augmenté l'Ang-(1-7) et réduit la phosphorylation de CREB vers des niveaux témoins (Figure 4A–C), ce qui est compatible avec la restauration du profil de signalisation associé à ACE2/Ang-(1-7)/MasR observé dans les expériences précédentes.
Sous une stimulation combinée de NaCl à 30 mmol/L et d'Ang II, les neurones hypothalamiques ont montré une expression accrue d'Avp et une proportion plus élevée de cellules positives au TUNEL. Le SJBE a significativement atténué ces deux réponses (Figure 4D–F), indiquant une réduction du stress neuronal et des lésions sous cette stimulation combinée. Pour l'analyse TUNEL, chaque valeur représente une co-culture préparée indépendamment, trois champs microscopiques étant moyennés au sein de chaque réplicat biologique avant l'analyse statistique (n = 5 par groupe).
Le SJBE abaisse la pression artérielle mesurée au niveau de la queue et est associé à une augmentation des marqueurs ACE2/Ang-(1-7)/MasR dans le noyau paraventriculaire chez des rats traités par la L-NAME
L'administration quotidienne de L-NAME a provoqué une augmentation progressive de la pression artérielle systolique au cours de l'induction du modèle. Après l'instauration de l'hypertension, le traitement par SJBE a réduit la pression artérielle mesurée à la queue au cours des 6 semaines suivantes, la réponse la plus marquée étant observée dans le groupe à forte dose (Figure 5A).
À la fin de l'étude, la pression artérielle systolique était de 165 ± 8 mmHg dans le groupe modèle L-NAME, contre 115 ± 5 mmHg chez les rats témoins. Une dose élevée de SJBE a réduit la pression artérielle systolique à 130 ± 6 mmHg. La pression artérielle diastolique a diminué de 110 ± 6 mmHg à 85 ± 4 mmHg, tandis que la pression artérielle moyenne est passée de 128 ± 7 mmHg à 100 ± 5 mmHg après un traitement à forte dose de SJBE (toutes les valeurs ajustées : p < 0,0001 par rapport au groupe modèle ; Figure 5B). Ces résultats démontrent une réponse antihypertensive durable au SJBE pendant la période d'intervention.
L'analyse du tissu du noyau paraventriculaire a révélé des modifications moléculaires parallèles. Le traitement par la L-NAME a réduit l'expression protéique de l'ACE2 et du MasR ainsi que les concentrations d'Ang-(1-7), tandis que le SJBE a restauré ces trois marqueurs selon un schéma dépendant de la dose. Dans le groupe à forte dose, l'ACE2 est passée d'une expression relative de 0,40 ± 0,07 à 1,50 ± 0,18 fois, le MasR de 0,45 ± 0,08 à 1,35 ± 0,16 fois, et l'Ang-(1-7) est passée de 9 pg/mg ± 2 pg/mg à 32 pg/mg ± 5 pg/mg de protéine par rapport au groupe modèle (Figure 5C–E). Ainsi, l'effet du SJBE sur la diminution de la pression artérielle s'est accompagné d'une restauration du profil moléculaire associé à l'axe ACE2/Ang-(1-7)/MasR au sein du noyau paraventriculaire.
Le SJBE est associé à une activation inflammatoire plus faible du noyau paraventriculaire et à des marqueurs réduits de la sortie sympathique systémique
L'hypertension induite par la L-NAME était accompagnée d'une activation inflammatoire marquée au niveau du noyau paraventriculaire. Les taux d'ARNm de Tnf et d'Il1b étaient élevés chez les rats modèles, tandis qu'une dose élevée de SJBE réduisait l'expression de Tnf de 4,5 ± 0,5 à 1,8 ± 0,2 fois et celle de Il1b de 3,8 ± 0,4 à 1,6 ± 0,18 fois (Figure 6A).
L'analyse par immunofluorescence a révélé des modifications cellulaires concordantes. La coloration pour Iba-1, indicatrice d'une activation microgliale, était augmentée dans le noyau paraventriculaire des rats traités au L-NAME et diminuée après l'administration de SJBE. La coloration pour c-Fos montrait un profil similaire, avec une activation neuronale moindre après le traitement par SJBE par rapport au groupe témoin non traité (Figure 6B–D).
Ces modifications inflammatoires centrales ont été accompagnées d'améliorations des marqueurs inflammatoires et sympathiques circulants. Les concentrations plasmatiques de TNF-α et d'IL-1β étaient élevées chez les rats modèles et fortement réduites après le traitement par SJBE. Dans le groupe à forte dose, le TNF-α est passé de 45 pg/mL ± 6 pg/mL à 20 pg/mL ± 3 pg/mL et l'IL-1β de 35 pg/mL ± 5 pg/mL à 15 pg/mL ± 3 pg/mL (Figure 6E). La norépinéphrine plasmatique a également diminué, passant de 400 pg/mL ± 45 pg/mL à 180 pg/mL ± 25 pg/mL (Figure 6F).
Dans leur ensemble, ces résultats in vivo montrent que le traitement par SJBE réduit la pression artérielle chez les rats traités au L-NAME, parallèlement à la restauration des marqueurs associés à ACE2/Ang-(1-7)/MasR dans le noyau paraventriculaire de l'hypothalamus (PVN), à l'atténuation de l'activation inflammatoire du PVN et à la diminution des cytokines inflammatoires circulantes et de la noradrénaline.
DISPONIBILITÉ DES DONNÉES :
Les données numériques sources à l'origine des figures et des résultats statistiques associés sont fournies dans le Fichier supplémentaire 1.
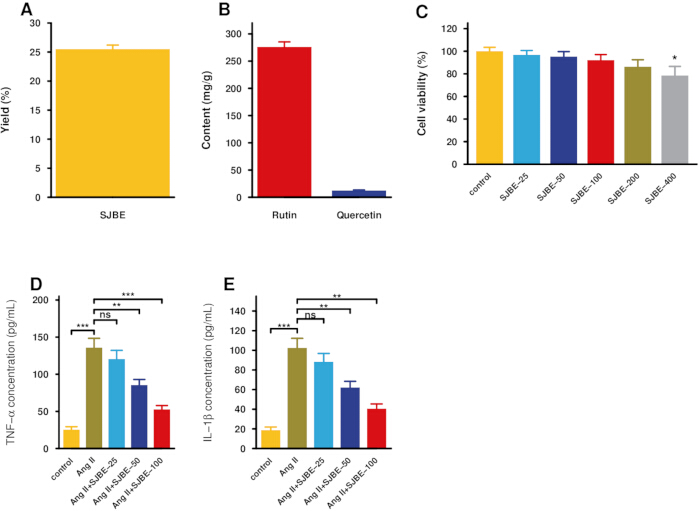
Figure 1 : Dosage ciblé par HPLC et premières expériences sur les cellules BV-2. (A) Rendement d'extraction. (B) Teneur en rutine et en quercétine dans l'extrait aqueux de feuilles de mûrier (SJBE) dosée par HPLC ciblée. (C) Viabilité des cellules BV-2 après 24 heures d'exposition au SJBE. (D,E) Dosage de TNF-α et d'IL-1β dans les surnageants des cellules BV-2 stimulées par l'angiotensine II. Les données sont exprimées en moyenne ± écart-type (SD) ; n = 3 expériences indépendantes pour les panneaux quantitatifs disponibles. Une ANOVA à un facteur avec comparaisons ajustées selon Tukey a été utilisée. Abréviation : ns, non significatif ; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
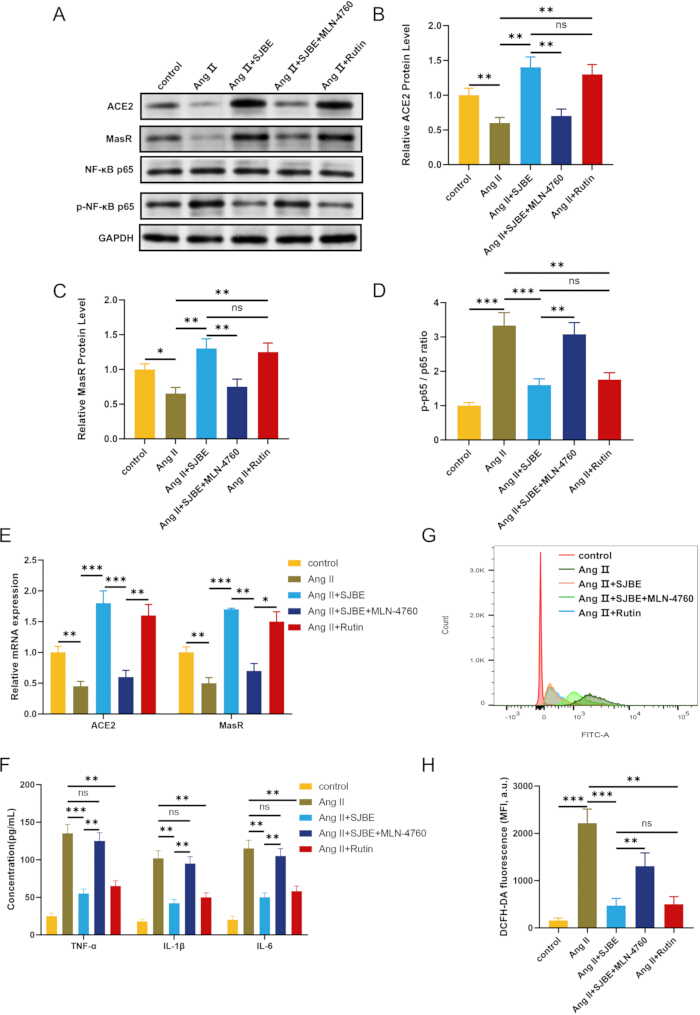
Figure 2 : Le SJBE est associé à des marqueurs ACE2/MasR plus élevés et à une signalisation NF-κB et un stress oxydatif plus faibles dans les cellules BV-2. (A–D) Immunoblocs et quantification de ACE2, MasR, p65 phosphorylé et p65 total. (E) ARNm de Ace2 et Mas1. (F) TNF-α, IL-1β et IL-6. (G,H) Résultats de cytométrie en flux du ROS et quantification de la fluorescence. Les données sont exprimées en moyenne ± ÉT ; n = 3 expériences indépendantes. Une ANOVA à un facteur avec comparaisons ajustées selon Tukey a été utilisée. ns, non significatif ; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
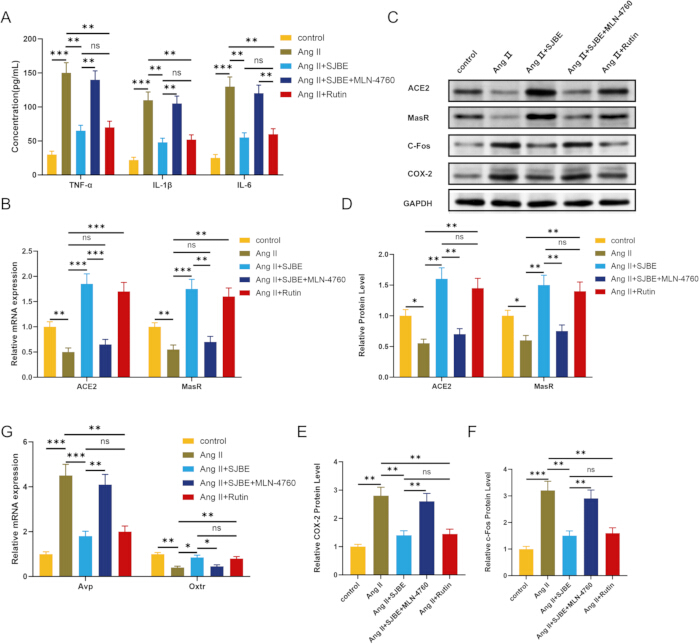
Figure 3 : Le SJBE limite la signalisation inflammatoire dans un modèle de co-culture par facteurs solubles BV-2/mHypoA-2/10. (A) Cytokines dans le surnageant de co-culture. (B) ARNm d'Ace2 et de Mas1. (C–F) Immunoblotting et quantification d'ACE2, de MasR, de c-Fos et de COX-2. (G) Expression d'Avp et d'Oxtr dans les neurones de la chambre inférieure. Les données sont exprimées en moyenne ± écart-type ; n = 3 expériences indépendantes. Une ANOVA à un facteur avec comparaisons ajustées selon Tukey a été utilisée. ns, non significatif ; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
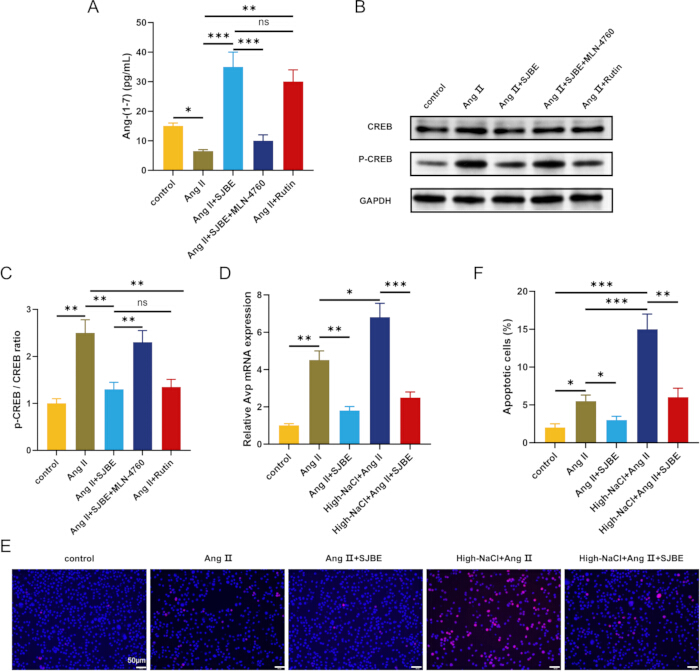
Figure 4 : Le SJBE est associé à la signalisation d'Ang-(1-7) et à une moindre lésion neuronale liée au stress. (A) Ang-(1-7) dans le surnageant de co-culture. (B,C) CREB phosphorylé et CREB total dans les neurones de la chambre inférieure. (D) Avp dans les conditions combinées de stress NaCl/Ang II. (E,F) Images représentatives de TUNEL et quantification ; échelle, 50 µm. Les données sont exprimées en moyenne ± écart-type ; n = 3 expériences indépendantes pour les panneaux A, C et D ; n = 5 préparations indépendantes de co-culture pour le panneau F, avec trois champs moyennés par préparation. Une ANOVA à un facteur avec comparaisons ajustées selon Tukey a été utilisée. ns, non significatif ; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
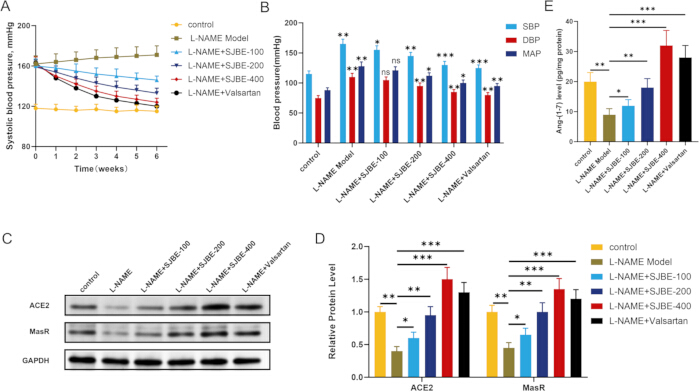
Figure 5 : Le SJBE diminue la pression artérielle mesurée au niveau de la queue et est associé à une augmentation des marqueurs ACE2/Ang-(1-7)/MasR dans le noyau paraventriculaire (PVN) chez les rats traités au L-NAME. (A) Pression artérielle systolique longitudinale. (B) Pression artérielle systolique, diastolique et moyenne en fin d'expérience. (C,D) Immunotachographies et quantification de l'ACE2 et du MasR dans le tissu du PVN. (E) Ang-(1-7) dans les homogénats de PVN. Les données sont exprimées en moyenne ± écart-type ; n = 6 rats par groupe. La PAS longitudinale est présentée de manière descriptive ; les analyses en fin d'expérience ont utilisé une ANOVA à un facteur avec comparaisons ajustées selon Tukey. ns, non significatif ; *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
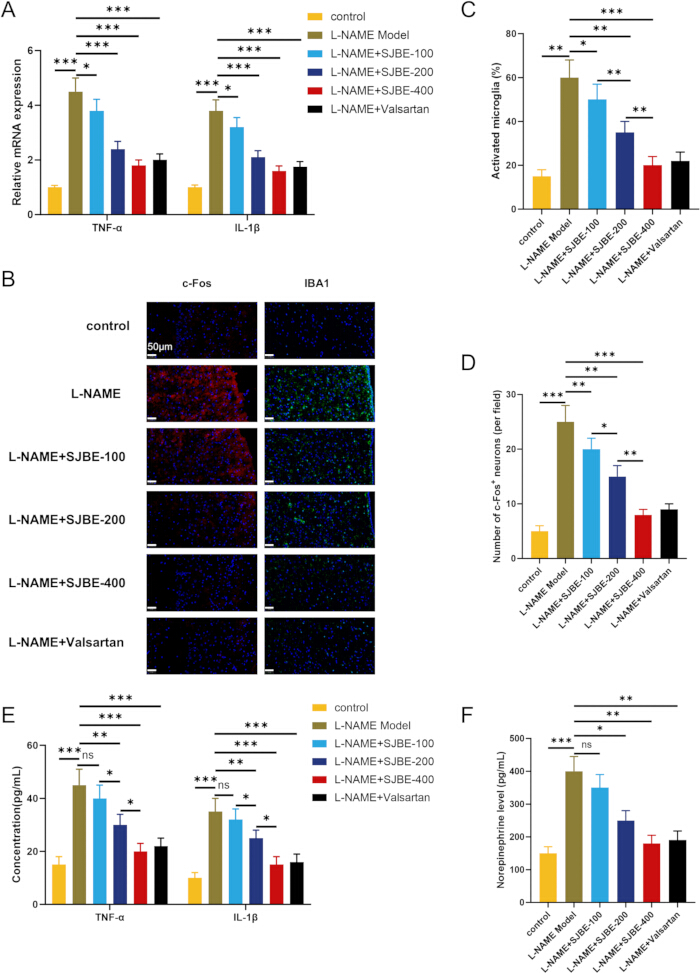
Figure 6 : Le SJBE est associé à une activation inflammatoire réduite du noyau paraventriculaire (PVN) et à des marqueurs plus faibles de la sortie sympathique systémique chez les rats traités au L-NAME. (A) ARNm de Tnf et Il1b dans le tissu du PVN. (B–D) Immunofluorescence et quantification de Iba-1 et de c-Fos ; échelles, 50 µm. (E) TNF-α et IL-1β plasmatiques. (F) Noradrénaline plasmatique. Les données sont exprimées en moyenne ± écart-type ; n = 6 rats par groupe. Une ANOVA à un facteur suivie de comparaisons corrigées par la méthode de Tukey a été utilisée. *p < 0,05, **p < 0,01, ***p < 0,001, ****p < 0,0001. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
| Gène | Amorce directe (5'-3') | Amorce inverse (5'-3') |
| Gapdh | CACCCACTCCTCCACCTTTGAC | GTCCACCACCCTGTTGCTGTAG |
| Tnf | CCTGCTGCACTTTGGAGTGA | GCTTGAGGGTTTGCTACAACA |
| Il1b | CAGTGAGGAGAATGACCTGTTC | CGAGATGCTGCTGTGAGATT |
| Ace2 | TCCATTGGTCTTCTGCCATCCG | AGACCATCCACCTCCACTTCTC |
| Mas1 | TCCACCATCAATAGCAGCG | AAGCCACCCACATTCAGGC |
| Avp | TCGCCATGATGCTCAACACTACGC | ACACTGTCTCAGCTCCATGTCGGATG |
| Oxtr | GTGTCGAGTTGGACCTCGGG | CCAGGAACAGAATGAGGCACAG |
Tableau 1 : Séquences des amorces utilisées dans l'étude.
Fichier supplémentaire 1 : Les données numériques brutes à la base des figures et les résultats statistiques associés. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Cette étude associe une quantification ciblée par HPLC S. japonicum extrait de bourgeons avec une signalisation inflammatoire réduite dans les modèles de co-culture microgliale et de facteurs solubles, ainsi qu'une pression artérielle plus faible au niveau de la queue chez les rats traités par L-NAME. Dans l'ensemble des systèmes expérimentaux, le traitement par SJBE a coïncidé avec une augmentation des marqueurs ACE2/Ang-(1-7)/MasR et une diminution du facteur NF-κl'activation de la réponse immunitaire neurologique et le stress oxydatif, ainsi que des marqueurs plus faibles d'activation inflammatoire dans le noyau paraventriculaire. Ces observations convergentes soutiennent une hypothèse neuro-immunitaire, sans toutefois établir que la voie centrale médie l'effet antihypertenseur.
Les résultats sont conformes aux rapports indiquant que les constituants floraux de S. japonicum et la rutine réduisent la signalisation inflammatoire et la neuroinflammation8,9,22, ainsi qu'aux données montrant que la quercétine module le tonus inflammatoire cardiovasculaire et la signalisation redox microgliale12,13. La présente étude étend ces observations à des modèles neuro-immunitaires hypothalamiques en utilisant un extrait botanique complet. Étant donné que le MLN-4760 a affaibli la réponse protectrice uniquement in vitro, l'ACE2 doit être considérée comme un contributeur fonctionnel à la réponse anti-inflammatoire cellulaire plutôt que comme médiateur établi de l'effet sur la pression artérielle in vivo.
Les résultats concernant le noyau paraventriculaire (PVN) placent les observations cellulaires dans une région impliquée dans le contrôle cardiovasculaire. Des études antérieures montrent que les microglies et les cytokines inflammatoires contribuent à l'hypertension neurogène et à l'excitation sympathique23,24. La signalisation de l'Ang-(1-7) au sein du PVN peut réguler l'activité sympathique, tandis que l'Ang II peut induire un stress redox microglial dépendant des récepteurs AT1 et TLR420,21. Ainsi, les réductions de l'Iba-1, de la protéine c-Fos, des cytokines inflammatoires et de la noradrénaline plasmatique après traitement par SJBE sont compatibles avec une activation inflammatoire moindre du PVN, mais les données n'établissent pas si ces modifications ont provoqué la diminution de la pression artérielle ou si elles ont suivi une amélioration systémique.
Les modèles Ang II et L-NAME fournissent des contextes de stress complémentaires plutôt que des mécanismes de maladie identiques. La stimulation par l'Ang II induit une inflammation microgliale dirigée par le système rénine-angiotensine, tandis que le modèle L-NAME reproduit une hypertension due à un déficit en oxyde nitrique, associée à une dysfonction vasculaire et à un stress oxydatif25,26. D'autres modèles impliquent également l'activation microgliale du noyau paraventriculaire (PVN) dans la régulation sympathique14,27, mais l'étude actuelle utilisant le L-NAME n'est pas spécifique de l'hypertension neurogène induite par le PVN. La condition de co-culture à haute teneur en sodium constituait un défi neuronal au stress in vitro sans contrôle iso-osmotique et ne doit pas être interprétée comme un modèle in vivo d'hypertension salée.
Pour une application reproductible, les étapes les plus critiques sont la documentation de la source botanique, l'extraction et le stockage constants, la densité cellulaire normalisée et le moment du traitement, l'attribution correcte des compartiments Transwell, l'acclimatation et le réchauffement par serre-file, le prélèvement précis du noyau paraventriculaire (PVN) et la quantification en aveugle des critères de jugement. Un rendement d'extraction variable doit inciter à vérifier l'humidité du matériau, le rapport solvant, les conditions de reflux, la filtration et la lyophilisation ; les décalages de rétention en HPLC doivent inciter à contrôler la préparation des étalons, la phase mobile, le débit, la température, l'équilibrage de la colonne et la performance du système. Les résultats incohérents obtenus en co-culture ou avec le serre-file doivent être traités en vérifiant l'intégrité de l'insert et le positionnement du traitement, ou en répétant une acclimatation standardisée, plutôt qu'en excluant sélectivement certaines mesures. Le profilage chromatographique ou la LC-MS/MS, les dispositifs de co-culture primaires ou sélectifs pour les cellules, la télémétrie, la pharmacocinétique cerveau/plasma et les expériences de perte de fonction de l'ACE2/MasR central constituent des alternatives appropriées pour des questions allant au-delà de ce protocole. Les travaux émergents en transdisciplinarité sur la remodélisation du microenvironnement neuronal et l'intégration de l'imagerie avec l'intelligence artificielle illustrent des orientations méthodologiques plus larges pour l'exploration de systèmes biologiques complexes28,29.
Plusieurs limites définissent le champ d'application. MLN-4760 n'a fourni que des preuves fonctionnelles in vitro ; aucune mesure de blocage d'ACE2/MasR in vivo, ni d'exposition dans le plasma, le cerveau ou le noyau paraventriculaire n'a été effectuée. La concentration de 100 µg/mL est donc une concentration opérationnelle in vitro non cytotoxique, et non une exposition équivalente in vivo. La conception en Transwell ne permet pas de prouver une action spécifique aux microglies, et la petite taille de la cohorte animale, non conçue prospectivement avec une puissance suffisante, limite la précision. Les mesures au niveau de la queue sont intermittentes et sensibles à la contention. Enfin, la quantification ciblée de la rutine et de la quercétine n'établit pas un profil chimique, une validation analytique complète, une attribution des constituants ou une cohérence entre lots indépendants. Dans ces limites, le protocole permet de formuler des hypothèses concernant SJBE, la signalisation neuroinflammatoire et la régulation de la pression artérielle, plutôt que d'émettre une affirmation causale ou translationnelle définitive.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun intérêt concurrentiel.
Remerciements
Les auteurs reconnaissent le soutien institutionnel et technique associé aux laboratoires participants.
Financement :
Ce travail a été soutenu par le Fonds national des sciences naturelles de Chine (n° 82600861) ; le projet jeunes chercheurs du programme de recherche fondamentale de la province du Shanxi (n° 202203021212491, 202303021222205) ; le projet général du programme de recherche fondamentale de la province du Shanxi (n° 202203021221210) ; et le projet de démarrage de recherche doctorale de l'Université de Shanxi Datong (n° 2018-B-36).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Inserts Transwell de 0,4 µm | Corning Incorporated | 3413 | Insert en membrane de polycarbonate 24-puits pour co-culture sans contact BV-2/mHypoA-2/10 |
| Anticorps ACE2 | Cell Signaling Technology | 92485; RRID: AB_3741093 | Anticorps monoclonal de lapin ACE2 (E5O6J) ; WB 1:1 000 ; IHC/IF 1:100–1:200 |
| Alexa Fluor 488 anti-IgG de lapin | Cell Signaling Technology | 4412; RRID: AB_1904025 | Anticorps secondaire pour immunofluorescence ; 1:500 |
| Alexa Fluor 594 anti-IgG de lapin | Cell Signaling Technology | 8889; RRID: AB_2716249 | Anticorps secondaire pour immunofluorescence ; 1:500 |
| Angiotensine II | Sigma-Aldrich | A9525 | Peptide synthétique d'Ang II ; stimulation des microglies |
| Kits d'analyse de l'angiotensine-(1-7) | Cloud-Clone Corp. | CES085Mi | Quantification de l'Ang-(1-7) |
| Kits d'analyse de protéines BCA | Beyotime Biotechnology | P0012 | Quantification des protéines |
| Cellules BV-2 | Procell Life Science & Technology Co., Ltd. | CL-0493; RRID: CVCL_0182 | Ligne cellulaire de microglie murine ; passages 3–20 |
| Colonne HPLC C18 | Shimadzu Corporation | Shim-pack GIST C18; P/N 227-30017-08 | 250 × 4,6 mm, 5 µm ; méthanol–eau (65:35, v/v), 1,0 mL/min, 35 °C |
| Réactif CCK-8 | Beyotime Biotechnology | C0038 | Essai de viabilité cellulaire |
| Anticorps c-Fos | Cell Signaling Technology | 2250; RRID: AB_2247211 | Anticorps monoclonal de lapin c-Fos (9F6) ; WB 1:1 000 ; IF 1:200 |
| Anticorps COX-2 | Cell Signaling Technology | 12282; RRID: AB_2571729 | Anticorps monoclonal de lapin COX-2 (D5H5) ; WB 1:1 000 ; IHC/IF 1:200 |
| Sonde DCFH-DA | Beyotime Biotechnology | S0033S | Détection des ERO par cytométrie en flux |
| DMEM, glucose élevé | Gibco/Thermo Fisher Scientific | 11965092 | Milieu de culture cellulaire |
| Kits prêts à l'emploi de transcription inverse Evo M-MLV | Accurate Biotechnology | AG11706 | Synthèse d'ADNc pour qPCR |
| Sérum de veau fœtal | Gibco/Thermo Fisher Scientific | 10099141 | Complément pour culture cellulaire |
| Cytomètre en flux | BD Biosciences | BD Accuri C6 Plus | Acquisition de fluorescence des ERO |
| Microscope à fluorescence | Olympus/Evident Scientific | IX73 | Microscope à fluorescence inversé pour imagerie TUNEL et du noyau paraventriculaire |
| Anticorps GAPDH | Cell Signaling Technology | 5174; RRID: AB_10622025 | Anticorps monoclonal de lapin GAPDH (D16H11) ; WB 1:1 000–1:5 000 |
| Sérum de chèvre | Beyotime Biotechnology | C0265 | Réactif de blocage pour immunofluorescence |
| Système HPLC | Shimadzu Corporation, Kyoto, Japon | Prominence LC-20A | Essai de contrôle qualité ciblé de la rutine et de la quercétine |
| Anticorps secondaire anti-IgG de souris conjugué à la HRP | Cell Signaling Technology | 7076; RRID: AB_330924 | Anticorps secondaire pour immunobuvardage ; 1:3 000–1:5 000 |
| Anticorps secondaire anti-IgG de lapin conjugué à la HRP | Cell Signaling Technology | 7074; RRID: AB_2099233 | Anticorps secondaire pour immunobuvardage ; 1:3 000–1:5 000 |
| Anticorps Iba-1/AIF-1 | Cell Signaling Technology | 17198; RRID: AB_2820254 | Anticorps monoclonal de lapin Iba-1/AIF-1 (E4O4W) ; WB 1:1 000 ; IHC/IF 1:200 |
| Kits ELISA IL-6 | Beyotime Biotechnology | PY2782 | Quantification de l'IL-6 murine |
| L-NAME | Beyotime Biotechnology | S0006 | Inhibiteur de la NOS pour hypertension par déficience en monoxyde d'azote |
| Rats mâles Wistar | Beijing HFK Bioscience Co., Ltd. | Wistar; SCXK (Jing) 2019-0008 | Mâles sans agents pathogènes spécifiques, 6–8 semaines, 180–220 g |
| Anticorps MasR | Alomone Labs | AAR-013; RRID: AB_2039972 | Anticorps anti-récepteur Mas ; WB 1:200 ; IHC/IF 1:100 |
| Cellules mHypoA-2/10 | Cedarlane Laboratories Ltd. | CLU176; RRID: CVCL_D384 | Ligne cellulaire neuronale hypothalamique murine ; passages 3–20 |
| Lecteur de microplaques | Thermo Scientific | Multiskan FC; Cat. No. 51119000 | Mesures d'absorbance pour CCK-8 et ELISA |
| MLN-4760 | Beyotime Biotechnology | SF1197 | Inhibiteur de l'ACE2 ; 10 µmol/L dans les expériences cellulaires |
| Kits ELISA souris IL-1β | Invitrogen/Thermo Fisher Scientific | 88-7013A-88 | Quantification de l'IL-1β murine |
| Kits ELISA souris TNF-α | Beyotime Biotechnology | PT512 | Quantification du TNF-α murin |
| Anticorps NF-κB p65 | Cell Signaling Technology | 8242; RRID: AB_10859369 | Anticorps monoclonal de lapin NF-κB p65 (D14E12) XP ; WB 1:1 000 |
| Système non invasif de mesure de la pression artérielle par manchon caudal | Visitech Systems | BP-2000-R-4 | Système d'acquisition de la pression artérielle par manchon caudal chez le rat et système de chauffage |
| Kits d'analyse de la noradrénaline | Cloud-Clone Corp. | HEA907Ge | Quantification de la noradrénaline |
| Anticorps p-CREB | Cell Signaling Technology | 9198; RRID: AB_2561044 | Anticorps monoclonal de lapin Phospho-CREB (Ser133) (87G3) ; WB 1:1 000 |
| Pénicilline–streptomycine | Gibco/Thermo Fisher Scientific | 15140122 | Complément antibiotique pour culture cellulaire |
| Détecteur à réseau de photodiodes | Shimadzu Corporation | SPD-M20A | Détection UV–visible/PDA en HPLC à 360 nm |
| Anticorps p-NF-κB p65 | Cell Signaling Technology | 3031; RRID: AB_330559 | Anticorps Phospho-NF-κB p65 (Ser536) ; WB 1:1 000 |
| Membre en PVDF | Beyotime Biotechnology | FFP77 | Membre pour immunobuvardage de 0,45 µm |
| Standard de quercétine | Beyotime Biotechnology | SM2147 | Standard de référence de quercétine ; pureté de 98 % par HPLC |
| Kits ELISA IL-1β rat | Elabscience Biotechnology Inc. | E-HSEL-R0002 | Quantification de l'IL-1β chez le rat |
| Kits ELISA TNF-α rat | Elabscience Biotechnology Inc. | E-HSEL-R0001 | Quantification du TNF-α chez le rat |
| Système de PCR en temps réel | Bio-Rad Laboratories, Inc. | CFX96 Touch; Cat. No. 1855195 | Amplification par qPCR en temps réel et analyse de courbe de fusion |
| Solution de lyse RIPA | Beyotime Biotechnology | P0013B | Extraction des protéines |
| Standard de rutine | Beyotime Biotechnology | SM2159 | Standard de référence de rutine ; pureté de 98 % par HPLC |
| Matériau de référence de Sophorae Flos | National Institutes for Food and Drug Control (NIFDC), Pékin, Chine | 121270; Numéro de lot 121270-201403 | Matériau de référence botanique certifié pour l'authentification des bourgeons floraux de S. japonicum |
| Bourgeons floraux de Styphnolobium japonicum | Matériau botanique de l'étude | Non applicable | Bourgeons floraux non ouverts séchés authentifiés par comparaison avec le matériau de référence Sophorae Flos du NIFDC |
| Anticorps total CREB | Proteintech Group, Inc. | 12208-1-AP; RRID: AB_2245417 | Anticorps polyclonal de lapin total CREB pour normalisation de la phospho-CREB |
| Réactif TRIzol | Invitrogen/Thermo Fisher Scientific | 15596026 | Isolation de l'ARN |
| Kits de détection de l'apoptose par TUNEL | Beyotime Biotechnology | C1086 | Détection de l'apoptose neuronale |
| Valsartan | Sigma-Aldrich | SML0142 | Antagoniste du récepteur AT1 ; contrôle antihypertenseur positif |
Références
- He X, et al. Local and traditional uses, phytochemistry, and pharmacology of Sophora japonica L.: a review. J Ethnopharmacol. 2016;187:160-182.
- Madden E, McLachlan C, Oketch-Rabah H, Calderon AI. United States Pharmacopeia comprehensive safety review of Styphnolobium japonicum flower and flower bud. Phytother Res. 2022;36(5):2061-2071.
- Shi W, et al. Bioactive flavonoids from Flos Sophorae. J Nat Med. 2017;71(3):513-22.
- Paniwnyk L, Beaufoy E, Lorimer JP, Mason TJ. The extraction of rutin from flower buds of Sophora japonica. Ultrason Sonochem. 2001;8(3):299-301.
- Xie Z, et al. Extraction and isolation of flavonoid glycosides from Flos Sophorae Immaturus using ultrasonic-assisted extraction followed by high-speed countercurrent chromatography. J Sep Sci. 2014;37(8):957-965.
- Wang G, et al. Efficient extraction of flavonoids from Flos Sophorae Immaturus by tailored and sustainable deep eutectic solvent as green extraction media. J Pharm Biomed Anal. 2019;170:285-294.
- Le NT, Nguyen TPD, Ho DV, Phung HT, Nguyen HT. A green method to extract rutin from Sophora japonica L. MethodsX. 2023;11:102479.
- Liu Y, et al. Sophora japonica flowers and their main phytochemical, rutin, regulate chemically induced murine colitis in association with targeting the NF-kappaB signaling pathway and gut microbiota. Food Chem. 2022;393:133395.
- Hao G, et al. Rutin inhibits neuroinflammation and provides neuroprotection in an experimental rat model of subarachnoid hemorrhage, possibly through suppressing the RAGE-NF-kappaB inflammatory signaling pathway. Neurochem Res. 2016;41(6):1496-1504.
- Dabeek WM, Marra MV. Dietary quercetin and kaempferol: bioavailability and potential cardiovascular-related bioactivity in humans. Nutrients. 2019;11(10):2288.
- Patel RV, et al. Therapeutic potential of quercetin as a cardiovascular agent. Eur J Med Chem. 2018;155:889-904.
- Han X, et al. Quercetin hinders microglial activation to alleviate neurotoxicity via the interplay between NLRP3 inflammasome and mitophagy. Redox Biol. 2021;44:102010.
- Le K, et al. Quercetin alleviates neonatal hypoxic-ischemic brain injury by inhibiting microglia-derived oxidative stress and TLR4-mediated inflammation. Inflamm Res. 2020;69(12):1201-1213.
- Mi Y, Wu Q, Yuan W, Chen F, Du D. Role of microglia M1/M2 polarisation in the paraventricular nucleus: new insight into the development of stress-induced hypertension in rats. Auton Neurosci. 2018;213:71-80.
- Wei B, et al. Microglia in the hypothalamic paraventricular nucleus sense hemodynamic disturbance and promote sympathetic excitation in hypertension. Immunity. 2024;57(9):2030-42.e8.
- Wang M, et al. Microglia-mediated neuroinflammation: a potential target for the treatment of cardiovascular diseases. J Inflamm Res. 2022;15:3083-3094.
- Xu P, Sriramula S, Lazartigues E. ACE2/ANG-(1-7)/Mas pathway in the brain: the axis of good. Am J Physiol Regul Integr Comp Physiol. 2011;300(4):R804-817.
- Bader M. ACE2, angiotensin-(1-7), and Mas: the other side of the coin. Pflugers Arch. 2013;465(1):79-85.
- Sriramula S, Cardinale JP, Lazartigues E, Francis J. ACE2 overexpression in the paraventricular nucleus attenuates angiotensin II-induced hypertension. Cardiovasc Res. 2011;92(3):401-408.
- Silva AQ, Santos RA, Fontes MA. Blockade of endogenous angiotensin-(1-7) in the hypothalamic paraventricular nucleus reduces renal sympathetic tone. Hypertension. 2005;46(2):341-348.
- Biancardi VC, Stranahan AM, Krause EG, de Kloet AD, Stern JE. Cross talk between AT1 receptors and Toll-like receptor 4 in microglia contributes to angiotensin II-derived ROS production in the hypothalamic paraventricular nucleus. Am J Physiol Heart Circ Physiol. 2016;310(3):H404-115.
- Sun XY, et al. Rutin prevents tau pathology and neuroinflammation in a mouse model of Alzheimer’s disease. J Neuroinflammation. 2021;18(1):131.
- Shi P, et al. Brain microglial cytokines in neurogenic hypertension. Hypertension. 2010;56(2):297-303.
- Shen XZ, et al. Microglia participate in neurogenic regulation of hypertension. Hypertension. 2015;66(2):309-316.
- Simko F, et al. Effect of melatonin on the renin-angiotensin-aldosterone system in L-NAME-induced hypertension. Molecules. 2018;23(2):265.
- Selamoglu Talas Z. Propolis reduces oxidative stress in L-NAME-induced hypertension rats. Cell Biochem Funct. 2014;32(2):150-154.
- Moreira JD, et al. Inhibition of microglial activation in rats attenuates paraventricular nucleus inflammation in Gαi2 protein-dependent, salt-sensitive hypertension. Exp Physiol. 2019;104(12):1892-910.
- Wu Y, Sun R, Ren S, Zengin G, Li M. Neuronal reshaping of the tumor microenvironment in tumorigenesis and metastasis: bench to clinic. Medicine Advances. 2025;3(4):364-371.
- Xu J et al. Advancements in imaging technologies and AI integration for neurodegenerative disease management: a narrative review. Mol Imaging. 2025;24:15353508251393056.