Ce protocole établit une méthode reproductible permettant d'obtenir des suspensions monocellulaires hautement viables à partir de tissus de glande mammaire murine et de tumeurs mammaires, tout en préservant les épitopes de surface cellulaire pour des analyses ultérieures, notamment la cytométrie en flux et le séquençage de l'ARN au niveau monocellulaire.
Article de méthode
Dissociation des tissus de la glande mammaire et des tumeurs murines pour créer des suspensions de cellules uniques hautement viables
Dans cet article
Résumé
Résumé
La dissociation des tissus en suspensions monocellulaires pour analyse permet de mieux comprendre les phénomènes qui se déroulent au niveau cellulaire dans le microenvironnement tumoral. Un défi persistant dans l'obtention et l'utilisation de cellules primaires consiste à produire des suspensions cellulaires de haute qualité qui préservent les caractéristiques cellulaires pour les analyses en aval, notamment le séquençage de l'ARN à la cellule unique (scRNA-Seq) ou l'immunophénotypage par cytométrie en flux. Généralement, les tissus sont dissociés à l'aide d'une combinaison de disruption mécanique, de digestion enzymatique et de filtration, et plusieurs facteurs intervenant à chaque étape introduisent une variabilité dans le produit final. Par conséquent, des étapes d'optimisation doivent être mises en œuvre afin d'identifier la méthode la mieux adaptée à un type de tissu donné. Par exemple, le tissu du bourrelet adipeux mammaire est riche en adipocytes, ce qui rend plus difficile l'obtention d'une suspension cellulaire pure et la préservation efficace de cellules viables. En conséquence, la génération de suspensions cellulaires comparables à partir de tissus du bourrelet adipeux mammaire et de tumeurs épithélioïdes s'avère difficile. Ce protocole établit une méthode reproductible et économique pour générer des suspensions monocellulaires hautement viables à partir de tissus mammaires et tumoraux de souris, tout en préservant les épitopes de surface cellulaire pour des analyses ultérieures. Cette procédure a été utilisée pour produire des bibliothèques de scRNA-Seq de haute qualité et pour réaliser un immunophénotypage par cytométrie en flux multiparamétrique.
Introduction
La dissociation des tissus permet d'obtenir des suspensions de cellules uniques et de caractériser les types cellulaires présents dans les tissus. Cela revêt une importance particulière lors de l'analyse de la réponse à l'immunothérapie, car les cellules immunitaires infiltrantes peuvent aider à élucider les mécanismes sous-jacents aux réponses immunologiques spécifiques aux tissus. La vaccination par de l'acide désoxyribonucléique (ADN) codant pour l'oncogène HER2/neu confère une protection accrue contre les tumeurs mammaires spontanées induites par HER2/neu dans des modèles murins1. De plus, la vaccination par ADN s'est révélée capable d'induire une réponse systémique caractérisée par la production d'anticorps et de cellules T sécrétant de l'interféron-γ (IFN-γ)1,2,3. Pour cette raison, nous nous sommes concentrés sur l'élaboration d'un protocole permettant de dissocier les tumeurs mammaires ainsi que les tissus de glande mammaire riches en tissu adipeux, afin de quantifier l'immunité locale. La dissociation des tissus en cellules individuelles nécessite des méthodes enzymatiques, mécaniques, ou une combinaison des deux. L'un des inconvénients liés à la dissociation enzymatique est que ces méthodes exigent une exposition aux enzymes sur une période prolongée, souvent toute une nuit4. Une exposition excessive entraîne la dégradation des cellules individuelles et des marqueurs de surface, les effets les plus néfastes concernant les cellules immunitaires5,6. La digestion mécanique peut constituer une bonne alternative pour libérer des cellules immunitaires telles que les lymphocytes et les macrophages, bien qu'elle ne dégrade pas efficacement le stroma, ce qui empêche d'obtenir un échantillon représentatif de cellules épithéliales et stromales. Récemment, l'utilisation de la microfluidique pour la dissociation des tissus a été explorée, initialement afin de fragmenter des agrégats cellulaires en solution7. Un groupe a mis en œuvre une approche microfluidique pour dégrader davantage des tissus hachés, en exploitant les forces de cisaillement au sein d'un dispositif8. Après 60 minutes de dissociation optimisée, cette méthode a permis d'obtenir un rendement deux fois plus élevé en cellules épithéliales et quatre fois plus élevé en cellules endothéliales, comparé à un protocole classique de digestion enzymatique sur du tissu mammaire. Toutefois, des difficultés sont apparues lors de la mesure du rendement en hépatocytes à partir d'échantillons hépatiques, le rendement diminuant au fil du temps, probablement en raison de la taille et de la fragilité des hépatocytes. Il est donc essentiel de trouver un compromis permettant d'obtenir un échantillon représentatif et purifié de plusieurs types cellulaires tout en préservant l'intégrité cellulaire et les épitopes de surface.
Les enzymes utilisées dans les mélanges de digestion comprennent généralement une combinaison de collagénases générales9,10, de trypsine (A Guide to Solid Tissue Dissociation)4,10,11, d'hyaluronidase9,10,11 ou de dispase4,9,10 et nécessitent des durées variables pour une digestion efficace. Le protocole décrit ici utilise deux types spécifiques de collagénases, la collagénase de type II et la collagénase D, comme enzymes principales de digestion, l'acide éthylènediaminotétraacétique (EDTA) jouant un rôle secondaire en affaiblissant davantage les liaisons intercellulaires par chélation. La collagénase de type II est une enzyme de dissociation produite par Clostridium histolyticum qui facilite la digestion de petits fragments de collagène dans la matrice extracellulaire. La collagénase D est également produite par C. histolyticum et a été largement utilisée pour dissocier divers tissus, tels que les tissus pulmonaire, cardiaque, musculaire, osseux, nerveux et endothélial. Cette collagénase contribue à préserver la fonctionnalité et l'intégrité des protéines de surface cellulaire, un facteur important pour l'immunophénotypage en aval par cytométrie en flux. En complément de la collagénase, les tissus sont digérés en présence de désoxyribonucléase I (DNase I), qui dégrade l'ADN libre, éliminant ainsi celui-ci de la suspension cellulaire obtenue.
Un autre défi propre à la dissociation des glandes mammaires est la présence d'adipocytes dans l'échantillon. À mesure qu'une souris vieillit, le bourrelet adipeux mammaire accumule un nombre important d'adipocytes. Ces cellules sont plus fragiles et sujettes à la rupture lors du traitement en aval, ce qui peut libérer de l'ARN et des débris intracellulaires dans la suspension cellulaire, augmentant ainsi l'ARN ambiant, perturbant la préparation des bibliothèques de séquençage à l'échelle unique des cellules (scRNA-Seq) et réduisant la qualité de l'échantillon. L'ADN extracellulaire peut entraîner la formation d'agrégats cellulaires ; par conséquent, tous les adipocytes résiduels après la dissociation enzymatique initiale doivent être éliminés afin de préserver l'intégrité de l'échantillon. Heureusement, la nature flottante des adipocytes peut être exploitée pour faciliter leur séparation des autres cellules lors de la centrifugation. Grâce à un protocole de centrifugation, les adipocytes restent à la surface du surnageant. Cela permet de les éliminer avec le surnageant, tout en évitant leur incorporation dans le culot cellulaire primaire. Bien que cela ne soit pas obligatoire, l'inclusion d'une décélération progressive réduit les forces de Coriolis à l'intérieur du tube, aidant ainsi à maintenir les adipocytes en une couche distincte en surface, particulièrement lorsqu'on travaille avec un tissu mammaire particulièrement riche en adipocytes ou lorsque l'élimination des adipocytes constitue l'objectif principal de l'étude12,13.
Compte tenu de ces considérations spécifiques aux tissus, nous avons cherché à établir un protocole économique, ne nécessitant aucun équipement spécialisé, et produisant un échantillon cellulaire représentatif du tissu d'origine, avec une qualité et une reproductibilité constamment élevées.
Protocole
Toutes les procédures décrites dans ce protocole ont été réalisées conformément à la politique du Service de santé publique des États-Unis sur l'utilisation des animaux de laboratoire et avec l'approbation du comité institutionnel de soins et d'utilisation des animaux de laboratoire de l'Université d'État du Michigan.
1. Obtention d'une suspension de cellules individuelles à partir de tissu tumoral murin et de tissu de glande mammaire :
Digestion des tissus
- Jetez tous les tissus excédentaires ou inutilisés de souris dans les déchets biologiques. Placez les plastiques contaminés par des tissus ou cellules murins dans les déchets biologiques pour élimination. Recueillez les solutions contenant des cellules dans un contenant pour déchets liquides biologiques et traitez-les avec de l’eau de Javel à 10 % avant élimination.
- Assurez-vous de préparer immédiatement avant la digestion tissulaire un nouveau cocktail frais de digestion. Chaque échantillon nécessite 10 mL de cocktail de digestion (10 mL de milieu Roswell Park Memorial Institute (RPMI), 60 U d’ADNase I, 25 mg de Collagenase D, 50 mg de Collagenase de type II). Conservez à température ambiante (RT) jusqu’à utilisation.
- Procédez à l’euthanasie des souris par dislocation cervicale, avec pneumothorax bilatéral comme méthode secondaire d’euthanasie, avec ou sans exsanguination.
- Placez la souris en position supine, les pattes écartées et fixées.
- Aspergez entièrement la souris avec de l’éthanol à 70 % afin d’éviter toute contamination de l’échantillon par des poils détachés.
- Effectuez une incision unique le long de la ligne médiane de la souris, depuis la graisse inguinale jusqu’au cou, en prenant soin de ne pas percer le péritoine, puis réalisez une incision le long de chaque patte afin de former une incision en forme de « Y » inversé.
- Étirez la peau en utilisant des techniques de dissection émoussée pour la séparer du péritoine sous-jacent, puis fixez-la à plat sur la planche de nécropsie.
- Retirez les tumeurs de taille moyenne ou les glandes mammaires/les tissus adipeux et placez-les dans un tube conique de 50 mL contenant 5 mL de milieu de lavage cellulaire R10 (le milieu R10 est le RPMI) avec 10 % de sérum bovin fœtal (FBS).
- Évitez, dans la mesure du possible, d’utiliser des tumeurs nécrosées ou remplies de sang (qui apparaissent très sombres et molles).
- Dans une hotte de sécurité biologique, transférez uniquement les tissus adipeux mammaires et les tumeurs dans une boîte de Pétri propre. Hachez finement le tissu à l’aide de deux lames de scalpel chirurgical jusqu’à obtention d’une consistance pâteuse, puis placez-le dans un tube de 50 mL propre. Réalisez cette étape à température ambiante (RT).
- Ajoutez 10 mL de cocktail de digestion par échantillon.
- Incubez dans un incubateur agité à 37 °C à 250 tours par minute (tr/min) pendant 30 min.
- Ajoutez de l’EDTA 0,5 M pour atteindre une concentration finale de 10 mM (200 µL d’EDTA/10 mL de tampon de digestion).
- Replongez dans l’incubateur agité à 37 °C et 250 tr/min pendant 5 min supplémentaires.
- Ajoutez 40 mL de milieu de lavage cellulaire R10 pour arrêter la réaction.
- Filtrez les cellules digérées à travers un filtre de 70 µm dans un tube de 50 mL propre afin d’éliminer les morceaux résiduels.
- Centrifugez à 500 x g en utilisant un réglage d’accélération de 9 et un réglage de décélération de 6, à 4 °C pendant 10 min (si seules les cellules lymphocytaires vous intéressent, la force de centrifugation peut être réduite à 300 x g pendant 5 min)14 afin de former un culot cellulaire. Étant donné que cette étape implique la dissociation de tissu de glande mammaire, riche en adipocytes, un protocole de freinage réduit permet de préserver le gradient formé par la nature flottante des adipocytes durant la centrifugation13.
- Jetez le surnageant dans les déchets biologiques, redisperser le culot, ajoutez 40 mL de milieu de lavage cellulaire, puis centrifugez comme précédemment (étape 1.15). Le freinage peut être rétabli à sa valeur maximale pour les étapes suivantes. Ne pas le faire n’aura pas d’effet négatif sur l’échantillon.
- Lavez avec 40 mL de milieu de lavage cellulaire R10 et centrifugez comme à l’étape 1.15, pour un total de 3 lavages.
- Redisperser le culot et remettez les cellules en suspension dans 2 mL de PBS froid 1 ×.
- Ajoutez deux volumes de tampon de lyse des globules rouges 1×. Diluez le concentré de tampon de lyse 10× à 1× à l’aide d’eau (c’est-à-dire 2 x = 2 mL de PBS 1× + 4 mL de tampon de lyse). Réalisez cette étape à température ambiante (RT).
- Incubez à température ambiante pendant 5 min en mélangeant doucement de temps à autre par retournement du tube.
- Neutralisez le tampon de lyse des globules rouges en ajoutant un volume équivalent de milieu de lavage cellulaire R10.
- Filtrez la solution cellulaire à travers un filtre de 30 µm dans un tube de 15 mL afin d’éliminer les débris cellulaires.
- Complétez le volume à 15 mL avec du milieu de lavage cellulaire R10.
- Centrifugez à 500 x g pendant 10 min à 4 °C.
- Éliminez complètement le surnageant et remettez en suspension dans le milieu de lavage cellulaire jusqu’à un volume final pouvant atteindre 5 mL pour le comptage et l’évaluation de la viabilité. Remettez en suspension à la dilution souhaitée. Passez ensuite à la coloration pour cytométrie en flux ou à la préparation pour la scRNA-séq.
- Gardez les cellules sur glace entre les étapes, sauf indication contraire.
2. Coloration d'une suspension de cellules uniques pour la cytométrie en flux
- Transférer les cellules souhaitées dans un tube conique en polypropylène de 5 mL et maintenir sur glace.
- Préparer une solution de marquage des cellules à l’aide des anticorps monoclonaux (AcM) conjugués à des marqueurs fluorescents, dans un volume total de (n + 1) × 100 µL, en utilisant du PBS pour cytométrie en flux (490 mL de PBS 1x, 10 mL de SBF, 0,5 g d’azoture de sodium). Préparer (n+1) × 100 µL de solution de marquage, où n = nombre d’échantillons (par exemple, 6 × 100 µL = 600 µL pour 5 échantillons).
NOTE : L’azoture de sodium est un agent cancérogène sous forme de poudre. Porter des équipements de protection individuelle appropriés et rincer tout matériel afin de s’assurer que l’azoture est en solution avant de jeter dans le contenant prévu pour les déchets chimiques. - Centrifuger chaque échantillon à marquer pendant 5 min à 4 °C à 500 x g. Resuspendre dans 100 µL de solution de marquage. Resuspendre les témoins non marqués dans 1000 µL de PBS pour cytométrie en flux.
- Couvrir les tubes pour les protéger de la lumière et incuber à 4 °C pendant 15 min.
NOTE : Les anticorps marqués de façon fluorescente peuvent se dégrader en cas d’exposition prolongée à la lumière et doivent rester couverts pendant l’incubation et le stockage ultérieur des échantillons. - Ajouter 1 mL de PBS pour cytométrie en flux dans chaque tube marqué et centrifuger à 500 x g, 4 °C, pendant 5 min pour laver.
- Jeter le surnageant, rompre le culot et resuspendre les cellules dans 1 mL de PBS pour cytométrie en flux. Centrifuger comme précédemment (Étape 2.5).
- Répéter l’étape 2.6 pour un total de trois lavages. Jeter le surnageant et rompre les culots.
- Resuspendre les cellules dans une solution de fixation ou dans du PBS pour cytométrie en flux, selon les colorations ultérieures requises.
- Utiliser si l’on fixe les cellules ou si l’on effectue une coloration intracellulaire. Sinon, passer à l’étape 2.10 :
- Ajouter 200 µL de solution de perméabilisation/fixation à chaque échantillon pour permettre la coloration intra-nucléaire.
- Couvrir les cellules avec du papier d’aluminium et les laisser incuber pendant au moins 20 min à 4 °C. Si l’analyse des échantillons est prévue pour un autre jour, ceux-ci peuvent être conservés couverts à 4 °C toute la nuit à cette étape.
- Après la fixation, centrifuger les échantillons à 500 x g pendant 5 min et resuspendre dans 1 × tampon de perméabilisation (dilué dans l’eau).
- Si une coloration secondaire ou intracellulaire est prévue, marquer les échantillons à la dilution souhaitée dans du tampon de perméabilisation 1x. Placer les tubes couverts dans l’incubateur à 4 °C pendant 15 à 20 min.
- Ajouter 1 mL de tampon de perméabilisation 1x dans chaque tube marqué et centrifuger à 500 x g pendant 5 min pour laver.
- Jeter le surnageant, rompre le culot et resuspendre les cellules dans 1 mL de tampon de perméabilisation 1x. Centrifuger comme précédemment (Étape 9.5).
- Répéter l’étape 2.9.6 pour un total de trois lavages. Jeter le surnageant et rompre les culots.
- Resuspendre les cellules dans 200 µL de tampon de perméabilisation 1x et maintenir sur glace jusqu’à l’analyse en cytométrie en flux.
- Si les cellules ne sont pas fixées, les resuspendre dans 200 µL de PBS pour cytométrie en flux et maintenir sur glace jusqu’à l’analyse en cytométrie en flux.
- Pour l’analyse en scARN-séq, suivre les protocoles permettant d’éliminer les débris et les cellules mortes, d’évaluer la qualité de l’ARN et de générer les bibliothèques.
3. Évaluation de la qualité de la bibliothèque de scRNA-séq
- Rechercher un pourcentage élevé de lectures correctement alignées sur les cellules. Idéalement, ce nombre sera supérieur à 90 %.
- Comparer les comptages d'identifiants moléculaires uniques (UMI) avec les codes à barres. Un échantillon de haute qualité présentera une chute nette du nombre d'UMI à environ 10 000 codes à barres (« point de coude » sur le graphique de classement des codes à barres).
- Examiner les approximations et projections de variétés uniformes (UMAP). Un échantillon de haute qualité provenant de tissus complexes, tels que les glandes mammaires ou les tumeurs mammaires spontanées, présentera des groupes cellulaires distincts et bien séparés.
- Identifier le nombre de gènes mitochondriaux (mt-) exprimés ; les groupes présentant un nombre élevé de gènes mitochondriaux indiquent que les cellules sont mortes ou en voie de mort.
Résultats
HER2 est un oncogène tumoral qui induit des tumeurs mammaires agressives chez la femme, et jusqu'à 70 % des femmes traitées par des thérapies monoclonales ciblant HER2 ne répondront pas au traitement ou développeront une résistance à la thérapie ciblant HER215,16,17,18. L'objectif ultime est d'activer une réponse immunitaire dirigée contre HER2/neu afin d'améliorer l'immunité anti-HER2 et d'augmenter la survie. Pour étudier l'immunité contre HER2/neu, des modèles murins immunocompétents sont utilisés, qui développent spontanément des tumeurs mammaires induites par HER2/neu2,19. HER2 est codé par le gène humain Erbb2 et neu par le gène Erbb2 du rat. Les souris BALB NeuT portent un transgène de neu transformant du rat (NeuT), sous le contrôle du promoteur MMTV19. Neu est exprimé dans les glandes mammaires des souris femelles pubères de souche BALB, entraînant le développement d'un carcinome ductal (Figure 1A, encart) chez toutes les souris transgéniques femelles, dans une ou plusieurs glandes mammaires. L'expression continue de neu conduit à l'apparition de tumeurs palpables entre 14 et 19 semaines d'âge, qui évoluent de façon progressive1. La vaccination de souris transgéniques par de l'ADN plasmidique codant à la fois pour neu autologue et HER2 hétérologue (appelé pNeuE2TM) peut rompre la tolérance immunitaire à neu, entraînant une augmentation d'anticorps polyclonaux systémiques ciblant neu et de cellules T spléniques sécrétant de l'IFN-γ1. Cette réponse immunitaire a conduit au rejet de cellules tumorales TUBO exprimant neu. Bien que la réponse systémique soit informative, elle ne permet pas de comprendre le mécanisme d'action au niveau du site tumoral. Nous avons donc cherché à développer un protocole de dissociation des tissus de glande mammaire et de tumeur mammaire permettant d'obtenir des cellules uniques avec une viabilité élevée tout en conservant les marqueurs de surface cellulaire. La Figure 1 présente un aperçu du flux opératoire. En bref, après prélèvement, le tissu est finement haché à l'aide de scalpels (Figure 1B) puis placé dans un tampon de digestion tissulaire à base de RPMI contenant un mélange de 2 parties de collagénase de type II pour 1 partie de collagénase D et de DNase I, pendant 30 minutes dans un incubateur agité (Figure 1C–D), suivi d'une étape supplémentaire de 5 minutes avec 0,5 M de EDTA (Figure 1E). La digestion est interrompue par l'ajout d'un tampon de lavage contenant du FBS, puis le mélange est filtré pour éliminer les débris tissulaires (Figure 1F). Après les étapes de lavage et de lyse des érythrocytes (Figure 1G–H), les cellules sont filtrées à travers un tamis de 30 µm et comptées (Figure 1I–K et Figure 2). À ce stade, les cellules peuvent être réparties pour des applications en aval telles que la cytométrie en flux ou le scRNA-Seq.
Pour une comparaison directe, la dissociation a été réalisée en parallèle à l'aide d'un kit commercial. Le protocole publié a été suivi pour les tumeurs « Tough », et après la neutralisation de l'enzyme, les échantillons ont été traités de la même manière (c'est-à-dire lyse des globules rouges, etc.). À l'aide du kit commercial, 1,3 × 10⁶ cellules/mL ont été récupérées avec une viabilité de 76 %, tandis qu'avec le protocole décrit ici, 4,5 × 10⁶ cellules/mL ont été récupérées avec une viabilité de 89 % (Figure 2A,B). Les débris générés par les deux protocoles étaient similaires après la lyse des globules rouges. Pour éliminer les cellules mortes, 1 × 10⁷ cellules provenant de chaque protocole ont été traitées selon le protocole de suppression des cellules mortes. Le kit commercial a permis de récupérer 1,3 × 10⁶ cellules/mL avec une viabilité de 96 %, contre 1,94 × 10⁶ cellules/mL et une viabilité de 98 % pour le protocole décrit ici (Figure 2C,D). Ainsi, le protocole décrit ici a permis d'obtenir un rendement plus élevé de cellules viables pour les analyses en aval, sans nécessiter d'équipement spécialisé.
Afin d'évaluer spécifiquement la qualité et la reproductibilité des suspensions cellulaires obtenues à partir du protocole décrit ici, des échantillons de glande mammaire provenant de souris femelles naïves BALB et BALB NeuT âgées de 16 à 18 semaines ont été collectés. Les tissus de BALB NeuT contenaient à la fois du tissu mammaire et tumoral. Le tissu des bourrelets graisseux mammaires inguinaux (glandes mammaires 4 et 9) a été prélevé, y compris le tissu tumoral de BALB NeuT, puis dissocié en une solution homogène destinée à des analyses ultérieures. Noter que les ganglions lymphatiques sentinelles ont été retirés avant la collecte des glandes mammaires.
Après traitement, les échantillons ont été évalués par cytométrie en flux afin de confirmer la rétention des marqueurs de surface cellulaire et la viabilité cellulaire (Figure 3), ainsi que par scRNA-Seq (Figure 4) pour vérifier la qualité de la préparation cellulaire en vue de la génération de bibliothèques. La viabilité des cellules uniques provenant de glande mammaire ou de tumeur était en moyenne ≥85 % avant l'élimination des cellules mortes. Pour obtenir une préparation cellulaire initiale hautement viable destinée à la scRNA-Seq, des kits commerciaux d'élimination des cellules mortes et des débris peuvent être utilisés. Après application de ces protocoles, la viabilité des préparations monocellulaires variait entre 94 % et 98 % (Figure 2C,F). Les cellules issues de ce protocole ont été fixées et comparées à la méthode de fixation recommandée pour la scRNA-Seq, appelée protocole commercial de dissociation avec fixation en premier, utilisant une thermolysine commerciale (Figure 2E,F). Le protocole commercial de dissociation avec fixation en premier a permis d'obtenir 1,5 × 10⁷ cellules/mL, mais la viabilité n'a pas été mesurée car la fixation du tissu est effectuée avant la dissociation, tandis que ce protocole a donné 8,6 × 10⁶ cellules/mL à partir d'une viabilité initiale de 94 %. Ainsi, la méthode du protocole commercial de dissociation avec fixation en premier a produit un nombre comparable, voire légèrement supérieur, de cellules par rapport au protocole décrit ici.
Les cellules ont été colorées et analysées pour les marqueurs de surface cellulaire par cytométrie en flux. Les cellules épithéliales (Figure 3A) et les fibroblastes (Figure 3B) ont été identifiés par coloration avec les anticorps monoclonaux EpCAM et Pdgfrb/CD140a, respectivement. Étant donné qu'une vaccination triple de souris BALB NeuT avec de l'ADN HER2/neu a entraîné un retard significatif de l'apparition des tumeurs et une immunité systémique, il était particulièrement intéressant d'évaluer les cellules immunitaires dans les glandes mammaires et les tumeurs. Les cellules CD45+ de la lignée immunitaire représentaient environ 50 % de la suspension cellulaire (Figure 3C). La présence de cellules B et T a été évaluée à l'aide de B220/CD45R et de CD3 (Figure 3D), et les cellules T CD3+ ont été davantage subdivisées en CD4 et CD8 (Figure 3E). Afin d'évaluer la capacité à conserver les populations cellulaires rares, des échantillons ont été colorés pour les cellules T régulatrices. Pour ce faire, l'échantillon cellulaire a été fixé et coloré pour le facteur de transcription spécifique aux Treg, Foxp3. Les cellules T régulatrices représentent généralement une petite proportion de l'ensemble des cellules immunitaires de l'organisme, bien que leur rôle dans la modulation du système immunitaire soit d'un grand intérêt dans les domaines de la recherche sur le cancer et des maladies auto-immunes. Par conséquent, la récupération fiable de populations immunitaires faibles mais robustes, telles que les cellules T régulatrices, est essentielle lorsqu'on envisage un protocole de dissociation tissulaire. Les cellules T régulatrices Foxp3+ ont été identifiées en sous-gatant d'abord les cellules CD3+CD4+ pour l'expression de CD25 (le récepteur de haute affinité pour l'IL-2) et de Foxp3. En utilisant cette stratégie de gatage, environ 5 % des cellules CD4+ étaient positives pour les deux marqueurs, tandis qu'environ 25 % étaient positives pour Foxp3 mais faibles ou négatives pour CD25 (Figure 3F). CD64 a été évalué sur un échantillon tumoral distinct afin de s'assurer que les macrophages CD64+ pouvaient être correctement isolés à l'aide de cette technique de dissociation (Figure 3G). Pour identifier des groupes myéloïdes plus larges, les macrophages F4/80+ et les cellules F4/80- CD11c+, identifiées comme des cellules dendritiques (Figure 3H). Les cellules dendritiques représentaient environ 3 % des cellules totales, tandis que les neutrophiles CD11b+Ly6G+ représentaient environ 5 % (Figure 3H,I). Ainsi, une récupération fiable et la préservation des épitopes de surface ont été obtenues dans les cellules CD45+ après dissociation des tissus de glande mammaire et de tumeur à l'aide du protocole ci-dessus.
Avant la soumission pour la génération de bibliothèques en scRNA-Seq, les échantillons peuvent être évalués pour l'intégrité de l'ARN. Les échantillons frais préparés à l'aide du protocole commercial ou du protocole décrit ici ont donné des rapports A260/230 de 1,9 et 2,2, respectivement. Les échantillons fixés sont évalués en déterminant le pourcentage de lectures supérieures à 200 nucléotides (nt). Le protocole décrit ici, suivi d'une fixation immédiate et d'un stockage à –80 °C, a permis d'obtenir 83 % de l'échantillon contenant des lectures > 200 nt.
Qualité des échantillons
Après la préparation et le séquençage de la bibliothèque scRNA-Seq, la qualité de l'échantillon a été évaluée (Figure 4). Les bibliothèques d'échantillons scRNA-Seq sont d'abord évaluées à l'aide de paramètres portant sur l'appel des cellules et la qualité de cartographie, le tracé du rang des codes-barres, la saturation du séquençage et les projections UMAP. La dissociation du tissu mammaire de BALB selon le protocole de dissociation décrit ici a permis d'obtenir 16 182 cellules, avec 97 % des lectures attribuées aux cellules, ce qui indique un échantillon sain, puisque peu de lectures ont été attribuées à l'ARN extracellulaire. Un pourcentage élevé de lectures enregistrées à l'extérieur de la cellule indique un taux accru de contamination par des ARNm ambiants provenant de cellules mortes ou en voie de mort. La qualité de cartographie correspond au pourcentage de sondes ayant été cartographiées sur le jeu de sondes ; elle était de 99,1 %. La saturation du séquençage atteignait un plateau, indiquant une réplication de gènes déjà identifiés plutôt que de gènes uniques. Le tracé du rang des codes-barres représente les comptages d'UMI en fonction des codes-barres, et un échantillon de haute qualité présente une chute nette, ou « point de coude », vers ~10K UMIs (Figure 4A). Enfin, la projection UMAP montre plusieurs grappes distinctes (Figure 4A). L'ensemble de ces paramètres indique une bibliothèque scRNA-Seq de haute qualité.
Afin de comparer la qualité de ce protocole à celle du protocole commercial recommandé de fixation suivie de dissociation pour la chimie Flex, un protocole commercial de fixation suivie de dissociation a été réalisé en parallèle avec le protocole décrit ici, et la bibliothèque obtenue a été évaluée pour sa qualité. Le protocole commercial de fixation suivie de dissociation appliqué à des échantillons de glande mammaire de souris BALB a permis de récupérer 720 cellules, avec 68 % de lectures dans les cellules et une qualité de cartographie de 89,3 %. De même, la saturation commençait à atteindre un plateau, mais les comptages de gènes par cellule étaient nettement inférieurs à ceux obtenus avec la dissociation sur tissu vivant (4 500 gènes/cellule pour la dissociation sur tissu vivant contre 1 000 gènes/cellule pour le protocole commercial de fixation suivie de dissociation). Le tracé du classement des codes-barres ne présente pas de coude marqué (Figure 4B), et bien qu'il existe des grappes distinctes, elles sont moins nombreuses (Figure 4B).
Des bibliothèques de tissu mammaire contenant des tumeurs BALB NeuT ont également été évaluées pour leur qualité (Figure 4C,D). À l’aide de la dissociation vivante décrite ici, 18 077 cellules ont été séquencées, avec 97 % des lectures dans les cellules et 99,1 % des lectures alignées sur le jeu de sondes. Un coude était visible (Figure 4C), ainsi qu'une séparation nette entre les groupes (Figure 4C). Le protocole commercial de dissociation par fixation en premier s’est révélé meilleur en présence d’une tumeur, avec 7 119 cellules séquencées, 91 % des lectures dans les cellules et 98,6 % des lectures alignées sur le jeu de sondes. Le tracé du rang des codes-barres montrait un coude plus marqué (Figure 4D), mais malgré la saturation du séquençage, les projections UMAP présentaient peu de groupes distincts (Figure 4D).
Les métriques de qualité supplémentaires incluent la détermination du nombre de gènes mitochondriaux exprimés par les groupes cellulaires. Une bonne séparation des cellules indique une qualité d'échantillon satisfaisante, un pourcentage élevé de « lectures dans la cellule » attestant de la bonne santé de l'échantillon. Les cellules présentant un nombre élevé de gènes mitochondriaux (désignés par « mt- ») peuvent être identifiées et éliminées à l’aide d’outils de regroupement open source ou fournis par le fabricant. Une comparaison directe des échantillons peut être effectuée en regroupant les échantillons avec l’application Cell Ranger, ce qui permet une comparaison bioinformatique comparative, ou en utilisant le script « intégration » des outils de regroupement open source ou fournis par le fabricant. Les groupes cellulaires sont identifiés en interrogeant des marqueurs connus de lignage cellulaire (par exemple, CD45/Ptprc pour les cellules immunitaires, EpCAM pour les cellules épithéliales, Fap ou Pdgfra pour les fibroblastes). Si un groupe cellulaire ne peut pas être défini par des marqueurs de lignage connus, les 10 à 15 gènes les plus fortement exprimés peuvent être analysés à l’aide d’outils d’enrichissement de jeux de gènes afin d’obtenir des informations sur le type cellulaire possible. Alternativement, les gènes les plus fortement exprimés peuvent être interrogés à l’aide d’outils d’atlas cellulaire de référence pour leur expression dans des types cellulaires connus.
Les cellules présentant un grand nombre de gènes mitochondriaux ont été éliminées de chaque échantillon, laissant 16 114 cellules (0,5 % des cellules contenant des gènes mitochondriaux élevés) dans la glande mammaire BALB et 18 024 cellules (0,3 %) dans le BALB NeuT. Parmi les échantillons traités selon le protocole commercial de dissociation avec fixation en premier lieu, la glande mammaire BALB en a conservé 627 (13 % des cellules contenant des gènes mitochondriaux élevés), et le BALB NeuT en a conservé 6 181 (14 %).
L'intégration entre les glandes mammaires BALB et BALB NeuT a été réalisée pour le protocole de dissociation de cellules vivantes décrit ici et est illustrée dans la Figure 4E,F. La comparaison des échantillons a révélé des populations cellulaires similaires entre les bibliothèques (Figure 4E, F, et Tableau 1). Les groupes cellulaires ont été étiquetés à l'aide de marqueurs connus des lignées cellulaires, et des comparaisons ont été effectuées entre les échantillons. Les populations de cellules immunitaires comprenaient des cellules T, des cellules B et des groupes de macrophages, tandis que les populations de cellules non immunitaires comprenaient des cellules épithéliales, des fibroblastes et des cellules endothéliales. Comme on pouvait s'y attendre, l'échantillon BALB NeuT présentait une population supplémentaire de cellules tumorales (Figure 4F). En examinant des populations cellulaires spécifiques, on a observé une augmentation des macrophages dans l'échantillon BALB NeuT porteur de tumeur, mais une diminution des cellules T et des cellules épithéliales non tumorales. L'analyse par scRNA-Seq a montré une population comparable de cellules épithéliales provenant de la glande mammaire BALB et une population importante de cellules épithéliales/tumorales dans l'échantillon NeuT. La représentation en réduction dimensionnelle montre une distinction nette entre la population normale de cellules épithéliales résidentes de la glande mammaire et les cellules épithéliales tumorales spécifiques à l'échantillon BALB NeuT (Figure 4E,F).
Après l'obtention des populations épithéliales, les cellules stromales ont été évaluées entre les échantillons BALB et BALB NeuT. L'analyse du gène du récepteur alpha du facteur de croissance plaquettaire exprimé par les fibroblastes (Pdgfrα) a révélé une population distincte de fibroblastes dans les deux échantillons BALB et BALB NeuT. Dans l'échantillon BALB analysé par scRNA-Seq, les fibroblastes exprimant Pdgfrα représentaient 15 % des cellules, une proportion légèrement inférieure à celle obtenue par cytométrie en flux, qui indiquait une proportion de fibroblastes de 29 % des cellules (Figure 3B). Après sélection de la viabilité et de l'unicité cellulaire, les fibroblastes ont été identifiés par cytométrie en flux à l'aide du marqueur PDGFRα (CD140a). Les résultats observés dans les différents échantillons, indépendamment des méthodes d'analyse ultérieures, confirment la reproductibilité de ce protocole de dissociation dans le temps et à travers plusieurs essais.
La protéine CD45 est codée par le Ptprc gène et séquençage ARN de cellules exprimant Ptprc ont révélé des groupes lymphocytaires hautement identifiables au sein de l'échantillon (Figure 4E). Pour évaluer davantage les populations de lymphocytes, les cellules ont été analysées pour déterminer les populations de cellules B et T en utilisant Cd3e+ ou Cd79a+ (Figure 4E,). Ces populations étaient distinctes lors de l'évaluation des données de séquençage à la cellule unique, bien que le séquençage à la cellule unique (scRNA-Seq) ait permis d'identifier plusieurs sous-groupes supplémentaires de Cd3-exprimant des lymphocytes T. Des analyses complémentaires des comptages cellulaires immunitaires par séquençage ont révélé une augmentation des macrophages dans l'échantillon BALB NeuT, comme l'indique l'expression de Itgam et Adgre1 (F4/80) (Figure 4F). Pour évaluer l'identification de populations cellulaires rares en scRNA-Seq, les cellules T régulatrices ont été identifiées par leur expression de Foxp3 (Figure 4F). Les cellules T régulatrices sont présentes dans les bibliothèques de séquençage ARN unicellulaire (scRNA-Seq), mais elles n'étaient pas assez abondantes pour être identifiées comme un regroupement distinct. Elles se sont plutôt regroupées avec les cellules T et les cellules tueuses naturelles (NK).
Enfin, la capacité d'identifier les neutrophiles (PMN) au sein des bibliothèques de séquençage ARN unicellulaire (scRNA-Seq) a été source de difficultés et n'a pas été obtenue avec d'autres protocoles commerciaux de dissociation mammaire20. À l'aide de la cytométrie en flux, environ 5 % des cellules immunitaires ont été identifiées comme des neutrophiles exprimant Ly6G et CD11b (Figure 3H). Pour identifier les neutrophiles dans les bibliothèques de scRNA-Seq, il est recommandé de procéder à un reclustering à l'aide des pipelines fournis par le fabricant afin de détecter les cellules situées en dessous du point standard de « knee bend ». Cette approche a été appliquée aux bibliothèques de glandes mammaires de souris BALB et BALB NeuT. Des dotplots des gènes généralement associés aux macrophages (Ptprc, Adgre1, Mrc1) ont été comparés à ceux exprimés par les neutrophiles (S100a8, Trem1, Clec4). Aucune des deux bibliothèques, ni celle de BALB ni celle de BALB NeuT, ne contenait un nombre significatif de neutrophiles (Figure 5A,B). Toutefois, cela semble dépendre du fond génétique du modèle, car des souris NeuT F1 de fond génétique BALB x PWK présentaient un groupe cellulaire exprimant des marqueurs de neutrophiles (Figure 5C).
Ainsi, ce protocole de dissociation a permis de clarifier les types cellulaires présents dans les glandes mammaires de souris BALB et de souris BALB NeuT développant spontanément des tumeurs mammaires. Étant donné que ces cellules sont très viables, cette technique peut être utilisée pour évaluer l'immunité anti-tumorale et la fonctionnalité anti-HER2/neu des populations de cellules immunitaires isolées.
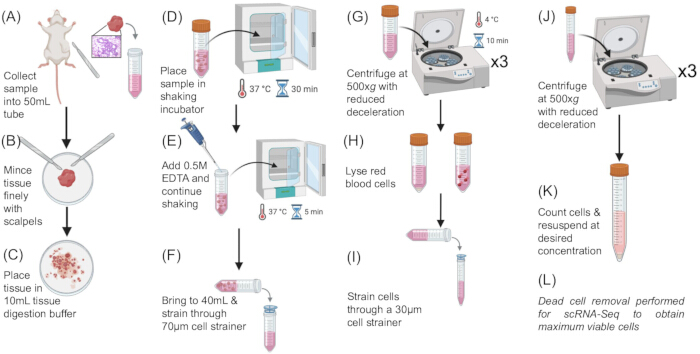
Figure 1: Protocole de dissociation tissulaire : flux opératoire. (ALes glandes mammaires ou les tumeurs ont été prélevées (B,C), haché finement (D) et digérés à 37 °C, agitation dans un mélange de collagénase de type II, collagénase D et DNase I (E). Du EDTA a été ajouté, et la digestion a été poursuivie pendant 5 min supplémentaires. (FL'incubation a été interrompue par ajout au volume final de 40 mL de RPMI contenant 10 % de FCS (milieu de lavage R10), puis la suspension a été filtrée à travers 70 µm filtres. (G) Les suspensions cellulaires ont été centrifugées à 4 °C et 500 × g pendant 10 min, puis lavé 3 fois avec le milieu de lavage RPMI. (HLes globules rouges (GR) ont été lysés à l'aide d'une solution de lyse des GR 10 × à base de chlorure d'ammonium.ILe tampon de lavage R10 a été utilisé pour interrompre la lyse, et les suspensions cellulaires ont été filtrées à travers 30 µm filtres. (J,KAprès la lyse des globules rouges, les cellules sont lavées trois fois supplémentaires avant d'être analysées pour déterminer leur concentration et leur viabilité.L) Si les cellules sont utilisées pour la génération de bibliothèques pour l'analyse en RNA simple cellule (scRNA-Seq), les cellules mortes et les débris sont éliminés à l'aide de kits disponibles commercialement, conformément à leurs protocoles respectifs. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
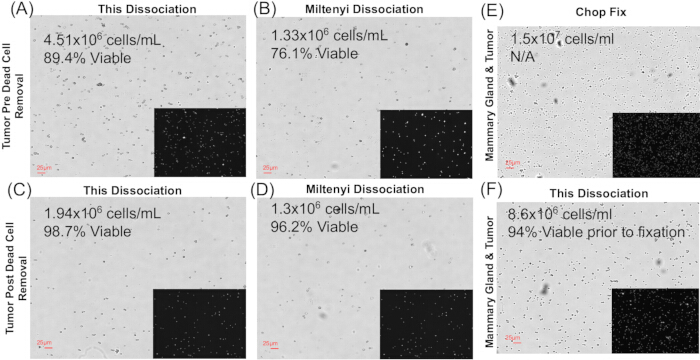
Figure 2 : Comparaison des méthodes de dissociation. Données de dénombrement cellulaire et de viabilité comparant le protocole de dissociation décrit ici avec le protocole commercial proposé par Miltenyi et un protocole commercial de dissociation après fixation recommandé pour le séquençage ARN unicellulaire (scRNA-Seq). Les dénombrements cellulaires après dissociation ont été effectués à l’aide d’un compteur cellulaire automatisé utilisant la coloration des cellules mortes à l’acridine orange/l’iodure de propidium (AO/PI). Les cellules ont été comptées et la viabilité enregistrée après élimination des cellules mortes. (A–B) Dénombrements cellulaires et viabilité immédiatement avant l’élimination des cellules mortes. (C–D) Dénombrements cellulaires et viabilité après élimination des cellules mortes, représentant ce qui entrerait typiquement dans le pipeline de scRNA-Seq. (E–F) Dénombrements cellulaires et viabilité lors de la comparaison du protocole décrit ici avec un protocole commercial de dissociation après fixation. La viabilité n’a pas pu être évaluée après dissociation en utilisant le protocole contenant la Libérase, car l’échantillon tissulaire avait été fixé avant la dissociation. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
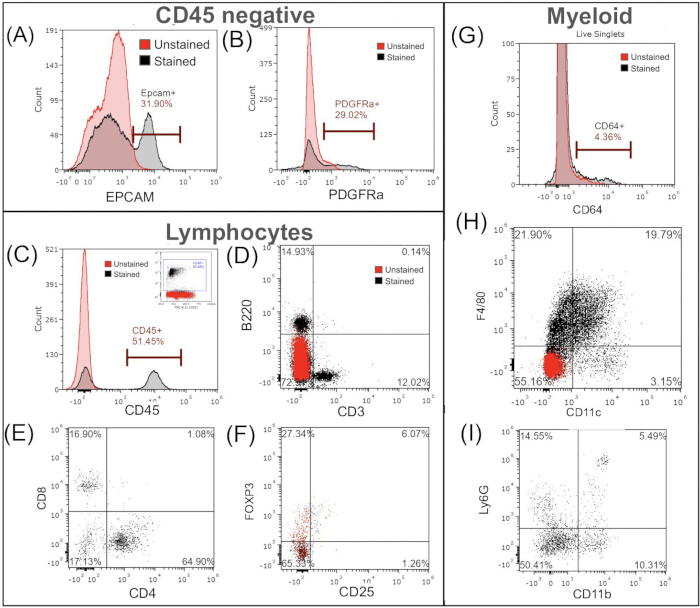
Figure 3: Analyse cytométrique en flux de tissus dissociés. Pour s'assurer de la présence et de la viabilité des cellules immunitaires, des échantillons représentatifs de BALB et de BALB NeuT ont été analysés. Les cellules ont d'abord été sélectionnées selon leur viabilité, puis les événements simples ont été identifiés avant l'identification des sous-groupes. Afin de confirmer la récupération des cellules d'origine épithéliale et mésenchymateuse, celles-ci ont été évaluées en premier. L'EpCAM a été utilisé pour identifier les cellules d'origine épithéliale (A), et PDGFRa a été utilisé pour identifier les fibroblastes (B) Pour évaluer les populations immunitaires, 51 % des cellules totales étaient positives pour CD45 dans la glande mammaire (C) lymphocyte B (B220+) et cellules T (CD3+) populations ont été obtenues à partir de tissu mammaire murin dissocié (D) et CD8+ et CD4+ des populations ont été sous-gâtées à partir du tissu tumoral (E) Pour déterminer si ce protocole permet d'isoler efficacement des populations cellulaires plus rares, (F) Les Treg dans le tissu tumoral ont été évaluées à l'aide de Foxp3+ expression. Cela a été réalisé en effectuant d'abord une sélection pour un CD3+ et CD4+ population, et au sein de cette population, identifier les cellules qui sont Foxp3+ et CD25+ (environ 6 %).GÉvaluation des macrophages CD64+ à partir du tissu tumoral.HCD11b+ les cellules ont été davantage analysées pour l'expression de F4/80 et de CD11c, avec F4/80− CD11c+ cellules identifiées comme des cellules dendritiques. (I) Les neutrophiles ont été identifiés comme des cellules exprimant CD45+, Ly6G+et CD11b+, mais étaient F4/80−. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
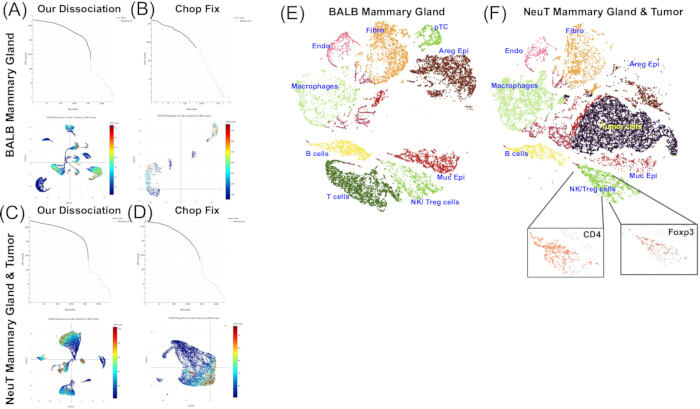
Figure 4 : Évaluation des bibliothèques de scRNA-Seq. Des échantillons fixés ont été utilisés pour générer des bibliothèques de scRNA-Seq ; soit en suivant le protocole de dissociation de cellules vivantes décrit ici, suivi d'une fixation comme indiqué dans cet article, soit en utilisant le protocole commercial recommandé de dissociation après fixation. (A) Contrôle de qualité de la bibliothèque de scRNA-Seq de glande mammaire BALB obtenue par dissociation de cellules vivantes. 16 182 cellules ont été séquencées, avec 97,1 % des lectures correctement alignées dans les cellules et 98,8 % correctement alignées sur le jeu de sondes filtré. Les graphiques du point de courbure sont présentés en haut, et les projections UMAP en dessous. Un point de courbure net et des groupes cellulaires distincts indiquent des bibliothèques de haute qualité. (B) L'évaluation de la qualité d'une bibliothèque de scRNA-Seq de glande mammaire BALB obtenue par un protocole commercial de dissociation après fixation montre l'absence de point de courbure et un faible nombre de cellules (n = 720). (C) La bibliothèque de scRNA-Seq de glande mammaire BALB NeuT a été générée à partir du protocole décrit ici. 18 077 cellules ont été séquencées, avec 97 % des lectures alignées sur les cellules et 98,9 % sur le jeu de sondes filtré. Un point de courbure marqué, associé à des groupes bien définis, témoigne d'une bonne qualité, tandis qu'une bibliothèque BALB NeuT obtenue par un protocole commercial de dissociation après fixation (D) présente un point de courbure faible et des groupes cellulaires peu distincts parmi les 7 119 cellules séquencées. Après la construction des bibliothèques, Cell Ranger a été utilisé pour intégrer les bibliothèques de glande mammaire BALB et BALB NeuT, suivie d'un regroupement par K-moyennes dans le navigateur Loupe Cell Browser afin de permettre une comparaison directe. Dix groupes uniques définissent les cellules constituant la glande mammaire BALB/c, comme illustré sur les graphiques T-SNE (E,F). Dans la glande mammaire transgénique NeuT (F) , une population supplémentaire de cellules tumorales est présente. Au sein du groupe de lymphocytes, les cellules exprimant Cd4- et CD8a sont réparties de manière diffuse. L'expression de Cd4 est représentée dans l'insert. Les cellules T régulatrices, définies par l'expression de Foxp3, n'étaient pas suffisamment nombreuses pour former un groupe distinct, mais se regroupaient avec les cellules T, comme indiqué sur le graphique des caractéristiques mis en évidence. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
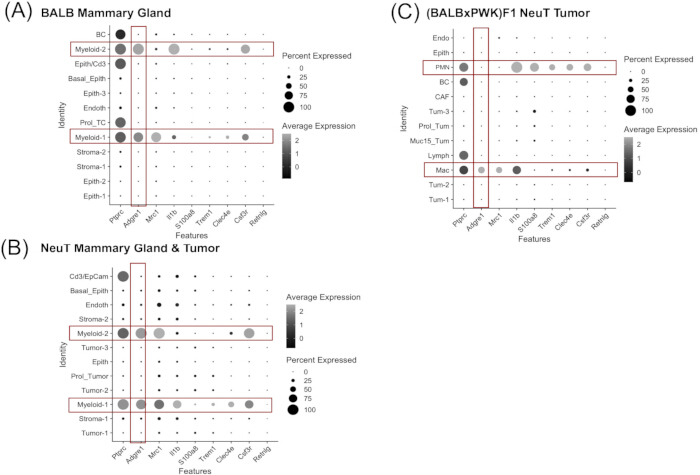
Figure 5: Identification des neutrophiles (PMN). Les PMN sont notoirement difficiles à identifier dans les bibliothèques de séquençage ARN unicellulaire (scRNA-Seq) en raison de leurs faibles niveaux d'ARN messagers et de leur mauvaise qualité Ly6g expression. Les PMN dans les bibliothèques de scRNA-Seq peuvent être identifiés en utilisant la commande « count » dans Cell Ranger et en incluant l'option « force cell = 8000 » dans la ligne de commande. Cette analyse a été réalisée pour les deux souches BALB (A) et BALB NeuT (Bdes bibliothèques de glande mammaire, mais peu de cellules exprimaient des gènes spécifiques aux PMN. Tous les clusters de cellules myéloïdes dans les souris BALB et BALB NeuT exprimaient également Adgre1 (F4/80) et Mrc1 (CD206). Très peu de cellules parmi les populations myéloïdes expriment les gènes spécifiques des PMN S100a8, Trem1, et Clec4e. Toutefois, cette observation est attribuable au fond génétique BALB du modèle, car les bibliothèques de séquençage ARN à la cellule unique (scRNA-Seq) préparées à l'aide de la technique de dissociation à partir de souris femelles NeuT de lignée (BALBxPWK)F1, telles que décrites ici (C), sans la commande de cellule de force, ont été observés abriter un groupe de cellules exprimant des gènes spécifiques aux PMN mais pas Adgre1. Cela souligne que ce protocole de dissociation permet effectivement de capturer les PMN en plus des autres populations myéloïdes. Les rectangles rouges mettent en évidence les groupes exprimant Adgre1. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Tumeur BALB NeuT | Cytométrie en flux | scRNA-Seq |
| CD3 / Lymphocytes | 6 % des cellules totales (12 % des cellules CD45+) | 7 % des cellules totales |
| CD4 / Cd4 | 3,9 % des cellules totales (65 % des cellules CD45+CD3+) | 4 % des cellules totales |
| CD8 / Cd8a | 1 % des cellules totales (17 % des cellules CD45+CD3+) | 0,9 % des cellules totales |
| Foxp3 / Foxp3 | 0,8 % des cellules totales (33 % des cellules CD3+CD4+) | 0,7 % des cellules totales |
| F4/80 / Adgre1 | 20 % des cellules totales | 16 % des cellules totales |
| CD64 / Fcgr1 | NT | 14 % des cellules totales |
| PMN/neutrophiles | 2 % des cellules totales (5 % des cellules CD45+) | 0,05 % des cellules totales |
| PDGFRa (CD140a) / Stroma | 29 % des cellules totales | 10 % des cellules totales |
| EpCAM / Épithéliales | 32 % des cellules totales | 54 % des cellules totales |
| NT, non testé |
Tableau 1 : Comparaison des pourcentages cellulaires obtenus à partir de ce protocole de dissociation en utilisant des techniques en aval, notamment le séquençage de l'ARN monocellulaire et la cytométrie en flux.
Discussion
Ce protocole de dissociation produit de manière reproductible des suspensions monocellulaires composées de populations représentatives du tissu d'origine. Afin d'isoler des types cellulaires représentatifs — y compris les fibroblastes plus volumineux et les cellules souches adipeuses — à partir de tissu mammaire, une force centrifuge de 500 x g a été utilisée14,21,22. La viabilité cellulaire et les épitopes de surface sont fiablement préservés chez plusieurs types cellulaires, notamment les populations immunitaires, épithéliales et stromales. L'un des avantages logistiques de ce protocole de dissociation réside dans la durée relativement courte nécessaire pour passer de la collecte initiale du tissu à une suspension cellulaire purifiée prête pour un traitement ultérieur, sans nécessiter de matériel spécialisé. Globalement, ce protocole requiert environ trois heures du début à la fin, ce qui constitue un avantage par rapport à d'autres protocoles de dissociation enzymatique similaires pouvant exiger une exposition nocturne de l'échantillon à l'enzyme. Ce protocole a été mis au point et est utilisé dans ce laboratoire et d'autres selon le format fourni depuis 2023. Au cours des seuls six derniers mois, le laboratoire l'a réalisé 37 fois avec des résultats comparables, et tous les niveaux de stagiaires l'ont mené à bien avec succès. En plus de la cytométrie en flux et de la génération de bibliothèques pour le scRNA-Seq, ce protocole a été utilisé pour isoler des lymphocytes infiltrant les tumeurs (TIL) et des macrophages associés aux tumeurs (TAM) destinés à des analyses fonctionnelles ex vivo. Bien que les résultats montrent que ce protocole de dissociation permet d'identifier les principales populations cellulaires, il est important de noter que la cytométrie en flux et le scRNA-Seq sont fondamentalement différents. La cytométrie en flux est conçue pour étudier l'expression de plusieurs marqueurs au niveau de la cellule unique et utilise des stratégies de tri (gating) et de sous-tri (sub-gating) pour atteindre cet objectif. Le scRNA-Seq, en revanche, vise à identifier les variations d'expression génique au sein d'un groupe de cellules sans recourir à des stratégies de tri ou de sous-tri.
La résolution des problèmes liés au protocole a inclus : 1) Une digestion incomplète : La digestion des échantillons de tissus est fortement influencée par la dissociation physique. Hacher finement le tissu jusqu'à ce qu'il ressemble à une pâte, en l'étalant pour observer la taille des morceaux de tissu. Cette étape prend plus de temps qu'on ne le pense souvent. Une dissociation incomplète entraîne une réduction du nombre de cellules stromales et épithéliales par rapport aux cellules immunitaires. 2) Une faible viabilité : La viabilité cellulaire dépend de la durée de la digestion et du maintien du rapport 2:1 entre la collagénase de type II et la collagénase D. Un manque de collagénase de type II entraîne une viabilité cellulaire nettement réduite. En outre, si la viabilité de l'échantillon se situe entre 70 % et 85 %, des systèmes commerciaux de suppression des cellules mortes sont efficaces pour améliorer la viabilité et sont recommandés avant la soumission des échantillons pour la génération de bibliothèques en scRNA-Seq. 3) Un fort taux de débris cellulaires : Les débris cellulaires sont souvent un effet secondaire de la dissociation physique et de la digestion. Les débris sont éliminés le plus efficacement à l'aide d'un milieu de gradient de densité ou d'une solution commerciale de suppression des débris ayant une densité nettement réduite. 4) Une faible récupération du culot : Une récupération médiocre de l'échantillon est principalement influencée par la quantité de tissu initial. Ce protocole a été optimisé pour 2 glandes mammaires ou des tumeurs de taille moyenne comprises entre 10 et 20 mg. Si la taille de l'échantillon initial est inférieure à une seule glande mammaire ou à une tumeur de moins de ~200 mm3, le rendement cellulaire sera faible. Si les tissus sont de petite taille, les volumes peuvent être réduits de 50 %. De même, s'il s'agit de grosses tumeurs ou de plusieurs glandes mammaires (plus de 4 glandes mammaires ou des tumeurs supérieures à ~25 mg), les volumes peuvent être augmentés à 1,5 ×. Les échantillons de plus de ~25 mg doivent être divisés pour le traitement. 5) Une mauvaise qualité de scRNA-Seq : La qualité des bibliothèques de scRNA-Seq dépend presque entièrement de la qualité de l'échantillon d'origine. Lorsqu'on travaille avec des tissus tumoraux, le moment de la formation initiale des gouttelettes contenant les billes de gel (GEM) et de la génération d'ADNc est essentiel. Pour cette raison, disposer d'un protocole qui s'enchaîne naturellement avec une fixation immédiate de l'ARN, comme un système de chimie à cellule unique basé sur des sondes avec fixation de l'ARN, élimine le temps comme variable affectant la qualité de l'échantillon. Cela dit, évaluer la qualité de l'ARN avant d'entrer dans le pipeline de scRNA-Seq garantit que les bibliothèques obtenues seront informatives. 6) Un nombre inférieur au prévu de groupes cellulaires : Lorsque les résultats de scRNA-Seq montrent de faibles niveaux d'expression génique dans quelques groupes uniques, les bibliothèques peuvent être séquencées à nouveau pour augmenter le nombre de lectures (profondeur de séquençage). En outre, si l'étude vise uniquement les cellules immunitaires, la purification préalable de la population CD45+ avant la génération de la bibliothèque augmentera la sensibilité du séquençage.
Le protocole commercial de fixation et de dissociation mentionné ci-dessus s'est révélé inadapté au traitement du tissu adipeux. Principalement, le tissu adipeux fixé était flottant et difficile à dissocier davantage et à filtrer efficacement. Pour cette raison, l'utilisation du tissu adipeux n'est pas recommandée avec le protocole commercial de fixation et de dissociation employé ici. La fixation du tissu avant sa dissociation en une suspension monocellulaire élimine des étapes de contrôle qualité, telles que la mesure de viabilité après fixation et l'évaluation de la dissociation. Cela rend difficile l'estimation de la qualité de l'échantillon avant sa soumission à un séquençage à l'échelle unique des ARN (scRNA-seq), étape nécessaire dans le processus de dissociation du tissu. La fixation du tissu destiné à un scRNA-seq en aval peut dégrader l'ARN. La qualité de l'ARN peut être évaluée en examinant la longueur des lectures nucléotidiques (nt) dans les échantillons cellulaires fixés. Plus le pourcentage d'échantillon présentant des lectures de >200 nt est élevé, meilleure est la qualité. Les échantillons dont le score d'intégrité de l'ARN atteint >30 % du matériel avec des lectures >200 nt peuvent alors être utilisés pour générer des bibliothèques de scRNA-seq avec une grande fiabilité. Les échantillons fixés provenant du tissu de glande mammaire BALB et des tumeurs BALB NeuT décrits ici présentaient respectivement 83 % et 82 % de lectures >200 nt.
Les tissus riches en tissu adipeux, comme les glandes mammaires, posent un problème car les adipocytes peuvent interférer avec l'obtention de préparations cellulaires de haute qualité. La majorité des adipocytes restent au sommet du tube conique et peuvent être éliminés sous vide ou en vidant le surnageant. Nous avons constaté que les glandes mammaires extrêmement grasses, telles que celles provenant de femelles de souche New Zealand Obese (NZO), nécessitent une étape supplémentaire : essuyer le haut du tube avec un chiffon de laboratoire propre et sans peluches afin de faciliter l'élimination des adipocytes, suivie d'étapes de lavage supplémentaires pour retirer complètement l'adiposité. Les tissus mammaires ont également tendance à donner des rendements plus faibles. Pour atténuer ce problème, les échantillons sont regroupés chaque fois que possible afin d'augmenter le rendement cellulaire. Pour les tumeurs très fermes, un hachage adéquat est essentiel, car il permet aux collagénases d'agir sur une surface réduite à digérer dans le temps imparti pour obtenir des cellules uniques hautement viables.
Ce protocole présente toutefois certaines limites. La digestion complète des cellules épithéliales en une suspension unique est difficile à obtenir lorsqu'on vise un mélange cellulaire hétérogène. Les tumeurs mammaires BALB NeuT sont généralement fermes, dotées d'une capsule tumorale et d'un composant stromal robuste. En revanche, la collecte des cellules immunitaires infiltrantes nécessite une faible exposition à l'enzyme, une sur-exposition pouvant modifier leur état phénotypique. Ainsi, pour recueillir les cellules tumorales et stromales, un compromis doit être trouvé afin de préserver la qualité de cet éventail diversifié de types cellulaires, y compris les neutrophiles infiltrants. Par conséquent, les proportions de cellules épithéliales et stromales obtenues avec ce protocole peuvent être inférieures à celles réellement présentes dans le tissu d'origine. Ce protocole a été optimisé au fil de nombreux essais évaluant les rapports d'enzymes de collagénase et les durées de dissociation, afin de déterminer les meilleures pratiques pour obtenir un échantillon hétérogène de cellules de haute viabilité et de qualité. Grâce à ce protocole, les perspectives futures incluent l'analyse fonctionnelle ex vivo des cellules immunitaires infiltrantes durant l'apparition et la progression des tumeurs mammaires, afin d'identifier des fenêtres d'opportunité thérapeutique.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à divulguer.
Remerciements
Les données présentées ici ont été acquises, en partie, à l'aide d'instruments du Genomics Core (RRID : SCR_012406), soutenu par le Bureau de la recherche de la Michigan State University & Innovation.
Ce travail a été financé par le CA278818.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| RPMI | Gibco | 11875-093 | |
| DNase | Invitrogen | 18047019 | |
| Collagénase D | Sigma | 11088866001 | |
| Collagénase II | Worthington Biochemical | LS004177 | |
| Sérum de veau fœtal | VWR | 97068-085 | |
| PBS 10x | Gibco | 70011-044 | |
| Azoture de sodium | VWR | 0639-250G | |
| Passoir MACS Smart, 70 µm | Miltenyi Biotec | 130-110-916 | |
| Passoir MACS Smart, 30 µm | Miltenyi Biotec | 130-110-915 | |
| EDTA | Millipore | 324506-100ML | |
| Solution tampon de lyse des globules rouges 10x | eBioscience/Invitrogen | 00-4300-54 | |
| Kit de fixation/perméabilisation pour Foxp3/facteurs de transcription | eBioscience/Invitrogen | 00-5523-00 | |
| Brilliant Stain Buffer | Invitrogen | 00-4409-42 | |
| Kit de suppression des cellules mortes Mojosort | Biolegend | 580157 | |
| Solution tampon Mojosort (5x) | Biolegend | 480017 | |
| Kit Quick-RNA Miniprep Plus | Zymo Research | R1057 | |
| Kit de dissociation tumorale, souris | Miltenyi Biotec | 130-096-730 | |
| PDGFRα PerCP-eFluor710 | Invitrogen | 46-1401-80 | |
| Epcam eF450 | Invitrogen | 48-5791-82 | |
| CD11c APC | Biolegend | 117310 | |
| CD11b AF700 | Invitrogen | 56-0112-82 | |
| Colorant vital fixable eF780 | Invitrogen | 65-0865-14 | |
| B220/CD45R AF488 | Biolegend | 103225 | |
| CD3 PE-Cy7 | Invitrogen | 25-0031-82 | |
| CD49b PerCP-eFluor710 | Invitrogen | 46-5971-82 | |
| CD8a BV480 | Invitrogen | 414-0081-80 | |
| CD4 SB600 | Invitrogen | 63-0041-82 | |
| CD45 BV711 | Invitrogen | 407-0451-80 | |
| FOXP3 APC | Invitrogen | 17-5773-82 | |
| Ly6G APC | Invitrogen | 17-5931-82 | |
| Ly6C PECy7 | Invitrogen | 25-5932-82 | |
| CD64 PerCP-eFluor710 | 46-0641-80 | ||
| TruStain | Biolegend | 101320 | |
| Kit de réactifs d'expression génique 10x Genomics GEM-X Flex | 10x Genomics | (https://www.10xgenomics.com/blog/answering-your-questions-about-single-cell-analysis-in607 clinical-ffpe-samples);1000781 | |
| Cytomètre en flux Attune NxT | Thermo Fisher Scientific | Utilisé pour la collecte de données de cytométrie en flux avec des canaux laser rouges, bleus et violets. | |
| FCS Express | De Novo Software | Utilisé pour l'analyse des données de cytométrie en flux. | |
| Kit de dissociation tumorale Miltenyi | un kit commercial de dissociation tumorale | ||
| Kit Miltenyi / protocole Miltenyi | le kit commercial » ou « le kit de référence | ||
| Enzyme Liberase | un mélange commercial de thermolysine/collagénase | ||
| Chop Fix | un protocole commercial de dissociation avec fixation préalable | ||
| Chimie Flex / système de chimie Flex | une chimie à base de sondes pour l'analyse d'ARN fixé au niveau monocellulaire | ||
| Seurat | (https://satijalab.org/seurat/ | outils de regroupement open source et fournis par le fabricant | |
| Cell Ranger | outils de regroupement open source et fournis par le fabricant | ||
| Loupe Cell Browser | outils de regroupement open source et fournis par le fabricant | ||
| EnrichR | https://maayanlab.cloud/Enrichr/) | outils d'enrichissement de jeux de gènes et d'atlas cellulaire de référence | |
| Tabula Muris | https://tabula400 muris.sf.czbiohub.org/visualizations | outils d'enrichissement de jeux de gènes et d'atlas cellulaire de référence | |
| Tabula Sapiens | https://tabula-sapiens.sf.czbiohub.org/ | outils d'enrichissement de jeux de gènes et d'atlas cellulaire de référence | |
| Instrument Cellometer K2 » et « acridine orange / iodure de propidium (AOPI)" | un compteur cellulaire automatisé avec coloration de viabilité à l'acridine orange/iodure de propidium (AO/PI) | ||
| Kimwipe | un essuie-laboratoire sans peluches | ||
| STEMCELL Technologies | un milieu de gradient de densité (par exemple, un milieu de type Ficoll ou Percoll) | ||
| Ficoll/Percoll | lames de scalpel #10 | ||
| deux lames de scalpel #10 | |||
| Cellometer K2 + réactif AOPI | un compteur cellulaire automatisé avec coloration de viabilité à l'acridine orange/iodure de propidium (AO/PI) | ||
| STEMCELL Technologies | STEMCELL Technologies, www.stemcell.com, 2018 | ||
| Ficoll/Percoll | un milieu de gradient de densité | ||
| Lames de scalpel #10 | lame de scalpel chirurgical | ||
| Kit de fixation/perméabilisation pour Foxp3/facteurs de transcription | une solution commercialement disponible permettant la coloration intranucléaire |
Références
- Jacob JB, et al. Identification of actionable targets for breast cancer intervention using a diversity outbred mouse model. iScience. 2023;26(4):106320. doi:10.1016/j.isci.2023.106320.
- Jacob J, et al. Activity of DNA vaccines encoding self or heterologous HER-2/neu in HER-2 or neu transgenic mice. Cell Immunol. 2006;240(2):96–106.
- Radkevich-Brown O, Jacob J, Kershaw M, Wei WZ. Genetic regulation of the response to HER-2 DNA vaccination in human HER-2 transgenic mice. Cancer Res. 2009;69(1):212–8.
- Lee SH, et al. Activation function 1 of progesterone receptor is required for mammary development and regulation of RANKL during pregnancy. Sci Rep. 2022;12(1):12286. doi:10.1038/s41598-022-16289-x.
- Autengruber A, et al. Impact of enzymatic tissue disintegration on the level of surface molecule expression and immune cell function. Eur J Microbiol Immunol (Bp). 2012;2(2):112–20.
- Bondonese A, et al. Impact of enzymatic digestion on single cell suspension yield from peripheral human lung tissue. Cytometry A. 2023;103(10):777–85.
- Jankelow A, et al. Recent advancements in tissue dissociation techniques for cell manufacturing single-cell analysis and downstream processing. Stem Cells Transl Med. 2025;14(11):szaf055. doi:10.1093/stcltm/szaf055.
- Lombardo JA, et al. Microfluidic platform accelerates tissue processing into single cells for molecular analysis and primary culture models. Nat Commun. 2021;12(1):2858. doi:10.1038/s41467-021-23238-1.
- Sun H, Xu X, Deng C. Preparation of single epithelial cells suspension from mouse mammary glands. Bio Protoc. 2020;10(4):e3530. doi:10.21769/BioProtoc.3530.
- Rodriguez de la Fuente L, Law AMK, Gallego-Ortega D, Valdes-Mora F. Tumor dissociation of highly viable cell suspensions for single-cell omic analyses in mouse models of breast cancer. STAR Protoc. 2021;2(4):100841. doi:10.1016/j.xpro.2021.100841.
- Prater M, Shehata M, Watson CJ, Stingl J. Enzymatic dissociation, flow cytometric analysis, and culture of normal mouse mammary tissue. Methods Mol Biol. 2013;946:395–409.
- Burl RB, et al. Deconstructing adipogenesis induced by β3-adrenergic receptor activation with single-cell expression profiling. Cell Metab. 2018;28(2):300–9.e4.
- Rondini EA, et al. Single cell functional genomics reveals plasticity of subcutaneous white adipose tissue during early postnatal development. Mol Metab. 2021;53:101307. doi:10.1016/j.molmet.2021.101307.
- Sharifian Gh M, Norouzi F. Guidelines for an optimized differential centrifugation of cells. Biochem Biophys Rep. 2023;36:101585. doi:10.1016/j.bbrep.2023.101585.
- Pohlmann PR, Mayer IA, Mernaugh R. Resistance to trastuzumab in breast cancer. Clin Cancer Res. 2009;15(24):7479–91.
- Gajria D, Chandarlapaty S. HER2-amplified breast cancer: mechanisms of trastuzumab resistance and novel targeted therapies. Expert Rev Anticancer Ther. 2011;11(2):263–75.
- Swain SM, et al. Pertuzumab, trastuzumab, and docetaxel for HER2-positive metastatic breast cancer (CLEOPATRA): end-of-study results from a double-blind, randomised, placebo-controlled, phase 3 study. Lancet Oncol. 2020;21(4):519–30.
- Swain SM, Shastry M, Hamilton E. Targeting HER2-positive breast cancer: advances and future directions. Nat Rev Drug Discov. 2023;22(2):101–26.
- Boggio K, et al. Interleukin 12-mediated prevention of spontaneous mammary adenocarcinomas in two lines of HER-2/neu transgenic mice. J Exp Med. 1998;188(3):589–96.
- Gsell L, et al. Multi-cellular phenotypic dynamics during the progression of an immunocompetent breast cancer model. iScience. 2025;28(11):113808. doi:10.1016/j.isci.2025.113808.
- Kilroy G, et al. Isolation of murine adipose-derived stromal/stem cells for adipogenic differentiation or flow cytometry-based analysis. Methods Mol Biol. 2018;1773:137–46.
- Orr JS, Kennedy AJ, Hasty AH. Isolation of adipose tissue immune cells. J Vis Exp. 2013;(75):e50707. doi:10.3791/50707.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible