Cette étude in silico a examiné si la restauration de la liaison de HNF4α au promoteur de F7 pouvait améliorer la transcription modélisée de F7 dans le déficit héréditaire en FVII. Des analyses computationnelles ont identifié des motifs régulateurs clés et de fortes corrélations avec l'expression génique. Des simulations ont prédit qu'une ciblage par CRISPRa pourrait restaurer la transcription de F7 à environ 87 % des niveaux normaux, ce qui justifie une validation expérimentale.
Article de recherche
In Silico restauration par CRISPR de l'activité du promoteur F7 dans le déficit héréditaire en facteur VII
Dans cet article
Résumé
Résumé
La déficience héréditaire en facteur VII (FVII) est associée à une réduction de l'expression du gène F7 et à une altération de la coagulation, et les mécanismes régulateurs contrôlant la transcription de F7 restent partiellement caractérisés. Cette étude visait à explorer par voie computationnelle si la restauration du site de liaison prédit pour HNF4α au niveau du promoteur de F7, par modulation du facteur de transcription, correction du motif promoteur ou régulation épigénétique médiée par l'activation CRISPR (CRISPRa), pourrait théoriquement augmenter la transcription prédite de F7 dans la déficience héréditaire en FVII. Un pipeline entièrement in silico a été mis au point pour caractériser le paysage régulateur du promoteur de F7 en identifiant des motifs conservés de liaison des facteurs de transcription à l’aide des bases de données JASPAR, FIMO et UCSC Genome Browser. Les corrélations d'expression hépatique ont été évaluées à l’aide des données transcriptomiques de GTEx, tandis que l’accessibilité de la chromatine et le contexte régulateur ont été analysés à l’aide des annotations ENCODE provenant de ChIP-seq, ATAC-seq et ChromHMM/Segway. Un réseau régulateur hépatique a été construit dans CellDesigner afin de simuler les effets prédits de la perte de HNF4α sur la transcription de F7 sur une période de 24 heures. Six motifs de liaison à HNF4α, présentant une forte confiance, ont été identifiés dans la région proximale du promoteur de F7, dont trois régions chevauchant des variants associés à des maladies connues. Les analyses d’expression hépatique ont révélé des corrélations positives entre F7 et HNF4A (r = 0,68) ainsi qu’entre F7 et HNF1A (r = 0,61). La modélisation computationnelle a prédit que le ciblage par CRISPRa de régions régulatrices associées à HNF4α pourrait augmenter la transcription simulée de F7 jusqu’à environ 87 % des niveaux de type sauvage dans les conditions modélisées, avec une spécificité cible prédite. Dans son ensemble, cette étude purement computationnelle propose un cadre intégré multi-omique permettant de hiérarchiser les stratégies régulatrices ciblant le promoteur dans la déficience héréditaire en FVII. En combinant l’analyse des motifs des facteurs de transcription, l’annotation de la chromatine, la corrélation transcriptomique, la modélisation de réseaux régulateurs et la priorisation des guides CRISPR au sein d’un pipeline unifié, l’étude génère des hypothèses vérifiables expérimentalement tout en offrant une approche systématique allant au-delà des analyses précédentes basées sur un variant unique ou des expériences isolées.
Introduction
Le facteur VII (FVII) est une sérine protéase dépendante de la vitamine K qui initie la cascade de coagulation par la voie extrinsèque. Suite à une lésion vasculaire, le facteur VII activé (FVIIa) forme un complexe avec le facteur tissulaire, déclenchant ainsi la génération de thrombine et la formation du caillot de fibrine. F7 gène, situé sur le chromosome 13q34, code pour le facteur VII et est exprimé principalement dans les hépatocytes1. Des variants pathogènes dans F7 provoquent un déficit héréditaire en facteur VII, un trouble hémorragique autosomique récessif rare dont l'incidence estimée est d'environ 1 cas pour 500 000 individus dans le monde entier2. Les manifestations cliniques sont très variables et, en général, elles sont en corrélation avec l'activité résiduelle de FVII circulant3.
Bien que la plupart des cas soient attribués à des mutations faux-sens, non-sens ou au niveau des sites d'épissage dans la région codante de F7, des variants promoteurs ont également été signalés pour réduire l'expression génique sans modifier la structure protéique4. Par exemple, le variant promoteur c.-94C>G perturbe un site de fixation essentiel pour Sp1 situé dans le promoteur proximal de F7, ce qui altère la liaison du facteur de transcription et réduit fortement la transcription de F7. De plus, des mutations promoteurs affectant les sites de liaison de HNF-4 ont également été montrées pour diminuer l'activité promoteur, soulignant l'importance d'une liaison intacte des facteurs de transcription pour une expression normale de F75. Le variant c.-61T>G a été rapporté comme perturbant un site de liaison de HNF4, illustrant ainsi que différents variants promoteurs peuvent altérer la transcription de F7 par des mécanismes distincts dépendants des facteurs de transcription6.
L'expression du gène F7 est strictement contrôlée par des facteurs de transcription enrichis dans les hépatocytes, en particulier le facteur nucléaire hépatocytaire 4 alpha (HNF4α) et le facteur hépatique A1 (HNF1α)7,8,9. HNF4α est un récepteur nucléaire qui se lie à l'ADN sous forme de homodimère et régule de nombreux gènes hépatiques impliqués dans le métabolisme et la coagulation10. HNF4α est un facteur de transcription nucléaire qui active des gènes spécifiques du foie par des interactions avec des coactivateurs et des complexes de remodelage de la chromatine11. Des études expérimentales, notamment des modèles de souris avec délétion génique, indiquent que la perte de HNF4α entraîne une dysfonction hépatique généralisée et une diminution de l'expression de plusieurs facteurs de la coagulation, notamment du FVII12. En outre, une activité coopérative de HNF4α a été décrite comme renforçant l'activité promoteur de plusieurs gènes exprimés dans le foie13. L'ensemble de ces observations suggère qu'une altération de la liaison des facteurs de transcription pourrait contribuer à la réduction de l'expression de F7 chez les porteurs de variants promoteurs.
Les approches de modulation de l'épigénome, telles que l'activation par CRISPR (CRISPRa), se sont révélées être des outils prometteurs pour augmenter l'expression génique endogène sans modifier la séquence d'ADN. Le CRISPRa utilise des ARN guides (gARN) spécifiques de séquence qui dirigent une protéine Cas9 catalytiquement inactive (dCas9) vers des régions génomiques sélectionnées. La protéine dCas9 est fusionnée à des domaines d'activation transcriptionnelle tels que VP64, un domaine d'activation tétramérique du virus de l'herpès simplex VP16, ou p300, une histone acétyltransférase qui favorise la transcription par remodelage de la chromatine14. Des travaux récents, notamment ceux de Belali et al., renforcent par ailleurs le rôle central régulateur de HNF4α dans les réseaux géniques liés à la coagulation, suscitant un intérêt accru pour les stratégies de modulation guidées par des facteurs de transcription15. Des études antérieures ont démontré que la récupération de l'activité du promoteur altérée de F7 peut être réalisée par des effecteurs activateurs de transcription (TALE) ou par CRISPRa16,17,18. Toutefois, ces études ont évalué des stratégies ciblant individuellement le promoteur, tandis que le présent travail intègre la prédiction de motifs, l'annotation de la chromatine, la corrélation transcriptomique, l'analyse des réseaux régulateurs et la priorisation des gARN au sein d'un cadre computationnel unique générant des hypothèses. Néanmoins, la pertinence thérapeutique de HNF4α dans la régulation du promoteur de F7 n'est pas encore entièrement caractérisée, notamment dans une perspective systémique intégrée.
Contrairement aux études antérieures qui se concentraient sur des variants individuels de promoteurs ou sur des observations expérimentales isolées, le cadre actuel intègre, au sein d'un unique flux de travail computationnel, la prédiction de motifs de facteurs de transcription, la corrélation transcriptomique, l'accessibilité de la chromatine, l'analyse de réseaux régulateurs, la conception de guides CRISPR et l'évaluation de la spécificité à l'échelle du génome. Cette stratégie intégrée permet une priorisation systématique des interventions régulatrices candidates avant toute validation expérimentale, offrant ainsi une plateforme plus complète pour la génération d'hypothèses que les analyses fondées sur un seul type de données.
Protocole
Les bases de données utilisées sont indiquées dans le Tableau des matériaux.
Récupération de la séquence du promoteur et annotation computationnelle
La région promoteur humaine F7 (accès GenBank : NG_009262.1) a été récupérée à partir de NCBI en utilisant l'assemblage de référence du génome GRCh38/hg38. Toutes les analyses ont été réalisées in silico dans un cadre computationnel reproductible. Le promoteur a été défini de −1000 à +100 pb par rapport au site de démarrage de la transcription (TSS) annoté, obtenu à partir du navigateur UCSC Genome Browser (annotation RefSeq). L'extraction de la séquence a été effectuée au format FASTA et validée par comparaison croisée avec la version 109 d'Ensembl pour assurer la cohérence des coordonnées. La séquence du promoteur a été annotée par voie computationnelle pour les sites de fixation des facteurs de transcription (TFBS), les variants connus, la teneur en CpG et la composition en GC, à l'aide de scripts Python personnalisés (v3.10) et de Biopython (v1.81). Toutes les annotations correspondent à des prédictions computationnelles et n'ont pas été validées expérimentalement.
Analyse du site de fixation du facteur de transcription (TFBS)
Les motifs de liaison prédits pour HNF4α et HNF1α ont été identifiés à l'aide de la base de données JASPAR 2022 CORE pour les vertébrés, en utilisant les matrices de poids par position MA0114.4 (HNF4A) et MA0046.2 (HNF1A). L'analyse des motifs a été réalisée à l'aide de FIMO (MEME Suite v5.5.0). Le flux de travail comprenait le chargement de séquences FASTA des promoteurs, la sélection des matrices PWM, la modélisation du fond nucléotidique spécifique au promoteur et l'analyse des deux brins d'ADN. La significativité des motifs a été évaluée selon un seuil de p ≤ 1 × 10⁻4, suivi d'une correction de Benjamini–Hochberg. Les résultats de FIMO ont été exportés sous forme de fichiers TSV, et seuls les motifs prédits ayant des valeurs de q ajustées <0,05 ont été conservés. Les coordonnées des sites de liaison des facteurs de transcription (TFBS) prédits ont été croisées avec les variants associés à des maladies provenant de dbSNP (version 155) et de HGMD Professional (2023.2) à l'aide de BEDTools (v2.30). Le variant promoteur c.-61T>G associé à une maladie a été évalué en tenant compte de sa proximité rapportée avec un site de liaison à HNF4α, suggérant un rôle régulateur potentiel dans l'activité du promoteur de F7. Le chevauchement computationnel des motifs a été interprété comme une prédiction et n'a pas été considéré comme une preuve de perturbation expérimentalement confirmée d'un facteur de transcription. Les motifs identifiés reflètent un potentiel de liaison prédit pour des facteurs de transcription, et non une occupation expérimentalement confirmée.
Conservation évolutive et annotation épigénétique
La conservation évolutive des régions régulatrices prédites a été évaluée à l'aide des scores PhyloP et PhastCons provenant de l'alignement sur 100 vertébrés de l'UCSC (hg38). Les régions présentant des scores PhastCons ≥0,7 ont été considérées comme des éléments régulateurs conservés.
Le contexte chromatinien régulateur a été évalué à l'aide du navigateur génomique UCSC et des jeux de données ENCODE. L'assemblage hg38 a été utilisé avec les groupes de pistes pertinents activés, notamment les pistes de ChIP-séq des facteurs de transcription ENCODE, H3K27ac, H3K4me3, l'hypersensibilité à la DNase I, le séquençage ATAC, ainsi que les annotations ChromHMM et Segway. Les pistes de signal ont été exportées sous forme de fichiers BED et bigWig lorsque cela était applicable. Les jeux de données bigWig d'ENCODE ont été traités à l'aide de deepTools (v3.5.1), et les signaux des réplicats ont été moyennés avant l'analyse en aval. Les sites de fixation prédits des facteurs de transcription ont été comparés aux pics de ChIP-séq disponibles pour HNF4α/HNF1α en utilisant une fenêtre de recouvrement de ±50 pb. Ces analyses ont permis d'inférer un potentiel régulateur, mais ne démontrent pas une liaison fonctionnelle in vivo.
Analyse de corrélation de l'expression des gènes
Les données d'expression d'ARN provenant du foie obtenues par séquençage ARN (RNA-seq) ont été extraites de GTEx v8 (226 échantillons de foie). Les valeurs d'expression normalisées par TPM pour F7, HNF4A et HNF1A ont été transformées selon log2(TPM+1). Une analyse de corrélation de Pearson a été réalisée sous R (v4.3.1) à l'aide de la fonction cor.test avec un test bilatéral. Les comparaisons multiples ont été corrigées selon la méthode de Benjamini–Hochberg lorsque cela s'appliquait. Les corrélations ont été interprétées comme des relations associatives et non comme une preuve de causalité régulatoire directe.
Construction d'un réseau régulateur
Les informations sur les interactions protéiques et les réseaux régulateurs ont été extraites de STRING v11.5 en utilisant un score de confiance d'interaction minimal de 0,7. Les fichiers d'interaction TSV générés par STRING ont été importés dans Cytoscape v3.9.1 pour la construction et la visualisation du réseau. Les modules du réseau ont été identifiés à l'aide du plugin MCODE en utilisant les paramètres suivants : seuil de degré = 2 ; seuil de score des nœuds = 0,2 ; K-core = 2 ; profondeur maximale = 100.
Les groupes significatifs ont été exportés pour une interprétation ultérieure. Un enrichissement fonctionnel a été réalisé à l'aide de l'analyse d'enrichissement STRING avec un taux de fausses découvertes (FDR) <0,05. Les analyses de réseau représentent des relations biologiques prédites et curatées et ont été utilisées pour la génération d'hypothèses.
Modélisation computationnelle de l'activation transcriptionnelle
Un modèle régulatoire dynamique a été construit à l'aide de CellDesigner v4.4 afin de simuler les effets prédits de la modulation de HNF4α sur la transcription de F7. Le modèle a été représenté au format SBML et simulé à l'aide d'un solveur déterministe basé sur des équations différentielles ordinaires (EDO). Les entrées du modèle comprenaient : (1) des valeurs d'expression normalisées de HNF4A, HNF1A et de F7, issues des données hépatiques de GTEx ; (2) les affinités relatives de liaison des facteurs de transcription, dérivées des scores de motifs FIMO (échelle 0–1) ; (3) les poids d'accessibilité de la chromatine, dérivés de l'intensité du signal ATAC-seq et DNase-seq d'ENCODE ; (4) les paramètres de chromatine active intégrant les profils H3K27ac et H3K4me3.
Des simulations ont été réalisées sur 24 heures à l’aide d’une intégration numérique adaptative, les résultats étant enregistrés à des intervalles prédéfinis. Les conditions de délétion ont été modélisées en fixant l’activité du facteur de transcription à 0 %. Les variables de sortie comprenaient l’abondance normalisée du transcrit F7, l’état d’activation relatif du promoteur et l’activité du facteur de transcription. Toutes les expressions en sortie ont été normalisées par rapport au modèle de référence non perturbé (100 %). Les paramètres indisponibles dans les jeux de données publics ont été estimés par ajustement guidé par la sensibilité et sont fournis dans le Tableau supplémentaire 1. Toutes les sorties du modèle représentent des prédictions informatiques sous des hypothèses définies et ne reflètent pas de réponses biologiques mesurées expérimentalement.
Conception de gARNc pour les motifs HNF4α par CRISPRa
Les cibles d'activation CRISPR (CRISPRa) ont été conçues entièrement par des méthodes informatiques à l'aide de Benchling (version 2024) et de CRISPOR. La région promoteur de F7 (de −500 à +100 pb par rapport au site de début de transcription, TSS) a été analysée afin d'identifier des sites PAM NGG pour SpCas9 situés à ±200 pb de motifs HNF4α de haute confiance. Les ARN guides candidats ont été sélectionnés selon les critères suivants : (1) score d'efficacité « on-target » de Doench 2016 ≥50 ; (2) score d'absence de coupures hors cible (CFD) ≥70 ; (3) teneur en GC comprise entre 40 % et 60 % ; (4) absence de séquences poly-T de ≥4 pb.
L'accès chromatinien prédit à partir de données ATAC-seq et les estimations d'occupation des nucléosomes fournies par NuPoP ont été intégrés afin de hiérarchiser les régions régulatrices accessibles. Les réponses potentielles à l'activation par CRISPRa à l'aide des architectures dCas9-VP64 et dCas9-p300 ont été modélisées par calcul et interprétées comme un potentiel d'activation prédit uniquement.
Conception de l'édition CRISPR-Cas9 pour la restauration de motifs
Afin d'évaluer la faisabilité théorique de la correction d'une variante promoteur associée à une reconnaissance altérée de HNF4α, la variante c.-61T>G a été choisie comme variante régulatoire représentative associée à HNF4α. Deux ARN guides SpCas9, désignés gRNA-L et gRNA-R, ont été conçus pour encadrer la variante c.-61T>G et ont été évalués indépendamment ainsi que dans une configuration double guide combinée. Des modèles de matrices de réparation par recombinaison dirigée (HDR) monocaténaires contenant la séquence promoteur de référence à la position de la variante ont été conçus avec des bras d'homologie de 100 pb. Les ARN guides candidats ont été évalués par calcul informatique à l'aide de CRISPOR et de Cas-OFFinder pour leur spécificité prédite, tandis que CRISPRscan a été utilisé pour estimer l'activité de coupure prévue. Une modélisation fondée sur ICE a ensuite été utilisée pour estimer les résultats d'édition théoriques pour les configurations d'ARN guides individuelles et combinées. La configuration combinée gRNA-L/gRNA-R a été traitée comme une stratégie double guide et non comme un troisième guide indépendant. Toutes les efficacités et résultats d'édition prédits représentent des estimations informatiques et n'établissent ni l'efficacité expérimentale de la HDR, ni la restauration de la liaison de HNF4α, ni la correction de la séquence du promoteur dans les cellules, ni la récupération de la transcription de F7.
Simulation de l'édition épigénétique et modélisation de l'accessibilité de la chromatine
L'accessibilité de la chromatine entourant les sites candidats de CRISPRa a été évaluée à l'aide des jeux de données ENCODE ATAC-séq et DNase-séq provenant de cellules HepG2. L'intensité du signal a été quantifiée dans des fenêtres de 100 pb centrées sur chaque séquence guide candidate. Les annotations ChromHMM (modèle à 15 états) et Segway ont été utilisées pour classifier les états chromatiniens régulateurs locaux.
Un score d'activation composite intégrant (1) la proximité du motif, (2) l'accessibilité en ATAC-séq, (3) l'hypersensibilité à la DNase I, (4) l'enrichissement en H3K27ac et (5) l'enrichissement en H3K4me3 a été calculé afin de classer les cibles candidates pour CRISPRa. Les réponses transcriptionnelles prédites ont été simulées dans des conditions de chromatine modélisées et interprétées comme des estimations théoriques.
Évaluation du risque d'effets hors cible pour les stratégies CRISPRa et HDR
L'évaluation de la spécificité à l'échelle du génome a été réalisée à l'aide du score CFD de CRISPOR, de l'énumération par Cas-OFFinder et des prédictions de CRISPRscan. Les ARN guides candidats ont été filtrés afin de minimiser les interactions prédites hors cible, en particulier dans les régions transcriptionnellement actives.
Les critères d'exclusion supplémentaires comprenaient : (1) des sites hors cible prédits à ±1 kb des régions TSS annotées, (2) un chevauchement avec des régions promoteurs partagées, (3) un chevauchement avec des éléments enhanceurs, (4) des régions régulatrices associées à des gènes voisins exprimés dans le foie, selon les annotations ChromHMM et Segway.
Des scores de spécificité composites intégrant l'efficacité des guides, la charge prévue des sites hors cible et le contexte chromatinien ont été calculés afin de hiérarchiser les conceptions candidates. Cette stratégie de criblage computationnel multicouche estime la spécificité théorique et ne remplace pas la validation expérimentale des sites hors cible à l'échelle du génome. Un résumé du flux de travail computationnel, incluant les jeux de données d'entrée, les outils analytiques, les critères de filtration et les points de contrôle de sortie, est fourni dans le Tableau Supplémentaire 2.
Paramètres informatiques critiques
Le bon fonctionnement du pipeline informatique dépendait de plusieurs paramètres prédéfinis. La détection des motifs a été optimisée à l'aide de FIMO (p < 1 × 10⁻4 ; q < 0,05) avec les matrices de poids positionnelles JASPAR HNF4A et HNF1A. L'intégration de la chromatine nécessitait des coordonnées hg38 cohérentes et des preuves concordantes provenant des jeux de données ENCODE ATAC-seq, DNase-seq, H3K27ac et H3K4me3. Les réseaux régulateurs ont été générés à l'aide des interactions STRING (confiance ≥ 0,70) et du regroupement MCODE dans Cytoscape. Des simulations dynamiques ont été réalisées dans CellDesigner en utilisant un solveur ODE déterministe avec des valeurs d'expression dérivées de GTEx, des scores de motifs FIMO et des poids d'accessibilité de la chromatine provenant d'ENCODE. Les ARN guides candidats pour CRISPRa (gARN) ont été priorisés selon le score ciblé Doench 2016 (≥ 50), le score de spécificité CFD (≥ 70), la teneur en GC (40 % à 60 %), le nombre minimal de cibles hors but prévues et la localisation dans des régions de chromatine accessible. L'achèvement du flux de travail a été vérifié par une identification réussie des motifs, une génération de réseaux, une annotation de la chromatine, une sélection d'ARNg et des sorties de simulation stables.
Résultats
Prédiction des motifs de liaison fonctionnels de HNF4α et HNF1α dans le promoteur de F7
L'analyse computationnelle de motifs par balayage à l'aide de FIMO et de la base de données JASPAR 2022 a prédit trois motifs de liaison de HNF4α et trois motifs de liaison de HNF1α avec une forte confiance dans la région promoteur située à 1 kb en amont du gène F7. Les motifs prédits se trouvaient dans des régions promoteurs conservées et correspondaient à des séquences de reconnaissance des facteurs nucléaires des hépatocytes (p < 1 × 10⁻4). Notamment, deux de ces motifs prédits étaient situés à proximité de mutations précédemment décrites et associées à un déficit héréditaire en facteur VII. Le motif associé à HNF4α se situait à proximité de la variante promoteur c.-61T>G. Les profils de séquençage après immunoprécipitation de la chromatine (ChIP-seq) provenant d'ENCODE (HepG2) ont montré un enrichissement des signaux de liaison de HNF4α et de HNF1α au niveau de ces régions promoteurs, ce qui appuie leur rôle régulateur putatif dans ce cadre computationnel (Figure 1).
Corrélation entre l'expression de F7 et celle du facteur de transcription hépatique
Les données transcriptomiques provenant d'échantillons de tissus hépatiques du projet GTEx (n = 226) ont révélé une corrélation positive significative entre l'expression de F7 et celle de HNF4A (r de Pearson = 0,68, p < 0,001), ainsi qu'entre l'expression de F7 et celle de HNF1A (r = 0,61, p < 0,01). Ces corrélations reflètent les relations régulatrices connues entre F7, HNF4α et HNF1A17,18. Dans le cadre du modèle computationnel, elles constituent une étape de validation interne, confirmant que le pipeline reflète la biologie établie avant son application à des contextes de variants promoteurs (Figure 2).
Analyse du réseau régulatoire et du paysage de la chromatine
La modélisation de réseaux avec STRING et Cytoscape a prédit que HNF4α et HNF1α agissent comme des nœuds centraux au sein d'un réseau transcriptionnel hépatique enrichi en gènes de coagulation. Les données épigénomiques provenant d'ENCODE ont confirmé que le promoteur de F7 dans les échantillons de HepG2 et de foie primaire chevauche des régions marquées par des modifications histones actives (H3K4me3, H3K27ac) et une chromatine ouverte (Tableau Supplémentaire 3 et Figure 1). Des jeux de données transcriptomiques comparatifs ont montré que F7, HNF4A et HNF1A sont coexprimés dans les cellules HepG2, Huh7 et Hep3B, bien que leurs niveaux d'expression varient selon les lignées. Lorsqu'elles étaient disponibles, l'accessibilité du promoteur et les profils histones dans Huh7 et Hep3B étaient globalement concordants avec ceux de HepG2, ce qui soutient la cohérence du paysage chromatinien du promoteur actif entre les lignées cellulaires dérivées d'hépatocytes (Figure Supplémentaire 1), tandis que les lignées cellulaires non hépatiques (par exemple, K562, HeLa) présentaient une accessibilité chromatinienne nettement réduite. Ces résultats appuient la régulation spécifique au foie de F7 tout en mettant en évidence la variabilité entre les modèles hépatiques (Figure 3).
Conception des ARng pour CRISPRa et réactivation transcriptionnelle simulée
Quatre ARN guides (gRNA) ont été conçus pour cibler le promoteur proximal de F7 à proximité de motifs HNF4α fortement notés (Tableau Supplémentaire 4). Tous répondaient aux critères prédéfinis d'une activité élevée sur cible (>60) et d'effets hors cible prédits minimes. Des simulations ont indiqué que dCas9-VP64 et dCas9-p300 augmentaient respectivement l'expression prédite de F7 à 68 % et 76 % de la référence de type sauvage, tandis qu'une activation combinée dCas9-VP64+p300 portait l'expression prédite à 87 % des niveaux de type sauvage (Figure 4B ; Tableau Supplémentaire 5). Ici, l'activité du promoteur de type sauvage a été définie à 100 % (1,0), et toutes les valeurs simulées ont été normalisées par rapport à cette référence. Ces résultats suggèrent qu'une activation combinée par CRISPRa pourrait potentiellement compenser la répression transcriptionnelle causée par des mutations du promoteur, bien que ces valeurs reflètent des prédictions computationnelles et non des mesures expérimentales d'expression. Il est important de noter que la dépendance du rétablissement de F7 médié par CRISPRa à l'activité endogène de HNF4A a été évaluée explicitement par des simulations régulatoires dynamiques. La CRISPRa renforce la transcription de F7 mais reste dépendante d'une fonction HNF4A opérationnelle ; par conséquent, le rétablissement prédit est fortement réduit dans des conditions d'indisponibilité ou de dysfonctionnement de HNF4A (Figure 4).
In silico stratégie HDR CRISPR-Cas9 pour la restauration d'un motif
Pour les variants promoteurs signalés comme affectant la reconnaissance par HNF4α, le variant c.-61T>G a été sélectionné comme variant représentatif associé à HNF4α, tandis que le variant c.-94C>G a été traité séparément comme un variant connu du site Sp1, et non comme une mutation perturbant de façon établie HNF4α. Des stratégies de correction par recombinaison dirigée (HDR) utilisant CRISPR-Cas9 ont été modélisées in silico pour le variant associé à HNF4α. Deux ARN guides, désignés gRNA-L et gRNA-R, ont été sélectionnés pour encadrer le site du variant et ont été évalués individuellement ainsi que combinés. Le modèle de réparation HDR correspondant, simple brin, incorporait la séquence promoteur de référence contenant le site de liaison canonique de HNF4α, avec des bras d'homologie de 100 pb. Une évaluation in silico à l'aide de Cas-OFFinder et CRISPRscan a été utilisée pour analyser la spécificité prédite des ARN guides et leur activité de coupure, tandis qu'une modélisation fondée sur ICE a permis d'estimer les résultats théoriques de l'édition. Les rendements d'édition prédits variaient selon la configuration des ARN guides, la conception combinée gRNA-L/gRNA-R étant évaluée comme une stratégie à double guide et non comme un troisième ARN guide indépendant. Bien que le variant c.-94C>G ait été conservé dans l'analyse globale du promoteur en raison de son importance régulatoire établie, il n'a pas été interprété comme un variant perturbant le motif HNF4α dans le modèle HDR. Ces résultats représentent des prédictions informatiques de la correction potentielle de la séquence promoteur et n'établissent pas l'efficacité expérimentale de la recombinaison dirigée, le rétablissement de la liaison de HNF4α ou la restauration de l'activité sauvage du promoteur F7 (Figure 5).
Accessibilité de la chromatine et potentiel d'activation épigénétique
L’analyse des données ATAC-séq et de sensibilité à la DNase I dans les cellules HepG2 a permis de prédire que tous les sites cibles de CRISPRa se trouvaient dans des régions présentant une forte accessibilité de la chromatine. L’intégration de ces résultats avec les données ChIP-séq d’HNF4α et l’enrichissement en H3K27ac a renforcé davantage le potentiel d’activation de ces sites. Une édition épigénétique simulée a prévu des résultats favorables en termes de remodelage de la chromatine et une recrutement accru des facteurs de transcription suite à l’activation médiée par CRISPRa (Figure 6).
Évaluation de la spécificité génomique complète des conceptions d'ARNg
Le criblage in silico de gARN pour CRISPRa a révélé une forte spécificité de séquence dans les approches CRISPRa et HDR (Tableau supplémentaire 6). L'analyse par CRISPOR et Benchling a exclu tous les gARN présentant des cibles hors but probables dans les régions de promoteur transcriptionnellement actives. Pour les conceptions CRISPRa, les données ATAC-séq et H3K27ac issues d'ENCODE ont indiqué que tous les sites cibles sélectionnés se trouvaient dans une chromatine ouverte spécifique au gène F7. Aucun gARN candidat ne chevauchait des régions enhancer ni ne partageait des éléments promoteurs. Les annotations d'état chromatinien ChromHMM et Segway ont davantage confirmé que ces régions correspondaient à des promoteurs actifs spécifiques aux hépatocytes, sans chevauchement avec les promoteurs de gènes voisins co-régulés. Un score composite de spécificité computationnelle, intégrant la similarité de séquence des cibles hors but, l'accessibilité de la chromatine et l'annotation régulatoire, a prédit une faible probabilité d'activation transgénique involontaire (0,4 % à 0,6 %) pour les guides CRISPRa sélectionnés (Figure 7). Les problèmes courants liés au flux de travail computationnel, leurs causes probables et les mesures correctives recommandées sont résumés dans le Tableau supplémentaire 7, afin de faciliter la reproductibilité et une mise en œuvre cohérente.
DISPONIBILITÉ DES DONNÉES :
Les auteurs confirment que toutes les données soutenant les résultats de cette étude sont fournies dans l'article et sont accessibles sur Zenodo : https://doi.org/10.5281/zenodo.21735831
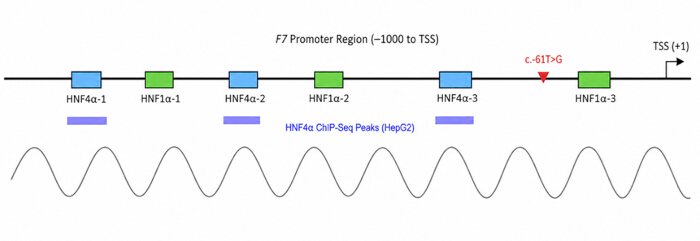
Figure 1: HNF4 préditα et HNF1α motifs de liaison dans le F7 promoteur. Représentation schématique de la région promoteur en amont de 1 kb du gène F7, montrant six motifs de liaison prédits pour HNF4α et HNF1α (cases colorées). Celles-ci sont superposées avec les scores de conservation des vertébrés (PhyloP) et annotées avec des variants connus associés à des maladies (marque rouge), incluant le variant pathogène c.-61T>mutation G. HNF4α Les pics de ChIP-séq provenant des cellules HepG2 indiquent un enrichissement. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
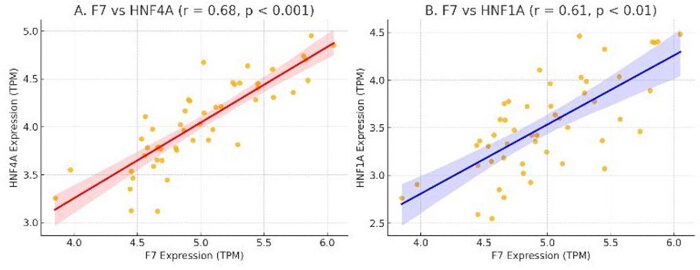
Figure 2 : Corrélation entre F7 et les facteurs de transcription hépatiques. (A) L'expression de F7 présente une forte corrélation positive avec HNF4A (r = 0,68, p < 0,001). (B) L'expression de F7 est également corrélée positivement avec HNF1A (r = 0,61, p < 0,01). Chaque point représente un échantillon de foie provenant du jeu de données GTEx. Les droites de régression avec les intervalles de confiance à 95 % sont indiquées. Ces corrélations sont associatives et n'établissent pas de causalité régulatoire directe. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
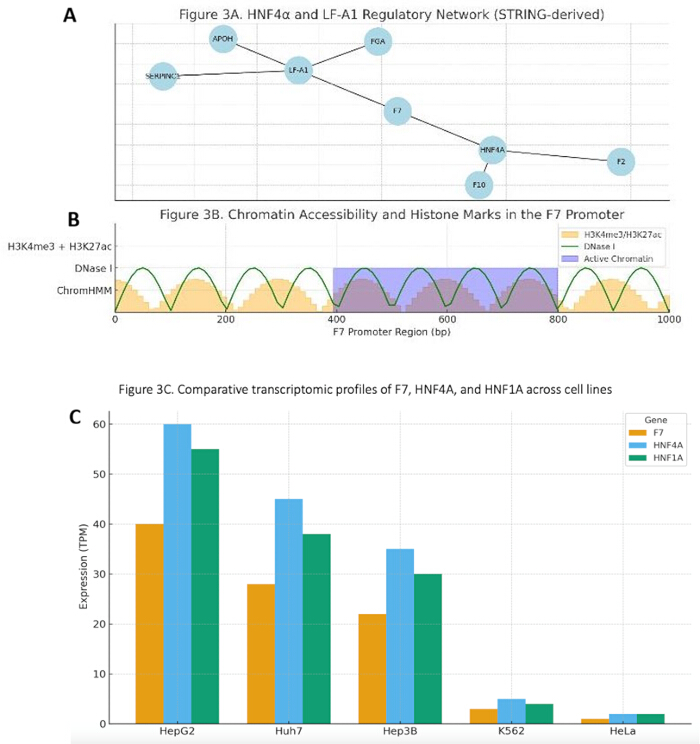
Figure 3 : Enrichissement du réseau régulateur hépatique et paysage chromatinien. (A) Le réseau transcriptionnel dérivé de STRING centré sur HNF4α montre des associations régulatrices prédites avec F7 et d'autres gènes liés à la coagulation. (B) Des pistes de navigateur au style UCSC illustrent la chromatine ouverte (DNase I), les modifications histoniques (H3K4me3/H3K27ac) et la segmentation de l'état chromatinien (ChromHMM) autour du promoteur de F7 dans les cellules HepG2, en accord avec une région transcriptionnellement active. (C) Des transcriptomiques comparatives montrent une co-expression de F7, HNF4A et HNF1A dans des lignées cellulaires hépatiques (HepG2, Huh7, Hep3B) à niveaux variables, tandis que les lignées non hépatiques (K562, HeLa) présentent une expression réduite. L'accessibilité du promoteur et les profils histoniques dans Huh7 et Hep3B étaient globalement concordants avec ceux de HepG2. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
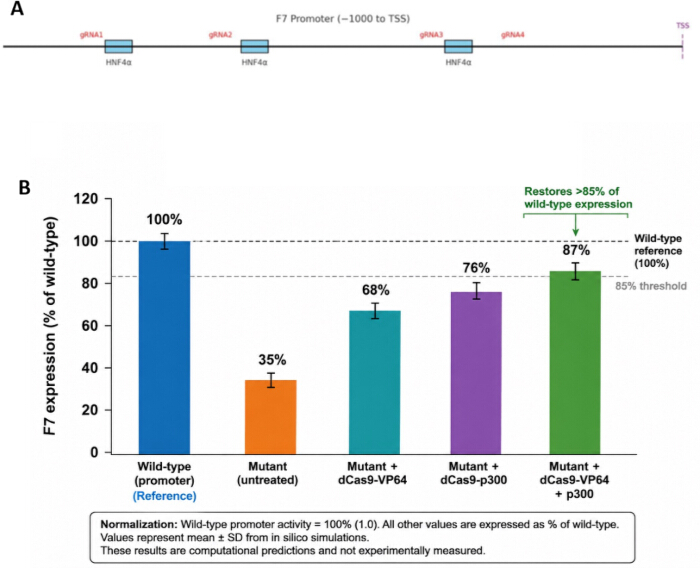
Figure 4 : Conception des ARN guides pour CRISPRa et simulation de l’activation transcriptionnelle. (A) Schéma montrant les positions prédites des ARN guides CRISPRa (gARN1–gARN4) par rapport aux motifs de fixation de HNF4α et au site de démarrage de la transcription (TSS) du gène F7. (B) Production transcriptionnelle simulée du gène F7 selon différentes stratégies CRISPRa, dans des contextes de promoteur sauvage et muté. L’expression de F7 a été normalisée par rapport au promoteur sauvage, défini comme 100 % (1,0). Dans le modèle de promoteur muté, l’expression prédite était de 35 % par rapport au type sauvage, augmentant à 68 % avec dCas9-VP64, à 76 % avec dCas9-p300, et à 87 % avec une activation combinée dCas9-VP64+p300, dépassant ainsi le seuil de 85 %. Les simulations in silico ont intégré des données épigénomiques et transcriptomiques provenant de cellules HepG2 et représentent des prédictions informatiques plutôt que des mesures expérimentales d’expression. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
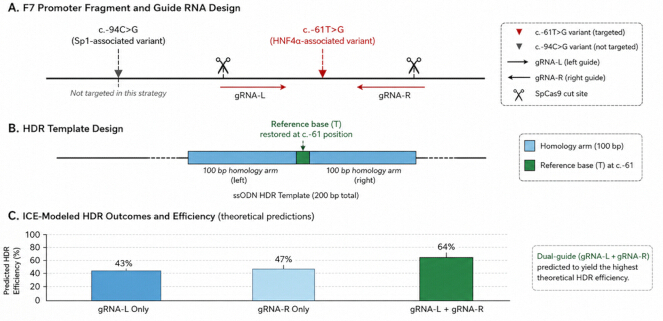
Figure 5 : Stratégie HDR CRISPR-Cas9 pour la correction du motif. (A) Schéma de la région promoteur du gène F7 montrant la variante c.-61T>G (associée à HNF4a) ciblée pour correction. La variante c.-94C>G (associée à Sp1) est indiquée à titre informatif, car elle n’a pas été ciblée dans cette stratégie. Deux ARN guides pour SpCas9 (gRNA-L et gRNA-R) ont été conçus de manière à encadrer le site c.-61T>G. (B) Modèle de réparation HDR simple brin (sODN) contenant la base de référence (T) à la position c.-61, flanquée de bras d’homologie de 100 pb. (C) Prédictions calculées par le logiciel ICE de l’efficacité d’édition pour chaque guide individuel et pour la configuration à double guide (gRNA-L + gRNA-R). La stratégie à double guide devrait produire la plus forte efficacité théorique de recombinaison par HDR. Tous ces résultats représentent des prédictions informatiques et ne démontrent pas une recombinaison HDR réussie, un rétablissement de la liaison de HNF4a ou une restauration de la transcription de F7. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
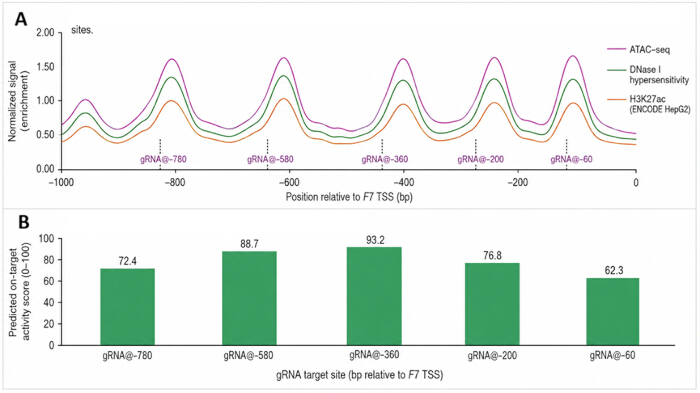
Figure 6 : Accessibilité de la chromatine et potentiel d'activation du site cible par CRISPRa. (A) Les profils d'ATAC-seq, d'hypersensibilité à la DNase I et d'enrichissement en H3K27ac dans la région de 1 kb en amont du promoteur de F7 illustrent les régions présentant une accessibilité accrue de la chromatine et une chromatine régulatoire active. Les lignes pointillées verticales indiquent les positions des cinq sites cibles d'ARNg pour CRISPRa (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360 et gRNA@−200). (B) Les scores prédits d'activation transcriptionnelle pour chaque ARNg indiquent que le ciblage de régions accessibles et enrichies en H3K27ac pourrait induire une activation plus forte de F7, avec une activité prédite maximale au niveau de gRNA@−580. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
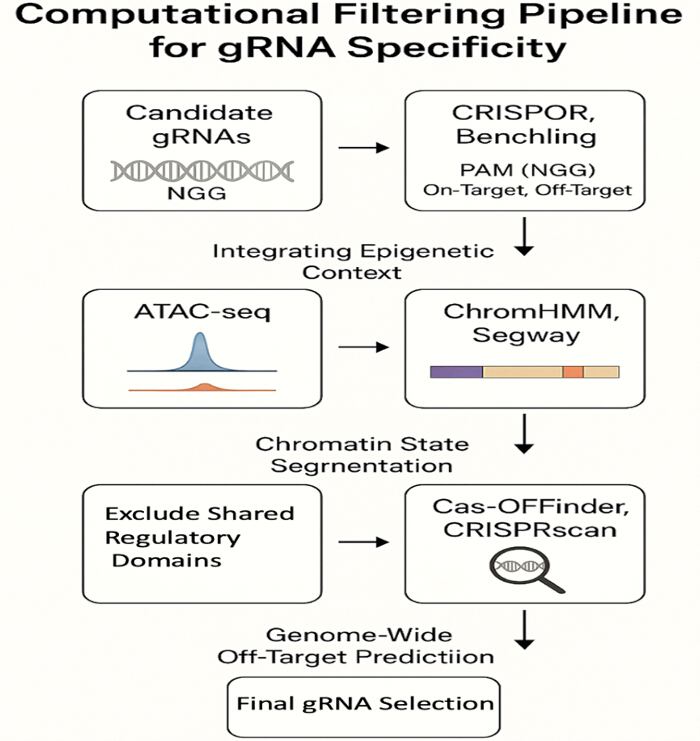
Figure 7 : Pipeline de filtrage computationnel pour la spécificité des ARN guides. Un aperçu schématique du pipeline in silico utilisé pour identifier des ARN guides spécifiques pour CRISPRa et HDR. Ce processus intègre un filtrage basé sur la séquence (CRISPOR, Benchling), le contexte épigénétique (ATAC-séq, H3K27ac), la segmentation de l'état chromatinien (ChromHMM, Segway) et des outils de prédiction d'effets hors cible à l'échelle du génome (Cas-OFFinder, CRISPRscan), afin de minimiser les risques prédits de transactivation et de coupure. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Figure supplémentaire 1 : Profils comparatifs d'accessibilité de la chromatine et de modifications histones associées aux promoteurs au niveau du promoteur de F7 dans les cellules HepG2, Huh7 et Hep3B. L'accessibilité normalisée obtenue par ATAC-seq (A) ainsi que l'enrichissement en H3K27ac (B) et en H3K4me3 (C) montrent un état chromatique de promoteur actif globalement cohérent dans les trois lignées cellulaires dérivées d'hépatocytes (D), ce qui justifie leur utilisation comme modèles informatiques pour les analyses régulatrices de F7.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 1 : Paramètres utilisés dans le modèle computationnel de transcription. Résumé des valeurs des paramètres utilisées dans la simulation de la régulation transcriptionnelle de F7 basée sur CellDesigner. Les paramètres comprennent les coefficients d'activité des facteurs de transcription pour HNF4α et HNF1α, les modificateurs de l'accessibilité du promoteur dérivés des jeux de données chromatiniques d'ENCODE, les constantes de vitesse de transcription et les paramètres de dégradation de l'ARNm.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 2 : Points de contrôle du flux de travail computationnel. Résumé du pipeline d'analyse in silico, incluant les outils informatiques, les jeux de données d'entrée, les critères de filtration principaux, ainsi que les résultats attendus à chaque étape de l'annotation des promoteurs, de la prédiction des sites de fixation des facteurs de transcription, de la sélection des guides pour CRISPRa, de l'évaluation de l'accessibilité de la chromatine, de l'analyse des effets hors cible et des analyses de modification génomique simulées. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 3 : Profils comparatifs d'accessibilité chromatinienne et de modifications histoniques associées au promoteur, dérivés d'ENCODE, au niveau du promoteur de F7 dans les cellules HepG2, Huh7 et Hep3B. L'accessibilité normalisée en ATAC-seq, l'enrichissement en H3K27ac et en H3K4me3, ainsi que les annotations d'état promoteur selon ChromHMM, montrent une architecture de promoteur actif globalement cohérente parmi les trois lignées cellulaires dérivées d'hépatocytes. Les valeurs représentent des résumés obtenus par calcul et utilisés pour étayer des analyses comparatives in silico.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 4 : Analyse complète de la spécificité et des effets hors cible des ARN guides candidats CRISPRa ciblant le promoteur de F7. Le tableau résume les séquences guides, l'efficacité prévue sur cible, les scores de spécificité, les prédictions d'effets hors cible, l'accessibilité de la chromatine, les annotations régulatrices et le classement composite utilisé pour la sélection computationnelle des guides. Toutes les valeurs représentent des prédictions in silico.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 5 : les scores régulateurs prédits ont été générés à l'aide d'un cadre computationnel intégrant l'accessibilité du promoteur, l'occupation par les facteurs de transcription et les paramètres d'activation CRISPRa. Les valeurs représentent des estimations normalisées in silico par rapport au promoteur sauvage de F7 (fixé à 1,0 ; expression à 100 %). Ces simulations ont un caractère prédictif et ne reflètent pas une activité transcriptionnelle de F7 mesurée expérimentalement.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 6 : Analyse bioinformatique du génome entier des cibles hors but et notation composite de la spécificité pour les ARN guides sélectionnés de CRISPRa et de RDT ciblant le promoteur de F7. Ce tableau résume les performances prédites au niveau de la cible, les paramètres de spécificité, les profils d'effets hors cible, le contexte chromatique et les scores de risque composites utilisés pour évaluer la spécificité des ARN guides et estimer le risque de transactivation à l'échelle du génome in silico.Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 7 : Résumé des problèmes courants liés aux flux de travail informatiques rencontrés lors de l'analyse du promoteur F7 et des mesures correctives recommandées pour assurer la reproductibilité, la cohérence des données et des résultats fiables de modélisation in silico.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
This study presents a purely computational, hypothesis-generating framework for examining transcriptional regulation of the F7 gene and for prioritizing candidate promoter-targeting strategies in hereditary FVII deficiency. By integrating motif analysis, transcriptomic correlations, chromatin annotations, and gRNA prioritization, the pipeline predicts regulatory relationships and intervention feasibility rather than demonstrating functional restoration. The primary contribution of this work is the systematic narrowing of experimentally testable targets within the F7 promoter.
Mechanistically, the findings support a model in which hepatocyte-enriched transcription factors HNF4α and HNF1α cooperate to maintain basal F7 transcription. The identification of conserved, high-affinity HNF4α motifs overlapping pathogenic promoter variants suggests that loss of cis-regulatory binding capacity is a plausible mechanistic contributor to reduced F7 transcription4,5,10. In hepatic gene networks, HNF4α functions as a pioneer-like nuclear receptor that stabilizes promoter accessibility and recruits coactivator complexes, while HNF1α often acts synergistically to reinforce transcriptional output7,11,12. Within the constraints of the in silico model, reduced motif affinity or simulated TF depletion led to decreased predicted F7 transcription, consistent with this cooperative regulatory architecture.
The strong liver-specific correlation observed between F7, HNF4A, and HNF1A expression further supports, though does not prove, a shared regulatory program. Importantly, these correlations are associative and cannot establish direct transcriptional control. Nonetheless, the network topology placing HNF4α/HNF1α at central nodes of coagulation-related modules is mechanistically consistent with prior experimental literature and supports their prioritization for further study19,20.
Epigenomic integration provides an additional mechanistic layer. The overlap between predicted HNF4α motifs and active chromatin marks (H3K4me3, H3K27ac) suggests that the proximal F7 promoter resides in a permissive chromatin environment in hepatocyte-derived datasets21,22. In the computational context, this accessibility supports the theoretical premise that transcriptional upregulation strategies such as CRISPRa could engage the locus. However, chromatin state is highly cell-type– and context-dependent, and ENCODE-derived signals may not fully represent patient hepatocytes or disease states23,24.
The modeling of CRISPRa and HDR strategies offers predictive insight into potential regulatory leverage points. Simulations suggest that targeting high-affinity HNF4α motifs could increase modeled F7 transcription under certain parameter conditions, whereas HDR-based motif correction could theoretically restore canonical binding architecture. Mechanistically, CRISPRa is expected to function through local recruitment of transcriptional coactivators (e.g., VP64 or p300), which may synergize with endogenous hepatic transcription factors when present10,12,16.
The model predicted reduced CRISPRa responsiveness when HNF4α activity was diminished, indicating dependence on intact endogenous regulatory circuitry. CRISPRa efficacy is predicted to depend on intact hepatic transcriptional machinery. Patients with pathogenic HNF4A variants may respond poorly to CRISPRa because it enhances, rather than replaces, endogenous transcription. Accordingly, this framework is most applicable to patients with F7 promoter variants and intact HNF4A activity.
Motif predictions do not confirm in vivo transcription factor binding, and chromatin annotations derived from public datasets may not reflect the regulatory state in patients with F7 promoter variants. Similarly, correlation analyses cannot distinguish direct from indirect regulatory relationships.
The dynamic transcriptional model relies on parameter estimation and simplifying assumptions regarding TF cooperativity, chromatin weighting, and transcriptional kinetics. While sensitivity-guided tuning was applied, the model remains an abstraction of hepatic gene regulation and may not capture nonlinear or context-specific regulatory behaviors. Small changes in parameterization could alter predicted rescue magnitudes. To improve model robustness, estimated transcription factor activity coefficients and chromatin accessibility weights were, whenever possible, selected from publicly available biological datasets and refined via sensitivity-guided parameter tuning. Although qualitative ranking of candidate regulatory strategies remained stable across biologically plausible parameter ranges, quantitative predictions of transcriptional rescue should be interpreted with caution because they still depend on model assumptions. Accordingly, the predicted rescue percentages are intended primarily for comparative prioritization rather than as precise estimates of biological efficacy.
CRISPR guide prioritization was based on in silico scoring algorithms that incompletely predict real-world editing or activation efficiency. Off-target risk assessment, although multilayered, cannot substitute for empirical genome-wide assays such as GUIDE-seq or Digenome-seq25,26. Furthermore, computational off-target prediction alone is insufficient to establish biosafety for clinical genome editing. Although multiple prediction tools were integrated to prioritize guide RNAs, definitive biosafety requires genome-wide off-target assays, transcriptomic profiling, and long-term functional validation. Future translational development should additionally incorporate transient CRISPR delivery systems, dose optimization, and comprehensive toxicological assessment to minimize unintended genomic or epigenomic effects. Likewise, HDR efficiency in hepatocytes is typically low in vivo, and the present simulations do not model DNA repair pathway competition or cell-cycle effects.
Translational feasibility remains uncertain. Efficient and safe hepatocyte delivery of CRISPR-based systems continues to be a major barrier. AAV vectors face cargo and immunogenicity constraints, whereas lipid nanoparticle systems require further optimization for liver specificity and durability27,28. These practical considerations were not explicitly modeled and may substantially affect real-world applicability. Similarly, the HDR-based promoter correction strategy should be viewed as a computational proof-of-concept rather than a clinically optimized therapeutic approach. Although predicted editing efficiencies of 45%–65% are encouraging within the computational framework, actual HDR efficiency in mature hepatocytes is generally limited because homology-directed repair is relatively inefficient in non-dividing cells. Consequently, emerging technologies such as prime editing or base editing may ultimately provide more clinically practical approaches for correcting promoter variants in vivo. Although HepG2-derived ENCODE datasets provide comprehensive hepatic annotations, they cannot fully recapitulate primary human hepatocytes. Therefore, the present analyses should be considered an initial computational prioritization framework that requires validation in primary hepatocytes, liver organoids, and appropriate animal models before clinical translation can be contemplated. The clinical relevance of partial F7 upregulation remains speculative in this context. Although prior clinical observations suggest that modest increases in plasma FVII can reduce bleeding risk, the present study does not demonstrate that the predicted transcriptional changes would translate into functional protein correction or clinical benefit16,17.
Notwithstanding these limitations, the framework has broader conceptual value. The integrative pipeline illustrates how promoter architecture, transcription factor dependency, and chromatin context can be jointly analyzed to prioritize regulatory interventions for liver-expressed genes affected by non-coding variants29,30,31.
In addition to HNF4α and HNF1α, SP1 represents an important transcriptional regulator that cooperates with hepatocyte-enriched factors to establish liver-specific chromatin accessibility and transcriptional activity. Therefore, the regulatory activity of the F7 promoter is likely mediated through a coordinated transcription factor network involving HNF4α, HNF1α, and SP1 rather than through individual factor binding events alone. While HNF4α-associated regulatory regions have been previously described, the present computational framework re-identifies these regulatory elements and evaluates their potential for targeted restoration using CRISPR-based approaches.
This framework guides therapeutic design by integrating transcription factor motif prediction with CRISPR-based targeting. Predicted HNF4α regulatory motifs were used as candidate regions for CRISPR activation (CRISPRa) gRNA design, aiming to enhance endogenous F7 transcription without altering the genomic sequence. Furthermore, disrupted or suboptimal regulatory motifs can be prioritized for CRISPR-Cas9-mediated sequence correction to restore their predicted transcription factor-binding potential. These applications highlight the utility of the model as a precision genome-regulatory screening platform, while experimental validation remains necessary to confirm regulatory activity and therapeutic feasibility. The pipeline is intended for F7 promoter variants predicted to disrupt HNF4α or HNF1α binding. The workflow integrates promoter sequences with public transcriptomic, epigenomic, and ChIP-seq datasets. Because the framework relies on liver-specific regulatory architecture, it is most applicable to hepatocytes or hepatocyte-derived experimental systems and should not be extrapolated to non-hepatic tissues. Furthermore, the predictive performance of the pipeline depends on the quality of available public datasets and, therefore, may not fully capture patient-specific epigenetic variation or disease-associated chromatin remodeling.
Future studies should include ChIP-qPCR or CUT&RUN to confirm HNF4α/HNF1α occupancy at prioritized motifs, CRISPRa functional assays in hepatocyte-derived cells, and protein-level measurements of FVII activity. In addition, allele-specific models of promoter variants such as c.-61T>G will be necessary to determine whether the predicted regulatory mechanisms operate in a mutation-dependent manner.
Compared with conventional gene replacement strategies, which rely on exogenous delivery of the F7 coding sequence, the proposed CRISPRa framework seeks to enhance transcription of the endogenous F7 locus while preserving native genomic regulation. Previous studies demonstrated TALE- and CRISPRa-mediated rescue of F7 promoter activity16,17. In contrast, the present study provides an integrated computational framework for prioritizing promoter-targeting strategies before experimental validation. HDR-mediated promoter correction theoretically restores the native DNA sequence but depends on relatively inefficient homology-directed repair, particularly in quiescent hepatocytes. Consequently, the present computational framework positions CRISPRa as a complementary regulatory strategy that may be advantageous for promoter variants predicted to impair transcription factor binding while avoiding permanent genomic sequence modification. These comparisons are intended to prioritize candidate approaches for future experimental evaluation rather than establish therapeutic superiority.
Despite these mechanistic insights, several important limitations must be emphasized. First and most critically, all findings are derived from computational analyses and simulated models; no experimental validation was performed. The absence of experimental validation represents the principal limitation of this study. All predicted transcription factor binding events, CRISPRa-mediated transcriptional activation, HDR efficiencies, and off-target assessments are computational predictions and should therefore be interpreted as testable hypotheses rather than experimentally verified biological phenomena. Future studies should validate these findings using luciferase promoter-reporter assays, ChIP-qPCR or CUT&RUN experiments to confirm HNF4α/HNF1α occupancy, CRISPRa activation studies in hepatocyte-derived cell lines or primary hepatocytes, quantitative PCR and western blot analyses of F7 expression, and coagulation assays to determine restoration of functional FVII activity.
In conclusion, this study provides a computationally derived, mechanistically informed framework suggesting that disruption of HNF4α/HNF1α regulatory architecture may contribute to reduced F7 transcription and that targeted promoter modulation could, in theory, enhance modeled gene activity. However, all conclusions remain predictive and contingent on experimental validation. The work is best interpreted as a systematic hypothesis-generation effort rather than evidence of therapeutic efficacy.
Déclarations de divulgation
Les auteurs déclarent qu'ils n'ont aucun conflit d'intérêts.
Remerciements
Les auteurs remercient la Doyenneté des études supérieures et de la recherche scientifique de l'Université de Bisha pour avoir soutenu ce travail dans le cadre du programme de soutien accéléré à la recherche. En outre, cette étude est financée via un financement provenant du projet de l'Université Prince Sattam ben Abdelaziz numéro (PSAU/2026/R/1448)
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Benchling | Benchling Inc. | Plateforme web | Utilisée pour la conception d'ARN guide CRISPR et l'analyse de séquences promoteurs. |
| Cas-OFFinder | Center for Genome Engineering | Version actuelle | Utilisé pour la prédiction à l'échelle du génome des sites de coupure hors cible par CRISPR-Cas9. |
| CellDesigner | Systems Biology Institute | v4.4 | Utilisé pour la modélisation in silico de la régulation transcriptionnelle et des simulations CRISPRa. |
| ChromHMM | Broad Institute | Version actuelle | Utilisé pour la segmentation et l'annotation des états chromatiniques. |
| CRISPOR | CRISPOR Team | Version web actuelle | Utilisé pour évaluer l'efficacité des ARN guide et l'activité hors cible prédite. |
| CRISPRscan | CRISPRscan Development Team | Version actuelle | Utilisé pour estimer l'efficacité de coupure prédite par CRISPR-Cas9. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | Plateforme de visualisation et d'analyse de réseaux. |
| Base de données dbSNP | NCBI | Dernière version | Utilisée pour identifier les polymorphismes nucléotidiques simples connus dans le promoteur de F7. |
| Système CRISPRa dCas9-p300 (modèle computationnel) | Non applicable | Non applicable | Activateur épigénétique modélisé par ordinateur, utilisé uniquement pour la simulation ; aucun réactif expérimental utilisé. |
| Système CRISPRa dCas9-VP64 (modèle computationnel) | Non applicable | Non applicable | Activateur transcriptionnel modélisé par ordinateur, utilisé uniquement pour la simulation ; aucun réactif expérimental utilisé. |
| Base de données du projet ENCODE | ENCODE Consortium | Dernière version | Source de jeux de données ChIP-séq, ATAC-séq, hypersensibilité à la DNase I et modifications des histones. |
| Séquence du promoteur de F7 (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | Séquence de référence du gène humain F7 utilisée pour la récupération et l'annotation du promoteur. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | Outil informatique utilisé pour rechercher dans le promoteur de F7 les sites de fixation prédits des facteurs de transcription. |
| Portail GTEx | GTEx Consortium | Version 8 (v8) | Source de données transcriptomiques hépatiques (TPM) pour les analyses de corrélation. |
| Base de données des mutations génétiques humaines (HGMD) | HGMD Professional | Dernière version | Utilisée pour identifier les variants promoteurs associés à des maladies. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | Version web actuelle | Utilisé pour modéliser informatiquement les résultats prédits des éditions CRISPR. |
| Base de données JASPAR | JASPAR Consortium | Version 2022 | Base de données de profils de liaison des facteurs de transcription, utilisée pour identifier les motifs de liaison de HNF4α et HNF1A. |
| Module complémentaire MCODE | Cytoscape | Version actuelle | Utilisé pour identifier les modules hautement connectés des réseaux régulateurs. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | Packiciel de logiciels permettant la découverte de motifs et l'analyse de leur occurrence. |
| Analyse de corrélation de Pearson | Algorithme statistique | Non applicable | Utilisée pour évaluer les associations entre l'expression de F7, HNF4A et HNF1A. |
| Piste de conservation PhastCons | UCSC Genome Browser | Alignement sur 100 vertébrés | Utilisée pour évaluer les éléments génomiques conservés. |
| Piste de conservation PhyloP | UCSC Genome Browser | Alignement sur 100 vertébrés | Utilisée pour évaluer la conservation évolutionnaire au niveau nucléotidique. |
| Segway | Hoffman Laboratory | Version actuelle | Utilisé pour la segmentation du génome et l'annotation régulatoire. |
| Modèle de réparation HDR à simple brin (conception computationnelle) | Non applicable | Non applicable | Conçu in silico pour la restauration de motifs promoteurs ; non synthétisé expérimentalement. |
| SpCas9 (modèle computationnel) | Non applicable | Non applicable | Modèle informatique utilisé pour la conception d'ARN guide HDR et les simulations d'édition. |
| Base de données STRING | STRING Consortium | v11.5 | Utilisée pour construire des réseaux d'interactions protéine–protéine et des réseaux régulateurs géniques. |
| UCSC Genome Browser | University of California, Santa Cruz | Dernière version | Utilisé pour évaluer la conservation du promoteur, l'annotation du génome et les pistes épigénomiques. |
Références
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.