Les modèles murins jouent un rôle essentiel dans l'avancement de notre compréhension du développement embryonnaire. Ici, nous décrivons un protocole permettant de marquer les protéines et les transcrits dans des embryons de souris entiers fixés, ainsi que la manière d'analyser quantitativement la coloration obtenue en trois dimensions. Ces techniques permettent la visualisation et l'analyse de types cellulaires et de processus développementaux clés.
Un abonnement JoVE est requis pour visualiser ce contenu. Connectez-vous ou commencez votre période d'essai gratuite.
Article de méthode
Méthodes optimisées pour l'étude de l'expression protéique et transcriptomique développementale dans des embryons de souris entiers
167 vues
⸱
11 septembre 2026
Dans cet article
Résumé
Résumé
Les modèles murins ont joué un rôle essentiel dans l'avancement de notre compréhension du développement embryonnaire. L'analyse de l'expression et de la localisation des protéines et des transcrits au sein des embryons est cruciale pour élucider les mécanismes cellulaires et moléculaires sous-jacents au développement et aux maladies. Toutefois, les techniques traditionnelles utilisées pour analyser les transcrits et les protéines dans les embryons de souris présentent des limites. L'hybridation in situ d'ARN permet la coloration en montage entier des transcrits, mais ne permet pas le multiplexage. En revanche, la sectionnement des embryons autorise la coloration multiplexée de cibles, mais uniquement en deux dimensions (2D). Plus récemment, des techniques telles que le RNAscope et la coloration par immunofluorescence ont été appliquées à des embryons en montage entier, permettant le multiplexage des cibles en trois dimensions (3D). Ces méthodes permettent de cartographier les interactions, voies et types cellulaires clés nécessaires au développement embryonnaire, sans les limitations des techniques traditionnelles.
Nous décrivons ici des méthodes optimisées de coloration en montage entier d'embryons de souris fixés au stade embryonnaire (E) 8,5 et E9,5, utilisant soit la technique RNAscope, soit l'immunofluorescence. Ces deux approches permettent la détection multiplexée de jusqu'à 4 cibles simultanément dans un même embryon. Nous proposons également une méthode combinant la coloration par immunofluorescence et la technique RNAscope sur un même embryon, afin de visualiser les interactions entre protéines et transcrits au cours du développement. Par ailleurs, nous détaillons un protocole d'imagerie confocale et d'analyse 3D de l'expression des cibles dans l'ensemble de l'embryon ainsi que dans des types cellulaires développementaux définis, à l'aide du logiciel Zeiss Arivis Pro. Ensemble, ces méthodes permettent une analyse complète de cibles protéiques et transcriptiques multiplexées en 3D, offrant un système puissant pour étudier les interactions cellulaires et moléculaires au cours de l'embryogenèse précoce à intermédiaire.
Introduction
Les modèles murins ont joué un rôle essentiel dans les progrès de la biologie du développement, permettant de comprendre in vivo des processus développementaux pertinents pour l'humain grâce à l'homologie entre le développement murin et humain et à la possibilité de moduler l'expression génique à l'aide de techniques clés telles que Cre-LoxP ou CRISPR/Cas91,2. Environ 90 % des régions génomiques sont conservées entre les souris et les humains3, et les souris partagent avec les humains de nombreux processus développementaux. Par exemple, les deux espèces suivent un calendrier embryonnaire similaire, incluant la formation d'un zygote qui évolue en blastocyste, suivi de l'implantation et de la gastrulation4. En outre, le développement de la majorité des organes est comparable entre les souris et les humains. Par exemple, le cœur humain et le cœur murin suivent une séquence similaire de repliement cardiaque, de septation des oreillettes et des ventricules, de formation des valves et de formation des voies d'éjection, aboutissant à un cœur tétracavitaire5. Ainsi, les cœurs murins en développement et complètement formés présentent une similarité structurelle importante avec ceux de l'humain6,7.
Afin d'étudier les processus qui se produisent lors du développement normal et pathologique, plusieurs techniques ont été mises au point, permettant de visualiser spatialement des protéines et des ARN messagers clés. Ces techniques comprennent la coloration par immunofluorescence et l'hybridation in situ d'ARN.
L'hybridation in situ d'ARN a été décrite pour la première fois par Gall et Pardue8 et par John, Brinstall et Jones, en 19699, puis par Buongiorno-Nardelli et Amaldi10 en 1970. Elle est utilisée pour analyser l'expression des transcrits dans les tissus8. De manière succincte, des sondes contenant une séquence d'ARN complémentaire de la cible recherchée sont sélectionnées et marquées à l'aide de marqueurs détectables. Ces marqueurs incluent des isotopes radioactifs, la biotine ou la digoxigénine. Les échantillons fixés sont rendus perméables afin de permettre la pénétration des sondes, puis les sondes sont hybridées au tissu. Les tissus peuvent ensuite être directement imagés s'ils sont marqués de façon radioactive, ou les marqueurs peuvent être visualisés à l'aide d'anticorps conjugués à une phosphatase alcaline ou à un colorant fluorescent. L'hybridation in situ d'ARN présente l'avantage de pouvoir marquer des échantillons entiers pour une localisation en 3D11. Toutefois, elle est généralement limitée par sa capacité de multiplexage à plus de deux cibles, sauf si des techniques optimisées aux applications très spécifiques sont utilisées, ou si une hybridation d'ADN est mise en œuvre, comme la M-FISH, qui sert à l'étiquetage fluorescent des chromosomes12,13.
L'immunofluorescence, initialement mise au point en 1941 par Coons et al.14,15, est une méthode de détection de protéines cibles dans des échantillons fixés ou congelés. Brièvement, les échantillons sont bloqués afin de réduire la liaison non spécifique aux zones non cibles du tissu. Ensuite, un anticorps primaire spécifique d'un antigène cible est incubé avec les échantillons. Les anticorps primaires peuvent être directement conjugués à un colorant ou une protéine fluorescente, ou bien être eux-mêmes détectés à l'aide d'un anticorps secondaire marqué par un fluorophore, dirigé contre l'espèce dans laquelle l'anticorps primaire a été produit. L'avantage de l'utilisation d'anticorps secondaires par rapport à des anticorps primaires directement conjugués réside dans l'amplification du signal, ce qui confère une sensibilité accrue. Plusieurs anticorps primaires provenant d'espèces différentes peuvent être utilisés simultanément pour détecter plusieurs cibles, en employant des anticorps directement conjugués ou des anticorps secondaires marqués par des fluorophores possédant des spectres d'excitation et d'émission distincts.
Les techniques traditionnelles telles que l'hybridation in situ d'ARN et l'immunofluorescence présentent des limites. Généralement, l'hybridation in situ d'ARN permet uniquement la détection d'une seule cible dans un échantillon, ce qui restreint fortement l'analyse des interactions entre différents types cellulaires et voies biologiques. En outre, l'immunofluorescence est traditionnellement réalisée sur des sections tissulaires plutôt que sur des préparations entières, ce qui limite la résolution spatiale à deux dimensions. Des techniques plus récentes se sont concentrées sur la détection multiplexée de cibles dans des systèmes tridimensionnels. L'optimisation des protocoles d'immunofluorescence a permis d'appliquer cette technique à des préparations entières16. Par ailleurs, des méthodes ont été développées pour permettre la détection multiplexée de transcrits à l'aide de sondes marquées fluorescentes, selon un principe similaire à celui de l'immunofluorescence.
La méthode RNAscope a été décrite pour la première fois en 2012 par Wang et al. Elle repose sur la technologie d'hybridation in situ d'ARN17, qui permet l'identification spatiale de transcrits dans des échantillons fixés. Brièvement, les échantillons fixés sont rendus perméables, ce qui permet l'infiltration de sondes cibles se liant à des séquences complémentaires des transcrits. Les sondes RNAscope possèdent une « conception en double Z » constituée d'une région spécifique à une séquence de 18 à 25 paires de bases de l'ARN cible, d'une région terminale contenant 14 paires de bases et d'une région intermédiaire reliant deux « sondes Z ». Ensemble, les deux régions terminales forment une région de 28 pb à laquelle se lie un pré-amplificateur. Les paires de sondes Z liées sont ensuite amplifiées par la liaison d'une série d'amplificateurs se fixant sur des sites du pré-amplificateur. Les amplificateurs peuvent être spécifiquement ciblés à l'aide de sondes marquées portant des marqueurs fluorescents ou de la peroxydase de raifort (HRP). Le principe de la conception en double Z des sondes vise à empêcher l'amplification de sondes non liées, réduisant ainsi l'amplification non spécifique, tandis que l'utilisation de plusieurs amplificateurs permet d'augmenter la sensibilité. L'avantage de RNAscope par rapport à l'hybridation in situ d'ARN réside dans la possibilité de détecter simultanément plusieurs transcrits dans un même échantillon en utilisant des marqueurs fluorescents distincts pour chaque cible. RNAscope a été largement utilisée sur des sections d'échantillons fixés au formol et incluses en paraffine, permettant la détection spatiale de transcrits en 2D18. Des études plus récentes ont décrit une coloration RNAscope en montage entier sur des embryons de souris, permettant une analyse tridimensionnelle de processus développementaux clés19.
Nous décrivons ici des méthodes optimisées de coloration d'embryons de souris fixes à E8,5 et E9,5 en montage entier, utilisant à la fois l'hybridation in situ RNAscope et l'immunofluorescence. Ce protocole présente une méthode révisée combinant l'immunofluorescence et le RNAscope, efficace pour les embryons entiers à E8,5/E9,5, permettant d'ajouter un canal supplémentaire à la coloration RNAscope en montage entier grâce à l'utilisation d'une quatrième sonde RNAscope associée au fluorophore Opal 780, et détaillant une méthode largement applicable pour l'analyse des embryons colorés. Ces méthodes peuvent être utilisées pour approfondir les connaissances sur des processus développementaux clés tels que la migration cellulaire et les voies de signalisation, en permettant une visualisation multiplexée jusqu'à 4 cibles protéiques et transcriptiques par coloration immunofluorescente et RNAscope, ainsi qu'une analyse quantitative en 3D sur des embryons de souris entiers à E8,5/E9,5 au cours du développement.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Protocole
Toutes les expériences sur les animaux ont été réalisées conformément à la loi britannique sur les animaux (procédures scientifiques) de 1986 et approuvées par le comité d'éthique en matière de bien-être animal de l'Université d'Oxford et par le Home Office (licence de projet PP7967396).
1. Dissection, déshydratation et stockage d'embryons de souris E8,5 et E9,5
- Éliminer les femelles gestantes selon une méthode approuvée au stade E8,5 ou E9,5 de la gestation.
REMARQUE : Les souris de cette étude ont été sacrifiées par dislocation cervicale suivie de la confirmation du décès par exsanguination. L'exsanguination est réalisée en pratiquant une incision dans les ventricules afin de faciliter l'hémorragie. D'autres méthodes, telles que l'inhalation de CO2, peuvent être utilisées, mais n'ont pas été testées dans ce protocole. - Ouvrir d'abord l'abdomen en incisant la peau, puis la paroi abdominale.
REMARQUE : Passer les souris avec de l'éthanol à 70 % afin de réduire les squames et la contamination bactérienne. Lors de l'ouverture de la paroi abdominale, il est important de tirer doucement la paroi vers l'extérieur, puis de pratiquer une petite incision. Découper la paroi abdominale en forme de V, en prenant soin de ne pas couper involontairement l'utérus. - Retirer l'utérus en coupant au niveau de la jonction entre l'utérus et le vagin. Pour chacune des cornes utérines, détacher l'utérus de la graisse abdominale en effectuant de petites incisions jusqu'à atteindre l'ovaire.
REMARQUE : Il est utile de noter la position de chaque embryon dans l'utérus. Dissez l'ovaire avec l'utérus afin de préserver l'orientation. - Couper individuellement un embryon unique à partir de la corne utérine, avec l'utérus environnant, et le placer dans une boîte contenant 1× Solution saline de base de Hanks avec 5 mM d'EDTA.
- À l’aide de pinces fines, détacher délicatement l’utérus de l’embryon, du placenta et de la décidua entourant les deux.
- Identifier l'endroit où le placenta rejoint la partie de la décidua maternelle entourant l'embryon ; une légère différence de couleur doit être visible entre ces deux régions. Séparer soigneusement l'embryon en coupant à travers la décidua maternelle afin de détacher le placenta et mettre l'embryon à découvert.
- Détacher délicatement l'embryon, encore dans son sac vitellin, du tissu restant. À l'aide de pinces fines, enlever le sac vitellin entourant l'embryon. Retirer l'amnios. Compter les somites afin de déterminer précisément le stade embryonnaire.
REMARQUE : Le sac vitellin entoure l'embryon et est plus épais et plus opaque. L'amnios est mince, transparent et adhère étroitement à l'embryon. Il doit être soigneusement éliminé afin de permettre une bonne pénétration des sondes ou des anticorps en aval. Pour les embryons plus âgés, on peut percer un petit trou dans la tête à l'aide de fines pinces afin d'éviter le piégeage de la sonde dans les ventricules cérébraux en développement. À ce stade, il est important d'éliminer autant que possible le sac vitellin. Le sac vitellin résiduel présente une forte fluorescence lorsqu'on utilise des anticorps secondaires anti-souris. - Facultatif : conserver le sac vitellin pour le génotypage en le lavant dans 500 µL de PBS ou d'éthanol à 70 %, selon le génotypage ultérieur, dans un tube Eppendorf de 1,5 mL pour éliminer le sang contaminant. Maintenir la vésicule vitelline dans le PBS à l’aide de pinces fines et agiter manuellement. Prendre la vésicule vitelline lavée et la placer dans un tube Eppendorf de 1,5 mL propre ou dans une plaque de génotypage. Conserver jusqu’à 4 semaines à -20 °C ou passez à la technique d'extraction d'ADN privilégiée.
- À l’aide d’une pipette Pasteur en polyéthylène basse densité (LDPE) de 2 mL, prélevez délicatement l’embryon et transférez-le dans un tube Eppendorf de 2 mL à fond rond contenant 1 mL de paraformaldéhyde (PFA) à 4 %, fraîchement préparé ou issu d’un stock congelé, en veillant à ajouter un volume minimal de milieu de dissection au PFA.
REMARQUE : Lors de la dissection d'embryons à E9,5, couper l'extrémité de la pipette de Pasteur en biais afin d'agrandir l'ouverture. Cette étape est essentielle pour éviter d'endommager l'embryon lors du pipetage. L'utilisation de tubes Eppendorf de 2 mL à fond rond est importante pour empêcher l'embryon de rester coincé au fond du tube et faciliter sa récupération. Éviter les cycles répétés de congélation-décongélation du PFA.
ATTENTION : Le PFA est toxique et cancérigène. Utilisez des équipements de protection individuelle (EPI) appropriés et évitez d'inhaler ou d'ingérer cette substance. Le PFA sous forme de poudre est dangereux en cas d'inhalation ; il doit donc être manipulé sous hotte chimique. - Incuber l'embryon dans du PFA à 4 % pendant 16 à 24 h à 4 °C avec un mouvement de balancement doux, les tubes étant placés perpendiculairement à la direction du balancement.
- Déshydrater l'embryon à l'aide de lavages en série au méthanol. À l'aide de pipettes Pasteur en polyéthylène basse densité (LDPE) et en prenant soin de ne pas aspirer l'embryon, éliminer le PFA et ajouter 1 mL de PBS. Laver pendant 10 min à température ambiante (TA) avec agitation douce, les tubes étant placés à 90° au plan d'oscillation. Répéter les lavages à 25 %, 50 %, 75 % et 2× méthanol à 100 % dans le PBS
- Remplacer le dernier lavage au méthanol à 100 % par 1,5 mL de méthanol à 100 % frais et conserver à -20 °C.
REMARQUE : Les échantillons peuvent être stockés pendant des années à -20 °C. Prendre soin d'éviter l'évaporation.
ATTENTION : Le méthanol est inflammable et toxique. Porter les EPI appropriés et le conserver dans un meuble réservé aux produits inflammables. Ne pas inhaler ni ingérer.
2. Coloration de blastocystes entiers de E8,5 et E9,5 pour les protéines par immunofluorescence
REMARQUE : Toutes les étapes de lavage s'effectuent avec un volume de 1 mL dans un tube Eppendorf conique de 2 mL. Réaliser les lavages de 1 mL en agitant doucement, les tubes étant inclinés à 90° par rapport au plan d'oscillation. Retirer et remplacer le liquide à l’aide d’une pipette Pasteur en polyéthylène basse densité (LDPE) de 2 mL, en prenant soin de ne pas aspirer l’embryon. Lorsqu’on utilise des embryons E9,5, couper l’extrémité de la pipette Pasteur afin d’éviter d’endommager l’embryon en cas d’aspiration accidentelle. Diluer le méthanol dans le PBS. Les embryons peuvent être colorés individuellement ou par groupe jusqu’à 12 embryons regroupés dans un même tube. Pour les embryons E9,5 : jusqu’à 2 conditions peuvent être colorées dans un seul tube. Si l’on utilise plusieurs conditions, couper la queue d’un des groupes afin de pouvoir les distinguer lors de l’imagerie.
- Retirer les embryons du stockage à -20 °C et les laisser atteindre la température ambiante (TA) à 20–26 °C pendant 10–20 min. S'assurer que les embryons présentent un nombre similaire de somites afin de permettre la comparaison d'étapes de développement équivalentes.
- Décolorer et perméabiliser les embryons dans une solution composée de méthanol 100 % : diméthylsulfoxyde (DMSO) : peroxyde d'hydrogène à 30 % dans un rapport 4:1:1 pendant 2 h.
ATTENTION : Le peroxyde d'hydrogène est corrosif et irritant. Il peut provoquer des lésions oculaires graves et être nocif en cas d'ingestion. En cas de contact avec les yeux, rincer abondamment à l'eau pendant plusieurs minutes. Le peroxyde d'hydrogène est dangereux pour les organismes aquatiques ; il doit être éliminé dans un centre d'élimination des déchets agréé. Porter des équipements de protection individuelle (EPI) appropriés, notamment une protection oculaire. Ne pas ingérer. - Préchauffer le bloc chauffant à 98 °C et préparer le tampon de démasquage des citrates en diluant 100 µL de tampon de démasquage des citrates dans 10,7 mL d'eau distillée.
- Hydrater les échantillons en rinçant dans du méthanol à 70 %, puis en lavant dans du méthanol à 50 %, du méthanol à 25 %, puis dans du PBS pendant 10 min chacun à température ambiante sous agitation.
- Préchauffer le tampon de démasquage des citrates à 98 °C à l'aide du bloc chauffant préchauffé pendant au moins 20 minutes. Laver les embryons dans le tampon de démasquage des citrates pendant 3 × 10 min à température ambiante.
- Après les lavages à température ambiante, ajouter le tampon de démasquage des citrates préchauffé aux embryons et chauffer dans le bloc chauffant à 98 °C pendant 10 min. Retirer de la chaleur et laisser refroidir pendant au moins 40 min.
REMARQUE : Ne pas utiliser le tampon de démasquage des citrates pour la récupération d'antigènes chez les embryons E8,5, car cela peut entraîner une dissociation des embryons. Les embryons peuvent devenir collants en présence de tampon de démasquage des citrates ; maintenir les lavages au repos afin d'éviter les dommages dus à l'agglutination. - Laver les embryons pendant 3 × 10 min dans du PBS + 0,1 % de Triton-X à température ambiante sous agitation. Bloquer les embryons pendant 16–24 h dans un minimum de 150 µL/tube de PBS + 0,1 % de Triton-X + 10 % de sérum de baudet normal à 4 °C sous agitation.
- Préparer les anticorps primaires en les diluant dans du PBS + 0,1 % de Triton-X + 10 % de sérum de baudet normal aux concentrations recommandées, 1 h avant leur ajout aux embryons, et conserver à 4 °C.
- Retirer la solution de blocage des embryons et ajouter un minimum de 150 µL/tube de la solution d'anticorps diluée. Incuber pendant 1–3 jours à 4 °C sous agitation.
REMARQUE : Les anticorps primaires peuvent être multiplexés à condition que chaque anticorps provienne d'une espèce différente. L'utilisation d'anticorps primaires issus de souris, suivie d'anticorps secondaires anti-souris, peut entraîner une coloration non spécifique intense. Alternativement, dans certains cas, des anticorps primaires provenant d'une même espèce peuvent être multiplexés, à condition qu'ils soient d'isotypes différents et combinés avec des anticorps secondaires spécifiques de l'isotype. - Rincer les embryons dans du PBS + 0,1 % de Triton-X, puis les laver pendant 6 × 30 min dans du PBS + 0,1 % de Triton-X à température ambiante.
- Bloquer l'anticorps secondaire en diluant les anticorps secondaires marqués par un fluorochrome approprié et le DAPI (ou un marqueur alternatif des noyaux) dans du 0,1 % de Triton-X + 10 % de sérum de baudet normal aux concentrations recommandées, 1 h avant leur ajout aux embryons, à 4 °C à l'abri de la lumière.
- Retirer la solution de lavage et ajouter la solution d'anticorps secondaire diluée aux embryons, puis incuber pendant 16–24 h à 4 °C sous agitation à l'abri de la lumière.
REMARQUE : Nous recommandons d'utiliser des anticorps secondaires marqués par un fluorochrome constitués de fragments F(ab) plutôt que d'anticorps entiers. Les fragments F(ab) étant plus petits, ils pénètrent mieux les tissus, et l'absence de la région Fc contribue à réduire le fond non spécifique. - Rincer les embryons dans du PBS + 0,1 % de Triton-X, puis les laver pendant 6 × 30 min dans du PBS + 0,1 % de Triton-X à température ambiante sous agitation à l'abri de la lumière. Conserver jusqu'à 4 semaines dans du PBS + 0,1 % de Triton-X à 4 °C à l'abri de la lumière.
3. Coloration de blastocystes entiers de E8,5 et E9,5 pour les transcrits à l'aide de RNAscope
REMARQUE : Toutes les étapes de lavage ont un volume de 1 mL et sont effectuées dans un tube Eppendorf de 2 mL. Réaliser les lavages de 1 mL en agitant doucement avec les tubes à 90° par rapport au plan d'oscillation. Retirer et remplacer le liquide à l’aide d’une pipette Pasteur en LDPE de 2 mL, en prenant soin de ne pas aspirer l’embryon. Lorsque l’on utilise des embryons à E9,5, couper l’extrémité de la pipette Pasteur afin d’éviter d’endommager l’embryon en cas d’aspiration accidentelle. Le méthanol doit être dilué avec du PBS. Allumer le four d’hybridation avant le début de l’expérience à 40 °C, en plaçant un morceau de papier humide au fond. Les embryons peuvent être colorés individuellement ou dans un tube contenant jusqu’à 12 embryons regroupés. Pour les embryons à E9,5 : jusqu’à 2 conditions peuvent être colorées dans un même tube. Si plusieurs conditions sont utilisées, couper la queue de l’un des groupes afin de pouvoir les distinguer lors de l’imagerie.
- Préparer le plan de travail, les pipettes et les supports en les nettoyant avec de l'éthanol à 70 %, puis avec une solution de décontamination anti-RNase.
- Réhydrater les embryons à l’aide d’une série progressive de méthanol diluée dans du PBS : 75 %, 50 %, 25 %, PBS, puis PBS + 0,1 % de Tween 20, pendant 5 min à chaque étape, avec agitation douce.
- Perméabiliser les embryons en les incubant dans environ 75 µL (3 gouttes) de protéase III pendant 20 min à température ambiante (TA) avec agitation verticale.
NOTE : Le temps de perméabilisation peut être optimisé selon le stade ou la taille des embryons. Une durée de 20 min convient bien pour les embryons E8,5/E9,5, mais des incubations plus longues peuvent être nécessaires pour visualiser des structures profondes chez les embryons E9,5. Une perméabilisation trop longue peut entraîner une dissociation des embryons. - Laver les embryons dans du PBS + 0,01 % de Tween 20 pendant 3 × 5 min.
- Préparer les sondes RNAscope en mettant environ 150 µL (environ 6 gouttes) par tube de sondes C1 dans un tube Eppendorf. Diluer les sondes C2–C4 dans la sonde C1 à une concentration de 1:50, puis incuber verticalement dans un four d'hybridation à 40 °C pendant 10 min avant de les appliquer sur les embryons.
NOTE : Pour chaque jeu de sondes RNAscope dans une expérience, « C » indique la désignation du canal. Une sonde C1 est nécessaire, car toutes les autres sondes sont diluées dans celle-ci. Veiller à n'utiliser qu'une seule sonde par désignation de canal dans chaque mélange. Les mélanges de sondes peuvent être réutilisés au moins une fois s'ils sont conservés à 4 °C pendant jusqu'à 6 semaines. - Retirer le dernier lavage et ajouter 150 µL de mélange de sondes dans chaque tube d'embryons. Incuber dans un four d'hybridation, en position verticale, pendant 16 à 24 h à 40 °C.
- Retirer le mélange de sondes et laver dans du tampon Saline-Sodium Citrate (SSC) 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Post-fixation des embryons dans du PFA 4 % à température ambiante avec agitation douce, les tubes étant positionnés à 90° par rapport au plan d'agitation.
- Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Incuber les échantillons dans environ 150 µL (6 gouttes)/tube du réactif Amp1 pendant 30 min à 40 °C dans un four d'hybridation, en maintenant les tubes en position verticale.
- Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Incuber les échantillons dans environ 150 µL (6 gouttes)/tube du réactif Amp2 pendant 30 min à 40 °C dans un four d'hybridation, en maintenant les tubes en position verticale.
- Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Incuber les échantillons dans environ 150 µL (6 gouttes)/tube du réactif Amp3 pendant 15 min à 40 °C dans un four d'hybridation, en maintenant les tubes en position verticale.
- Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Incuber dans 150 µL (6 gouttes) de HRP-C1 pendant 15 min à 40 °C en position verticale dans un four d'hybridation. Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Incuber les échantillons avec un fluorophore dilué dans du tampon TSA pendant 30 min à 40 °C dans un four d'hybridation, en maintenant les tubes en position verticale.
NOTE : Les fluorophores RNAscope peuvent être utilisés avec différentes sondes. TSA-vivid 570 est le plus brillant, suivi de TSA-vivid 650, puis de TSA-vivid 520. Choisir les fluorophores en fonction de l'abondance attendue des sondes. - Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Dans l’obscurité, incuber les échantillons dans environ 150 µL (6 gouttes)/tube du réactif bloqueur HRP pendant 15 min à 40 °C dans un four d'hybridation, en maintenant les tubes en position verticale.
- Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
NOTE : Le protocole peut être interrompu ici pendant 16 à 24 h en laissant les embryons dans le dernier lavage à température ambiante. - Répéter les étapes 3.16 à 3.20 pour chacune des sondes C2–C4 si utilisées, en remplaçant HRP-C1 par HRP-C2/C3/C4 selon les besoins. Utiliser un fluorophore différent pour chaque sonde distincte.
NOTE : Si des sondes C4 sont utilisées, il faut le kit annexe RNAscope 4-plex et le fluorophore Opal 780. Opal 780 ne doit être utilisé que lors d'une multiplexation à 4 sondes et doit être le dernier fluorophore appliqué, car il est sensible à la dégradation. Lors du choix des fluorophores, il est important de tenir compte des capacités de la plateforme de microscopie utilisée. Vérifier systématiquement que le système d'imagerie dispose des longueurs d'onde d'excitation, des filtres d'émission et de la sensibilité du détecteur appropriés pour toutes les sondes utilisées. Lors de la coloration avec Opal 780, remplacer les étapes 3.17 à 3.19 par les suivantes :- Incuber les échantillons dans 150 µL/tube de TSA-DIG (dilué 1:100 dans le tampon TSA) pendant 30 min à température ambiante avec agitation douce.
- Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Dans l’obscurité, incuber les échantillons dans environ 150 µL (6 gouttes)/tube du réactif bloqueur HRP pendant 15 min à 40 °C dans un four d'hybridation, en maintenant les tubes en position verticale.
- Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante.
- Incuber les échantillons dans 150 µL/tube d'Opal Polaris 780 dilué dans du diluant/bloc d'anticorps pendant 45 min à 40 °C dans un four d'hybridation, en maintenant les tubes en position verticale.
- Dans l’obscurité, incuber les échantillons dans environ 150 µL de DAPI dilué dans du tampon SSC 0,2× + 0,1 % de Tween 20 (concentration de travail : 1 µg/mL) pendant 16 à 24 h à 4 °C avec agitation douce, en maintenant les tubes en position verticale.
- Laver dans du tampon SSC 0,2× + 0,1 % de Tween 20 pendant 3 × 8 min à température ambiante. Conserver les échantillons à court terme dans du PBS à 4 °C.
4. Coloration combinée RNAscope et immunofluorescence sur des embryons entiers de stade E8,5
- Suivre les étapes 3.1 à 3.21 du protocole RNAscope.
REMARQUE : Une réduction de la durée de l'étape de perméabilisation du protocole RNAscope pourrait améliorer les performances de l'anticorps en immunofluorescence. - Laver les échantillons pendant 16 à 24 h dans 1 mL de tampon 0,2× SSC + 0,1 % de Tween 20 à température ambiante sous agitation.
- Suivre les étapes 2.7 à 2.12 du protocole d'immunofluorescence.
5. Préparation d'embryons en montage complet pour l'imagerie à l'aide d'une microscopie confocale à balayage ponctuel ou à disque tournant
- Après la coloration, à l'aide d'une pipette Pasteur en PEHD, prélevez délicatement l'embryon par aspiration et déposez-le soit dans une lame d'imagerie multipuits, soit dans une lame creuse, en prenant soin de ne pas laisser l'échantillon s'assécher. Si nécessaire, orientez l'embryon comme souhaité, en veillant à ne pas endommager l'échantillon.
REMARQUE : Les lames à cavité permettent de garantir l'orientation des embryons, mais peuvent entraîner une compression de l'embryon et des lésions tissulaires. Les lames d'imagerie à puits multiples sont plus douces pour les embryons, mais peuvent provoquer des variations d'orientation en imagerie et induire des artefacts liés aux bords des puits. - Facultatif – Clarification des tissus : débarrasser délicatement l'embryon du dernier lavage et ajouter jusqu'à 200 µL de la solution CUBIC-R dans la boîte de culture à température ambiante. Laisser l'embryon en incubation unique dans la solution CUBIC-R pendant au moins 40 min avant l'acquisition d'images. Les échantillons clarifiés doivent être observés dans la même solution CUBIC-R utilisée pour l'incubation.
ATTENTION : Le CUBIC-R est toxique en cas d'inhalation et peut provoquer des irritations oculaires et cutanées. Évitez l'inhalation et utilisez des équipements de protection individuelle (EPI) appropriés lors de la manipulation.
REMARQUE : Les embryons deviennent complètement transparents peu après l'exposition au CUBIC-R. N'ajouter le CUBIC-R directement dans la boîte de microscopie qu'après avoir positionné l'embryon, et veiller à ne pas perdre celui-ci. Une décoloration partielle se produit si le CUBIC-R est retiré de l'embryon et remplacé par du PBS. - Si la clarification du tissu n'est pas effectuée, compléter les puits avec du PBS afin de s'assurer que les embryons ne s'assèchent pas trop. Si l'on utilise une lame creuse, couvrir la lame avec un coverslip #1.5. Placer un couvercle sur la lame d'imagerie à plusieurs compartiments.
REMARQUE : Les embryons peuvent être observés à l’aide d’un large éventail de microscopes optiques. En raison de l’épaisseur de l’échantillon, il est pertinent de choisir un microscope capable d’imager à une profondeur adéquate. Sélectionnez une lentille objectif adaptée à la structure souhaitée. Un objectif 10x à faible ouverture numérique permet d’obtenir une bonne vue d’ensemble de la coloration de l’embryon entier, mais un objectif à plus fort grossissement et à plus grande ouverture numérique peut être nécessaire pour distinguer des structures plus petites ou plus profondes avec une résolution élevée. Les embryons peuvent parfois bouger dans la boîte d’imagerie, ce qui introduit des erreurs ; il est donc important de réduire au maximum la durée d’acquisition.
6. Analyse des noyaux pour les décomptes et l'intensité du signal
REMARQUE : Ce protocole couvre l'analyse des noyaux à l'aide de Zeiss Arivis Pro ; des analyses similaires pourraient être possibles avec d'autres logiciels d'analyse d'images. Il fonctionne mieux avec des échantillons nucléaires, par exemple des transcrits ou des protéines nucléaires. Lors de l'analyse de protéines non nucléaires, il peut être utile d'utiliser une coloration permettant de visualiser la structure cellulaire, par exemple CellMask, qui colore les membranes cellulaires, et d'examiner l'expression des marqueurs dans toute la cellule.
- Convertir les fichiers d'imagerie au format SIS à l'aide du convertisseur Zeiss Arivis SIS. Ouvrir le convertisseur et sélectionner « Ajouter des fichiers », puis « Parcourir le dossier ». Sélectionner le dossier source des images. Choisir la conversion 1:1. Définir le répertoire de sortie et cliquer sur « démarrer la conversion ».
- Importer des fichiers SIS dans Zeiss Arivis Pro en sélectionnant « fichier », puis « ouvrir », puis en choisissant le fichier SIS souhaité.
- Préparez les données pour l'analyse par pipeline en faisant pivoter les images. Pour ce faire, sélectionnez « Données », puis « Galerie de transformations ». Sélectionnez la fonction « rotation » et faites pivoter l'embryon de manière à aligner la région d'intérêt dans un rectangle rigide.
- Sélectionner les régions d'intérêt en cliquant sur « Données », puis sur « Galerie de transformations », et en choisissant l'option « Rogner ». Faire glisser les bords pour rogner la région d'intérêt, puis cliquer sur « Ok ».
REMARQUE : Pour la région de la tête des embryons E8.5, recadrer la région au niveau de la tête en coupant l'image au niveau de l'encoche située près de la vésicule otique. Pour la région cardiaque des embryons E8.5, recadrer depuis l'encoche située près de la vésicule otique jusqu'au bas du tube cardiaque. Lors du recadrage d'images tournées, éliminer les régions noires créées comme artefact du rotationnement. - Démarrez un nouveau pipeline en sélectionnant « Analysis » puis « Analysis Panel ». Sélectionnez « new pipeline ».
- Entrée ROI : Définir la ROI sur « jeu d'images actuel », les canaux sur « tous les canaux » et l'échelle sur « 100 % ». S'assurer que l'option « inclure Z » est sélectionnée.
REMARQUE : Les images peuvent être réduites (par exemple à 50 %) si elles sont trop volumineuses ou si le traitement est trop lent ; cela réduira la résolution des images. - Trouver les noyaux (marqueur n°1) à l'aide de l'outil de détection de blobs : Sélectionner « Ajouter une opération », puis rechercher « Détection de blobs ». Dans le canal, choisir le canal contenant le marqueur des noyaux. Régler le diamètre sur 6 µm et optimiser le seuil de probabilité en fonction de l'intensité de la coloration. Les noyaux dans le plan doivent être détectés avec une séparation appropriée entre eux. Régler la sensibilité de séparation : 55 % est une valeur raisonnable pour la plupart des échantillons. Régler la « Normalisation » sur le premier point temporel. Définir le nom de sortie, par exemple, détecteur de taches (noyaux). Les objets détectés peuvent être visualisés en sélectionnant l'icône « œil » dans la barre supérieure de l'opération.
- Trouver l'expression du marqueur n°2 à l'aide de l'outil de détection de blobs : Sélectionner « Ajouter une opération », puis rechercher « Détection de blobs ». Dans le canal, sélectionner le canal contenant le marqueur des noyaux. Régler le diamètre sur 6 µm et optimiser le seuil de probabilité en fonction de l'intensité de la coloration. Les « blobs » positifs pour le marqueur n°2 dans le plan doivent être détectés avec une séparation appropriée. Réglez la sensibilité de séparation. Une valeur de 55 % est raisonnable pour la plupart des échantillons. Réglez la « Normalisation » sur le premier point temporel. Définissez le nom de sortie, par exemple, Blob finder (canal 2). Les objets détectés peuvent être visualisés en sélectionnant l'icône « œil » dans la barre supérieure de l'opération.
- Trouver l'expression du marqueur n°3 à l'aide de l'outil de détection des blobs : Sélectionner « Ajouter une opération », puis rechercher « Détection de blobs ». Dans le canal, sélectionner le canal contenant le marqueur des noyaux. Régler le diamètre sur 6 µm et optimiser le seuil de probabilité en fonction de l'intensité de coloration. Les « taches » positives pour le marqueur n°3 dans le plan doivent être détectées avec une séparation appropriée. Régler la sensibilité de séparation. Une valeur de 55 % est raisonnable pour la plupart des échantillons. Régler la « Normalisation » sur µ first point temporel. Définir le nom de sortie, par exemple, « Blob finder (canal 3) ». Les objets détectés peuvent être visualisés en sélectionnant l'icône « œil » dans la barre supérieure de l'opération.
- Facultatif : filtre de volume – S'il y a beaucoup de débris en imagerie, un filtre de volume peut être utilisé pour éliminer les artefacts. Sélectionner « Ajouter une opération », puis rechercher « Filtre de caractéristiques d'objet ». Régler l'entrée sur Blob finder (noyaux) (ou tout autre nom de jeu issu de l'étape 6.7). Régler « est de type » à « quelconque ». Dans le menu déroulant, sélectionner Volume (volume) et définir la valeur sur > 6 µm3. Sélectionner « Ajouter un filtre ». Dans le menu déroulant, choisir Volume (volume) et définir la valeur sur <3000 µm3Nommez la sortie, par exemple « nuclei ». Exécutez le pipeline jusqu'à cette étape en sélectionnant le bouton à trois lignes dans le module, puis en cliquant sur « run pipeline to here ».
REMARQUE : Les filtres de volume peuvent également être utilisés pour les autres canaux si nécessaire. Optimisez les valeurs supérieure et inférieure afin de s'assurer que tous les objets positifs sont sélectionnés, tout en excluant les débris. - Pour identifier les noyaux positifs pour un autre marqueur, utilisez l'outil d'intersection. Sélectionnez « Ajouter une opération » et recherchez l'outil « compartiments ». Dans la première liste déroulante, ajoutez la sortie des noyaux (par exemple, « blob finder (noyaux) » ou les « noyaux » filtrés par volume) et assurez-vous que le bouton situé à gauche de la zone est sélectionné. Dans la liste déroulante intégrée, sélectionnez le canal souhaité (par exemple, « blob finder (canal 2) »). Nommez la sortie, par exemple « noyaux avec canal 2 ». Répétez cette procédure pour tous les marqueurs souhaités.
- Pour identifier les noyaux positifs pour 2 marqueurs ou plus, sélectionnez « Ajouter une opération » et recherchez l’outil « Filtre par caractéristique d’objet ». Réglez l’entrée sur le marqueur des noyaux (par exemple, « noyaux », type = quelconque) et ajoutez des filtres issus de l’étape précédente après « Possède l’étiquette », par exemple « Noyaux avec le canal 2 » et « Noyaux avec le canal 3 ». Nommez la sortie, par exemple « Noyaux avec le canal 2 et le canal 3 ». Exécutez le pipeline jusqu’à cette étape.
- Créez des caractéristiques personnalisées pour compter les noyaux en sélectionnant l'icône du tableau de données dans la barre supérieure, en choisissant « créer » puis « nombre d'objets ». Attribuez une étiquette appropriée à la caractéristique (par exemple, nombre de noyaux) et sélectionnez dans le menu des balises l'élément à quantifier (par exemple, noyaux). Répétez cette étape pour chaque groupe à quantifier.
- Créer des groupes d'objets en sélectionnant « Ajouter une opération », puis « Créer des groupes d'objets ». Sélectionner chacun des groupes à utiliser dans les analyses dans les entrées. Étiqueter les sorties comme « Créer des groupes d'objets ». Exécuter le pipeline jusqu'à cette étape.
- Exporter les décomptes sous forme de résumé en sélectionnant « Ajouter une opération », puis « Exporter les caractéristiques des objets ». Dans les entrées, sélectionner « créer des groupes d'objets ». Choisir un répertoire pour enregistrer les données. Le mode est « tableau unique ». Cliquer sur « caractéristiques » et sélectionner les caractéristiques personnalisées créées à l'étape 6.13.
- Exporter les détails des noyaux en sélectionnant « Ajouter une opération », puis « Exporter les caractéristiques des objets ». Dans les entrées, sélectionnez la détection des noyaux créée à l'étape 6.7 (ou 6.10 si l'on utilise un filtre de volume). Choisissez un répertoire pour enregistrer les données. Le mode est « tableau unique ». Cliquez sur caractéristiques, puis sélectionnez « intensités » pour chaque canal (#1, #2, #3, etc.) ainsi que d'autres caractéristiques souhaitées à exporter, par exemple le volume (volume).
- Stocker les objets en sélectionnant les objets nécessaires à la visualisation ou à l'analyse dans la boîte de stockage des objets.
- Enregistrer le pipeline en annulant toutes les étapes, en sélectionnant les 3 lignes en haut à droite, puis en cliquant sur « Exporter ». Sélectionner « dossier » pour enregistrer le « pipeline » et enregistrer.
- Pour exécuter un pipeline en mode batch, redémarrez Arivis. Dans la barre supérieure, sélectionnez « Analysis » puis « Batch analysis ». Dans la fenêtre qui s'ouvre, sélectionnez le pipeline enregistré à l'étape 6.18. Dans la section « files », sélectionnez les fichiers à analyser, puis cliquez sur « ok ». Une fois les fichiers chargés, les vues indésirées peuvent être supprimées. Sélectionnez « Ok ». Dans l'écran suivant, choisissez le répertoire dans lequel enregistrer les données. Cliquez sur « Run ». Les données seront automatiquement enregistrées dans le dossier de sortie sélectionné.
Un aperçu du flux de travail est présenté dans la Figure 1.
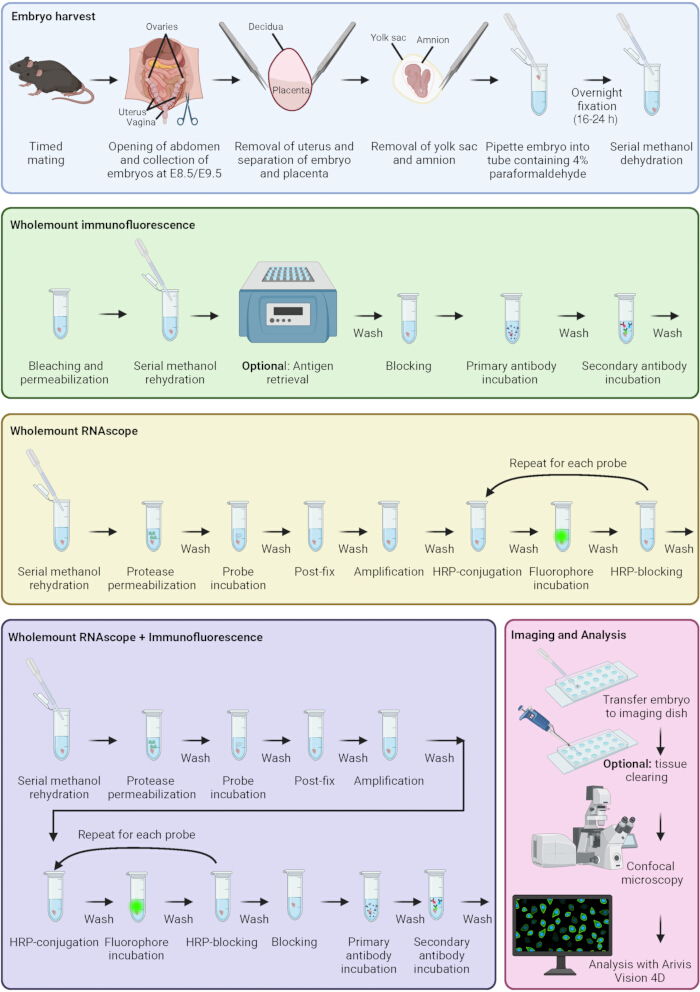
Figure 1 : Protocole de coloration par immunofluorescence et RNAscope. Schéma représentant les étapes clés de la récolte des embryons, de l'immunofluorescence, du RNAscope, de la combinaison immunofluorescence et RNAscope, de l'acquisition d'images et de l'analyse. Les cadres colorés correspondent aux différentes étapes du protocole. Créé avec BioRender. Sparrow, D. (2026) https://BioRender.com/q6rmax8 Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Résultats
Des embryons E8,5 ont été colorés par immunofluorescence selon ce protocole afin d'analyser le nombre de cellules de la crête neurale migratrices se trouvant en phase G2/M du cycle cellulaire. Les échantillons ont été colorés à l'aide d'anticorps ciblant la PHH3 pour visualiser la phase G2/M du cycle cellulaire et la SOX10 afin de visualiser les cellules de la crête neurale migratrices. Les embryons ont ensuite été colorés avec les anticorps secondaires appropriés. Les noyaux ont été colorés avec le DAPI. L'acquisition d...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Discussion
Ici, nous décrivons une méthode optimisée permettant d'analyser spatialement l'expression des gènes et des protéines dans des embryons entiers de souris aux stades E8,5 et E9,5. Ces méthodes offrent une meilleure résolution spatiale et une capacité de multiplexage supérieure par rapport aux méthodes traditionnelles d'hybridation in situ d'ARN et d'immunofluorescence sur coupes. Ce protocole s'appuie sur des protocoles récents existants pour l'étude des voies du développement chez l'embryon de souris. Un protocol...
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Déclarations de divulgation
Les auteurs déclarent ne pas avoir d'intérêt financier concurrent.
Remerciements
Les auteurs remercient l'équipe de la plateforme d'imagerie cellulaire, Centre de génétique humaine, Université d'Oxford, pour le soutien technique apporté en microscopie et en analyse d'images inclus dans ce manuscrit. Les auteurs remercient le personnel des services biomédicaux, Université d'Oxford, pour leur aide dans l'entretien des animaux et les accouplements synchronisés afin de produire des embryons.
Ce travail a bénéficié du soutien de la British Heart Foundation Senior Fellowship FS/SBSRF/22/31022 (DBS), du fonds Additional Ventures Single Ventricle (DBS), du John Fell Fund, Université d'Oxford 0016065 (VSR) et du Medical Sciences Internal Fund, Université d'Oxford 0016707 (VSR).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Verrerie/matériel plastique | |||
| Pipettes Pasteur de 3 ml en polyéthylène basse densité (LDPE), graduées | Wheaton | 711116 | |
| Tubes microéppendorf Safe-lock de 1,5 ml | Eppendorf | 0030 120.086 | |
| Ibidi µ-slide 18 puits | Ibidi | 81817 | Plaquette en verre #1.5H, non traitée |
| Plaquettes Menzel X1000 de 22x50 mm #1.5 (0,16-0,19 mm) | Thermo Scientific | 17284904 | |
| Lames à cavités pour microscope | Marienfeld Superior | 1320000 | |
| Tube microéppendorf Safe-seal de 2 ml | Sarstedt | 72.695.500 | Tube de 2 ml type « Eppendorf », fond rond |
| Solutions/buffers | |||
| Diluant/blocage pour anticorps 1x | Akoya Biosciences | ARD1001EA | |
| Solution de décontamination Ambion™ RnaseZap™ contre les RNases | Ambion | 9780.9782 | |
| Solution tampon démasquante au citrate | Vector labs | H-3300 | Appelée solution de démasquage des antigènes, à base d'acide citrique |
| Diméthylsulfoxyde (DMSO) | Merck (Sigma-Aldrich) | D8418 | |
| Solution saline tamponnée de Hank 10x | Merck (Sigma-Aldrich) | H4641 | |
| Solution de peroxyde d'hydrogène | Merck (Sigma-Aldrich) | H1009 | 30 % (p/p) dans H2O |
| Méthanol | Merck (Sigma-Aldrich) | 32213-2.5L-M | |
| Sérum normal de âne | Abcam | Ab7475 | Concentration stock à 100 %, concentration finale à 10 % |
| Poudre de paraformaldéhyde (PFA) | Merck (Sigma-Aldrich) | 158127-500g | Diluer à 4 % dans l’eau. Préparer sous hotte. Agiter sur un bloc chauffant et ajouter une petite quantité de NaOH pour faciliter la dissolution. pH 7,2-7,6 |
| Solution saline tamponnée au phosphate (PBS) | Merck (Sigma-Aldrich) | P4417 | 1 comprimé par 200 ml d’eau distillée |
| Kit complémentaire RNAscope 4-Plex pour kit réactif fluorescent multiplex v2 | ACD (Bio-Techne) | 323120 | Contient HRP-C4 et bloqueur HRP |
| Kit de détection fluorescent multiplex RNAscope™ v2 | ACD (Bio-Techne) | 323110 | Contient Protéase Plus, Protéase III, Protéase IV, peroxyde d’hydrogène, tampon TSA, Amp1/2/3, Hrp-C1/2/3, bloqueur HRP et DAPI |
| Solution 20X de tampon Saline-Sodium-Citrate (SSC) | Fisher Bioreagents | BP-1325-1 | Diluer à 0,2x dans de l’eau distillée |
| Réactif de clarification tissulaire Cubic-R+(M) [pour animaux] | Tokyo Chemical Industry | T3741 | |
| Triton™ X 100 | Merck (Sigma-Aldrich) | X100 | |
| Tween® 20 | Merck (Sigma-Aldrich) | P7949 | |
| EDTA Ultrapure™ 0,5 M, pH 8 | Invitrogen | 15575020 | |
| Anticorps primaires | |||
| Anticorps anti-Endomucine (V.7C7) | Santa Cruz | SC-65495 | Utiliser une dilution 1:50. |
| Anticorps anti-Islet 1 et Islet 2 | Developmental Studies Hybridioma Bank | 34.4DS-5 | Diluer à 50 % dans du glycérol. Utiliser une dilution 1:50. |
| Anticorps monoclonal de souris anti-PCNA (PC10) | Cell Signaling Technology | 2586S | Utiliser une dilution 1:500 |
| Anticorps monoclonal de souris anti-P-histone H3 (Ser10) (6G3) | Cell Signaling Technology | 9706S | Utiliser une dilution 1:500 |
| Anticorps monoclonal de lapin anti-P-histone H3 (Ser10) (D7N8E) XP® | Cell Signaling Technology | 53348S | Utiliser une dilution 1:500 |
| Anticorps monoclonal de lapin anti-Sox10 (E6B6I) XP® | Cell Signaling Technology | 69661S | Utiliser une dilution 1:500 |
| Anticorps secondaires/taches nucléaires | |||
| AlexaFluor® 488 conjugué à Affinipure® anti-IgG de âne contre souris (H+L) | Jackson Immunoresearch | 715-545-151 | Utiliser une dilution 1:500 |
| AlexaFluor® 647 conjugué à Affinipure® anti-IgG de âne contre rat (H+L) | Jackson Immunoresearch | 712-605-153 | Utiliser une dilution 1:500 |
| AlexaFluor® 647 conjugué à fragment F(ab')2 d’Affinipure® anti-IgG de âne contre souris (H+L) | Jackson Immunoresearch | 715-606-150 | Utiliser une dilution 1:500 |
| Cy™3 Affinipure® anti-IgG de âne contre lapin (H+L) | Jackson Immunoresearch | 711-165-152 | Utiliser une dilution 1:500 |
| DAPI | Merck (Sigma-Aldrich) | D9542 | Utilisé à 1 µg/ml |
| Probes RNAscope | |||
| Probe RNAscope® - Mm Sp5-C4 | ACD (Bio-Techne) | 405681-C4 | Probe C4 |
| Probe RNAscope® - Mm-Dlx2-C3 | ACD (Bio-Techne) | 555951-C3 | Probe C3 |
| Probe RNAscope® - Mm-Msx1 | ACD (Bio-Techne) | 421841 | Probe C1 |
| Probe RNAscope® - Mm-Sox10-C2 | ACD (Bio-Techne) | 435931-C2 | Probe C2 |
| Fluorophores RNAscope | |||
| Opal 780 Reagent Pack | Akoya Biosciences | FP1501001KT | Contient le réactif Opal 780, Opal TSA-DIG, DMSO |
| Fluorophore TSA-vivid™ 520 | ACD (Bio-Techne) | 323271 | maintenant fluorophore ClariTSA™ 520 |
| Fluorophore TSA-vivid™ 570 | ACD (Bio-Techne) | 323272 | maintenant fluorophore ClariTSA™ 570 |
| Fluorophore TSA-vivid™ 650 | ACD (Bio-Techne) | 323273 | maintenant fluorophore ClariTSA™ 650 |
| Équipement/logiciels | |||
| Microscope à balayage laser Fluoview FV4000 | Evident | fv4000 | Lasers d’excitation : 405/488/561/640/730 nm. Longueurs d’onde détectées (Fig. 3) : 430-470, 500-540, 570-620, 650-710, 750-850 nm. Longueurs d’onde détectées (Fig. 4) : 430-470, 500-531, 570-620 nm. |
| Graphpad Prism 10 | Graphpad | v10.6.1 | |
| Bloc chauffant | Grant | QBT1 | |
| Four d’hybridation Hybrigene | Techne (Bibby Scientific) | FHB4DD | |
| Système de microscope à super-résolution Ixplore IX83 SpinSR | Olympus | ixplore-ix83-spinsr | Lasers d’excitation : 405/488/561/640 nm. Filtres d’émission : 447/60, 525/50, 617/73, 685/40. |
| Zeiss Arivis Pro | Carl Zeiss Microscopy GmbH | v. 4.5 (auparavant Arivis Vision 4D) | |
| Convertisseur Zeiss Arivis SIS | Carl Zeiss Microscopy GmbH | v. 4.3.0 |
Références
- Bruter AV, Varlamova EA, Okulova YD, Tatarskiy VV, Silaeva YY, Filatov MA. Genetically modified mice as a tool for the study of human diseases. Mol Biol Rep. 2024;51(1):135.
- Rashbrook VS, Brash JT, Ruhrberg C. Cre toxicity in mouse models of cardiovascular physiology and disease. Nat Cardiovasc Res. 2022;1:806–16.
- Breschi A, Gingeras TR, Guigo R. Comparative transcriptomics in human and mouse. Nat Rev Genet. 2017;18(7):425–40.
- Mole MA, Weberling A, Zernicka-Goetz M. Comparative analysis of human and mouse development: From zygote to pre-gastrulation. Curr Top Dev Biol. 2020;136:113–38.
- Krishnan A, Samtani R, Dhanantwari P, Lee E, Yamada S, Shiota K, et al. A detailed comparison of mouse and human cardiac development. Pediatr Res. 2014;76(6):500–7.
- Anderson RH, Bamforth SD. Morphogenesis of the Mammalian Aortic Arch Arteries. Front Cell Dev Biol. 2022;10:892900.
- Wessels A, Sedmera D. Developmental anatomy of the heart: a tale of mice and man. Physiol Genomics. 2003;15(3):165–76.
- Gall JG, Pardue ML. Formation and detection of RNA-DNA hybrid molecules in cytological preparations. Proc Natl Acad Sci U S A. 1969;63(2):378–83.
- John HA, Birnstiel ML, Jones KW. RNA-DNA hybrids at the cytological level. Nature. 1969;223(5206):582–7.
- Buongiorno-Nardelli M, Amaldi F. Autoradiographic detection of molecular hybrids between RNA and DNA in tissue sections. Nature. 1970;225(5236):946–8.
- Dakou E, Vanbekbergen N, Corradi S, Kemp CR, Willems E, Leyns L. Whole-mount in situ hybridization (WISH) optimized for gene expression analysis in mouse embryos and embryoid bodies. Methods Mol Biol. 2014;1211:27–40.
- Anderson R. Multiplex fluorescence in situ hybridization (M-FISH). Methods Mol Biol. 2010;659:83–97.
- Kearney L. Multiplex-FISH (M-FISH): technique, developments and applications. Cytogenet Genome Res. 2006;114(3-4):189–98.
- Burnett R, Guichard Y, Barale E. Immunohistochemistry for light microscopy in safety evaluation of therapeutic agents: an overview. Toxicology. 1997;119(1):83–93.
- Coons AH, Creech HJ, Jones RN. Immunological properties of an antibody containing a fluorescent group. P Soc Exp Biol Med. 1941;47(2):200–2.
- Bardot E, Tzavaras N, Benson DL, Dubois NC. Quantitative Whole-mount Immunofluorescence Analysis of Cardiac Progenitor Populations in Mouse Embryos. J Vis Exp. 2017(128).
- Wang F, Flanagan J, Su N, Wang LC, Bui S, Nielson A, et al. RNAscope: a novel in situ RNA analysis platform for formalin-fixed, paraffin-embedded tissues. J Mol Diagn. 2012;14(1):22–9.
- Erben L, Buonanno A. Detection and Quantification of Multiple RNA Sequences Using Emerging Ultrasensitive Fluorescent In Situ Hybridization Techniques. Curr Protoc Neurosci. 2019;87(1):e63.
- De Bono C, Lescroart F, Zaffran S. How to Study Gene Expression and Gain of Function of Hoxb1 in Mouse Heart Development. Methods Mol Biol. 2025;2889:121–37.
- Zhao R, Moore EL, Gogol MM, Unruh JR, Yu Z, Scott AR, et al. Identification and characterization of intermediate states in mammalian neural crest cell epithelial to mesenchymal transition and delamination. Elife. 2024;13.
- Guijarro C, Kelly RG. On the involvement of the second heart field in congenital heart defects. C R Biol. 2024;347:9–18.
- Bradshaw L, Chaudhry B, Hildreth V, Webb S, Henderson DJ. Dual role for neural crest cells during outflow tract septation in the neural crest-deficient mutant Splotch(2H). J Anat. 2009;214(2):245–57.
- Zawada D, Kornherr J, Meier AB, Santamaria G, Dorn T, Nowak-Imialek M, et al. Retinoic acid signaling modulation guides in vitro specification of human heart field-specific progenitor pools. Nat Commun. 2023;14(1):1722.
- Rabadan MA, Herrera A, Fanlo L, Usieto S, Carmona-Fontaine C, Barriga EH, et al. Delamination of neural crest cells requires transient and reversible Wnt inhibition mediated by Dact1/2. Development. 2016;143(12):2194–205.
- Bhattacharya D, Rothstein M, Azambuja AP, Simoes-Costa M. Control of neural crest multipotency by Wnt signaling and the Lin28/let-7 axis. Elife. 2018;7.
- Kishimoto K, Furukawa KT, Luz-Madrigal A, Yamaoka A, Matsuoka C, Habu M, et al. Bidirectional Wnt signaling between endoderm and mesoderm confers tracheal identity in mouse and human cells. Nat Commun. 2020;11(1):4159.
- De Bono C, Liu Y, Ferrena A, Valentine A, Zheng D, Morrow BE. Single-cell transcriptomics uncovers a non-autonomous Tbx1-dependent genetic program controlling cardiac neural crest cell development. Nat Commun. 2023;14(1):1551.
- Hazra R, Spector DL. Simultaneous visualization of RNA transcripts and proteins in whole-mount mouse preimplantation embryos using single-molecule fluorescence in situ hybridization and immunofluorescence microscopy. Front Cell Dev Biol. 2022;10:986261.
- Kann AP, Krauss RS. Multiplexed RNAscope and immunofluorescence on whole-mount skeletal myofibers and their associated stem cells. Development. 2019;146(20).
Accès restreint. Veuillez vous connecter ou commencer un essai pour afficher ce contenu.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible