En utilisant des analyses transcriptomiques globales, unicellulaires et spatiales, combinées à une modélisation prédictive de la survie basée sur l'apprentissage automatique et à une validation expérimentale, cette étude propose PPARG comme gène pronostique candidat lié au vieillissement dans l'ostéosarcome et associe sa faible expression à une survie défavorable dans TARGET-OS ainsi qu'à des caractéristiques vasculaires et du microenvironnement.
Article de recherche
Les analyses transcriptomiques intégratives globales, à cellule unique et spatiales désignent PPARG comme un gène pronostique candidat lié à la sénescence dans l'ostéosarcome
* These authors contributed equally
Dans cet article
Résumé
Résumé
L'ostéosarcome reste difficile à traiter en cas de maladie métastatique, récidivante ou résistante aux thérapies. Cette étude visait à identifier des gènes pronostiques liés à la sénescence et à caractériser leurs contextes spatiaux. Une analyse différentielle appariée a été réalisée dans GSE99671 à l'aide de DESeq2, suivie d'une intersection avec le jeu de gènes de sénescence CellAge. Les données transcriptomiques du cohort TARGET-OS ont été obtenues à partir de UCSC Xena. Les gènes candidats ont été évalués à l'aide d'une régression de Cox univariée, d'une analyse de Kaplan-Meier, d'une analyse de caractéristique d'opération réceptrice dépendante du temps, d'une régression de Cox LASSO, d'une analyse LASSO répétée et d'une modélisation par forêt de survie aléatoire, les covariables cliniques étant intégrées dans les modèles de Cox ajustés. Des analyses d'enrichissement fonctionnel, de microenvironnement immunitaire, de transcriptomique unique cellule, de transcriptomique spatiale SP_BS3, de validation d'expression dans GSE36001, ainsi que des validations par qRT-PCR et immunotransfert Western dans les cellules d'ostéosarcome 143B et les cellules ostéoblastaires ont été utilisées pour les caractériser. Dans GSE99671, 2 248 gènes étaient différentiellement exprimés avec un P ajusté < 0,05, et leur intersection avec les 866 gènes CellAge a donné 105 gènes différentiellement exprimés liés à la sénescence. Dans TARGET-OS, une faible expression de PPARG était associée à un risque accru de mortalité (HR univariée = 0,603, IC 95 % = 0,454–0,802, P = 0,000494 ; HR ajustée = 0,224, IC 95 % = 0,085–0,589, P = 0,00241). L'ajout de PPARG au modèle clinique a augmenté l'indice C de 0,707 à 0,829. PPARG était sous-régulé à la fois dans GSE99671 et GSE36001, et la qRT-PCR ainsi que l'immunotransfert Western ont confirmé une expression moindre de l'ARNm et de la protéine PPARG dans les cellules 143B d'ostéosarcome par rapport aux cellules ostéoblastaires. L'analyse unique cellule a localisé PPARG dans les cellules endothéliales, les péricytes, les macrophages/monocytes et les cellules stromales associées aux tumeurs. L'analyse transcriptomique spatiale a révélé des corrélations positives faibles mais significatives entre l'expression de PPARG et les scores de sénescence CellAge, liés aux cellules endothéliales et aux péricytes. Ces résultats désignent PPARG comme un biomarqueur pronostique candidat dérivé de CellAge, associé à une survie défavorable et à des caractéristiques du microenvironnement vasculaire dans l'ostéosarcome, et soutiennent l'exploration de sa pertinence potentielle pour la stratification du risque et le microenvironnement tumoral lié à la sénescence. GSE36001 a fourni une validation externe d'expression uniquement ; aucune validation indépendante de la survie n'a été réalisée.
Introduction
L'ostéosarcome est la tumeur osseuse primitive maligne la plus fréquente chez les enfants, les adolescents et les jeunes adultes1. Bien que la chimiothérapie multi-agent combinée à la chirurgie ait amélioré les résultats pour les formes localisées2,3, les patients atteints d'ostéosarcome métastatique, récidivant ou résistant au traitement continuent de présenter une faible survie à long terme3,4. Des données récentes indiquent que la remodélisation épigénétique induite par le stress oxydatif peut faciliter l'adaptation métastatique et la progression tumorale, mettant en évidence la plasticité moléculaire complexe sous-jacente aux phénotypes cancéreux agressifs5. Les biomarqueurs solides, à la fois interprétables sur le plan clinique et informatifs sur le plan biologique, restent limités. Il est donc important d'identifier des caractéristiques moléculaires capables de refléter l'hétérogénéité de l'ostéosarcome et le risque pronostique à travers plusieurs niveaux de données.
La sénescence cellulaire est un programme d'arrêt stable du cycle cellulaire induit par une dysfonction des télomères, des lésions de l'ADN, un stress oxydatif, l'activation d'oncogènes et une pression thérapeutique6. La sénescence peut limiter une prolifération anormale ; toutefois, les cellules sénescentes peuvent également remodeler le microenvironnement tumoral par le biais de programmes inflammatoires, chimiotactiques, de facteurs de croissance et de remodelage de la matrice extracellulaire7,8. Dans l'ostéosarcome, les gènes liés à la sénescence pourraient refléter à la fois des états de stress intrinsèques aux cellules tumorales et des compartiments microenvironnementaux non malignes, mais leur pertinence pronostique et leur organisation spatiale n'ont pas été systématiquement évaluées.
PPARG code pour le récepteur nucléaire activé par les activateurs de la prolifération des peroxysomes gamma, un récepteur nucléaire activé par un ligand impliqué dans le métabolisme lipidique, la régulation de l'inflammation, la différenciation cellulaire et la modulation immunitaire9. Le rôle de PPARG dans le cancer dépend du contexte10. Dans certains cas, PPARG est associé à des états de différenciation et anti-inflammatoires, tandis que dans d'autres, il peut favoriser des programmes tumoraux ou stromaux adaptatifs. Toutefois, son profil d'expression, sa valeur pronostique, ainsi que sa localisation cellulaire et spatiale dans l'ostéosarcome, restent insuffisamment caractérisés.
Dans la présente étude, les gènes différentiellement exprimés dans GSE99671 ont été identifiés puis croisés avec le jeu de gènes de sénescence CellAge, permettant d'obtenir 105 gènes différentiellement exprimés liés à la sénescence. Les données de survie TARGET-OS, plusieurs approches de modélisation de la survie et d'apprentissage automatique, ainsi qu'un ajustement clinique ont ensuite été utilisés pour désigner PPARG comme gène central. PPARG a ensuite été caractérisé à l'aide d'analyses fonctionnelles en masse et de l'environnement immunitaire tumoral, de transcriptomique unicellulaire, de transcriptomique spatiale, d'une validation externe de l'expression à partir de GSE36001, ainsi que de validations par qRT-PCR et immunotransfert (Western blot) dans la lignée cellulaire d'ostéosarcome 143B et dans des ostéoblastes humains.
Protocole
Cette étude a utilisé des ensembles de données publics et des lignées cellulaires pour l'analyse et la validation et n'a pas impliqué de participants humains ni d'échantillons tissulaires cliniques ; par conséquent, une approbation éthique n'était pas requise.
Analyse de l'expression différentielle dans l'intersection de GSE99671 et de CellAge
Les données brutes de comptage et les informations de regroupement des échantillons pour GSE99671 ont été obtenues à partir de GEO11,12. Dix-huit paires d'échantillons de tissus ostéosarcomateux et de tissus normaux appariés ont été analysées. Une analyse d'expression différentielle appariée a été réalisée à l'aide de DESeq2 avec la formule de conception ~ pair_id + condition, où pair_id tenait compte des effets liés aux individus appariés et condition comparait le tissu tumoral au tissu normal13. Les gènes présentant un nombre de lectures d'au moins 10 dans au moins trois échantillons ont été conservés. L'expression différentielle a été définie par une valeur P ajustée < 0,05, et un seuil plus strict de valeur P ajustée < 0,05 et |log2FC| ≥ 1 a été appliqué pour la visualisation. Les gènes différentiellement exprimés ont été croisés avec les 866 gènes de sénescence CellAge après conversion des symboles géniques en majuscules14. L'analyse d'expression différentielle a été effectuée en R (version 4.3.2) à l'aide de DESeq2 (version 1.40.2), et les valeurs P ajustées ont été calculées selon la méthode de Benjamini-Hochberg.
Cohorte TARGET-OS et modélisation pronostique
Les données transcriptomiques et cliniques de la cohorte TARGET-OS ont été obtenues à partir de UCSC Xena15. Les valeurs d'expression des 105 gènes différentiellement exprimés liés au sénescence ont été extraites. Quatre-vingt-cinq patients ayant des données complètes sur la durée de survie, le statut de survie et l'expression des gènes candidats ont été inclus, avec 27 décès enregistrés. Les valeurs standardisées d'expression génique ont été analysées à l'aide d'une régression de Cox univariée16, d'une analyse de survie de Kaplan-Meier et d'une analyse de caractéristique d'efficacité (ROC) dépendante du temps17. La régression de Cox avec pénalité LASSO18, l'analyse de stabilité LASSO répétée et la modélisation par forêt aléatoire de survie ont été utilisées pour évaluer la stabilité de la sélection et l'importance des variables19. Le score intégré de nœud central et le classement intégrant les données cliniques ont été calculés à l'aide des critères binaires explicites décrits ci-dessous. Les analyses de survie ont été réalisées sous R à l'aide des paquets survival (version 3.5-7), timeROC (version 0.4), glmnet (version 4.1-8) et randomForestSRC (version 3.2.2). Pour le criblage univarié de Cox des 105 gènes candidats, une correction du taux de fausses découvertes (FDR) de Benjamini-Hochberg a été appliquée, et les gènes présentant un FDR < 0,05 ont été considérés comme statistiquement significatifs.
Prétraitement du modèle, regroupement de PPARG et analyse ROC dépendante du temps
Parmi les 85 patients, dont 27 sont décédés, les gènes présentant une variance nulle ont été exclus, les valeurs manquantes d'expression des gènes candidats ont été imputées par la médiane, et chaque gène candidat a été standardisé par le score z. Pour l'analyse de Kaplan-Meier, l'expression a été dichotomisée selon la médiane de la cohorte : les valeurs strictement supérieures à la médiane ont été affectées au groupe à forte expression, et celles égales ou inférieures à la médiane au groupe à faible expression (PPARG : n = 42 élevés et n = 43 faibles). Les tests du log-rank étaient bilatéraux. Les analyses ROC dépendantes du temps ont utilisé timeROC avec une cause d'événement = 1, un poids marginal inverse de la probabilité de censure, des temps d'évaluation de 365, 1 095 et 1 825 jours, et iid = FALSE. Afin de garantir que des valeurs plus élevées du marqueur indiquent systématiquement un risque accru, les valeurs d'expression standardisées ont été utilisées pour les gènes ayant des coefficients de Cox positifs, et multipliées par -1 pour les gènes protecteurs ayant des coefficients négatifs.
LASSO et LASSO répété
Le modèle Cox LASSO a été ajusté à l'aide de glmnet avec family = "cox", alpha = 1, standardisation préalable des z-scores (donc standardize = FALSE), validation croisée en cinq parties, type.measure = "deviance" et graine aléatoire 123. La solution principale des coefficients utilisait lambda.min. L'analyse de stabilité a répété la même validation croisée en cinq parties 300 fois ; la répétition b utilisait la graine 1000 + b (b = 1,...,300). Pour chaque gène, la fréquence de sélection correspondait à la proportion de répétitions présentant un coefficient non nul à lambda.min ; une sélection non nulle à lambda.1se a également été notée.
Forêt de survie aléatoire
Une forêt de survie a été ajustée à l'ensemble des 105 gènes candidats standardisés à l'aide de randomForestSRC (version 3.2.2), en utilisant la graine 123, ntree = 1 000, importance = TRUE et na.action = « na.impute ». Les paramètres par défaut du package ont été conservés pour les données de survie : scission par le log-rank, mtry = 11 (plafond de la racine carrée de 105 prédicteurs), taille minimale du nœud terminal = 15, nsplit = 10 points de scission aléatoires, échantillonnage sans remise avec une fraction d'échantillonnage de 0,632, et importance des variables anti-scission.
Score intégré de centre
Chacun des 105 gènes candidats différentiellement exprimés liés à CellAge a reçu un point pour chacun des six critères binaires suivants : (1) appartenance à l'intersection expression différentielle/CellAge (tous les candidats ont obtenu ce point car un P ajusté < 0,05 était requis avant le calcul du score) ; (2) P univarié de Cox nominal < 0,05 ; (3) P du test log-rank de Kaplan-Meier < 0,05 ; (4) AUC moyenne dépendante du temps à 3 et 5 ans ≥ 0,65 ; (5) fréquence de sélection lambda.min par LASSO répété supérieure ou égale au 70e centile parmi les candidats et > 0 ; et (6) importance dans la forêt aléatoire de survie supérieure ou égale au 70e centile parmi les candidats et > 0. Tous les critères avaient un poids unitaire égal, produisant un score de centre compris entre 0 et 6 ; les gènes ayant un score ≥ 4 ont été retenus pour l'ajustement clinique (18 gènes). Les valeurs FDR univariées de Cox ont également été indiquées, et un seuil de FDR < 0,05 a été utilisé pour indiquer la significativité après correction pour tests multiples, mais l'indicateur de score préspecifié utilisait un P nominal < 0,05.
Classification intégrée clinique
Après la fusion des données d'expression et des dossiers cliniques, les analyses ajustées ont inclus 40 patients disposant de données complètes pour les covariables et 13 décès. Le score final correspondait au score initial de centralité augmenté d'un point pour chacun des sept critères suivants : valeur de P ajustée de Cox < 0,05, valeur de P ajustée de Cox < 0,10, valeur de P de Cox < 0,05 en sensibilité après exclusion de la chirurgie définitive, valeur de P de Cox < 0,10 en sensibilité, AUC moyenne à 3 et 5 ans ≥ 0,65, valeur de P du test du rapport de vraisemblance < 0,10 pour le modèle clinique-plus-gène par rapport au modèle clinique-seul, et delta AIC < 0. Étant donné que les seuils de 0,05 et de 0,10 étaient imbriqués, une valeur de P < 0,05 contribuait à deux points, attribuant ainsi un poids plus élevé aux preuves de Cox ajustées et en sensibilité clairement significatives. La plage totale allait de 0 à 13 ; les ex-aequo étaient départagés par la plus petite valeur de P ajustée de Cox, suivie par la plus grande AUC moyenne à 3/5 ans. PPARG a obtenu les six points initiaux ainsi que les sept points d'intégration clinique (13/13), se classant ainsi en première position. L'amélioration de l'indice C a été rapportée de manière descriptive et n'a pas été attribuée à un score.
Ajustement clinique
Les gènes centraux candidats ont été intégrés aux variables cliniques de TARGET-OS, notamment le sexe, l'âge, le statut de la maladie au diagnostic, le site tumoral primitif, la région tumorale spécifique et la chirurgie définitive. Quarante patients présentant des données complètes d'expression et des antécédents cliniques, dont 13 décès, ont été inclus dans les analyses ajustées sur les données cliniques. Des modèles de Cox ne contenant que des variables cliniques ont été comparés à des modèles incluant à la fois les variables cliniques et l'expression génique. L'indice C, le critère d'information d'Akaike (AIC) et les valeurs P du test du rapport de vraisemblance ont été utilisés pour évaluer l'amélioration du modèle. Une analyse de sensibilité a été réalisée après suppression de la variable chirurgie.
Analyse d'enrichissement fonctionnel et de l'architecture immunitaire
Les échantillons TARGET-OS ont été stratifiés selon l'expression de PPARG. L'expression différentielle entre les groupes PPARG-élevé et PPARG-faible a été utilisée pour générer des listes de gènes classées destinées à une analyse d'enrichissement de gènes (GSEA)20. Les voies affichées étaient : réponse inflammatoire à LPS selon Nemeth (up), adipogenèse selon Burton 5, adipogenèse selon Burton 6, cibles de KDM3A selon Krieg (non hypoxie), régulation transcriptionnelle par TP53 selon Reactome, réponse inflammatoire lectine vs LPS selon Fulcher (dn), apoptose via CD40 selon Hollmann (dn), réponse inflammatoire vivante selon Zhou (dn), transport des acides gras et des lipoprotéines dans les hépatocytes selon WP, cancer du poumon KRAS selon Sweet (up), voie de signalisation HIV Tat vers TLR2/4 NF-kB selon KEGG Medicus, et métabolisme des acides gras selon Reactome. Un score de sénescence CellAge global a été calculé, et une analyse de corrélation de Spearman a été utilisée pour évaluer les associations entre PPARG et les gènes de sénescence ou les signatures de l'architecture immunitaire21. Les différences de scores d'architecture entre les groupes PPARG-élevé et PPARG-faible ont été évaluées à l'aide de tests non paramétriques avec correction pour tests multiples.
Analyse transcriptomique unicellulaire
Un jeu de données transcriptomiques unicellulaires publiés sur l'ostéosarcome humain a été analysé à l'aide d'un objet prétraité pour lequel le contrôle de qualité, la réduction de dimensionnalité, le regroupement en clusters et l'annotation manuelle avaient déjà été réalisés22,23,24. Un total de 68 336 cellules et 32 297 gènes ont été inclus. Pour l'interprétation du texte principal, les annotations ont été simplifiées en 13 grands types cellulaires : cellules B, CAF, cellules en cycle, cellules endothéliales, cellules érythroïdes, macrophages/monocytes, cellules malignes d'ostéosarcome, cellules myogéniques, neutrophiles, cellules de type ostéoclaste, péricytes, cellules T/NK et cellules stromales associées à la tumeur. La réduction de dimensionnalité, ainsi que les représentations des expressions des caractéristiques, les diagrammes en points et les diagrammes en violon, ont été utilisées pour visualiser la localisation de PPARG. Les cellules positives pour PPARG ont été définies comme des cellules présentant une expression supérieure à zéro. Les différences entre les types cellulaires ont été évaluées à l'aide des tests de Kruskal-Wallis et du test de Wilcoxon avec correction de Benjamini-Hochberg. Les analyses unicellulaires ont été effectuées sous R à l'aide du package Seurat (version 5.0.1).
Analyse transcriptomique spatiale
L'échantillon transcriptomique spatial SP_BS3 a été utilisé pour construire un objet d'expression spatiale25,26. Les seuils de contrôle de qualité étaient nFeature_Spatial ≥ 200 et percent.mt ≤ 30, laissant 4 572 points pour l'analyse. Les données ont été normalisées, 3 000 gènes hautement variables ont été sélectionnés, puis la mise à l'échelle des données, l'analyse en composantes principales, la construction du graphe de voisinage, le regroupement spatial des points et la réduction de la dimensionnalité ont été effectuées. Un score spatial de sénescence CellAge a été calculé après retrait de PPARG du jeu de gènes afin d'éviter une corrélation circulaire. Des signatures endothéliales, de péricytes, de macrophages/monocytes, stromales associées aux tumeurs, d'ostéosarcome malin et de type ostéoclaste ont été construites et évaluées. Une analyse de corrélation de Spearman a été utilisée pour évaluer les associations entre l'expression de PPARG et les scores spatiaux. Un transfert d'étiquettes a été effectué en utilisant le jeu de données unicellulaire comme référence et le jeu de données spatiaux comme requête, afin d'inférer les scores prédits de type cellulaire pour chaque point23,24. Les analyses transcriptomiques spatiales ont été réalisées en R à l'aide de Seurat (version 5.0.1), et une correction FDR de Benjamini-Hochberg a été appliquée à toutes les valeurs P de corrélation spatiale.
Validation de l'expression externe dans GSE36001
Le jeu de données GEO GSE36001 a été utilisé exclusivement comme cohorte indépendante de validation d'expression ; en raison de l'indisponibilité des données sur le pronostic, il n'a pas été utilisé pour la validation pronostique11,27. Le jeu de données comprenait 19 échantillons d'ostéosarcome et six échantillons témoins normaux. L'annotation de la plateforme GPL6102 a été utilisée pour convertir les identifiants des sondes en symboles génétiques. Lorsque plusieurs sondes correspondaient au même gène, la sonde présentant l'expression moyenne la plus élevée était conservée. L'expression différentielle entre les groupes tumoraux et normaux a été évaluée à l'aide de limma28. Les analyses ont été réalisées sous R à l'aide du package limma (version 3.56.2), et les valeurs P ajustées ont été calculées selon la méthode de Benjamini-Hochberg.
Validation par qRT-PCR et immunotransfert (Western blot)
La validation expérimentale a été réalisée à l'aide de la lignée cellulaire d'ostéosarcome humain 143B et de cellules ostéoblastes humaines. Les cellules d'ostéosarcome ont été cultivées dans un milieu de type Dulbecco modifié (DMEM) complété avec 10 % de sérum de veau fœtal et 1 % de pénicilline-streptomycine à 37 °C dans une atmosphère humidifiée contenant 5 % de CO₂, et ont été passagées avec une solution de trypsine-EDTA à 0,25 % lorsqu'elles atteignaient une confluence de 80 à 90 %. Les cellules ostéoblastes humaines ont été maintenues dans les conditions de culture recommandées. Toutes les lignées cellulaires ont été confirmées comme étant exemptes de contamination par les mycoplasmes. Pour la qRT-PCR, l'ARN total a été extrait à l'aide d'un réactif d'extraction de l'ARN à base de phénol-guanidinium, et la concentration ainsi que la pureté de l'ARN ont été évaluées par spectrophotométrie. Un microgramme d'ARN total a été rétrotranscrit à l'aide d'un réactif de rétrotranscription selon le protocole recommandé. La qRT-PCR a été effectuée en utilisant une chimie basée sur un colorant fluorescent se liant à l'ADN, selon les conditions de cyclage suivantes : une dénaturation initiale à 95 °C pendant 30 s, suivie de 40 cycles à 95 °C pendant 5 s et à 60 °C pendant 30 s, avec une analyse de la courbe de fusion pour confirmer la spécificité de l'amplification. Chaque réaction a été réalisée en triplets techniques, et trois expériences biologiques indépendantes ont été menées. Le gène GAPDH a été utilisé comme contrôle interne, et l'expression relative de PPARG a été calculée selon la méthode 2-ΔΔCt29. La séquence du primer direct de PPARG était 5'-CGAAGACATTCCATTCACAAGAACAG-3', et celle du primer inverse était 5'-AGATGCAGGCTCCACTTTGATTG-3'.
Le western blot a été réalisé afin d'examiner l'expression protéique de PPARG. Les cellules ont été lysées dans un tampon RIPA (radioimmunoprecipitation assay buffer) supplémenté avec des inhibiteurs de protéases, et les concentrations protéiques ont été déterminées à l'aide d'un dosage au bicinchoninate d'acide. Des quantités équivalentes de protéines (30 µg par puits) ont été séparées par électrophorèse sur gel de polyacrylamide en présence de dodécylsulfate de sodium à 10 % et transférées sur des membranes de difluorure de polyvinylidène. Après blocage avec du lait écrémé à 5 % pendant 1 h à température ambiante, les membranes ont été incubées toute la nuit à 4 °C avec des anticorps primaires dirigés contre PPARG (1:1 000) et GAPDH (1:5 000), suivis d'une incubation avec un anticorps secondaire conjugué à la peroxydase de raifort (1:5 000) pendant 1 heure à température ambiante. Les bandes protéiques ont été visualisées par détection chimiluminescente, et trois expériences indépendantes ont été réalisées. Les intensités des bandes ont été quantifiées à l'aide d'un logiciel d'analyse d'images30. Les différences entre les groupes ont été analysées à l'aide d'un test t de Student non apparié bilatéral t tests. Les données sont présentées comme la moyenne ± l'écart type (ET) de trois expériences indépendantes, et P < Une valeur de p < 0,05 a été considérée comme statistiquement significative. Les analyses statistiques des données expérimentales ont été effectuées à l'aide d'un logiciel d'analyse statistique (version 9,0).
Analyse statistique
Sauf indication contraire, toutes les analyses bioinformatiques ont été réalisées avec R (version 4.3.2). Des valeurs P bilatérales < 0,05 ont été considérées comme statistiquement significatives. Les corrélations ont été évaluées à l'aide du coefficient de corrélation de rang de Spearman (ρ). La correction pour tests multiples a été effectuée selon la méthode FDR de Benjamini-Hochberg lorsque cela était applicable. Les données expérimentales ont été exprimées sous la forme moyenne ± écart-type (SD) et comparées à l'aide de tests t de Student non appariés bilatéraux. Les analyses statistiques expérimentales ont été réalisées à l'aide d'un logiciel d'analyse statistique (version 9.0).
Résultats
GSE99671 a identifié 105 gènes différentiellement exprimés liés au vieillissement cellulaire d'après CellAge
GSE99671 comprenait 36 échantillons provenant de 18 tissus appariés. Après filtration des faibles comptages, 16 683 gènes ont été conservés. À un seuil de P ajusté < 0,05, 2 248 gènes étaient différentiellement exprimés. Selon le seuil plus strict de P ajusté < 0,05 et |log2FC| ≥ 1, 594 gènes étaient significatifs, dont 102 surexprimés et 492 sous-exprimés dans les tumeurs (Figure 1A,B). L'intersection entre les 2 248 gènes différentiellement exprimés et les 866 gènes CellAge a permis d'obtenir 105 gènes différentiellement exprimés liés au vieillissement cellulaire (Figure 1C). PPARG était sous-exprimé dans GSE99671, avec un log2FC = -0,644, une valeur de P = 0,00451 et une valeur de P ajustée = 0,0309. Chez 13 des 18 paires, l'expression de PPARG était plus élevée dans le tissu normal que dans le tissu tumoral, avec une valeur de P de Wilcoxon apparié = 0,0294 (Figure 1D).
L'analyse pronostique multi-modèle a désigné PPARG comme le gène candidat central
Dans TARGET-OS, 85 patients, dont 27 décès, ont été inclus. Le criblage intégré des 105 gènes différentiellement exprimés liés au vieillissement cellulaire, réalisé par régression univariée de Cox, analyse de Kaplan-Meier, analyse ROC de survie, LASSO, LASSO répété et modélisation par forêt aléatoire de survie, a identifié 18 gènes centraux candidats avant ajustement clinique (Figure 2A). PPARG était associé à la survie globale dans l'analyse univariée de Cox (HR = 0,603, IC 95 % = 0,454–0,802, P = 0,000494, FDR = 0,0447), indiquant qu'une expression plus élevée de PPARG était associée à un risque de mortalité plus faible. L'analyse de Kaplan-Meier comparant les groupes à expression élevée et faible a donné un P = 0,00784 (Figure 2B). Les AUCs dépendant du temps à 1, 3 et 5 ans étaient respectivement de 0,603, 0,760 et 0,776 (Figure 2C). PPARG a montré une fréquence de sélection LASSO répétée de 0,920 et une importance dans la forêt aléatoire de survie de 0,0398 (Figure 2D–F). Le score initial de centralité de PPARG était de 6/6, car il satisfaisait aux six critères de criblage prédéfinis.
Ajustement clinique soutenant l'association pronostique de PPARG
Après intégration des covariables cliniques, PPARG est resté significativement associé au taux de survie globale (HR ajusté = 0,224, IC à 95 % = 0,085–0,589, P = 0,00241 ; Figure 2G). Le modèle basé uniquement sur les données cliniques présentait un indice C de 0,707 et un AIC de 89,921 (Tableau supplémentaire 1). L'ajout de PPARG a augmenté l'indice C à 0,829, réduit l'AIC à 78,466 et amélioré significativement l'ajustement du modèle selon le test du rapport de vraisemblance (P = 0,000244 ; Tableau supplémentaire 2, Figure 2H,I). Une analyse de sensibilité après exclusion des patients ayant bénéficié d'une chirurgie définitive a conservé l'association protectrice de PPARG (HR = 0,249, P = 0,00185 ; Tableau supplémentaire 3, Figure 2J). PPARG a obtenu le score clinique intégré le plus élevé, de 13 (score initial de centralité de 6 plus sept points d'intégration clinique) et a montré des AUC finales à 3 et 5 ans de 0,770 et 0,813 respectivement (Figure 2K).
Fonctions associées à PPARG et caractéristiques du microenvironnement immunitaire
L’analyse GSEA comparant les groupes à expression élevée et faible de PPARG a révélé une activation des signatures suivantes : réponse inflammatoire à LPS selon Nemeth (Up), adipogenèse 5 et 6 selon Burton, cibles de KDM3A non hypoxiques selon Krieg, régulation transcriptionnelle par TP53 (Reactome), réponse inflammatoire à la lectine vs LPS (Down) selon Fulcher, apoptose via CD40 (Down) selon Hollmann, réponse inflammatoire à bactéries vivantes (Down) selon Zhou, transport des acides gras et des lipoprotéines dans les hépatocytes (WP), activation dans le cancer du poumon liée à KRAS selon Sweet, voie de signalisation HIV Tat vers TLR2/4-NF-κB (KEGG Medicus Pathogen), et métabolisme des acides gras (Reactome) (Figure 3A). Dans les données TARGET-OS globales, PPARG n’était pas significativement corrélé au score global de sénescence CellAge (coefficient de Spearman ρ = 0,022, P = 0,837 ; Figure 3B), mais il était corrélé à plusieurs gènes individuels de CellAge (Figure 3C). L’analyse du microenvironnement immunitaire a montré des corrélations positives entre PPARG et les macrophages (ρ = 0,485, FDR = 2,7 × 10⁻⁵), les cellules T CD8 (ρ = 0,410, FDR = 5,88 × 10⁻⁴), la signature de type ostéoclaste (ρ = 0,383, FDR = 0,00120), les neutrophiles (ρ = 0,376, FDR = 0,00120), et les cellules dendritiques (ρ = 0,370, FDR = 0,00123). Les tumeurs à expression élevée de PPARG présentaient des signatures plus fortes pour les cellules de type ostéoclaste, les macrophages, les cellules T CD8, les cellules dendritiques, les monocytes, les neutrophiles, les cellules NK et les cellules endothéliales, après correction du FDR (Tableau Supplémentaire 4, Figure 3D,E).
La transcriptomique à l'échelle de la cellule unique a localisé PPARG dans les compartiments vasculaires et microenvironnementaux
Le jeu de données à l'échelle de la cellule unique comprenait 68 336 cellules et 32 297 gènes. L'expression de PPARG différait significativement selon les types cellulaires (Figure 4A). L'expression moyenne la plus élevée a été observée dans les cellules endothéliales (expression moyenne = 0,540 ; proportion positive = 44,33 %), les péricytes (expression moyenne = 0,439 ; proportion positive = 41,61 %), les macrophages/monocytes (expression moyenne = 0,363 ; proportion positive = 31,62 %) et les cellules stromales associées au tumeur (expression moyenne = 0,361 ; proportion positive = 44,10 % ; Figure 4B–E). Un sous-ensemble de cellules malignes d'ostéosarcome exprimait PPARG (expression moyenne = 0,163 ; proportion positive = 16,70 %), mais cette expression dans les cellules malignes d'ostéosarcome n'était pas significativement plus élevée que dans les autres cellules (FDR = 0,151). Ces résultats suggèrent que l'expression de PPARG dans l'ostéosarcome reflète principalement des états microenvironnementaux vasculaires, myéloïdes et stromaux, plutôt que d'être limitée aux cellules malignes (Figure 4F).
La transcriptomique spatiale a associé PPARG à des états spatiaux liés au vieillissement cellulaire et à des niches vasculaires
Après le contrôle de qualité, 4 572 spots spatiaux SP_BS3 ont été conservés et regroupés en sept clusters spatiaux (Figure 5A). La Figure 5B montre la distribution spatiale de nFeature_Spatial (gènes détectés par spot). Indépendamment, sur les 866 gènes de la base CellAge, 845 ont été identifiés dans la matrice d'expression spatiale (97,58 %). PPARG présentait une expression spatiale focalisée (Figure 5C). Le score de sénescence spatiale CellAge, calculé après retrait de PPARG, montrait une faible corrélation positive mais statistiquement significative avec l'expression de PPARG (ρ = 0,0692, P = 3,0 × 10⁻⁶, FDR = 1,9 × 10⁻⁵ ; Figure 5D). Le scoring des niches spatiales a révélé des corrélations positives entre PPARG et le score endothélial (ρ = 0,0433, FDR = 0,00592) ainsi qu'avec le score des péricytes (ρ = 0,0367, FDR = 0,0181), tandis que PPARG était négativement corrélé au score des cellules malignes d'ostéosarcome (ρ = -0,0592, FDR = 0,000219) et au score stromal tumoral (ρ = -0,0531, FDR = 0,000774 ; Tableau supplémentaire 5, Figure 5E). Une analyse de transfert d'étiquettes a également montré des corrélations positives avec le score de prédiction endothélial (ρ = 0,0507, FDR = 0,00120) et le score de prédiction des péricytes (ρ = 0,0394, FDR = 0,0123), ainsi qu'une corrélation négative avec le score de prédiction des cellules malignes d'ostéosarcome (ρ = -0,0699, FDR = 1,1 × 10⁻⁵ ; Figure 5F–H).
L'expression externe et la validation expérimentale soutiennent une régulation négative de PPARG
La série GSE36001 comprenait 19 échantillons d'ostéosarcome et six contrôles normaux. PPARG était significativement sous-régulé dans l'ostéosarcome (logFC = -1,429, P = 0,00730, valeur P ajustée = 0,0435 ; Figure 6A). Lors de la validation sur cellules, l'expression de l'ARNm de PPARG était significativement plus faible dans les cellules d'ostéosarcome 143B que dans les cellules ostéoblastaires humaines, mesurée par qRT-PCR (P < 0,001 ; Figure 6B). L'expression protéique de PPARG était également significativement réduite dans les cellules 143B, analysée par immunobuvardage (Western blotting) (P < 0,01 ; Figure 6C,D). Ces résultats provenant de la cohorte externe, ainsi que les données au niveau de l'ARNm et de la protéine, confirment de manière cohérente une expression réduite de PPARG dans l'ostéosarcome. La série GSE36001 ne comprenait pas de données sur la survie et fournissait donc uniquement une validation externe de l'expression, et non une validation pronostique indépendante.
DISPONIBILITÉ DES DONNÉES :
Tous les jeux de données utilisés dans cette étude sont accessibles publiquement. Les enregistrements GSE99671 et GSE36001 ont été obtenus à partir de la base de données Gene Expression Omnibus (https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi/acc=GSE99671 ; https://www.ncbi.nlm.nih.gov/geo/query/acc.cgi/acc=GSE36001). Les données transcriptomiques et cliniques de TARGET-OS ont été téléchargées depuis UCSC Xena (https://xena.ucsc.edu/). Les gènes associés à la sénescence ont été extraits de CellAge : La base de données des gènes de sénescence cellulaire, partie intégrante des Ressources génomiques sur le vieillissement humain (https://genomics.senescence.info/cells/). Les jeux de données transcriptomiques unicellulaires et spatiaux sur l'ostéosarcome humain ont été obtenus à partir de l'atlas publié et de son référentiel GitHub associé (https://github.com/zhengxj1/A-Single-Cell-and-Spatially-Resolved-Atlas-of-Human-Osteosarcomas). Les ensembles de gènes pour l'analyse d'enrichissement ont été récupérés à partir de MSigDB (https://www.gsea-msigdb.org/gsea/msigdb/). Les données traitées générées dans cette étude ainsi que les scripts d'analyse utilisés pour reproduire les résultats rapportés ont été regroupés et soumis sous forme de Fichier Supplémentaire 1.
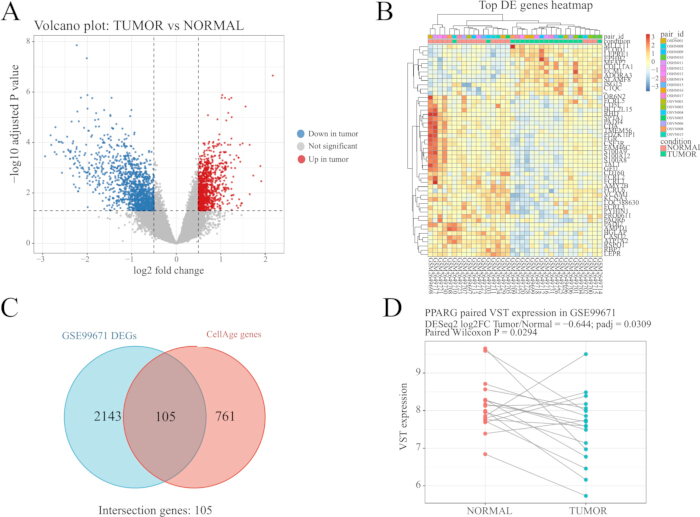
Figure 1 : Identification de gènes différentiellement exprimés et de gènes candidats liés au vieillissement dérivés de CellAge dans l'ostéosarcome. (A) Diagramme en volcan montrant les gènes différentiellement exprimés entre les tissus d'ostéosarcome et les tissus contrôles non tumoraux appariés dans le jeu de données GSE99671. Les gènes significativement surexprimés et sous-exprimés sont mis en évidence selon les critères de seuil prédéfinis. (B) Carte thermique montrant les profils d'expression de gènes différentiellement exprimés représentatifs dans les échantillons d'ostéosarcome et les échantillons contrôles appariés du jeu de données GSE99671. (C) Diagramme de Venn montrant l'intersection entre les gènes différentiellement exprimés du jeu de données GSE99671 et les gènes liés au vieillissement de CellAge. (D) Comparaison appariée de l'expression de PPARG entre les tissus d'ostéosarcome et les tissus contrôles non tumoraux appariés dans le jeu de données GSE99671. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
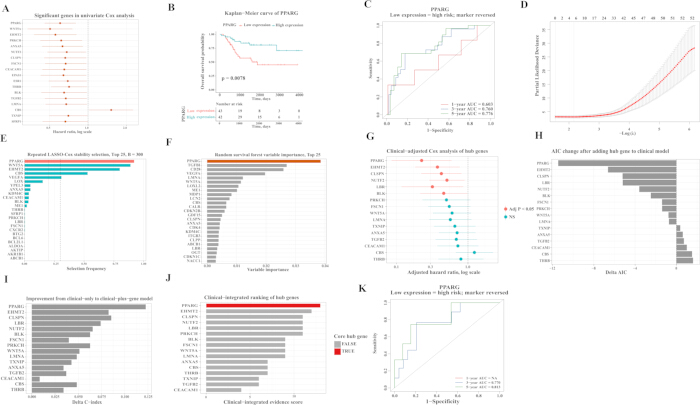
Figure 2: Des analyses de survie basées sur l'apprentissage automatique et ajustées cliniquement identifient PPARG comme un gène central pronostique associé à la sénescence dans l'ostéosarcome. (A) Graphique en forêt montrant les résultats de la régression de Cox univariée pour les gènes candidats liés au vieillissement dans la cohorte TARGET-OS. (B) Courbe de survie de Kaplan-Meier comparant la survie globale entre les patients présentant un niveau élevé de PPARG et ceux présentant un niveau faible de PPARG. (CCourbes ROC dépendant du temps évaluant la performance prédictive de PPARG pour la survie globale.DCourbe de validation croisée de la régression Cox LASSO pour la sélection des gènes candidats pronostiques.E) Analyse de stabilité LASSO répétée montrant les fréquences de sélection de lambda.min au cours de 300 répétitions à cinq plis.F) Analyse par forêt aléatoire de survie montrant les scores d'importance des variables à partir de 1 000 arbres.GGraphique en forêt montrant les résultats de la régression de Cox ajustée sur le plan clinique pour les gènes centraux candidats.H) Modifications de l'AIC après l'ajout de gènes centraux individuels au modèle clinique. (IAmélioration de l'indice C après l'ajout de gènes centraux individuels au modèle clinique.J) Classification du score clinique intégré final (échelle 0–13) du gène Hub candidat.K) Courbes ROC dépendantes du temps pour PPARG dans le sous-ensemble clinique de 40 patients, montrant les AUC à 3 et 5 ans ; l'AUC à 1 an n'était pas estimable. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
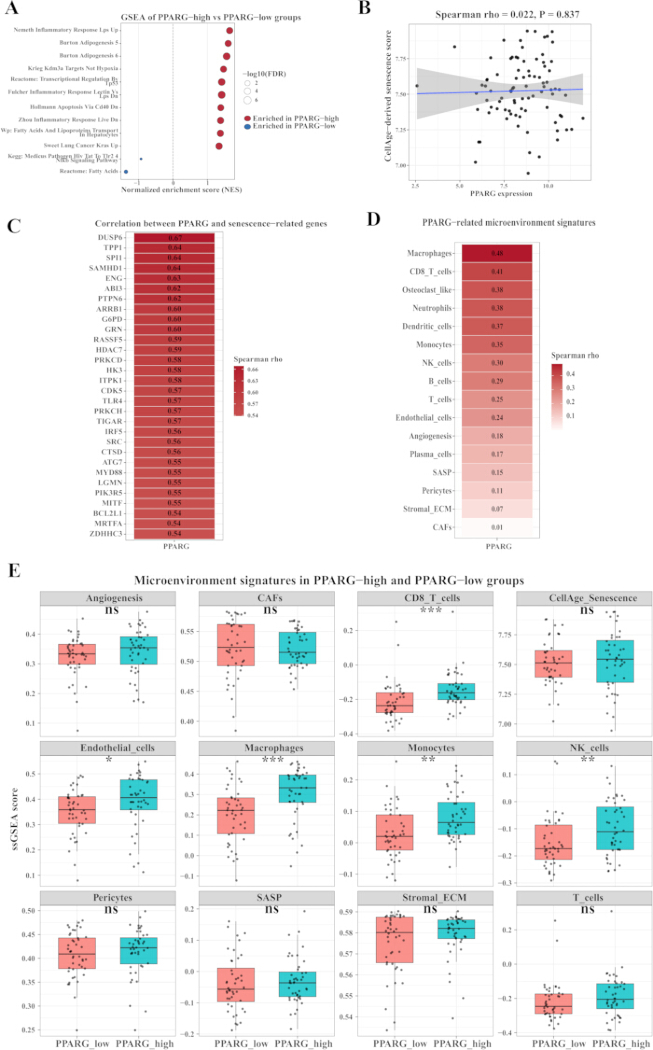
Figure 3 : Analyse de l'enrichissement fonctionnel associé à PPARG et de l'immunomicroenvironnement. (A) Graphique en bulles de l'analyse d'enrichissement de gènes (GSEA) comparant les groupes à forte expression de PPARG (PPARG-high) et à faible expression de PPARG (PPARG-low), montrant les voies suivantes : réponse inflammatoire à la LPS selon Nemeth (up), adipogenèse 5 selon Burton, adipogenèse 6 selon Burton, cibles de KDM3A non liées à l'hypoxie selon Krieg, régulation transcriptionnelle par TP53 (Reactome), réponse inflammatoire à la lectine versus LPS selon Fulcher (dn), apoptose via CD40 selon Hollmann (dn), réponse inflammatoire à cellules vivantes selon Zhou (dn), transport des acides gras et des lipoprotéines dans les hépatocytes (WP), cancer du poumon associé à KRAS selon Sweet (up), voie de signalisation HIV Tat vers TLR2/4 NF-κB (KEGG Medicus Pathogen), et métabolisme des acides gras (Reactome). (B) Corrélation entre PPARG et le score global de sénescence CellAge dans les données TARGET-OS en mode bulk. (C) Corrélations entre PPARG et les gènes individuels de CellAge. (D) Corrélations entre PPARG et les signatures de l'immunomicroenvironnement. (E) Différences des scores d'immunomicroenvironnement entre les groupes à forte et faible expression de PPARG. Les corrélations ont été évaluées à l'aide du coefficient de corrélation de rang de Spearman (ρ), et les valeurs P ajustées ont été calculées selon la méthode de Benjamini-Hochberg. Abréviations : GSEA = analyse d'enrichissement de gènes ; NF-κB = facteur nucléaire kappa-B ; JAK-STAT = Janus kinase-transducteur de signal et activateur de la transcription ; IL-12 = interleukine-12 ; FDR = taux de fausses découvertes. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
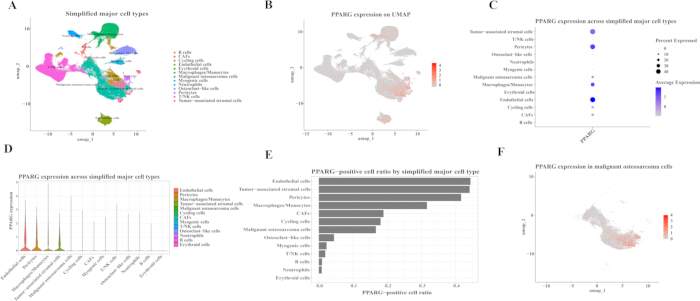
Figure 4 : Localisation de PPARG dans les compartiments cellulaires dans les données transcriptomiques unicellulaires de l'ostéosarcome. (A) Visualisation UMAP des principaux types cellulaires dans le jeu de données transcriptomiques unicellulaires de l'ostéosarcome humain après annotation manuelle simplifiée. (B) Carte des caractéristiques (FeaturePlot) montrant la distribution globale de l'expression de PPARG parmi les cellules uniques. (C) Graphique en points (DotPlot) montrant l'expression de PPARG selon les principaux types cellulaires. (D) Graphique en violon montrant les niveaux d'expression de PPARG dans les différents types cellulaires. (E) Histogramme montrant la proportion de cellules exprimant PPARG dans chaque type cellulaire majeur. (F) Visualisation UMAP montrant l'expression de PPARG dans les cellules malignes d'ostéosarcome. Abréviation : UMAP = uniform manifold approximation and projection. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
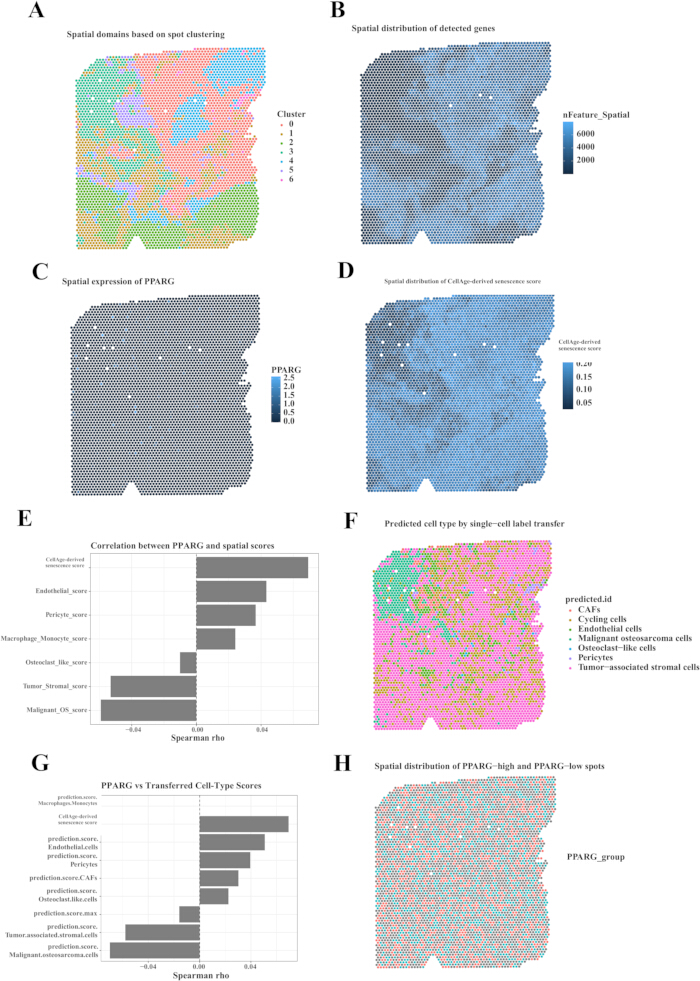
Figure 5 : Localisation transcriptomique spatiale de PPARG et des caractéristiques spatiales associées au vieillissement cellulaire dans l'ostéosarcome. (A) Distribution spatiale des groupes définis par le transcriptome dans la section transcriptomique spatiale SP_BS3 de l'ostéosarcome. (B) Distribution spatiale du nombre de gènes détectés par point, indiquée par nFeature_Spatial. (C) Profil d'expression spatiale de PPARG à travers les points SP_BS3. (D) Distribution spatiale du score de sénescence dérivé de CellAge. (E) Analyse de corrélation entre l'expression de PPARG et le score de sénescence spatiale dérivé de CellAge ou les scores de niche écologique cellulaire. (F) Carte de prédiction par transfert d'étiquettes montrant le type cellulaire dominant dérivé de cellules uniques pour chaque point spatial. (G) Analyse de corrélation entre l'expression de PPARG, le score de sénescence dérivé de CellAge et les scores de prédiction de type cellulaire dérivés du transfert d'étiquettes. (H) Distribution spatiale des points à forte expression de PPARG et des points à faible expression de PPARG. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
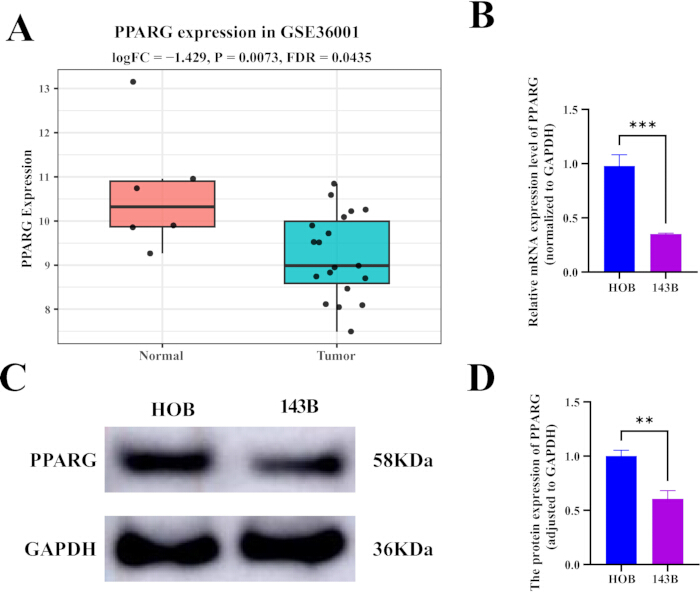
Figure 6: Expression externe et validation expérimentale de la régulation négative de PPARG dans l'ostéosarcome. (A) Boîte à moustaches montrant les niveaux d'expression de PPARG dans les échantillons d'ostéosarcome (n = 19) et les échantillons témoins normaux (n = 6) du jeu de données GSE36001. (BAnalyse par RT-qPCR de l'expression de l'ARNm de PPARG dans des cellules humaines d'ostéosarcome 143B et des cellules contrôles d'ostéoblastes humains.C) Immunotransfert représentatif montrant l'expression des protéines PPARG et GAPDH dans des cellules ostéoblastes humaines contrôles et dans des cellules d'ostéosarcome 143B. GAPDH a été utilisée comme témoin de chargement.D) Quantification densitométrique des bandes de western blot montrant les niveaux relatifs de la protéine PPARG normalisés à GAPDH. Dans (B) et (D), les données sont présentées comme la moyenne ± Écart type (SD) de trois expériences indépendantes. P < 0,01 et P < 0,001 par rapport au groupe témoin d'ostéoblastes humains, tel que déterminé à l'aide d'un test t de Student non apparié bilatéral t-test. Abréviations : qRT-PCR = réaction de polymérisation en chaîne par transcription inverse quantitative ; GAPDH = déshydrogénase du glycéraldéhyde-3-phosphate ; SD = écart type. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Tableau supplémentaire 1 : Performances du modèle de Cox basé uniquement sur les données cliniques dans la cohorte TARGET-OS. Indice C, AIC et résumé du modèle de Cox construit à l'aide des variables cliniques uniquement, incluant le sexe, l'âge, le statut de la maladie au diagnostic, le site du tumeur primitive, la région tumorale spécifique et le statut de chirurgie définitive. Abréviation : AIC = critère d'information d'Akaike. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 2 : Comparaison entre les modèles de Cox cliniques uniquement et cliniques plus génétiques. Résultats de la comparaison des modèles après l'ajout de gènes centraux candidats individuels au modèle clinique, incluant l'indice C, le critère d'information d'Akaike (AIC), les statistiques du test du rapport de vraisemblance et les métriques d'amélioration du modèle. Abréviation : AIC = critère d'information d'Akaike. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 3 : Analyse de sensibilité après suppression de la variable chirurgie définitive. Résultats de la régression de Cox sur la sensibilité, évaluant si les associations pronostiques des gènes centraux candidats, en particulier PPARG, sont restées stables après l'exclusion de la variable chirurgie définitive du modèle clinique ajusté. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 4 : Signatures immunitaires et du microenvironnement stromal associées à PPARG dans TARGET-OS. Résultats de corrélation et de comparaison entre l'expression de PPARG et les signatures d'analyse d'enrichissement des ensembles de gènes pour un échantillon unique (ssGSEA) liées à l'immunité, au stroma, aux vaisseaux sanguins, à l'inflammation et au phénotype sécrétoire associé au vieillissement (SASP), incluant les coefficients de corrélation de Spearman, les valeurs P, les valeurs P ajustées, ainsi que les comparaisons entre les groupes à forte expression de PPARG et ceux à faible expression de PPARG. Abréviations : SASP = phénotype sécrétoire associé au vieillissement ; ssGSEA = analyse d'enrichissement des ensembles de gènes pour un échantillon unique. Veuillez cliquer ici pour télécharger ce fichier.
Tableau supplémentaire 5 : Analyse de corrélation transcriptomique spatiale de PPARG dans SP_BS3. Résultats de corrélation entre l'expression de PPARG et le score de sénescence dérivé de CellAge spatial, les scores de niche écologique cellulaire et les scores de prédiction de type cellulaire dérivés du transfert de label dans la section transcriptomique spatiale de l'ostéosarcome SP_BS3. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Cette étude a désigné PPARG comme gène candidat pronostique lié au vieillissement dans l'ostéosarcome en intégrant une analyse d'expression différentielle, une intersection avec les gènes de la base CellAge, une modélisation de la survie dans TARGET-OS, un ajustement clinique, une localisation multi-omique et une validation expérimentale. Ce cadre analytique est conforme à l'accent actuel mis sur la recherche moléculaire dans l'ostéosarcome et sur les ressources curatées de gènes du vieillissement pour interpréter la biologie liée au vieillissement14,31. PPARG est sous-exprimé dans l'ostéosarcome par rapport au tissu normal, et une expression plus faible de PPARG est associée à une survie globale moins bonne dans TARGET-OS. Ces résultats suggèrent que PPARG est non seulement altéré au niveau transcriptionnel dans l'ostéosarcome, mais pourrait également porter des informations pronostiques cliniquement pertinentes. Toutefois, comme la sélection des candidats et l'évaluation du modèle ont été réalisées sur la même cohorte TARGET-OS (85 patients, 27 décès), l'amélioration observée de la performance du modèle est susceptible d'être optimiste et sujette au surajustement ; par conséquent, la valeur pronostique de PPARG doit être considérée comme génératrice d'hypothèses jusqu'à sa validation dans une cohorte indépendante de patients atteints d'ostéosarcome avec données de survie. Néanmoins, la biologie de PPARG doit être interprétée de manière contextuelle, car des études expérimentales sur l'ostéosarcome ont rapporté à la fois des effets antitumoraux de la modulation du récepteur nucléaire PPAR-gamma et des programmes ostéoclastiques associés à PPARG qui pourraient favoriser la progression de la maladie32,33,34.
Une nuance importante était que PPARG ne devait pas être interprété comme un simple substitut de la note globale CellAge. Dans les données TARGET-OS en masse, PPARG n'était pas significativement corrélé avec la note globale de sénescence CellAge, tandis qu'en transcriptomique spatiale, PPARG présentait une corrélation faible mais significative avec une note CellAge calculée après exclusion de PPARG. Cette différence pourrait refléter des effets liés à la composition cellulaire dans les données en masse, la nature multifonctionnelle des ensembles de gènes de sénescence, ainsi que l'enrichissement local de niches microenvironnementales dans les spots spatiaux. Des études de consensus et transcriptomiques ont souligné que la sénescence cellulaire est hétérogène, dynamique et dépendante du type cellulaire, du stress et du contexte tissulaire, tandis que les programmes SASP peuvent exercer des effets opposés au cours de la progression du cancer25,35,36,37. PPARG a donc été défini de manière prudente comme un gène pronostique lié à la sénescence dérivé de CellAge, plutôt que comme un facteur avéré de déclenchement de la sénescence. En conséquence, l'attribution de PPARG à la sénescence reflète l'appartenance à l'ensemble de gènes CellAge plutôt qu'une implication mécanistique démontrée dans la sénescence, et PPARG ne doit pas être utilisé comme substitut quantitatif de l'activité globale de sénescence.
Plus généralement, ces résultats spatiaux illustrent la distinction entre signification statistique et pertinence biologique. Avec 4 572 points spatiaux, même des corrélations très faibles peuvent dépasser les seuils de signification conventionnels ; par exemple, la corrélation entre PPARG et le score spatial de sénescence CellAge (ρ = 0,0692) explique seulement environ 0,48 % de la variance, mais atteint une valeur de P de 3,0 × 10⁻⁶ en raison du grand nombre de points qui confère une puissance statistique substantielle. Ces associations au niveau des points doivent donc être considérées comme des signaux statistiquement détectables mais biologiquement modestes, à vocation génératrice d'hypothèses, et c’est leur ampleur d’effet, plutôt que leurs seules valeurs de P, qui doit guider l’interprétation biologique. La signification statistique dans de grands jeux de données au niveau des points ne doit pas être assimilée à des effets biologiques forts.
Les analyses unicellulaires et spatiales ont fourni un contexte biologique pour PPARG. PPARG était enrichi dans les cellules endothéliales, les péricytes, les macrophages/monocytes et les cellules stromales associées aux tumeurs, et était spatialement associé aux scores des cellules endothéliales et des péricytes. Ces résultats suggéraient que l'information pronostique portée par PPARG pourrait être liée aux compartiments vasculaires et microenvironnementaux dans l'ostéosarcome. Cette interprétation était compatible avec les atlas récents de l'ostéosarcome unicellulaires et spatiaux, ainsi qu'avec l'ensemble des données indiquant que les niches immunitaires, vasculaires et stromales façonnent l'hétérogénéité tumorale, la réponse au traitement et la progression25,38,39. Étant donné que les cellules malignes d'ostéosarcome n'exprimaient PPARG que dans un sous-ensemble de cellules et ne présentaient pas d'expression significativement plus élevée que les autres cellules, une interprétation limitée aux cellules tumorales aurait été incomplète. En revanche, la régulation à la baisse de PPARG au niveau global observée dans GSE99671 et GSE36001 pouvait en partie refléter des différences de composition en cellules stromales, vasculaires, de moelle osseuse, adipoïgéniques ou immunitaires entre les tissus tumoraux et normaux, plutôt qu'une régulation à la baisse authentique dans les cellules malignes d'ostéosarcome. Comme la pureté tumorale et l'abondance des types cellulaires n'avaient pas été explicitement ajustées dans les analyses globales, cette possibilité ne pouvait être exclue et justifiait une investigation ciblée.
Les analyses fonctionnelles et de l'environnement immunitaire microenvironnemental étaient cohérentes avec cette interprétation. PPARG était corrélé aux signatures des macrophages, des cellules T CD8, des cellules dendritiques, des neutrophiles, des cellules NK et des cellules endothéliales, et l'analyse d'enrichissement des ensembles de gènes (GSEA) a mis en évidence des voies liées à l'inflammation, à NF-κB, à la signalisation JAK-STAT/IL-12, à la régulation de TP53 et aux points de contrôle du dommage de l'ADN. Ensemble, ces résultats suggéraient que PPARG pourrait marquer un état microenvironnemental composite impliquant un stress associé à la sénescence, une infiltration immunitaire ainsi que des compartiments vasculaires et stromaux. Cette interprétation était biologiquement plausible car PPAR-gamma joue un rôle établi dans la suppression de l'activation inflammatoire des macrophages et des monocytes, notamment par des effets sur les programmes transcriptionnels liés à AP-1, STAT et NF-κB, et parce que le microenvironnement immunitaire du sarcome ostéogène contient des éléments myéloïdes, lymphoïdes et vasculaires ayant à la fois des fonctions favorisant et supprimant la tumeur38,40,41. Ces observations unicellulaires et spatiales étaient descriptives et génératrices d'hypothèses ; elles n'établissaient pas en soi les mécanismes de la niche vasculaire, les programmes de sénescence ou les voies pronostiques.
Plusieurs limites doivent être reconnues. Premièrement, l'analyse pronostique principale était basée sur la cohorte publique rétrospective TARGET-OS, avec une taille d'échantillon et un nombre d'événements limités ; par conséquent, la valeur pronostique de PPARG devrait être validée dans des cohortes indépendantes conformément aux principes acceptés de rapport et de validation des marqueurs tumoraux42. En particulier, le criblage des candidats a été effectué chez 85 patients atteints d'OS du projet TARGET avec 27 décès, tandis que l'évaluation du modèle ajusté sur les données cliniques a utilisé le sous-ensemble chevauchant de 40 patients avec 13 décès. Étant donné que les deux analyses proviennent de la même cohorte source, l'amélioration du C-index rapportée (0,707 à 0,829) et la réduction de l'AIC sont probablement optimistes. Aucune cohorte de survie indépendante n'était disponible pour valider externement la valeur pronostique de PPARG ; GSE36001 a été utilisé uniquement pour la validation de l'expression tumeur contre tissu normal. En outre, le score intégré de nœud central était une heuristique exploratoire interne plutôt qu'un outil pronostique validé. Deuxièmement, l'analyse transcriptomique spatiale était basée sur un seul échantillon SP_BS3 ; bien que les corrélations soient statistiquement significatives, les tailles d'effet étaient faibles et nécessitent une validation sur des échantillons spatiaux supplémentaires. En particulier, l'augmentation du nombre d'échantillons transcriptomiques spatiaux provenant de patients indépendants sera essentielle pour obtenir des estimations plus robustes de ces faibles associations, et des études basées sur de plus grandes cohortes spatiales sont nécessaires. La transcriptomique spatiale fournit un contexte moléculaire in situ précieux, mais son interprétation reste influencée par la résolution de la plateforme, la stratégie d'échantillonnage, la qualité du tissu et les choix de l'intégration computationnelle43. De plus, l'analyse spatiale s'est appuyée sur un objet public unicellulaire prétraité avec des annotations simplifiées, ainsi que sur des scores computationnels et un transfert d'étiquettes ; compte tenu des tailles d'effet minimes, ces données soutiennent des affirmations descriptives de localisation plutôt que des conclusions mécanistiques sur les niches vasculaires ou les programmes de sénescence. Troisièmement, la validation expérimentale était basée sur la lignée cellulaire d'ostéosarcome 143B et des ostéoblastes humains ; d'autres lignées cellulaires d'ostéosarcome et échantillons cliniques sont nécessaires, et la validation sur une seule lignée cellulaire ne peut établir la spécificité cellulaire, la pertinence pronostique clinique ou la biologie de la sénescence. Quatrièmement, cette étude a démontré une association plutôt qu'une causalité. Une perturbation fonctionnelle de PPARG dans des modèles cellulaires d'ostéosarcome et de leur microenvironnement sera nécessaire pour déterminer si PPARG régule directement les programmes liés à la sénescence, les niches vasculaires ou la progression tumorale. Cinquièmement, le lien avec la sénescence a été défini par le chevauchement avec le jeu de gènes CellAge, et PPARG n'était pas corrélé au score global de sénescence CellAge dans TARGET-OS. En outre, les comparaisons globales tumeur contre tissu normal n'ont pas été ajustées en fonction de la pureté tumorale ou de la composition en types cellulaires, de sorte que la sous-régulation observée pourrait refléter en partie des différences dans la composition du microenvironnement plutôt que des modifications intrinsèques aux cellules malignes.
PPARG est un gène dérivé de CellAge dont une expression plus faible est associée à un pronostic défavorable en termes de survie globale dans la cohorte TARGET-OS. Sa régulation à la baisse dans les comparaisons globales de l'ostéosarcome, conjuguée à son enrichissement dans les compartiments vasculaires, myéloïdes et stromaux, suggère que les niveaux globaux de PPARG pourraient refléter en partie la composition cellulaire du microenvironnement plutôt qu'une expression intrinsèque aux cellules malignes. Les résultats obtenus par analyse unicellulaire et spatiale sont descriptifs, et l'association pronostique n'a pas été validée indépendamment pour la survie, nécessitant une confirmation dans une cohorte externe dotée de données sur les résultats de survie. Ces résultats désignent PPARG comme un biomarqueur candidat pour l'évaluation pronostique dans l'ostéosarcome et pour la recherche sur les microenvironnements liés à la sénescence, sous réserve de validation externe et d'études fonctionnelles. En transcriptomique spatiale, les corrélations entre PPARG et les scores des niches liées à la sénescence ou au réseau vasculaire étaient faibles en amplitude d'effet, bien que statistiquement significatives en raison du grand nombre de points spatiaux, et doivent donc être interprétées avec prudence.
Déclarations de divulgation
Les auteurs déclarent qu'ils n'ont aucun intérêt concurrent.
CONTRIBUTION DES AUTEURS :
Yongwen Li et Wentao Qin ont conçu et planifié l'étude. Yongwen Li a effectué les analyses bioinformatiques et informatiques. Tuo Liang a réalisé la validation expérimentale. Rubiao Qiu et Zide Zhang ont contribué à la préparation des figures. Rubiao Qiu et Zide Zhang ont supervisé l'étude et révisé de manière critique le manuscrit. Tous les auteurs ont examiné et approuvé le manuscrit final
Remerciements
Les auteurs remercient sincèrement les chercheurs et contributeurs des projets GEO, TARGET-OS, UCSC Xena, CellAge, MSigDB et de l'atlas transcriptomique unicellulaire et spatial du sarcome d'Ewing humain pour avoir mis à disposition des ensembles de données et des ressources publiques qui ont permis cette étude. Ce travail a été soutenu par la Fondation naturelle de la science du Guangxi (n° 2023GXNSFAA026111).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Anticorps primaire anti-GAPDH | Proteintech Group, Wuhan, Chine | 10494-1-AP | Anticorps primaire utilisé pour détecter GAPDH comme contrôle de chargement en immunotransfert ; dilution 1:5 000. |
| Anticorps primaire anti-PPARG | Proteintech Group, Wuhan, Chine | 16643-1-AP | Anticorps primaire utilisé pour la détection de la protéine PPARG par immunotransfert ; dilution 1:1 000. |
| Kit d'analyse des protéines BCA | Beijing Solarbio Science & Technology Co., Ltd., Pékin, Chine | PC0020 | Dosage colorimétrique utilisé pour déterminer la concentration totale en protéines avant électrophorèse. |
| DESeq2 | Bioconductor | Version 1.40.2 | Package R utilisé pour l'analyse différentielle d'expression génique à partir de données transcriptomiques basées sur les comptages. |
| Milieu de culture de Dulbecco modifié (DMEM) | Beijing Solarbio Science & Technology Co., Ltd., Pékin, Chine | 11995 | Milieu de culture de base utilisé pour le maintien des cellules d'ostéosarcome 143B. |
| Réactif de détection ECL | Beijing Solarbio Science & Technology Co., Ltd., Pékin, Chine | PE0010 | Substrat chimiluminescent utilisé pour la détection des anticorps conjugués à la peroxydase de raifort en immunotransfert. |
| Sérum de veau fœtal (FBS) | Zhejiang Tianhang Biotechnology Co., Ltd. (Sijiqing), Huzhou, Zhejiang, Chine | 11011-8611 | Complément sérique ajouté au milieu de culture pour favoriser la croissance et la viabilité cellulaire. |
| glmnet | CRAN | Version 4.1-8 | Package R utilisé pour les analyses de régression pénalisée, notamment la modélisation LASSO et du réseau élastique. |
| GraphPad Prism | GraphPad Software, San Diego, CA, États-Unis | Version 9.0 | Logiciel utilisé pour l'analyse statistique, la génération de graphiques et la visualisation des données expérimentales. |
| Anticorps secondaire conjugué à la HRP | Proteintech Group, Wuhan, Chine | SA00001-2 | Anticorps secondaire conjugué à la peroxydase de raifort utilisé pour la détection en immunotransfert ; dilution 1:5 000. |
| Cellules ostéoblastes humaines | Cell Applications, Inc., San Diego, CA, États-Unis | 406-05A | Cellules ostéoblastes humaines primaires utilisées comme type cellulaire non cancéreux de comparaison ou témoin. |
| Ligne cellulaire d'ostéosarcome humain 143B | American Type Culture Collection (ATCC), Manassas, VA, États-Unis | CRL-8303 | Ligne cellulaire d'ostéosarcome humain utilisée pour les expériences de validation in vitro et les tests moléculaires. |
| ImageJ | National Institutes of Health (NIH), États-Unis | Version 1.53 | Logiciel d'analyse d'images utilisé pour l'analyse quantitative d'images expérimentales. |
| limma | Bioconductor | Version 3.56.2 | Package R utilisé pour l'analyse d'expression différentielle et les tests statistiques basés sur des modèles linéaires. |
| Pénicilline-streptomycine | Beijing Solarbio Science & Technology Co., Ltd., Pékin, Chine | P1400 | Complément antibiotique utilisé dans le milieu de culture cellulaire pour réduire la contamination bactérienne. |
| Amorces PPARG et GAPDH | Sangon Biotech (Shanghai) Co., Ltd., Shanghai, Chine | Synthèse sur mesure ; les séquences sont fournies dans la section Méthodes | Amorces oligonucléotidiques sur mesure utilisées pour l'analyse par qPCR de l'expression de PPARG et de GAPDH. |
| Membraanes PVDF, 0,45 µm | Beijing Solarbio Science & Technology Co., Ltd., Pékin, Chine | YA1701 | Membraanes utilisées pour le transfert des protéines lors de l'immunotransfert. |
| Logiciel statistique R | R Foundation for Statistical Computing, Vienne, Autriche | Version 4.3.2 | Environnement de calcul statistique utilisé pour les analyses bioinformatiques, la construction de modèles et la visualisation. |
| randomForestSRC | CRAN | Version 3.2.2 | Package R utilisé pour la modélisation par forêts de survie aléatoires et l'analyse d'importance des variables. |
| Kit de transcription inverse | Beyotime Biotech Inc., Shanghai, Chine | D7168M | Utilisé pour la synthèse de l'ADN complémentaire (ADNc) à partir d'ARN isolé avant la PCR quantitative. |
| Solution de lyse RIPA | Beijing Solarbio Science & Technology Co., Ltd., Pékin, Chine | R0010 | Solution d'extraction des protéines utilisée pour lyser les cellules en vue d'une analyse par immunotransfert. |
| Seurat | Satija Laboratory | Version 5.0.1 | Package R utilisé pour le traitement, l'intégration, le regroupement et la visualisation des données de séquençage de l'ARN à l'échelle unique de cellules. |
| survival | CRAN | Version 3.5-7 | Package R utilisé pour l'analyse de survie, notamment la modélisation des risques proportionnels de Cox. |
| Master mix SYBR Green pour qPCR | Beijing Solarbio Science & Technology Co., Ltd., Pékin, Chine | SR1110 | Master mix fluorescent utilisé pour l'amplification par PCR en temps réel quantitative. |
| timeROC | CRAN | Version 0.4 | Package R utilisé pour générer des courbes ROC dépendantes du temps et calculer la performance prédictive au fil du temps. |
| Réactif TRIzol | Invitrogen, Thermo Fisher Scientific, Waltham, MA, États-Unis | 15596026CN | Réactif utilisé pour l'extraction d'ARN total à partir de cellules en culture. |
| Trypsine-EDTA, 0,25 % | Beijing Solarbio Science & Technology Co., Ltd., Pékin, Chine | T1300 | Réactif de dissociation cellulaire utilisé pour le passage et la récolte des cellules adhérentes. |
Références
- Mirabello L, Troisi RJ, Savage SA. Osteosarcoma incidence and survival rates from 1973 to 2004: data from the Surveillance, Epidemiology, and End Results Program. Cancer. 2009;115:1531-1543.
- Bielack SS, et al. Prognostic factors in high-grade osteosarcoma of the extremities or trunk: an analysis of 1,702 patients treated on neoadjuvant cooperative osteosarcoma study group protocols. J Clin Oncol. 2002;20:776-790.
- Isakoff MS, Bielack SS, Meltzer P, Gorlick R. Osteosarcoma: Current Treatment and a Collaborative Pathway to Success. J Clin Oncol. 2015;33:3029-3035.
- Kansara M, Teng MW, Smyth MJ, Thomas DM. Translational biology of osteosarcoma. Nat Rev Cancer. 2014;14:722-735.
- Peng P, et al. Epigenetic remodeling under oxidative stress: Mechanisms driving tumor metastasis. MedComm - Oncology. 2024;3.
- Muñoz-Espín D, Serrano M. Cellular senescence: from physiology to pathology. Nat Rev Mol Cell Biol. 2014;15:482-496.
- Coppé JP, Desprez PY, Krtolica A, Campisi J. The senescence-associated secretory phenotype: the dark side of tumor suppression. Annu Rev Pathol. 2010;5:99-118.
- Collado M, Serrano M. Senescence in tumours: evidence from mice and humans. Nat Rev Cancer. 2010;10:51-57.
- Lehrke M, Lazar MA. The many faces of PPARgamma. Cell. 2005;123:993-999.
- Peters JM, Shah YM, Gonzalez FJ. The role of peroxisome proliferator-activated receptors in carcinogenesis and chemoprevention. Nat Rev Cancer. 2012;12:181-195.
- Barrett T, et al. NCBI GEO: archive for functional genomics data sets--update. Nucleic Acids Res. 2013;41.
- Ho XD, et al. Whole transcriptome analysis identifies differentially regulated networks between osteosarcoma and normal bone samples. Exp Biol Med (Maywood). 2017;242:1802-1811.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Avelar RA, et al. A multidimensional systems biology analysis of cellular senescence in aging and disease. Genome Biol. 2020;21:91.
- Goldman MJ, et al. Visualizing and interpreting cancer genomics data via the Xena platform. Nat Biotechnol. 2020;38:675-678.
- Prentice RL, Zhao S. Regression Models and Multivariate Life Tables. J Am Stat Assoc. 2021;116:1330-1345.
- Heagerty PJ, Lumley T, Pepe MS. Time-dependent ROC curves for censored survival data and a diagnostic marker. Biometrics. 2000;56:337-344.
- Tibshirani R. The lasso method for variable selection in the Cox model. Stat Med. 1997;16:385-395.
- Jaeger BC, et al. OBLIQUE RANDOM SURVIVAL FORESTS. Ann Appl Stat. 2019;13:1847-1883.
- Subramanian A, et al. Gene set enrichment analysis: a knowledge-based approach for interpreting genome-wide expression profiles. Proc Natl Acad Sci U S A. 2005;102:15545-15550.
- Newman AM, et al. Robust enumeration of cell subsets from tissue expression profiles. Nat Methods. 2015;12:453-457.
- Zhou Y, et al. Single-cell RNA landscape of intratumoral heterogeneity and immunosuppressive microenvironment in advanced osteosarcoma. Nat Commun. 2020;11:6322.
- Stuart T, et al. Comprehensive Integration of Single-Cell Data. Cell. 2019;177:1888-1902.e21.
- Hao Y, et al. Integrated analysis of multimodal single-cell data. Cell. 2021;184:3573-3587.e29.
- Zheng X, et al. A single-cell and spatially resolved atlas of human osteosarcomas. J Hematol Oncol. 2024;17:71.
- Ståhl PL, et al. Visualization and analysis of gene expression in tissue sections by spatial transcriptomics. Science. 2016;353:78-82.
- Kresse SH, et al. Integrative analysis reveals relationships of genetic and epigenetic alterations in osteosarcoma. PLoS One. 2012;7.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43.
- Livak KJ, Schmittgen TD. Analysis of relative gene expression data using real-time quantitative PCR and the 2(-Delta Delta C(T)) Method. Methods. 2001;25:402-408.
- Schneider CA, Rasband WS, Eliceiri KW. NIH Image to ImageJ: 25 years of image analysis. Nat Methods. 2012;9:671-675.
- Gill J, Gorlick R. Advancing therapy for osteosarcoma. Nat Rev Clin Oncol. 2021;18:609-624.
- Sun L, et al. Single-cell RNA sequencing revealed PPARG promoted osteosarcoma progression: based on osteoclast proliferation. Front Immunol. 2024;15:1506225.
- Yuan B, et al. Nuclear receptor modulators inhibit osteosarcoma cell proliferation and tumour growth by regulating the mTOR signaling pathway. Cell Death Dis. 2023;14:51.
- Lu Y, et al. Oridonin exerts anticancer effect on osteosarcoma by activating PPAR-γ and inhibiting Nrf2 pathway. Cell Death Dis. 2018;9:15.
- Gorgoulis V, et al. Cellular Senescence: Defining a Path Forward. Cell. 2019;179:813-827.
- Faget DV, Ren Q, Stewart SA. Unmasking senescence: context-dependent effects of SASP in cancer. Nat Rev Cancer. 2019;19:439-453.
- Hernandez-Segura A, et al. Unmasking Transcriptional Heterogeneity in Senescent Cells. Curr Biol. 2017;27:2652-2660.e4.
- Tian H, et al. Managing the immune microenvironment of osteosarcoma: the outlook for osteosarcoma treatment. Bone Res. 2023;11:11.
- Hanahan D. Hallmarks of Cancer: New Dimensions. Cancer Discov. 2022;12:31-46.
- Ricote M, Li AC, Willson TM, Kelly CJ, Glass CK. The peroxisome proliferator-activated receptor-gamma is a negative regulator of macrophage activation. Nature. 1998;391:79-82.
- Jiang C, Ting AT, Seed B. PPAR-gamma agonists inhibit production of monocyte inflammatory cytokines. Nature. 1998;391:82-86.
- McShane LM, et al. REporting recommendations for tumour MARKer prognostic studies (REMARK). Br J Cancer. 2005;93:387-391.
- Moses L, Pachter L. Publisher Correction: Museum of spatial transcriptomics. Nat Methods. 2022;19:628.