Ce protocole décrit un modèle chez le rat de lésion rénale aiguë induite par contraste et évalue l'administration post-contraste de N-acétylcystéine et de montélukast, séparément et en association. Les régimes thérapeutiques ont été associés à une dysfonction rénale, à un stress oxydatif, à une inflammation et à des lésions histopathologiques moins sévères, bien que le traitement combiné ne soit pas systématiquement supérieur à la monothérapie.
Article de méthode
Effets néphroprotecteurs d'un traitement post-contraste à la N-acétylcystéine et au montélukast dans un modèle de rat d'insuffisance rénale aiguë induite par un produit de contraste
Dans cet article
Résumé
Résumé
La lésion rénale aiguë induite par le contraste (CI-AKI) est une complication importante liée à l'exposition aux produits de contraste iodés, dans laquelle le stress oxydatif et les processus inflammatoires contribuent aux dommages rénaux. Cette étude a établi un modèle expérimental de CI-AKI chez le rat et a examiné les effets d'un traitement initié après l'administration de produit de contraste par l'acétylcystéine (NAC), le montélukast, ou une combinaison des deux. Des rats mâles adultes de souche Wistar ont été soumis à une privation d'eau, suivie d'une administration intraveineuse séquentielle de Nω-nitro-L-arginine méthyl ester (L-NAME), d'indométhacine et d'iohexol. Le traitement a été initié 1 heure après l'achèvement de l'administration d'iohexol, soit environ 1,5 heure après l'administration de L-NAME, et a été poursuivi une fois par jour pendant 3 jours consécutifs. Les indices de fonction rénale, les paramètres du stress oxydatif, les cytokines inflammatoires, les biomarqueurs de lésion rénale et l'histopathologie rénale ont été évalués. Le groupe non traité présentant une CI-AKI a montré une dysfonction rénale marquée, un profil défavorable en matière de stress oxydatif et d'inflammation, ainsi que des lésions histopathologiques importantes. Par rapport au groupe non traité, les animaux ayant reçu la NAC, le montélukast ou le traitement combiné ont généralement présenté une amélioration des résultats biochimiques et histopathologiques. Les taux de glutathion (GSH) étaient les plus élevés et les scores moyens de lésions histopathologiques étaient numériquement les plus bas dans le groupe recevant la combinaison ; toutefois, le traitement combiné n'a pas systématiquement surpassé la monothérapie pour l'ensemble des critères évalués. Ce protocole fournit un cadre préclinique contrôlé permettant d'évaluer des interventions post-contraste dans la CI-AKI, et les résultats justifient des investigations expérimentales supplémentaires sur la NAC et le montélukast, sans établir une efficacité clinique ni un avantage spécifique à la combinaison.
Introduction
Les lésions rénales aiguës (LRA) compliquent fréquemment l'évolution des patients hospitalisés et contribuent à une morbidité, une mortalité et une utilisation accrues des ressources de santé. Étant donné que les produits de contraste iodés sont couramment utilisés en imagerie diagnostique et en procédures interventionnelles, la détérioration de la fonction rénale après exposition au produit de contraste est devenue une préoccupation clinique importante. La nomenclature actuelle distingue la lésion rénale aiguë associée au produit de contraste (LRA-PC), qui englobe tout épisode de LRA survenant après l'administration d'un produit de contraste, de la lésion rénale aiguë induite par le produit de contraste (LRA-IP), dans laquelle le dommage rénal est attribué de façon causale à l'agent de contraste. Dans les modèles expérimentaux contrôlés, où l'exposition au produit de contraste peut être directement reliée à un dommage rénal, le terme LRA-IP reste donc largement utilisé1,2.
Les patients atteints de maladie rénale chronique, de diabète sucré, d'âge avancé, d'insuffisance cardiaque ou d'autres comorbidités cardiovasculaires sont particulièrement sensibles à l'IRA-IC. La fonction rénale se rétablit chez de nombreux patients touchés ; toutefois, une altération rénale persistante, la nécessité d'un traitement de substitution rénale et un risque accru de décès peuvent survenir dans les cas plus graves. L'IRA-IC est également associée à une durée d'hospitalisation plus longue et à une utilisation accrue des ressources de santé. Ces conséquences indésirables soulignent la nécessité continue de développer des approches préventives et thérapeutiques efficaces contre les lésions rénales liées au produit de contraste1,3,4,5.
Le développement de l’IRCA implique plusieurs processus interconnectés, notamment une perfusion rénale altérée, un déséquilibre de l’oxygène médullaire, un stress oxydatif, une inflammation et une toxicité tubulaire directe. L’exposition au produit de contraste modifie le tonus vasculaire intrarénal en faveur d’une vasoconstriction tout en affaiblissant les réponses vasodilatatrices, réduisant ainsi le débit sanguin rénal. La médullaire externe est particulièrement vulnérable, car la disponibilité en oxygène dans cette région est déjà limitée dans des conditions physiologiques. Une diminution supplémentaire de l’apport en oxygène après l’administration du produit de contraste peut donc provoquer une lésion tubulaire hypoxique2,6,7.
L'hypoxie rénale suivant une exposition aux produits de contraste s'accompagne d'une augmentation de la production d'espèces réactives de l'oxygène (ROS), ce qui contribue largement aux lésions rénales. Lorsque la production de ROS dépasse la capacité antioxydante endogène, des dommages oxydatifs peuvent affecter les lipides, les protéines et l'ADN cellulaires, tandis que la signalisation inflammatoire est simultanément amplifiée. Dans des contextes expérimentaux et cliniques, l'administration de produits de contraste a été associée à une augmentation des paramètres de stress oxydatif et à une altération des défenses antioxydantes. Les voies moléculaires impliquées dans cette réponse incluent la formation de radicaux dépendante de la nicotinamide adénine dinucléotide phosphate oxydase (NADPH oxydase) et l'activation du facteur nucléaire kappa-B (NF-κB)1,6,8,9.
La contribution de l'inflammation indique que l'IRCA ne peut pas être expliquée uniquement par une perturbation hémodynamique. Des données récentes ont également impliqué la ferroptose, le stress nitrosatif et les pièges extracellulaires des neutrophiles dans les lésions rénales après exposition aux agents de contraste. La reconnaissance de ces mécanismes supplémentaires a élargi la gamme de cibles moléculaires étudiées pour la prévention et le traitement de l'IRCA1.
La créatinine sérique et le débit urinaire sont couramment utilisés pour identifier l'IRAC, mais ces deux paramètres ne changent que lorsque la lésion rénale est déjà installée. Cette limitation a encouragé l'évaluation de marqueurs plus précoces, notamment la molécule-1 de lésion rénale (KIM-1), qui reflète un dommage tubulaire, et la cystatine C, associée aux modifications du taux de filtration glomérulaire. Des données provenant d'études expérimentales et cliniques indiquent que des modifications de ces biomarqueurs peuvent devenir détectables dès la phase initiale de l'IRAC, permettant ainsi une évaluation plus précoce de la lésion rénale9,10,11.
Les progrès dans la compréhension de la physiopathologie de l’IRA-CI ont encouragé l’évaluation d’interventions pharmacologiques ciblant les voies oxydatives et inflammatoires. Une hydratation adéquate reste la mesure préventive principale, tandis que les bénéfices rapportés des approches médicamenteuses ont varié selon les études. Par conséquent, aucun traitement pharmacologique n’a encore démontré une efficacité suffisamment constante pour être adopté comme intervention clinique standard dans l’IRA-CI1,4,12,13.
La N-acétylcystéine (NAC) a été largement évaluée comme approche pharmacologique pour limiter l’IRA-AC. Ses effets réno-protecteurs proposés sont liés à l’élimination des espèces réactives et à la restauration des réserves de glutathion. Un appui clinique précoce provenait d'une étude de référence menée chez des patients atteints de maladie rénale chronique, dans laquelle la NAC réduisait l'incidence du dysfonctionnement rénal lié au produit de contraste14. Cependant, des essais cliniques ultérieurs et des synthèses de données ont produit des résultats inconstants, certaines études signalant un bénéfice tandis que d'autres ne montraient aucun effet clinique significatif. L'efficacité de la NAC contre l’IRA-AC reste donc incertaine12,15,16,17.
Le montélukast bloque de manière sélective le récepteur 1 des leucotriènes cystéinyles et est depuis longtemps utilisé pour traiter l'asthme et les troubles allergiques. Des preuves expérimentales indiquent également que cet agent exerce des effets anti-inflammatoires, antioxydants et anti-apoptotiques. Dans divers modèles de lésions rénales, l'administration de montélukast a été associée à une réduction de la peroxydation lipidique, un renforcement des défenses antioxydantes endogènes, des dommages histopathologiques moins sévères et une atténuation des lésions rénales18,19,20,21,22.
Les données examinant spécifiquement le montélukast dans l'IRA-AC restent limitées. Les résultats expérimentaux disponibles suggèrent que ses effets rénaux pourraient impliquer une modulation des voies de signalisation oxydative et inflammatoire. Une diminution de l'expression de la NADPH oxydase 4 (NOX4), de la p22phox et du NF-κB a été proposée comme un mécanisme par lequel le montélukast pourrait atténuer les lésions rénales liées au produit de contraste9.
L'acétylcystéine et le montélukast influencent partiellement des voies distinctes mais chevauchantes impliquées dans les lésions rénales. L'acétylcystéine soutient principalement la défense antioxydante, tandis que le montélukast exerce à la fois des effets anti-inflammatoires et antioxydants. L'administration concomitante de ces agents peut donc affecter plusieurs composantes de la physiopathologie de l'IRA-CI ; toutefois, on ignore encore si leur interaction produit un effet additif ou synergique, car cela n'a pas été établi dans des modèles expérimentaux18,19,20,21,22.
Les études précédentes ont principalement évalué des interventions administrées avant l'exposition au produit de contraste, tandis que les données concernant les traitements initiés après l'exposition restent rares. En particulier, l'administration de montélukast après l'exposition au produit de contraste, associée à la NAC, a fait l'objet de peu d'investigations dans le cadre du modèle expérimental de LAC-IC. La présente étude a donc évalué le montélukast et la NAC, administrés après l'exposition au produit de contraste, soit séparément soit en association, en ce qui concerne la fonction rénale, les paramètres de stress oxydatif et les défenses antioxydantes, les biomarqueurs de lésion rénale et d'inflammation, ainsi que les modifications histopathologiques, dans un modèle rat de LAC-IC.
Protocole
Toutes les procédures expérimentales impliquant des animaux ont été menées conformément aux lignes directrices internationalement reconnues pour la prise en charge et l'utilisation des animaux de laboratoire, et se sont conformées aux recommandations Animal Research : Reporting of In Vivo Experiments (ARRIVE). Le protocole expérimental a été approuvé par le Comité local d'éthique sur les expérimentations animales de l'Université Ahi Evran, Kırşehir, Turquie (Décision n° 2, Réunion n° 12, Date : 12 juin 2025). Tous les efforts possibles ont été faits pour minimiser les souffrances animales et réduire le nombre d'animaux utilisés tout au long de l'étude. Les détails de tous les réactifs et équipements utilisés sont indiqués dans le Tableau des matériaux.
Préparation des produits chimiques
Nω-nitro-L-arginine méthyl ester (L-NAME), l'indométacine, l'ioxéthol, le montélukast sodique et la NAC ont été utilisés dans cette étude. Une solution de L-NAME à 10 mg/mL a été préparée dans du sérum physiologique stérile à 0,9 %, en utilisant 1 g de L-NAME par 100 mL. La solution a été préparée fraîchement le jour de l'administration et utilisée sans être conservée au-delà de ce jour. Pour l'induction du modèle expérimental de CI-AKI, le L-NAME a été administré par voie intraveineuse (IV) à une dose de 10 mg/kg. Chez un rat d'environ 220 g, la quantité calculée était d'environ 2,2 mg, correspondant à un volume d'administration d'environ 0,22 mL. L'indométacine a été préparée dans une solution de bicarbonate de sodium à 5 % à une concentration de 10 mg/mL, en dissolvant 100 mg dans un volume final de 10 mL. La préparation a été agitée au vortex jusqu'à obtention d'une solution homogène visible. Le pH final de la solution d'indométacine préparée n'a pas été mesuré pendant l'expérience et ne pouvait donc pas être déterminé rétrospectivement. Aucune procédure spécifique de stérilisation ou de filtration de la solution d'indométacine préparée n'a été documentée dans les registres expérimentaux et, par conséquent, ne pouvait pas être rapportée rétrospectivement. Aucun intervalle de stabilité formel n'a été établi ou évalué ; la solution a été préparée fraîchement et utilisée le jour même. Pour induire le modèle expérimental de CI-AKI, l'indométacine a été administrée par voie intraveineuse à 10 mg/kg. Chez un rat d'environ 220 g, la quantité calculée était d'environ 2,2 mg, correspondant à un volume d'administration d'environ 0,22 mL.
La formulation commerciale d'iohexol, contenant 647 mg d'iohexol/mL et une concentration équivalente en iode de 300 mg/mL, a été administrée sans dilution supplémentaire. La température exacte de l'iohexol au moment de l'injection n'a pas été enregistrée. Une valeur d'osmolalité spécifique à la formulation n'a pas pu être vérifiée de façon fiable à partir des dossiers expérimentaux disponibles et n'est donc pas indiquée. Pour l'induction du modèle expérimental d'IRCA-CI, l'iohexol a été administré par voie intraveineuse à raison de 3 g d'iode/kg. Chez un rat pesant environ 220 g, cette dose fournissait environ 0,66 g d'iode et correspondait à un volume d'injection d'environ 2,2 mL.
Une suspension de sodium montélukast a été préparée dans 0,5 % de carboxyméthylcellulose (CMC). Elle a été préparée fraîchement chaque jour d'administration et vortexée immédiatement avant l'administration afin d'obtenir une répartition homogène des particules en suspension. La dose de montélukast nécessaire pour chaque animal a été calculée individuellement à partir du poids corporel enregistré au début de l'étude, en utilisant la formule suivante : dose requise (mg) = poids corporel (kg) × 10 mg/kg. Pour un animal pesant environ 220 g, la dose calculée était d'environ 2,2 mg et a été administrée par gavage oral. La suspension a été inspectée visuellement avant chaque administration, et toute préparation présentant un dépôt a été vortexée à nouveau avant utilisation.
Le NAC a été administré aux groupes de traitement à partir de sa formulation commerciale, sans dilution supplémentaire, à une dose intrapéritonéale de 100 mg/kg. Pour chaque animal, la dose requise a été calculée individuellement à partir du poids corporel enregistré au début de l'étude. Chez un animal pesant environ 220 g, cela correspondait à environ 22 mg de NAC et à un volume d'administration d'environ 0,15 mL. Avant l'administration, la solution a été examinée visuellement, et seules les préparations limpides et sans particules visibles ont été utilisées.
Chaque préparation a fait l'objet d'un examen visuel avant son administration. Les solutions de L-NAME, d'indométacine, d'ioxéthol et de NAC ont été vérifiées pour détecter toute décoloration ou particules visibles. Juste avant l'administration, la suspension de montélukast a été homogénéisée au vortex et examinée visuellement afin de confirmer son uniformité. Toute préparation ne satisfaisant pas à ces critères d'acceptation n'a pas été utilisée. Des blouses de laboratoire, des gants de protection et une protection oculaire ont été portés lors de la préparation et de l'administration de tous les produits chimiques. Toutes les procédures étaient conformes aux exigences institutionnelles de sécurité en laboratoire et de biosécurité.
Sélection des animaux, hébergement, groupes expérimentaux et randomisation
Trente rats mâles adultes de souche Wistar albino (âgés de 8 à 12 semaines ; poids corporel, 200–220 g) ont été obtenus auprès du laboratoire de recherche sur les animaux expérimentaux de l'Université Ahi Evran, à Kırşehir, en Turquie. Les rats mâles ont été sélectionnés afin de maintenir une cohérence méthodologique avec les modèles expérimentaux de l’IRA-CI publiés précédemment et d’éviter d’introduire la phase du cycle œstral comme variable biologique supplémentaire. Le sexe n’a pas été évalué comme variable expérimentale dans la présente étude. L’établissement animalier disposait d’une licence d’élevage/production n° 184, et les rats ont été élevés et maintenus sur place dans des conditions standard de laboratoire. Au moment de l’inclusion, les animaux n’avaient pas de statut officiel de type sans agents pathogènes spécifiques (SPF) ni toute autre classification formelle de santé microbiologique. Chaque rat a été logé individuellement dans une cage en polycarbonate mesurant 40 cm × 25 cm × 20 cm, avec des copeaux de pin grossièrement hachés utilisés comme litière. Les conditions ambiantes ont été maintenues à 24 °C ± 2 °C et à une humidité relative de 35 % ± 10 % à l’aide d’un système automatisé de contrôle environnemental et de ventilation. Un cycle lumineux de 12 heures de lumière suivies de 12 heures d’obscurité a été appliqué, avec une illumination de 07h00 à 19h00. Aucun enrichissement environnemental spécifique n’a été fourni pendant la phase d’acclimatation de 7 jours ni pendant la période expérimentale ultérieure. Une alimentation standard en granulés pour rongeurs et de l’eau du robinet étaient disponibles ad libitum, à l’exception d’une période définie de privation d’eau de 16 heures précédant l’induction de l’IRA-CI. La composition de l’aliment était la suivante : 24 % de protéines brutes, 3,94 % de cellulose brute, 5,08 % de lipides bruts, 8,8 % de cendres brutes, 1,44 % de lysine, 0,61 % de méthionine, 1,14 % de calcium, 0,89 % de phosphore et 0,28 % de sodium. Tous les animaux ont été acclimatés pendant 7 jours avant le début des procédures expérimentales. Des observations quotidiennes ont été réalisées pendant les périodes d’acclimatation et expérimentale afin d’évaluer l’état général, la consommation d’aliments et d’eau, la mobilité, la posture, l’aspect du pelage ainsi que tout signe de détresse. Afin de minimiser les biais de sélection, les animaux ont été répartis en cinq groupes expérimentaux selon une séquence d’attribution aléatoire générée par ordinateur, six animaux étant attribués à chaque groupe. La taille de l’échantillon a été déterminée par une analyse de puissance a priori réalisée à l’aide du logiciel G*Power version 3.1.9.6.
La taille de l'échantillon a été déterminée par une analyse de puissance a priori pour une analyse de variance à un facteur à effets fixes impliquant cinq groupes expérimentaux. En supposant une taille d'effet (f) de 0,65, un risque d'erreur de type I (α) de 0,05 et une puissance statistique de 80 %, la taille totale d'échantillon requise a été calculée à 30 animaux, soit six animaux par groupe. La taille d'effet (f = 0,65) a été supposée a priori comme représentant un effet global important entre les groupes pour la comparaison à cinq groupes. Ce calcul visait à déterminer la taille d'échantillon nécessaire pour détecter un tel effet global, et n'était pas spécifiquement conçu pour détecter des différences par paires plus faibles entre les groupes sous traitement actif. L'animal individuel a été considéré comme l'unité expérimentale pour toutes les analyses.
À l'exception des soins courants, de la surveillance quotidienne de la santé et des procédures terminales, les animaux du groupe témoin n'ont subi aucune manipulation ou contention liée au protocole, privation d'eau, injection intraveineuse ou intrapéritonéale, gavage oral ou administration de véhicule. Le groupe CI-AKI comprenait des animaux chez lesquels le modèle de CI-AKI avait été établi au jour 8 et qui n'ont reçu aucun traitement. Le groupe CI-AKI + Montélukast comprenait des animaux chez lesquels le modèle de CI-AKI avait été établi et qui ont ensuite été traités par montélukast. Le groupe CI-AKI + NAC comprenait des animaux chez lesquels le modèle de CI-AKI avait été établi et qui ont ensuite été traités par NAC. Le groupe CI-AKI + Montélukast + NAC comprenait des animaux chez lesquels le modèle de CI-AKI avait été établi et qui ont ensuite été traités par une association de montélukast et de NAC. Ni le groupe témoin ni le groupe CI-AKI non traité n'ont subi de procédures témoins appariées au traitement. Plus précisément, aucune manipulation témoin, aucun gavage oral témoin, aucune injection témoin de traitement ni aucune administration de véhicule appariée au traitement n'a été réalisée dans ces groupes. Les véhicules utilisés pour la préparation de la L-NAME, de l'indométacine et du montélukast étaient respectivement du sérum physiologique à 0,9 %, une solution de bicarbonate de sodium à 5 % et du CMC à 0,5 %, comme décrit dans la préparation des produits chimiques. Le NAC a été administré à partir de sa formulation commerciale sans dilution supplémentaire, et aucun véhicule distinct n'a été préparé pour le NAC. Au jour 8, tous les animaux, à l'exception de ceux du groupe témoin, ont subi une privation d'eau de 16 heures, suivie d'une administration intraveineuse séquentielle de L-NAME (10 mg/kg), d'indométacine (10 mg/kg) et d'iohexol (3 g d'iode/kg) afin d'induire une lésion aiguë du rein induite par contraste. Dans les groupes de traitement désignés, le montélukast (10 mg/kg, par gavage oral) et/ou le NAC (100 mg/kg, injection intrapéritonéale) ont été administrés pour la première fois 1 heure après l'administration d'iohexol au jour 8, correspondant à environ 1,5 heure après l'administration de L-NAME, puis ont été administrés une fois par jour à la même heure aux jours 9 et 10.
Protocole d'administration du médicament
L'IRA-CI a été induit selon un protocole expérimental publié, comprenant 16 h de privation d'eau suivies de l'administration intraveineuse séquentielle de L-NAME, d'indométacine et d'iohexol23,24,25. Le L-NAME et l'indométacine ont été administrés à une dose de 10 mg/kg chacun, tandis que l'iohexol a été donné à une dose de 3 g d'iode/kg. Les doses de traitement étaient de 10 mg/kg pour le montélukast sodique et de 100 mg/kg pour la NAC. Le choix des doses d'induction du modèle et de traitement s'est basé sur des études expérimentales publiées antérieurement22,26,27. Aucune étude préliminaire de détermination ou d'optimisation des doses n'a été réalisée. Les doses de NAC et de montélukast ont été choisies indépendamment, selon des études expérimentales publiées antérieurement portant sur chacun des agents séparément, et non à partir d'une étude de recherche de dose spécifique à la combinaison. Les doses sélectionnées n'avaient pas pour but de représenter des expositions pharmacologiquement équivalentes, et aucune analyse de réponse en fonction de la dose ou d'interaction médicamenteuse formelle n'a été effectuée. Aucun seuil numérique ou biologique prédéfini n'a été utilisé pour définir une induction réussie du modèle au niveau individuel de chaque animal. À la fin de l'étude, l'induction réussie d'une lésion rénale a été confirmée par les altérations histopathologiques caractéristiques observées dans le groupe IRA-CI non traité par rapport au groupe Témoin. Au jour 8, tous les animaux, à l'exception de ceux du groupe Témoin, ont subi une période unique de privation d'eau de 16 h immédiatement avant l'induction d'une lésion rénale aiguë induite par contraste. La privation d'eau n'a pas été répétée pendant le reste de la période expérimentale. La nourriture standard sous forme de granulés est restée disponible ad libitum tout au long de la période de privation d'eau. Une fois la période unique de privation d'eau de 16 h terminée, l'accès à l'eau du robinet a été rétabli simultanément et ad libitum dans tous les groupes expérimentaux privés d'eau, avant l'administration du premier agent inducteur du modèle, le L-NAME, et a été maintenu pendant le reste de la période expérimentale. Le moment et les conditions de rétablissement de l'eau étaient identiques pour tous les groupes privés d'eau. La consommation d'eau après rétablissement n'était pas limitée à un volume prédéfini et n'a pas été mesurée quantitativement. Les poids corporels appariés immédiatement avant et après la période de privation d'eau de 16 h n'ont pas été mesurés ; par conséquent, la perte de poids corporel en pourcentage associée à la déshydratation n'a pas pu être calculée. La diurèse n'a pas été surveillée de manière quantitative. Après le rétablissement de l'accès à l'eau, l'induction de l'IRA-CI a été initiée. Toutes les administrations intraveineuses séquentielles de L-NAME, d'indométacine et d'iohexol ont été réalisées par une veine latérale de la queue à l'aide d'une aiguille de 26 G fixée à une seringue stérile de 5 mL. Avant l'administration intraveineuse, la queue a été chauffée dans de l'eau pendant plusieurs minutes afin de faciliter la visualisation et la dilatation des veines latérales de la queue. Après chaque administration intraveineuse, la veine a été lavée avec 0,5 mL de solution saline normale stérile à 0,9 %, en plus du volume d'administration calculé pour l'agent inducteur du modèle respectif. Le site d'injection a été surveillé visuellement pendant l'administration et le lavage pour détecter tout gonflement, fuite ou signe d'extravasation. Le L-NAME (10 mg/kg) a été administré en premier. Quinze minutes après l'administration du L-NAME, l'indométacine (10 mg/kg) a été administrée par voie intraveineuse par la même veine latérale de la queue. Quinze minutes après l'administration de l'indométacine, l'iohexol a été administré par voie intraveineuse par la même veine latérale de la queue à une dose de 3 g d'iode/kg. Pour chaque animal, la dose d'iohexol et le volume d'injection correspondant ont été calculés individuellement en fonction du poids corporel enregistré au début de l'étude et de la concentration commerciale en iode de 300 mg d'iode/mL. Cela correspondait à un volume d'administration de 10 mL/kg et, par conséquent, à environ 2,0–2,2 mL pour des rats pesant entre 200 et 220 g. Aucun volume intraveineux maximal unique prédéfini par protocole n'avait été établi ; le volume intraveineux le plus élevé utilisé dans cette étude était celui de l'iohexol à 10 mL/kg. L'iohexol a été administré lentement sur une durée d'environ 1 à 2 min. L'administration intraveineuse réussie a été vérifiée par l'absence de gonflement visible, de fuite ou d'extravasation au site d'injection. Aucune extravasation partielle n'a été observée, et aucune injection n'a nécessité de nouvelle tentative ou de réadministration en raison d'une extravasation suspectée. Une heure après l'achèvement de l'administration d'iohexol, les traitements désignés ont été administrés pour la première fois aux groupes traités. Étant donné que l'administration d'iohexol a commencé 30 min après celle du L-NAME et s'est terminée en environ 1 à 2 min, le début du traitement est survenu environ 91 à 92 min (environ 1,5 h) après l'administration du L-NAME. Le montélukast sodique (10 mg/kg) a été administré par gavage oral, tandis que la NAC (100 mg/kg) a été administrée par voie intrapéritonéale.
La gavage oral a été effectuée à l’aide d’une canule d’alimentation en acier inoxydable de calibre 22. Chaque animal a été maintenu en position verticale, et la canule d’alimentation a été doucement introduite par l’œsophage jusqu’à l’estomac. En cas de résistance excessive, la canule a été retirée et repositionnée avant l’administration. L’animal a été observé afin de détecter toute régurgitation pendant et immédiatement après le gavage. Aucune régurgitation ni aucun autre signe d’administration orale incomplète n’a été observé pendant ou immédiatement après le gavage chez aucun animal, et aucun animal n’a été exclu sur la base d’une administration orale suspectée comme ayant échoué. Les injections intrapéritonéales ont été administrées dans le quadrant inférieur droit de l’abdomen. L’aiguille a été insérée selon un angle d’environ 30° à 45°, et une aspiration a été réalisée avant l’administration afin de vérifier une éventuelle pénétration vasculaire accidentelle. Le site d’injection a été surveillé visuellement pendant et immédiatement après l’administration, afin de détecter toute fuite, hémorragie ou autre complication visible. Les traitements désignés ont été administrés une fois par jour, à la même heure, aux jours 8, 9 et 10. Ainsi, les animaux du groupe CI-AKI + Montélukast ont reçu du montélukast une fois par jour pendant trois jours consécutifs, les animaux du groupe CI-AKI + NAC ont reçu du NAC une fois par jour pendant trois jours consécutifs, et les animaux du groupe CI-AKI + Montélukast + NAC ont reçu à la fois du montélukast et du NAC une fois par jour selon le même calendrier de traitement sur trois jours. Toutes les administrations d’induction du modèle et des traitements ont été réalisées par le même investigateur. Le poids corporel a été mesuré une seule fois par animal au début de l’étude et n’a pas été réévalué pendant la période expérimentale. Pour chaque animal, la dose et le volume d’administration correspondant de tous les agents inducteurs du modèle et des traitements expérimentaux ont été calculés individuellement à partir du poids corporel enregistré au début de l’étude. Toutes les procédures intraveineuses, intrapéritonéales et de gavage oral ont été réalisées selon une technique standardisée identique afin de minimiser la variabilité liée à l’administration.
Procédure d'euthanasie, critères d'arrêt humanitaires et prélèvement d'échantillons
Les animaux ont été observés une fois par jour tout au long de l'expérience afin de détecter tout changement concernant leur état général, leur consommation d’aliments et d’eau, leur mobilité, leur posture, l’apparence de leur pelage, ainsi que tout signe de détresse. Les critères préétablis d’extrémité humaine comprenaient une léthargie marquée, l’incapacité d’accéder à la nourriture ou à l’eau ou d’en consommer, une posture anormale, une mobilité réduite, une piloérection persistante, ainsi que toute autre manifestation évidente de détresse. Tout animal répondant à l’un de ces critères devait être euthanasié immédiatement ; toutefois, aucun animal n’a satisfait aux critères d’extrémité humaine durant l’étude. Au jour 11, 24 heures après le dernier traitement, une anesthésie profonde a été induite par administration intrapéritonéale de kétamine (80 mg/kg) associée à la xylazine (10 mg/kg). L’absence de réflexe de retrait plantaire a été utilisée pour confirmer un niveau anesthésique adéquat. Une fois la profondeur anesthésique suffisante confirmée, environ 3 à 5 mL de sang ont été prélevés chez chaque animal par ponction intracardiaque. L’euthanasie a ensuite été complétée par exsanguination, l’animal restant sous anesthésie profonde. L’absence d’activité cardiaque et de respiration spontanée a été utilisée pour confirmer le décès.
Le sang prélevé pour les mesures biochimiques sériques a été placé dans des tubes sans anticoagulant et laissé reposer jusqu'à ce que la coagulation soit complète. Les tubes ont ensuite été centrifugés à 3 000 × g pendant 10 à 15 minutes à 4 °C, après quoi la fraction sérique a été séparée et stockée à −80 °C jusqu'à l'analyse. Les échantillons destinés à la mesure du glutathion ont été collectés séparément dans des tubes contenant de l'acide éthylènediaminotétraacétique (EDTA). Étant donné que ces échantillons étaient anticoagulés, ils ont été traités sans étape de coagulation, conformément à la procédure du dosage du glutathion correspondant. La séparation du sérum a été considérée comme acceptable lorsque le sérum récupéré était clair et ne présentait aucun signe visible d'hémolyse.
Une fois le décès confirmé, une laparotomie médiane a été réalisée et les deux reins ont été soigneusement prélevés chez chaque animal. Les tissus adipeux et conjonctifs environnants ont été éliminés des échantillons. Le rein droit a été réservé exclusivement à l'examen histopathologique, tandis que le rein gauche a été destiné à l'analyse biochimique. Le tissu mixte du rein gauche a été analysé sans dissection séparée du cortex et de la moelle rénale. Les deux reins ont été manipulés indépendamment, et les échantillons provenant d'animaux différents sont restés distincts tout au long du traitement, sans être regroupés. L'ensemble du rein droit a été placé dans du formaldéhyde tamponné neutre à 10 % et préparé pour l'évaluation histopathologique. Des sections comprenant le cortex rénal et la moelle externe ont été préparées et examinées selon les procédures décrites dans le traitement et la notation histopathologiques. Chaque rein gauche a été étiqueté individuellement et conservé à -80 °C jusqu'à l'homogénéisation et aux tests biochimiques. Après l'excision, l'intégrité macroscopique du tissu a été vérifiée, et une quantité suffisante de tissu a été conservée pour les évaluations histopathologiques et biochimiques prévues.
L'investigateur responsable de l'induction du modèle et de l'administration du traitement ne pouvait pas être aveuglé, car les groupes expérimentaux ont subi des procédures différentes. Cependant, l'identité des groupes a été masquée aux investigateurs réalisant les analyses biochimiques et statistiques ainsi qu'au pathologiste effectuant les évaluations histopathologiques. Tous les animaux inclus ont été conservés dans l'étude et pris en compte dans les analyses ultérieures. Les échantillons biologiques, les tissus animaux, les fixateurs à base de formaldéhyde et les autres déchets chimiques ont été manipulés en utilisant des équipements de protection individuelle appropriés. L'élimination de tous les déchets biologiques et chimiques a été effectuée conformément aux exigences institutionnelles en matière de biosécurité et de gestion des déchets dangereux.
Analyses biochimiques
Les mesures biochimiques ont été réalisées à l'aide de sérum, de sang anticoagulé à l'EDTA et d'homogénats de tissu rénal gauche prélevés chez chaque animal. Les procédures sont décrites ci-dessous selon la matrice biologique utilisée pour chaque paramètre. Le sérum a été analysé pour l'urée, l'azote uréique sanguin (BUN), la créatinine, la superoxyde dismutase (SOD) et le malondialdéhyde (MDA). L'urée, le BUN et la créatinine ont servi d'indices de fonction rénale, tandis que l'activité de la SOD et la concentration de MDA ont été évaluées comme paramètres de stress oxydatif. Les valeurs sériques d'urée et de BUN ont été obtenues à l'aide du même dosage enzymatique uréase–glutamate déshydrogénase. Dans cette méthode, l'urée est hydrolysée par l'uréase pour produire de l'ammoniac, qui réagit ensuite avec le 2-oxoglutarate et le nicotinamide adénine dinucléotide réduit (NADH) en présence de glutamate déshydrogénase. La méthode analytique utilisée était un dosage cinétique enzymatique uréase–glutamate déshydrogénase. La diminution de l'absorbance résultant de la consommation de NADH a été mesurée cinétiquement à l'aide d'un spectrophotomètre. La concentration sérique de créatinine a été mesurée par méthode colorimétrique à l'aide d'un analyseur biochimique automatisé. L'activité sérique de la SOD a été mesurée par méthode colorimétrique à l'aide d'un kit de dosage commercialisé sur le même analyseur biochimique automatisé. Le dosage de la SOD repose sur la génération de radicaux superoxyde par le système xanthine–xanthine oxydase et leur réaction avec le chlorure de 2-(4-iodophényl)-3-(4-nitrophényl)-5-phényltétrazolium pour former un produit formazan coloré. L'absorbance finale a été mesurée à 505 nm et l'activité de la SOD a été exprimée en U/mL. La concentration sérique de MDA a été déterminée par méthode colorimétrique à l'aide de la réaction de l'acide thiobarbiturique. Les échantillons sériques ont été mélangés avec de l'acide trichloroacétique froid pour précipiter les protéines, et le précipité obtenu a été séparé par centrifugation. Cette étape de centrifugation a été réalisée à 7 500 × g pendant 5 min à 4 °C. Le surnageant a été réagi avec l'acide thiobarbiturique à 90 °C pendant 60 min, refroidi, puis mesuré à 532 nm. Les concentrations de MDA ont été calculées à partir de la courbe d'étalonnage correspondante et exprimées en nmol/mL. L'analyse du glutathion (GSH) a été effectuée à partir de sang anticoagulé à l'EDTA. Les protéines ont été précipitées avec de l'acide trichloroacétique, et les échantillons déprotéinisés obtenus ont été analysés par méthode colorimétrique modifiée d'Ellman. Les échantillons ont été mélangés avec du 5,5′-dithiobis(2-nitrobenzoïque) (DTNB) dans un tampon Tris 500 mM à pH 8,2. La réaction des groupes thiol du GSH avec le DTNB a généré un produit coloré, et l'absorbance a été enregistrée à 412 nm. L'activité de la catalase (CAT) a été déterminée à l'aide d'une procédure colorimétrique en deux étapes. Les échantillons ont d'abord été incubés avec une quantité connue de peroxyde d'hydrogène, que la catalase convertit en eau et en oxygène moléculaire. Après l'arrêt de la réaction enzymatique, le peroxyde d'hydrogène résiduel a été mesuré à l'aide d'un réactif chromogène. L'absorbance a été enregistrée à 405 nm, et l'activité de la CAT a été exprimée en U/mL. Pour les mesures sur tissu rénal, le rein gauche de chaque animal a été utilisé comme tissu mixte, sans séparer le cortex de la moelle. Comme indiqué dans la procédure, le rein droit a été conservé uniquement pour l'évaluation histopathologique. Les échantillons appartenant à chaque animal ont été traités indépendamment et n'ont été regroupés à aucune étape. Chaque spécimen de rein gauche a été homogénéisé sur glace dans un tampon phosphate 50 mM à pH 7,4, selon un rapport tissu/tampon de 1:10 (p/v). Un homogénat de tissu rénal spécifique à chaque animal a été préparé pour chaque rat. Des aliquotes distinctes de cet homogénat ont été utilisées pour les différentes mesures sur tissu rénal, garantissant que tous les paramètres proviennent du même animal individuel. Les homogénats de tissu rénal obtenus ont été centrifugés à 14 000 × g pendant 10 min à 4 °C. Après centrifugation, le surnageant obtenu pour chaque animal a été collecté séparément et divisé en aliquotes destinées aux analyses rénales prévues. Les concentrations de facteur de nécrose tumorale-alpha (TNF-α), d'interleukine-1 bêta (IL-1β), d'interleukine-6 (IL-6), de cystatine C et de KIM-1 dans les surnageants de tissu rénal ont été mesurées à l'aide de kits spécifiques au rat de dosage immunoenzymatique (ELISA). Les dosages ont été réalisés conformément aux protocoles du fabricant. Les conditions d'incubation étaient identiques pour les ELISA du TNF-α, de l'IL-1β, de l'IL-6, de la cystatine C et du KIM-1. Pour chaque dosage, les échantillons et les réactifs ELISA ont été incubés pendant 1 h à 37 °C ; après cinq cycles de lavage, les solutions de substrat A et B ont été ajoutées et incubées pendant 10 min à 37 °C. Brièvement, les standards et les surnageants de tissu rénal ont été ajoutés dans les puits prérevêtus d'anticorps, suivis par l'anticorps de détection biotinylé correspondant et le conjugué streptavidine–peroxydase de radis. Après les étapes d'incubation spécifiées, les composants non liés ont été éliminés à l'aide d'un laveur automatique de microplaques. La solution de substrat a ensuite été ajoutée, et la réaction colorée a été interrompue à l'aide de la solution d'arrêt acide. L'absorbance a été mesurée à 450 nm à l'aide d'un lecteur de microplaques, et les concentrations des analytes ont été calculées à partir des courbes d'étalonnage correspondantes. Les mesures ELISA sur tissu rénal ont été effectuées en double. Pour chaque analyte, la moyenne des deux puits en réplicat technique a été calculée afin d'obtenir une valeur unique par animal. Les puits en réplicat technique et les aliquotes distinctes provenant du même homogénat spécifique à un animal n'ont pas été considérés comme des observations indépendantes. Toutes les mesures biochimiques ont été réalisées dans des conditions standardisées spécifiques à chaque dosage. Le sérum, le sang anticoagulé à l'EDTA et les échantillons de tissu rénal ont été traités séparément selon les exigences des méthodes analytiques correspondantes. Les investigateurs réalisant les analyses biochimiques étaient aveuglés quant à l'affectation aux groupes. L'animal individuel, et non chaque échantillon de sérum, échantillon de sang, spécimen rénal, aliquote d'homogénat ou puits en réplicat technique, a été considéré comme l'unité expérimentale. Ainsi, six observations indépendantes par animal ont été incluses dans l'analyse statistique pour chaque groupe expérimental.
Transformation histopathologique et notation
Les prélèvements du rein droit ont été préparés pour l'évaluation microscopique par un traitement histologique de routine. Le rein droit entier de chaque animal a été immergé dans du formol tamponné neutre à 10 % pendant 72 h à température ambiante. Après la fixation, la déshydratation des tissus a été réalisée de manière séquentielle dans de l'éthanol à 50 %, 70 %, 80 %, 96 % et 100 %, chaque concentration étant appliquée pendant 1 h. Les échantillons ont ensuite été exposés à deux bains de xylène pendant 30 min par bain avant l'inclusion dans la paraffine. À l'aide d'un microtome rotatif, des coupes de 5 µm comprenant à la fois le cortex rénal et la médullaire externe ont été obtenues à partir des blocs de paraffine.
Pour la coloration à l'hématoxyline et à l'éosine (HE), les sections ont été déparaffinisées et réhydratées, puis exposées à l'hématoxyline pendant 5 min, suivies d'un lavage à l'eau courante pendant 5 min supplémentaires. Un alcool acide a été utilisé pour la différenciation, après quoi les sections ont été bleuies dans de l'eau ammoniacale pendant 1 min et contre-colorées à l'éosine pendant 2 min. Les sections colorées ont ensuite été déshydratées dans des concentrations croissantes d'alcool, clarifiées au xylène, puis montées de façon permanente sous des lamelles.
Les coupes destinées à la coloration de Masson trichrome ont été déparaffinisées et réhydratées de la même manière. Un traitement au mordant a été effectué pendant 60 min à 56 °C, suivi d'un rinçage à l'eau courante pendant 10 min. Les coupes ont ensuite été traitées successivement avec l'hémat oxyline ferrique de Weigert pendant 10 min, la solution de rouge de Biebrich–fuchsine acide pendant 15 min, la solution d'acide phosphotungstique pendant 10 min, puis la solution de bleu d'aniline pendant 10 min. Après une immersion dans l'acide acétique à 1 % pendant 5 min, les coupes ont été déshydratées, clarifiées dans le xylène et montées sous lamelle.
Avant l'analyse microscopique, la qualité de la coloration a été vérifiée séparément pour chaque méthode. Les coupes colorées à l'HE étaient considérées comme adéquates lorsque les détails nucléaires et le contraste cytoplasmique étaient clairement discernables, tandis que les coupes colorées à la trichrome de Masson étaient acceptées lorsque les structures du tissu conjonctif pouvaient être distinctement visualisées. Pour chaque animal, trois coupes colorées à l'HE et trois coupes colorées à la trichrome de Masson ont été examinées. Cinq champs microscopiques sélectionnés aléatoirement ont été évalués dans chaque coupe à l'aide d'un objectif 40×. Ainsi, 15 champs microscopiques par méthode de coloration ont été analysés pour chaque animal. Tous les examens microscopiques ont été réalisés à l'aide du même objectif et dans des conditions d'évaluation standardisées pour tous les animaux et groupes expérimentaux. Les coupes colorées à la trichrome de Masson ont été évaluées de manière qualitative en ce qui concerne la distribution et le dépôt du collagène interstitiel, l'accumulation de la matrice extracellulaire et l'architecture tubulointerstitielle. Ces coupes n'ont pas été utilisées pour établir les scores d'atteinte histopathologique semi-quantitatifs allant de 0 à 3. Des photomicrographies représentatives colorées à l'HE et à la trichrome de Masson ont été obtenues avec un objectif 40×, et une barre d'échelle de 100 µm a été incluse dans chaque image représentative. Ces photomicrographies ont été prises à des fins illustratives et n'ont pas été considérées comme des observations indépendantes dans l'évaluation histopathologique ni dans les analyses statistiques. Toutes les évaluations histopathologiques ont été effectuées par un seul pathologiste expérimenté, resté aveugle quant à l'identité des groupes expérimentaux. Le recours à un seul examinateur aveugle visait à limiter les biais d'évaluation et les variations dues aux différences entre observateurs. La nécrose tubulaire, la dilatation tubulaire, la dégénérescence cellulaire et la congestion vasculaire ont été notées de manière semi-quantitative sur les coupes rénales colorées à l'HE selon un système adapté de modèles d'atteinte rénale publiés précédemment28,29. Pour chaque paramètre, les scores variaient de 0 à 3, correspondant respectivement à une absence, une atteinte légère, modérée ou sévère des lésions histopathologiques. Pour chaque animal, les résultats des cinq champs microscopiques examinés dans chacune des trois coupes colorées à l'HE, soit 15 champs au total, ont été pris en compte globalement afin d'attribuer un score unique allant de 0 à 3 pour chaque paramètre histopathologique. Ainsi, chaque animal a contribué à un score pour la nécrose tubulaire, la dilatation tubulaire, la dégénérescence cellulaire et la congestion vasculaire. Les coupes histologiques et les champs microscopiques ont été traités comme des sous-échantillons intra-animaux et n'ont pas été considérés comme des observations indépendantes. Dans chaque coupe, les champs microscopiques ont été sélectionnés aléatoirement dans des régions corticales rénales et médullaires externes comparables afin de standardiser l'échantillonnage anatomique entre les animaux et les groupes expérimentaux. L'unité expérimentale était l'animal individuel, et non chaque rein, coupe histologique ou champ microscopique. Par conséquent, six observations indépendantes au niveau animal ont été incluses dans l'analyse statistique pour chaque groupe expérimental. Les valeurs présentées dans Tableau 3 représentent les moyennes de groupe calculées à partir des scores individuels au niveau animal des six animaux de chaque groupe expérimental.
Analyse statistique
Les analyses statistiques ont été réalisées à l'aide d'un logiciel d'analyse statistique. L'animal individuel a été considéré comme l'unité expérimentale pour toutes les analyses statistiques. Chaque groupe expérimental comprenait six animaux indépendants (n = 6 par groupe). Les réplicats techniques, les puits de dosage, les sections de tissus et les champs microscopiques n'ont pas été traités comme des observations indépendantes et n'ont pas été utilisés pour augmenter la taille de l'échantillon statistique. Les variables continues sont présentées sous forme de moyenne ± écart type (ET). La normalité a été évaluée séparément au sein de chaque groupe expérimental à l'aide du test de Shapiro–Wilk, et l'homogénéité des variances a été vérifiée par le test de Levene. Étant donné le plan expérimental complètement équilibré avec des tailles d'échantillon égales entre les groupes, une analyse de variance à un facteur (ANOVA) a été utilisée pour comparer les groupes. Les comparaisons par paires ont été effectuées à l'aide du test a posteriori de Duncan pour comparaisons multiples. La présence d'éventuelles valeurs aberrantes a été évaluée par l'examen graphique des boîtes à moustaches et l'inspection des observations individuelles. Aucune observation n'a été considérée comme une erreur de mesure ou un résultat expérimental invalide, et aucun point de données n'a été exclu pour des raisons statistiques. Une valeur de p < 0,05 a été considérée comme statistiquement significative.
Résultats
Marqueurs sériques de la fonction rénale (urée, azote uréique sanguin et créatinine)
Le schéma expérimental, le regroupement des animaux, le calendrier de traitement et la chronologie de la collecte des échantillons de la présente étude sont résumés dans Figure 1. Des différences statistiquement significatives ont été observées entre les groupes concernant les taux sériques d'urée, d'azote uréique sanguin (BUN) et de créatinine (p = 0,003, p = 0,003 et p = 0,002, respectivement). Le taux moyen d'urée sérique était de 67,43 mg/dL ± 53,11 mg/dL dans le groupe témoin et a augmenté jusqu'à 606,71 mg/dL ± 429,42 mg/dL dans le groupe CI-AKI. De même, le taux moyen de BUN est passé de 31,51 mg/dL ± 24,82 mg/dL dans le groupe témoin à 268,63 mg/dL ± 190,84 mg/dL dans le groupe CI-AKI. Les taux sériques de créatinine ont également augmenté de manière marquée, passant de 0,60 mg/dL ± 0,05 mg/dL dans le groupe témoin à 3,27 mg/dL ± 2,14 mg/dL dans le groupe CI-AKI. Les comparaisons a posteriori de Duncan ont montré que les taux sériques d'urée, de BUN et de créatinine étaient significativement plus faibles dans chacun des groupes traités — CI-AKI + Montélukast, CI-AKI + NAC et CI-AKI + Montélukast + NAC — par rapport au groupe CI-AKI non traité (tous les p < 0,05). Les données relatives aux marqueurs sériques de la fonction rénale sont présentées dans Tableau 1.
Paramètres du stress oxydatif et activités des enzymes antioxydantes
Des différences statistiquement significatives ont été observées entre les groupes en ce qui concerne les taux de SOD, GSH, CAT et MDA (p = 0,044, p = 0,001, p = 0,003 et p = 0,001, respectivement ; Tableau 1). L'analyse post hoc de Duncan a montré que les taux de GSH étaient significativement plus élevés dans les groupes traités par montélukast, par NAC et par association par rapport au groupe CI-AKI non traité (tous p < 0,05). Le groupe combiné présentait également un taux de GSH significativement plus élevé que le groupe Témoin (p < 0,05). Toutefois, aucune différence statistiquement significative n’a été observée entre le groupe combiné et chacun des groupes de monothérapie, ni entre les deux groupes de monothérapie (tous p > 0,05). Le taux le plus bas de SOD a été observé dans le groupe CI-AKI (92,23 U/mL ± 16,37 U/mL), tandis que le groupe Témoin affichait 147,81 U/mL ± 33,27 U/mL. Les taux de GSH étaient les plus bas dans le groupe CI-AKI (66,05 mmol/L ± 24,72 mmol/L) et les plus élevés dans le groupe CI-AKI + Montélukast + NAC (172,44 mmol/L ± 60,48 mmol/L). L'activité de la CAT était maximale dans le groupe Témoin (93,35 U/mL ± 18,75 U/mL) et minimale dans le groupe CI-AKI (33,22 U/mL ± 17,07 U/mL). En ce qui concerne les taux de MDA, la valeur la plus élevée a été observée dans le groupe CI-AKI (54,13 nmol/mL ± 19,37 nmol/mL), tandis que la valeur la plus basse a été enregistrée dans le groupe CI-AKI + NAC (21,53 nmol/mL ± 5,07 nmol/mL). Les données relatives aux paramètres du stress oxydatif et aux activités des enzymes antioxydantes sont présentées dans le Tableau 1.
lésion rénale et biomarqueurs inflammatoires (KIM-1, Cystatin C, TNF-α, IL-1β et IL-6)
Des différences statistiquement significatives ont été observées entre les groupes concernant les concentrations rénales de cystatine C, d'IL-6, de KIM-1, de TNF-α et d'IL-1β (p < 0,001, p = 0,008, p = 0,027, p = 0,006 et p < 0,001, respectivement ; Tableau 2). Les comparaisons a posteriori de Duncan ont montré que les concentrations de cystatine C, d'IL-6, de KIM-1, de TNF-α et d'IL-1β étaient significativement plus faibles dans chaque groupe traité — CI-AKI + Montélukast, CI-AKI + NAC et CI-AKI + Montélukast + NAC — par rapport au groupe CI-AKI non traité (tous p < 0,05). Pour l'IL-1β, une différence statistiquement significative a également été observée entre les groupes CI-AKI + Montélukast et CI-AKI + NAC (p < 0,05). Les concentrations rénales de cystatine C étaient les plus élevées dans le groupe CI-AKI (18,43 ng/mL ± 1,06 ng/mL), tandis que le groupe témoin présentait une valeur de 10,30 ng/mL ± 0,78 ng/mL. De même, les concentrations d'IL-6 étaient les plus élevées dans le groupe CI-AKI (13,41 ng/L ± 2,14 ng/L) et les plus faibles dans le groupe témoin (9,29 ng/L ± 2,70 ng/L). Les concentrations de KIM-1 étaient les plus élevées dans le groupe CI-AKI (3,07 ng/mL ± 0,36 ng/mL), comparées à 2,25 ng/mL ± 0,54 ng/mL dans le groupe témoin. De même, les concentrations de TNF-α étaient les plus élevées dans le groupe CI-AKI (161,69 ng/L ± 26,14 ng/L), tandis que les valeurs les plus basses ont été observées dans le groupe témoin (95,49 ng/L ± 16,98 ng/L). Les concentrations d'IL-1β étaient les plus élevées dans le groupe CI-AKI (9,28 ng/mL ± 0,68 ng/mL), alors que la valeur la plus basse a été observée dans le groupe CI-AKI + Montélukast (7,34 ng/mL ± 0,57 ng/mL). Les données relatives aux biomarqueurs de lésion rénale et d'inflammation sont présentées dans le Tableau 2. Importamment, bien que certaines valeurs des marqueurs biochimiques dans le groupe CI-AKI + Montélukast + NAC soient numériquement supérieures à celles du groupe CI-AKI + Montélukast, les comparaisons a posteriori de Duncan n'ont révélé aucune différence statistiquement significative entre ces deux groupes de traitement pour aucune des variables biochimiques évaluées, y compris les paramètres de stress oxydatif, les biomarqueurs de lésion rénale et les biomarqueurs inflammatoires (p > 0,05).
Évaluation histopathologique
Données histopathologiques
Des sections rénales colorées à l'hématoxyline-éosine ont montré une architecture rénale préservée dans le groupe Témoin, avec une morphologie glomérulaire et tubulaire normale. En revanche, le groupe CI-AKI non traité présentait des altérations histopathologiques marquées, incluant une lésion de l'épithélium tubulaire, une dégénérescence cellulaire généralisée, une dilatation tubulaire, des débris cellulaires dans la lumière des tubules et une congestion vasculaire. Les modifications nécrotiques étaient particulièrement visibles dans les segments tubulaires proximaux. Dans le groupe CI-AKI + Montélukast, la gravité des lésions tubulaires était réduite par rapport au groupe CI-AKI non traité, bien que des modifications dégénératives focales restaient apparentes. De même, le groupe CI-AKI + NAC montrait une meilleure préservation de l'intégrité épithéliale tubulaire et moins de zones nécrotiques. Lors de l'examen histopathologique qualitatif, l'architecture rénale semblait préservée dans le groupe CI-AKI + Montélukast + NAC, avec des structures corticales et médullaires largement conservées et une nécrose tubulaire, une dilatation tubulaire, une dégénérescence cellulaire et une congestion vasculaire relativement limitées. Les sections colorées au trichrome de Masson révélaient une distribution normale du collagène interstitiel dans le groupe Témoin. Dans le groupe CI-AKI non traité, on observait un dépôt accru de collagène interstitiel, une désorganisation architecturale tubulo-interstitielle et un accumulation de la matrice extracellulaire. Ces altérations apparaissaient moins marquées dans les groupes traités, y compris le groupe avec traitement combiné, par rapport au groupe CI-AKI non traité. Des sections rénales représentatives colorées à l'hématoxyline-éosine et au trichrome de Masson illustrant ces résultats sont présentées dans Figure 2.
Évaluation histopathologique semi-quantitative
L'évaluation histopathologique semi-quantitative a démontré que les scores de nécrose tubulaire, de dilatation tubulaire, de dégénérescence cellulaire et de congestion vasculaire étaient les plus élevés dans le groupe CI-AKI non traité. Les scores moyens dans ce groupe étaient respectivement de 2,67, 2,83, 2,67 et 2,50. Les scores moyens relativement élevés, proches de la limite supérieure de l'échelle 0–3, étaient cohérents avec les altérations tubulaires et vasculaires étendues et sévères observées lors de l'examen histopathologique qualitatif dans le même groupe. En revanche, tous les paramètres étaient absents dans le groupe témoin. Des scores de lésion plus faibles ont été observés dans tous les groupes traités par rapport au groupe CI-AKI non traité. Le groupe CI-AKI + Montélukast a présenté des scores moyens de 1,33 pour la nécrose tubulaire, de 1,50 pour la dilatation tubulaire, de 1,17 pour la dégénérescence cellulaire et de 1,00 pour la congestion vasculaire. Les valeurs correspondantes dans le groupe CI-AKI + NAC étaient respectivement de 1,17, 1,17, 0,83 et 0,83. Numériquement, les scores moyens les plus bas pour les lésions histopathologiques ont été observés dans le groupe CI-AKI + Montélukast + NAC, avec des valeurs moyennes de 0,50, 0,67, 0,50 et 0,17 pour la nécrose tubulaire, la dilatation tubulaire, la dégénérescence cellulaire et la congestion vasculaire, respectivement. Les données détaillées de scoring histopathologique sont présentées dans Tableau 3.
Les données brutes sous-jacentes à toutes les analyses biochimiques et histopathologiques, ainsi que les images histologiques originales d'HE et de la trichrome de Masson non recadrées, sont fournies en tant que fichier supplémentaire 1.
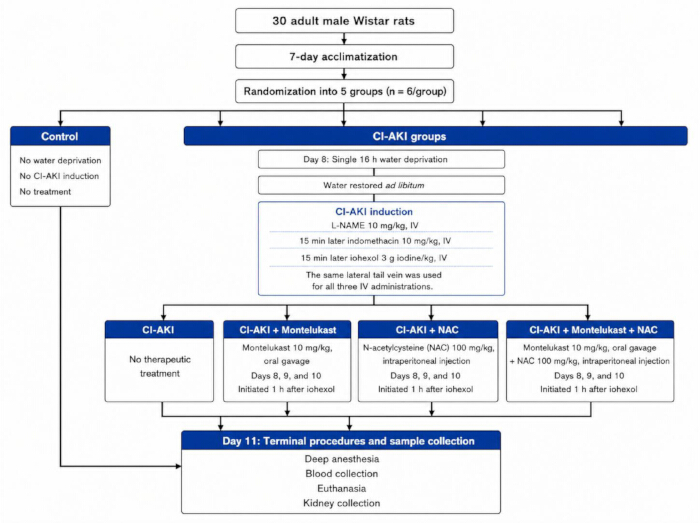
Figure 1 : Schéma expérimental et chronologie de l'étude. Représentation schématique du protocole expérimental. Trente rats mâles adultes de souche Wistar ont été répartis au hasard en cinq groupes (n = 6 par groupe) après une période d'acclimatation de 7 jours. Le groupe Témoin n'a subi ni privation d'eau, ni induction d'une IRA-CI, ni traitement. Les autres groupes ont subi une période unique de privation d'eau de 16 heures, suivie d'une administration intraveineuse séquentielle de L-NAME (10 mg/kg), d'indométhacine (10 mg/kg) et d'ioxihexol (3 g d'iode/kg) afin d'induire une IRA-CI. Une heure après l'administration d'ioxihexol, les groupes désignés comme groupes de traitement ont reçu du montélukast (10 mg/kg, par gavage oral), de la NAC (100 mg/kg, injection intrapéritonéale) ou les deux, une fois par jour aux jours 8 à 10, tandis que le groupe IRA-CI non traité n'a reçu aucun traitement thérapeutique. Tous les groupes ont subi des interventions terminales et un prélèvement d'échantillons au jour 11. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
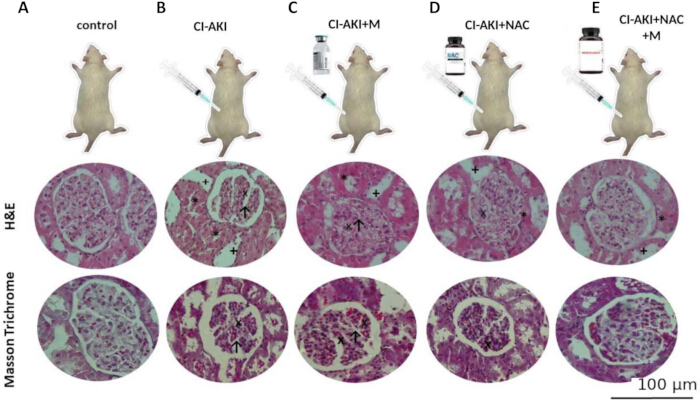
Figure 2 : Coupes rénales représentatives colorées à l’HE et à la trichrome de Masson provenant des groupes expérimentaux. Coupes rénales représentatives colorées à l’HE et à la trichrome de Masson obtenues à partir des groupes (A) Témoin, (B) IAR-CI, (C) IAR-CI + Montélukast, (D) IAR-CI + NAC, et (E) IAR-CI + Montélukast + NAC. Les coupes colorées à l’HE (rangée supérieure) montrent une architecture rénale préservée dans le groupe témoin, tandis que le groupe IAR-CI présente une nécrose tubulaire marquée (*), une dilatation tubulaire (+), une dégénérescence cellulaire (×) et une congestion vasculaire (↑). Ces altérations histopathologiques apparaissent atténuées dans les coupes représentatives des groupes traités par rapport à celles du groupe IAR-CI non traité. Les coupes colorées à la trichrome de Masson (rangée inférieure) révèlent un dépôt accru de collagène interstitiel et une désorganisation tubulointerstitielle dans le groupe IAR-CI, tandis que ces modifications sont moins prononcées dans les coupes représentatives des groupes traités. Échelle = 100 µm. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
| Variable | Témoin | CI-AKI | CI-AKI+M | CI-AKI+NAC | CI-AKI+NAC+M | p |
| URÉE (mg/dL) | 67,43±53,11a | 606,71±429,42b | 105,89±28,63a | 243,14±135,99a | 293,61±212,05a | 0,003 |
| BUN (mg/dL) | 31,51±24,82a | 268,63±190,84b | 51,53±14,69a | 129,54±73,54a | 108,38±87,36a | 0,003 |
| Créatinine (mg/dL) | 0,60±0,05a | 3,27±2,14b | 0,61±0,12a | 1,53±1,17a | 1,28±0,55a | 0,002 |
| SOD (U/mL) | 147,81±33,27a | 92,23±16,37b | 130,96±42,19a | 137,87±31,95a | 141,71±30,27a | 0,044 |
| GSH (mmol/L) | 124,29±21,24b | 66,05±24,72a | 133,87±26,95bc | 139,31±30,10bc | 172,44±60,48c | 0,001 |
| CAT (U/mL) | 93,35±18,75c | 33,22±17,07a | 58,67±32,95ab | 52,64±19,97ab | 75,46±26,85bc | 0,003 |
| MDA (nmol/mL) | 23,42±13,48a | 54,13±19,37b | 22,40±14,81a | 21,53±5,07a | 37,01±9,29a | 0,001 |
| Dans chaque ligne, les groupes partageant au moins une lettre en exposant ne présentaient pas de différence significative, tandis que les groupes n’ayant aucune lettre en exposant en commun différaient significativement selon le test post hoc de Duncan (p < 0,05). | ||||||
Tableau 1 : Paramètres biochimiques et de stress oxydatif dans les groupes expérimentaux. Différences significatives par paires : urée, azote uréique sanguin (BUN), créatinine (CREA), SOD et MDA, CI-AKI par rapport à Témoin, CI-AKI+M, CI-AKI+NAC et CI-AKI+M+NAC ; GSH, CI-AKI par rapport à tous les autres groupes et Témoin par rapport à CI-AKI+M+NAC ; CAT, Témoin par rapport à CI-AKI, CI-AKI+M et CI-AKI+NAC, et CI-AKI par rapport à CI-AKI+M+NAC. Les données sont exprimées en moyenne ± écart-type (n = 6) et ont été analysées par ANOVA à un facteur suivie du test a posteriori de Duncan. Les valeurs ne partageant pas la même lettre en exposant diffèrent significativement (p < 0,05).
| Variable | Témoin | CI-AKI | CI-AKI+M | CI-AKI+NAC | CI-AKI+NAC+M | p |
| Cystatine C (ng/mL) | 10,30±0,78a | 18,43±1,06b | 10,90±1,13a | 11,00±0,59a | 11,13±0,84a | <0,001 |
| IL-6 (ng/L) | 9,29±2,70a | 13,41±2,14b | 10,24±0,86a | 10,66±0,83a | 10,85±1,63a | 0,008 |
| KIM-1 (ng/mL) | 2,25±0,54a | 3,07±0,36b | 2,39±0,60a | 2,45±0,33a | 2,45±0,17a | 0,027 |
| TNF-α (ng/L) | 95,49±16,98a | 161,69±26,14b | 110,26±38,12a | 119,42±35,35a | 127,76±15,13a | 0,006 |
| IL-1β (ng/mL) | 7,65±0,53ab | 9,28±0,68c | 7,34±0,57a | 8,24±0,73b | 8,11±0,72ab | <0,001 |
| Dans chaque ligne, les groupes partageant au moins une lettre exposant ne différaient pas significativement, tandis que les groupes n’ayant aucune lettre exposant en commun différaient significativement selon le test a posteriori de Duncan (p < 0,05). | ||||||
Tableau 2 : Niveaux des biomarqueurs de lésion rénale et inflammatoires dans les groupes expérimentaux. Différences significatives par paires : cystatine C, IL-6, KIM-1 et TNF-α, CI-AKI par rapport à Témoin, CI-AKI+M, CI-AKI+NAC et CI-AKI+M+NAC ; IL-1β, CI-AKI par rapport à tous les autres groupes et CI-AKI+M par rapport à CI-AKI+NAC. Les données sont exprimées en moyenne ± DS (n = 6) et ont été analysées par une ANOVA à un facteur suivie du test post hoc de Duncan. Les valeurs ne partageant pas la même lettre en exposant diffèrent de manière significative (p < 0,05).
| Groupes | Nécrose tubulaire | Dilatation tubulaire | Dégénérescence cellulaire | Concentration vasculaire |
| Témoin | 0 | 0 | 0 | 0 |
| CI-AKI | 2,67 | 2,83 | 2,67 | 2,5 |
| CI-AKI+M | 1,33 | 1,5 | 1,17 | 1 |
| CI-AKI+NAC | 1,17 | 1,17 | 0,83 | 0,83 |
| CI-AKI+NAC+M | 0,5 | 0,67 | 0,5 | 0,17 |
Tableau 3 : Comparaison des paramètres de dommages histopathologiques du tissu rénal dans les groupes expérimentaux. Les scores histopathologiques d'atteinte basés sur l'hématoxyline-éosine (HE), évalués de manière semi-quantitative, sont présentés comme des moyennes de groupe (n = 6 animaux par groupe). Les scores ont été notés selon une échelle de 0 (aucun dommage), 1 (léger), 2 (modéré) et 3 (dommage sévère), des valeurs plus élevées indiquant une atteinte histopathologique plus importante.
Fichier supplémentaire 1 : Données soutenant les résultats de cette étude.Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Cette étude expérimentale sur l'IRCA évaluait le traitement post-contraste par le montélukast, la NAC ou leur association selon les paramètres de la fonction rénale, du stress oxydatif, des réponses inflammatoires, des biomarqueurs de lésion rénale et des résultats histopathologiques. L'exposition aux produits de contraste a entraîné des augmentations importantes de l'urée sérique, de l'azote uréique sanguin (BUN) et de la créatinine, accompagnées de modifications défavorables des paramètres de stress oxydatif et des biomarqueurs inflammatoires. L'augmentation des taux de KIM-1 et de cystatine C a fourni des preuves supplémentaires de lésion rénale.
Un traitement post-contraste par le montélukast, la NAC ou leur association a été lié à des modifications favorables de plusieurs paramètres évalués. Toutefois, l'association n'a pas systématiquement surpassé la monothérapie par montélukast pour l'ensemble des résultats biochimiques. Dans leur ensemble, ces observations sont compatibles avec l'implication du stress oxydatif et de l'inflammation dans l'IRA induite par le produit de contraste et suggèrent que des interventions ciblant ces processus pourraient atténuer les lésions rénales, bien que les voies de signalisation sous-jacentes n'aient pas été directement examinées dans la présente étude1,30.
Les augmentations marquées de l'urée sérique, de la SUN et de la créatinine après l'administration de produit de contraste soutiennent l'induction réussie d'un dysfonctionnement rénal dans ce modèle expérimental de lésion rénale aiguë induite par le produit de contraste (CI-AKI). L'exposition aux produits de contraste peut altérer la fonction rénale par des processus interagissant, notamment la vasoconstriction intrarénale, l'hypoxie médullaire, les lésions oxydatives et les dommages aux cellules tubulaires. La réduction consécutive du débit de perfusion rénale et de la filtration glomérulaire peut limiter l'élimination des déchets azotés, entraînant ainsi une augmentation de leurs concentrations circulantes. Les modifications de la fonction rénale observées dans le groupe CI-AKI non traité sont conformes à celles rapportées dans des études expérimentales antérieures1,30,31,32.
Une variabilité importante intra-groupe a été observée pour l'urée sérique et l'azote uréique sanguin (BUN) dans le groupe CI-AKI non traité, comme en témoignent les écarts types relativement élevés. Cette dispersion pourrait refléter des différences biologiques interindividuelles dans la sensibilité au protocole d'induction sensibilisé de la CI-AKI, incluant la variabilité de la réponse rénale à la privation d'eau, à l'inhibition des voies du monoxyde d'azote et des prostaglandines, ainsi qu'à l'exposition au produit de contraste. De légères différences dans la réserve fonctionnelle rénale et dans les réponses physiologiques entre les animaux ont pu également contribuer à la gravité hétérogène des lésions rénales. Par conséquent, les écarts types élevés doivent être interprétés comme un indicateur de variabilité biologique importante au sein de ce modèle expérimental, plutôt que comme une erreur de mesure. Néanmoins, compte tenu du faible nombre d'animaux dans chaque groupe, les caractéristiques de distribution et l'ampleur des différences liées au traitement doivent être interprétées avec prudence.
Dans la présente étude, l'urée sérique, l'azote uréique sanguin (BUN) et la créatinine étaient numériquement inférieurs dans le groupe traité par NAC par rapport au groupe atteint de CI-AKI non traité, un profil conforme à une atténuation possible d'un dysfonctionnement rénal. Le NAC a fait l'objet de nombreuses études dans la CI-AKI, mais ses effets rapportés sur la fonction rénale ont varié selon les recherches14,15,16,17. Les mécanismes proposés incluent l'élimination des espèces réactives, le soutien de la synthèse du glutathion et la limitation des lésions oxydatives dans le tissu rénal1. Ainsi, le profil de la fonction rénale observé après le traitement par NAC pourrait être lié à ses propriétés antioxydantes, bien que ce mécanisme n'ait pas été directement étudié dans le présent travail.
Dans la présente étude, l'urée sérique, l'azote uréique sanguin (BUN) et la créatinine étaient numériquement inférieurs dans le groupe traité par le montélukast par rapport au groupe non traité atteint de CI-AKI, suggérant une atténuation possible du dysfonctionnement rénal. Des études expérimentales antérieures, notamment des investigations sur la CI-AKI, ont également signalé des taux sériques plus faibles de créatinine et d'urée après l'administration de montélukast9,18,19. Le groupe combiné présentait également des marqueurs de fonction rénale numériquement plus bas que le groupe non traité atteint de CI-AKI. Toutefois, l'urée, le BUN et la créatinine étaient numériquement plus faibles avec le traitement unique par montélukast qu'avec le traitement combiné, et les comparaisons post hoc de Duncan n'ont révélé aucune différence statistiquement significative entre ces deux groupes (p > 0,05). Ainsi, la thérapie combinée n'a pas démontré de supériorité par rapport au traitement unique par montélukast pour ces marqueurs de fonction rénale.
Les lésions oxydatives sont considérées comme un facteur important dans la physiopathologie de l'IRCA. L'hypoxie médullaire induite par l'exposition aux agents de contraste favorise une production excessive d'espèces réactives de l'oxygène (ERO), qui peuvent endommager les lipides cellulaires et les mitochondries, lésionner les cellules épithéliales tubulaires et amplifier la signalisation inflammatoire1,12,30.
Le groupe CI-AKI non traité a présenté la concentration la plus élevée en MDA, ainsi que les activités les plus faibles de SOD et de CAT et le niveau le plus bas de GSH, indiquant un déséquilibre entre la charge oxydative et les défenses antioxydantes après l'exposition au produit de contraste. Des profils comparables, caractérisés par une augmentation du MDA accompagnée d'une réduction de la capacité antioxydante, ont été rapportés dans d'autres modèles expérimentaux de CI-AKI18,19. Ces résultats sont compatibles avec un rôle du stress oxydatif dans le développement et la progression des lésions rénales, plutôt que d'apparaître uniquement comme une conséquence secondaire1,30.
Par rapport au groupe CI-AKI non traité, les groupes traités par l’acétylcystéine (NAC) et par le montélukast ont généralement présenté des valeurs plus faibles de MDA, associées à des valeurs plus élevées de SOD, de GSH et de CAT, un profil compatible avec une atténuation des lésions oxydatives. Les effets antioxydants proposés de la NAC comprennent la neutralisation des espèces réactives et le maintien de la disponibilité intracellulaire de glutathion1,14. Le montélukast pourrait également limiter les lésions rénales oxydatives par des mécanismes allant au-delà du blocage des récepteurs des leucotriènes cystéinyles, notamment par la suppression des réponses oxydatives au sein du tissu rénal18,33. Des études antérieures sur les lésions rénales, y compris des modèles de CI-AKI, ont également rapporté une réduction de la peroxydation lipidique et une amélioration des défenses antioxydantes après un traitement au montélukast9,19,27. Bien que des paramètres favorables du stress oxydatif aient également été observés dans le groupe de traitement combiné, le traitement combiné n’a pas systématiquement surpassé chacun des traitements monothérapeutiques. Ainsi, ces résultats n’établissent pas d’effet antioxydant additif ou synergique de la NAC et du montélukast administrés conjointement.
Les résultats concernant la KIM-1 et la cystatine C ont fourni des preuves complémentaires de lésions rénales après exposition au produit de contraste. La KIM-1 est principalement associée aux dommages épithéliaux tubulaires, tandis que la cystatine C est utilisée comme indicateur des modifications liées à la filtration rénale et aux lésions ; les deux ont été évaluées comme biomarqueurs précoces dans les modèles expérimentaux de CI-AKI1,10. Dans le groupe CI-AKI non traité, les concentrations les plus élevées de ces deux biomarqueurs accompagnaient une détérioration marquée des paramètres conventionnels de la fonction rénale. Ce profil est conforme à des études expérimentales antérieures rapportant une augmentation de la KIM-1 et de la cystatine C après une lésion rénale induite par le produit de contraste1,10.
Par rapport au groupe CI-AKI non traité, les groupes traités ont présenté des valeurs plus faibles de KIM-1 et de cystatine C, un profil compatible avec une atténuation des lésions rénales. Ce profil de biomarqueurs s'accompagnait de concentrations sériques d'urée et de créatinine numériquement plus basses observées après le traitement. Des études expérimentales antérieures ont associé l'administration de montélukast à une expression réduite de KIM-1, à des lésions tubulaires moins sévères et à une préservation de la fonction rénale dans les modèles de CI-AKI et d'autres lésions rénales9,18,19. De même, l'acétylcystéine (NAC) a été associée à des profils de biomarqueurs d'insuffisance rénale aiguë plus favorables, potentiellement par limitation des dommages cellulaires liés au stress oxydatif14,15,16,17. Toutefois, aucune différence statistiquement significative des niveaux de KIM-1 ou de cystatine C n'a été détectée entre les groupes recevant un traitement combiné et ceux recevant uniquement le montélukast (p > 0,05). Ainsi, les résultats actuels ne mettent pas en évidence d'avantage supplémentaire du traitement combiné en termes de biomarqueurs.
Les réponses oxydatives et inflammatoires peuvent s'amplifier mutuellement au cours de l'IRCA. Un excès de ROS peut stimuler la signalisation pro-inflammatoire, entraînant une augmentation ultérieure de TNF-α, d'IL-1β et d'IL-6, ce qui pourrait aggraver la lésion tissulaire rénale1,12,13,30.
Le groupe CI-AKI non traité a présenté les concentrations les plus élevées de TNF-α, IL-1β et IL-6, confirmant la présence d'une réponse inflammatoire après l'exposition au produit de contraste. Dans les modèles expérimentaux de CI-AKI, l'augmentation de ces cytokines a été associée à une lésion tubulaire, à une infiltration de cellules inflammatoires et à une fonction rénale altérée10,12,13. Le profil des cytokines inflammatoires observé dans la présente étude est conforme aux résultats expérimentaux antérieurs rapportés après l'administration de produit de contraste1.
Les groupes traités au NAC et au montélukast ont présenté des concentrations plus faibles de TNF-α, IL-1β et IL-6 que le groupe atteint de CI-AKI non traité, un profil compatible avec une atténuation de la réponse inflammatoire. L'activité anti-inflammatoire attribuée au NAC pourrait découler en partie d'une réduction du stress oxydatif et de la limitation subséquente de la production de cytokines pro-inflammatoires1,14,15,16,17. Le montélukast pourrait influencer l'expression des cytokines par le biais du blocage des récepteurs des leucotriènes cystéinylés ainsi que par la modulation d'autres voies de signalisation inflammatoires18,33. Des études expérimentales sur les lésions rénales ont également associé le traitement par montélukast à une diminution de la signalisation liée à NF-κB et de l'activité pro-inflammatoire9,19,27. Ainsi, le profil cytokinique observé dans cette étude est compatible avec une modulation de processus inflammatoires impliquant des voies telles que NF-κB et l'inflammasome de la famille des récepteurs de type NOD contenant un domaine pyrine 3 (NLRP3). Toutefois, NF-κB, NLRP3 et NOX4 n'ont pas été mesurés directement ; par conséquent, les résultats obtenus avec les biomarqueurs fournissent uniquement des preuves indirectes et ne permettent pas d'établir une activation ou une inhibition spécifique à ces voies.
Les taux de cytokines inflammatoires étaient plus faibles dans le groupe traité en association que dans le groupe CI-AKI non traité, mais le traitement combiné n'a pas systématiquement produit des valeurs inférieures à celles obtenues avec le montélukast seul. Aucune différence statistiquement significative n'a été observée entre les groupes CI-AKI + Montélukast et CI-AKI + Montélukast + NAC pour le TNF-α, l'IL-1β ou l'IL-6 (p > 0,05). Ainsi, les résultats actuels ne montrent aucune preuve que l'ajout de NAC au montélukast procure un bénéfice anti-inflammatoire supplémentaire.
Les évaluations histopathologiques ont en outre démontré que l'administration de produits de contraste entraînait des lésions rénales structurelles importantes. Les observations de nécrose tubulaire, de dilatation tubulaire, de dégénérescence cellulaire et de congestion vasculaire dans le groupe atteint de lésion rénale aiguë induite par le produit de contraste (CI-AKI) représentent des caractéristiques histopathologiques typiques de la CI-AKI et ont été associées à une perfusion rénale altérée, à un stress oxydatif et à des lésions des cellules tubulaires1,12,18,19. Conjointement aux résultats biochimiques, ces modifications histopathologiques confirment que l'administration de produits de contraste provoque des lésions importantes du tissu rénal. Le degré moindre de lésion histopathologique observé dans les groupes traités par le montélukast et par l’acétylcystéine (NAC) suggère que ces agents pourraient exercer des effets protecteurs sur le tissu rénal. Notamment, le groupe ayant reçu une thérapie combinée a présenté les scores de lésion histopathologique numériquement les plus bas parmi les groupes de traitement. De plus, l’évaluation qualitative des coupes colorées à la trichrome de Masson a révélé un dépôt de collagène interstitiel moins marqué et une meilleure préservation de l’architecture tubulo-interstitielle dans les groupes de traitement par rapport au groupe CI-AKI non traité. Étant donné la période d’observation aiguë et la nature qualitative de l’évaluation à la trichrome de Masson, ces résultats doivent être interprétés comme une preuve d’une meilleure préservation structurelle au moment de l’analyse, plutôt que comme une indication d’une modification du remodelage matriciel extracellulaire à long terme.
L'évaluation histopathologique semi-quantitative était conforme aux observations qualitatives, montrant des scores de lésion plus faibles dans tous les groupes traités par rapport au groupe CI-AKI non traité. Bien que le groupe combiné ait présenté les scores d'atteinte histopathologique numériquement les plus bas, cette observation n'a pas été accompagnée d'une supériorité constante dans les résultats biochimiques. Par conséquent, les résultats histopathologiques favorables observés avec le traitement combiné ne doivent pas être interprétés comme une preuve d'un effet additif ou synergique selon la conception actuelle de l'étude. De même, des études antérieures menées sur des modèles expérimentaux de CI-AKI et d'autres formes de lésion rénale aiguë ont rapporté qu'une réduction du stress oxydatif et de l'inflammation diminue les lésions histopathologiques et contribue au maintien de l'intégrité tubulaire9,18,19,27.
Une divergence apparente a été observée entre les résultats biochimiques et histopathologiques. Bien que plusieurs variables biochimiques aient été numériquement plus favorables dans le groupe traité uniquement par montélukast que dans le groupe combiné, ces différences n'étaient pas statistiquement significatives. En revanche, le groupe combiné présentait les scores d'atteinte histopathologique numériquement les plus bas. Cette dissociation partielle pourrait refléter des différences entre les processus biologiques et les profils temporels captés par les deux approches d'évaluation. L'examen histopathologique évalue directement les lésions cellulaires et structurales locales au sein du tissu rénal et peut donc révéler une préservation au niveau tissulaire au moment de l'analyse, même lorsque les marqueurs sériques de la fonction rénale et d'autres mesures biochimiques n'améliorent pas dans la même mesure. En revanche, les résultats biochimiques fournissent des indicateurs fonctionnels ou moléculaires indirects et peuvent être influencés par la réserve fonctionnelle rénale, des mécanismes compensatoires, la variabilité biologique interindividuelle et le moment du prélèvement des échantillons. Étant donné que tous les critères de jugement ont été évalués à un seul point temporel terminal, la préservation structurelle et la récupération biochimique peuvent ne pas avoir été synchronisées. Par conséquent, l'aspect histopathologique plus favorable dans le groupe combiné doit être interprété comme une différence entre les modalités d'évaluation, plutôt que comme une preuve d'une efficacité globale supérieure. Néanmoins, bien que les évaluations histopathologiques aient été réalisées en aveugle afin de minimiser les biais d'observation, toutes les coupes tissulaires ont été analysées par un seul pathologiste, ce qui exclut l'évaluation de la variabilité inter-observateur. Des études futures intégrant plusieurs évaluateurs indépendants pourraient renforcer davantage la fiabilité et la reproductibilité des résultats histopathologiques.
L'application reproductible de ce modèle dépend d'une exécution constante de plusieurs étapes procédurales. La durée de la privation d'eau, les intervalles prédéfinis séparant l'administration de la L-NAME, de l'indométacine et de l'iohexol, ainsi que l'administration intraveineuse lente de l'iohexol doivent être standardisés chez tous les animaux. Une extravasation veineuse au niveau de la queue peut réduire la dose effective de produit de contraste et augmenter la variabilité de la gravité des lésions rénales ; par conséquent, le site d'injection doit être surveillé attentivement tout au long de l'administration. En cas de fuite, d'extravasation ou de résistance importante pendant l'injection, la possibilité d'une administration incomplète du produit de contraste doit être prise en compte lors de l'interprétation des résultats correspondants. La constance de la dose peut également être affectée par un régurgitation lors de la gavage ou une resuspension insuffisante de la préparation de montélukast. Appliquer les mêmes procédures standardisées à tous les animaux et attribuer les administrations au même investigateur chaque fois que possible peut réduire la variabilité procédurale évitable.
Ce protocole permet d'induire une IRA-CI dans un délai expérimental relativement court, tout en permettant d'examiner les paramètres biochimiques et histopathologiques sur le même modèle animal1,2,9.
Un atout de la présente étude réside dans le fait que les lésions rénales ont été caractérisées à l’aide d’indicateurs fonctionnels, biochimiques, inflammatoires et histopathologiques complémentaires. L’évaluation conjointe des indices de fonction rénale, des paramètres de stress oxydatif, des cytokines inflammatoires, de la KIM-1, de la cystatine C et de la morphologie du tissu rénal a permis d’examiner plusieurs composantes de l’IRCA dans une même expérience. L’inclusion de la KIM-1 et de la cystatine C a également élargi l’évaluation au-delà des mesures conventionnelles de la créatinine sérique. Le test du montélukast et de la NAC, à la fois séparément et en association, a permis une comparaison directe des stratégies thérapeutiques ; toutefois, les résultats n’ont pas mis en évidence une supériorité constante de la combinaison par rapport à la monothérapie pour les critères évalués. De plus, contrairement aux modèles induits par l’exposition aux produits de contraste uniquement, le modèle actuel intègre une vasoconstriction rénale et une hypoxie médullaire, créant ainsi un contexte de lésion rénale marquée dans lequel les modifications biologiques liées au traitement peuvent être évaluées.
L'intervalle de 1 h entre l'exposition au produit de contraste et le début du traitement représente uniquement le moment examiné dans ce protocole expérimental et ne doit pas être interprété comme une fenêtre thérapeutique validée cliniquement. Bien qu'un traitement débutant peu de temps après une exposition connue à un produit de contraste puisse être pertinent pour des recherches translationnelles futures, la présente étude animale ne permet pas de déterminer sa faisabilité ou son efficacité dans un contexte clinique. En particulier, le moment optimal d'initiation, la dose, la voie d'administration, la durée du traitement et la population de patients restent inconnus. Ces facteurs doivent être étudiés dans des recherches translationnelles et cliniques spécifiques avant que l'administration d'acétylcystéine (NAC) ou de montélukast après un produit de contraste puisse être envisagée à des fins cliniques.
Plusieurs limites de la présente étude doivent être reconnues. Les résultats ont été obtenus à partir d'un modèle animal préclinique et ne peuvent donc pas être directement généralisés à la pratique clinique. Étant donné que le protocole combinait une privation d'eau à l'inhibition des voies du monoxyde d'azote et des prostaglandines, l'atteinte rénale résultante a pu être plus sévère que la lésion habituellement observée après une exposition aux produits de contraste chez les patients. Les résultats doivent donc être interprétés dans le contexte de ce modèle expérimental sensibilisé. Bien que ce modèle permette une évaluation contrôlée des réponses biologiques à des traitements néphroprotecteurs candidats, il ne reproduit pas toute l'hétérogénéité ni l'éventail complet de gravité de l'IRA-CI clinique. Les modifications liées au traitement observées dans cette étude pourraient donc différer chez des patients présentant des profils de risque plus modérés ou plus variés. Une réplication dans des modèles moins intensifs, se rapprochant davantage des conditions cliniques courantes, suivie d'études cliniques convenablement conçues, est nécessaire avant que l'ampleur ou la pertinence clinique de ces effets puisse être déterminée. Une autre limitation tient au fait que seuls des rats mâles ont été inclus dans l'étude. Par conséquent, d'éventuelles différences liées au sexe en ce qui concerne la susceptibilité à l'IRA-CI et les réponses à l'acétylcystéine (NAC) et au montélukast n'ont pas été évaluées, et les résultats actuels ne doivent pas être considérés comme généralisables aux animaux femelles. Des études futures incluant les deux sexes sont nécessaires afin de déterminer si le sexe influence la gravité de la lésion rénale ou la réponse au traitement.
Une autre limitation est l'absence d'un groupe témoin procédural apparié aux groupes expérimentaux pour les manipulations liées au protocole, telles que la manipulation, la contention, la privation d'eau, les injections, la gavage oral et l'administration de véhicule. Étant donné que le groupe témoin n'a pas subi ces procédures, on ne peut pas exclure complètement que des stress procéduraux inégaux et des effets non spécifiques liés à la contention, à la manipulation répétée, aux injections, au gavage oral et à l'exposition au véhicule contribuent à certaines des différences observées entre les groupes témoin et expérimentaux. L'inclusion de groupes témoins procéduraux et de contrôle de véhicule correctement appariés dans les études futures permettrait de distinguer ces effets non spécifiques liés aux procédures de ceux attribuables spécifiquement à l'induction et au traitement de l'IRCA.
Bien que la taille d'échantillon prédéfinie ait été calculée pour offrir une puissance de 80 % permettant de détecter un effet global important supposé entre les cinq groupes expérimentaux, l'étude n'était pas spécifiquement conçue pour détecter des différences deux à deux plus faibles entre les groupes traités en monothérapie et ceux recevant un traitement combiné. Par conséquent, l'étude pouvait avoir une puissance limitée pour identifier de telles différences entre traitements, et les tendances numériques non significatives ne doivent pas être interprétées comme une preuve d'équivalence. Des études avec des tailles d'échantillon plus grandes seront nécessaires afin de déterminer si ces tendances reflètent des différences thérapeutiques reproductibles.
Étant donné qu'une seule dose de chaque agent a été évaluée, la présente étude ne permet pas de déterminer une combinaison optimale de doses de NAC et de montélukast, de caractériser des interactions synergiques ou antagonistes dépendantes de la dose, ni de quantifier la contribution relative de chaque agent aux effets observés avec le traitement combiné. Ainsi, un agent peut avoir contribué plus fortement à certains résultats spécifiques, mais cela ne peut pas être établi à partir de la conception actuelle de l'étude. Des études futures intégrant plusieurs niveaux de dose et des analyses formelles des interactions médicamenteuses seront nécessaires pour caractériser les relations dose-réponse et identifier un régime de combinaison optimal.
L'étude a évalué les indicateurs biochimiques du stress oxydatif et de l'inflammation, mais n'a pas examiné directement les voies de signalisation intracellulaire associées. Par conséquent, les profils de biomarqueurs observés ne permettent pas de déterminer si les voies de signalisation liées à NF-κB, NLRP3 ou NOX4 ont été activées ou inhibées par le traitement. Des recherches futures utilisant des approches moléculaires, notamment le Western blot et la réaction de polymérisation en chaîne quantitative (qPCR), sont nécessaires pour déterminer comment ces voies contribuent aux effets rénaux du montélukast et de la NAC.
Étant donné que les évaluations ont été limitées à la phase aiguë, la présente étude ne fournit aucune information sur la récupération rénale ultérieure ou sur la remodélisation tissulaire à long terme. Le dépôt de collagène relativement limité observé dans les groupes traités au point temporel examiné doit donc être considéré comme un signe structural précoce, et non comme une preuve que la fibrose rénale chronique a été empêchée. Ce résultat pourrait plutôt refléter une atténuation du dommage rénal initial. Des études longitudinales incluant des points d'évaluation ultérieurs sont nécessaires pour déterminer si ces modifications précoces persistent et si elles influencent la fonction rénale ou la remodélisation tissulaire à long terme.
Dans l'ensemble, l'administration post-contraste de montélukast et de NAC, soit seule, soit en association, a été associée à une atténuation du dysfonctionnement rénal, du stress oxydatif, des réponses inflammatoires et des lésions histopathologiques dans ce modèle expérimental de CIAI. Toutefois, le traitement combiné n'a pas démontré de supériorité constante par rapport à la monothérapie pour les critères évalués. Ces résultats sont limités au modèle préclinique actuel et justifient des investigations expérimentales supplémentaires plutôt qu'une extrapolation directe à la pratique clinique.
En conclusion, un traitement post-contraste par le montélukast, la NAC ou leur association a été lié à des résultats biochimiques et histopathologiques plus favorables dans ce modèle expérimental d’IRAC induite par les agents de contraste. Toutefois, le traitement combiné n’a pas systématiquement surpassé la monothérapie dans les critères d’évaluation mesurés. Étant donné que ces observations proviennent d’une étude animale préclinique, elles doivent être considérées comme une base justifiant une validation expérimentale ultérieure, plutôt que comme une preuve d’efficacité ou d’applicabilité clinique. Des recherches supplémentaires sont nécessaires afin de déterminer la pertinence potentielle de ces approches thérapeutiques post-contraste dans la prise en charge clinique de l’IRAC induite par les agents de contraste.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun intérêt concurrent. Pendant la rédaction de ce manuscrit, des outils d’intelligence artificielle ont été utilisés uniquement pour la correction linguistique et grammaticale. Aucun outil d’intelligence artificielle n’a été utilisé pour la génération, l’analyse ou l’interprétation des données, ni pour la création de figures, de tableaux ou d’éléments graphiques. Les auteurs prennent l’entière responsabilité du contenu du manuscrit.
CONTRIBUTIONS DES AUTEURS :
YS, CS et OK ont contribué à la conception et à la planification de l'étude. YS a réalisé les procédures expérimentales et la collecte des données. OK a effectué les examens histopathologiques. YS et CS ont mené les analyses statistiques et interprété les données. YS a rédigé le manuscrit. Tous les auteurs ont relu le manuscrit de manière critique et approuvé la version finale.
Remerciements
Cette étude a été soutenue par l'Unité de Coordination des Projets de Recherche Scientifique de l'Université Kırşehir Ahi Evran (Projet n° : TIP.A3.26.006).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Laveur automatique de bandes | Bio-Tek Instruments, USA | ELx50 | Nettoyage automatisé des plaques ELISA. |
| Lecteur de microplaques | Bio-Tek Instruments, USA | ELx800 | Mesures d'absorbance ELISA. RRID : SCR_028651 |
| Formol tamponné neutre à 10 % | Merck | Non enregistré | Fixation des tissus pour histopathologie. |
| Centrifugeuse de table | Nüve | NF048 | Préparation des échantillons et centrifugation. |
| Carboxyméthylcellulose (CMC) | Sigma-Aldrich, USA | C5678 | Véhicule utilisé pour la suspension de montélukast. |
| Kit CAT Universel | Otto Scientific | Otto3051 | Mesure colorimétrique de l'activité de la CAT dans le sérum à l'aide d'un analyseur biochimique Mindray BS-400. |
| Homogénéisateur numérique | Daihan Scientific | HG-15D | Homogénéisation des tissus. |
| Éosine Y (jaunâtre) | Merck | 1.15935.0025 | Coloration HE. |
| Solution d'hématoxyline de Harris | BSLAB | BS-002 | Coloration HE. |
| Indométhacine | Sigma-Aldrich, USA | I7378 | Utilisée pour l'induction de l'IRA-IC. |
| Iohexol (Omnipaque 300) | GE HealthCare | Non enregistré | Agent de contraste utilisé pour induire l'IRA-IC. |
| Chlorhydrate de kétamine (Ketalar) | Pfizer, USA | Non enregistré | Anesthésie générale avant le prélèvement d'échantillons. |
| Microscope optique (Nikon Eclipse) | Nikon | Ni-U | Examen et imagerie histopathologiques. RRID : SCR_024835 |
| L-NAME (Nω-nitro-L-arginine méthyl ester) | Sigma-Aldrich, USA | N5751 | Utilisé pour l'induction de l'IRA-IC. |
| Kit de coloration trichrome de Masson | MOSLAB, Türquie | BKMTO001 | Coloration trichrome de Masson. |
| Analyseur biochimique Mindray | Mindray | BS-400 | Analyses biochimiques. |
| Montélukast sodique | Sigma-Aldrich, USA | SML0101 | Administré par voie orale par gavage comme traitement. |
| N-acétylcystéine (ASIST 300 mg/2 mL) | MAC  laç, Türquie | Non enregistré | Administré par voie intrapéritonéale comme traitement. |
| Kit ELISA Rat Cystatine C | BT Lab, Chine | E0145Ra | Mesure par ELISA de la cystatine C dans les surnageants de tissu rénal. |
| Kit ELISA Rat IL-1β | BT Lab, Chine | E0119Ra | Mesure par ELISA de l'IL-1β dans les surnageants de tissu rénal. |
| Kit ELISA Rat IL-6 | BT Lab, Chine | E0135Ra | Mesure par ELISA de l'IL-6 dans les surnageants de tissu rénal. |
| Kit ELISA Rat KIM-1 | BT Lab, Chine | E0549Ra | Mesure par ELISA du KIM-1 dans les surnageants de tissu rénal. |
| Kit ELISA Rat TNF-α | BT Lab, Chine | E0764Ra | Mesure par ELISA du TNF-α dans les surnageants de tissu rénal. |
| Aiguille en acier inoxydable pour alimentation (cannule de gavage oral 22 G) | Instech Laboratories, USA | Non enregistré | Administration par gavage oral. |
| Nourriture granulée standard pour rongeurs (Optima) | Optima, Türquie | Non enregistré | N° de lot : 58931. Composition nutritionnelle : 24 % de protéines brutes, 3,94 % de cellulose brute, 5,08 % de lipides bruts, 8,8 % de cendres brutes, 1,44 % de lysine, 0,61 % de méthionine, 1,14 % de calcium, 0,89 % de phosphore et 0,28 % de sodium. |
| Kit universel de créatinine | Otto Scientific | OttoBC139 | Mesure colorimétrique de la créatinine dans le sérum. |
| Kit universel de GSH | Otto Scientific | Otto3053 | Mesure colorimétrique du GSH dans le sang anticoagulé à l'EDTA selon une méthode d'Ellman modifiée. |
| Kit universel de MDA | Otto Scientific | Otto1001 | Mesure colorimétrique du MDA dans le sérum à l'aide d'un lecteur de microplaques ELx800. |
| Kit universel de SOD | Otto Scientific | Otto3047 | Mesure colorimétrique de l'activité de la SOD dans le sérum à l'aide d'un analyseur biochimique Mindray BS-400. |
| Kit universel d'urée | Otto Scientific | OttoBC157 | Mesure colorimétrique de l'urée et de l'UNB dans le sérum. |
| Chlorhydrate de xylazine (Rompun) | Bayer, Allemagne | Non enregistré | Anesthésie générale avant le prélèvement d'échantillons. |
Références
- Wang Z, Wang Q, Gong X. Unveiling the mysteries of contrast-induced acute kidney injury: new horizons in pathogenesis and prevention. Toxics. 2024;12(8):620.
- Cho E, Ko GJ. Pathophysiology and management of radiocontrast-induced nephropathy. Diagnostics. 2022;12(1):180.
- Shuka N, et al. Contrast-induced nephropathy in interventional cardiology: incidence, risk factors, and identification of high-risk patients. Cureus. 2023;15(12):e51283.
- Shams E, Mayrovitz HN. Contrast-induced nephropathy: a review of mechanisms and risks. Cureus. 2021;13(5):e14842.
- Mehran R, et al. A simple risk score for prediction of contrast-induced nephropathy after percutaneous coronary intervention: development and initial validation. J Am Coll Cardiol. 2004;44(7):1393-1399.
- Heyman SN, Reichman J, Brezis M. Pathophysiology of radiocontrast nephropathy: a role for medullary hypoxia. Invest Radiol. 1999;34(11):685-691.
- Geenen RWF, Kingma HJ, van der Molen AJ. Contrast-induced nephropathy: pharmacology, pathophysiology and prevention. Insights Imaging. 2013;4:811-820.
- Manisaligil YA, et al. Assessment of Rac1 and β-PAK expressions in a mouse model for contrast-induced nephropathy. J Basic Clin Health Sci. 2020;4(3):230-236.
- Simsek O, et al. Preventative effect of montelukast in mild to moderate contrast-induced acute kidney injury in rats via NADPH oxidase 4, p22phox and nuclear factor kappa-B expressions. Int Urol Nephrol. 2025;57(7):2313-2325.
- Banda J, et al. Biomarkers for diagnosis and prediction of outcomes in contrast-induced nephropathy. Int J Nephrol. 2020;2020:8568139.
- Zisis IE, et al. Renoprotective effect of vardenafil and avanafil in contrast-induced nephropathy: emerging evidence from an animal model. J Pers Med. 2022;12(5):670.
- Walker H, et al. Systematic review and meta-analysis of prophylaxis use with intravenous contrast exposure to prevent contrast-induced nephropathy. Eur J Radiol. 2022;153:110368.
- Hossain MA, et al. Contrast-induced nephropathy: pathophysiology, risk factors, and prevention. Saudi J Kidney Dis Transpl. 2018;29(1):1-9.
- Tepel M, et al. Prevention of radiographic-contrast-agent-induced reductions in renal function by acetylcysteine. N Engl J Med. 2000;343(3):180-184.
- Liu R, et al. N-acetylcysteine for the prevention of contrast-induced nephropathy: a systematic review and meta-analysis. J Gen Intern Med. 2005;20(2):193-200.
- Zhu R, et al. Association of N-acetylcysteine use with contrast-induced nephropathy: an umbrella review of meta-analyses of randomized clinical trials. Front Med (Lausanne). 2023;10:1235023.
- Sandilands EA, et al. Acetylcysteine has no mechanistic effect in patients at risk of contrast-induced nephropathy: a failure of academic clinical science. Clin Pharmacol Ther. 2022;111(6):1222-1238.
- Sarmadian R, et al. The renoprotective potential of montelukast: a scoping review. Ann Med Surg (Lond). 2024;86(6):3568-3576.
- Kokate D, Marathe P. Evaluation of effect of montelukast in the model of streptozotocin-induced diabetic nephropathy in rats. Indian J Endocrinol Metab. 2024;28(1):47-54.
- Mojtahedi SY, Ghodsi M, Pourpashang P. Renoprotective efficacy of montelukast: an overview on recent advancements. J Nephropharmacol. 2025;14(1):e12759.
- Sener G, et al. Chronic renal failure-induced multiple-organ injury in rats is alleviated by the selective CysLT1 receptor antagonist montelukast. Prostaglandins Other Lipid Mediat. 2007;83(4):257-267.
- Sener G, et al. Montelukast protects against renal ischemia/reperfusion injury in rats. Pharmacol Res. 2006;54(1):65-71.
- Li LP, et al. Intrarenal oxygenation by blood oxygenation level-dependent MRI in contrast nephropathy model: effect of the viscosity and dose. J Magn Reson Imaging. 2012;36(5):1162-1167.
- Liu K, et al. A novel rat model of contrast-induced nephropathy based on dehydration. J Pharmacol Sci. 2019;141(1):49-55.
- Alshogran OY, Al Tahrawi AY, Nusair SD. Exploring the effects of edaravone in rats with contrast-induced acute kidney injury. Life Sci. 2022;309:121006.
- Suddek GM. Montelukast ameliorates kidney function and urinary bladder sensitivity in experimentally induced renal dysfunction in rats. Fundam Clin Pharmacol. 2013;27(2):186-191.
- Aydin A, et al. The examination of the nephroprotective effect of montelukast sodium and N-acetylcysteine in renal ischemia with dimercaptosuccinic acid imaging in a placebo-controlled rat model. Acta Cir Bras. 2020;35(9):e202000905.
- Kara O, Kilitci A, Daglioglu G. Protective effect of resveratrol on cisplatin-induced damage in rat kidney. Cukurova Med J. 2022;47(3):990-995.
- Pandir D, Kara O. Cisplatin-induced kidney damage and the protective effect of bilberry (Vaccinium myrtillus L.): an experimental study. Turk J Med Sci. 2013;43(6):951-956.
- Iordache AM, et al. Phosphodiesterase-5 inhibitors ameliorate structural kidney damage in a rat model of contrast-induced nephropathy. Food Chem Toxicol. 2020;143:111535.
- Morcos SK, Thomsen HS, Webb JA. Contrast-media-induced nephrotoxicity: a consensus report. Eur Radiol. 1999;9:1602-1613.
- Rudnick MR, et al. Nephrotoxicity of ionic and nonionic contrast media in 1196 patients: a randomized trial. Kidney Int. 1995;47(1):254-261.
- Modi K, Padala SA, Gupta M. Contrast-induced nephropathy. In: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2025 Jan–. Updated 2025 May 5. Available from: https://www.ncbi.nlm.nih.gov/books/NBK448066/