Les éléments régulateurs cis dérivés des rétrovirus endogènes régulent l'expression génique au cours des premiers stades embryonnaires. Ce protocole décrit leur suppression médiée par CRISPR-Cas9 dans des cellules souches pluripotentes humaines naïves afin d'évaluer leur rôle dans la régulation génique et les processus développementaux péri-implantatoires.
Article de méthode
Délétion génétique d'éléments cis-régulateurs pour disséquer la fonction du génome non codant dans des modèles d'implantation humaine
91 vues
⸱
11 septembre 2026
* These authors contributed equally
Dans cet article
Résumé
Résumé
Les éléments régulateurs *cis* coordonnent l'expression des gènes de manière spatialement et temporellement contrôlée et contribuent à l'établissement d'états cellulaires distincts au cours du développement. Une proportion importante des éléments régulateurs *cis* transcriptionnellement actifs dans les embryons de primates provient d'intégrations rétrovirales anciennes dans la lignée germinale. Ces rétrovirus endogènes, également connus sous le nom de rétrotransposons à longues séquences terminales répétées (LTR), conservent une activité régulatrice intrinsèque et sont souvent spécifiques à l'espèce, ce qui en fait de bons candidats pour réguler les aspects divergents du développement embryonnaire selon les espèces. Les restrictions éthiques et légales applicables à la recherche sur l'embryon humain ont historiquement limité l'étude directe de la régulation génique durant l'embryogenèse humaine. Les cellules souches pluripotentes naïves humaines et les modèles de blastocyste tridimensionnels basés sur des cellules souches offrent des systèmes alternatifs pour étudier les processus développementaux précoces. Ce protocole décrit la délétion, médiée par CRISPR-Cas9, d'éléments régulateurs *cis* dérivés de rétrovirus endogènes dans des cellules souches pluripotentes naïves humaines. Des complexes ribonucléoprotéiques préassemblés constitués de Cas9 et d'ARN guide simple sont introduits par nucléofection, suivis d'un clonage monoclonal, d'un génotypage par PCR, d'un séquençage de Sanger, d'une expansion, d'une cryoconservation et d'une évaluation de la stabilité génomique des lignées modifiées. Les clones obtenus, de type sauvage, hétérozygotes, ou homozygotes ou hémizygotes pour la délétion, fournissent une plateforme permettant d'étudier la contribution de chaque élément dérivé de rétrovirus endogène à la régulation génique dans des modèles humains de pré-implantation. Cette méthode permet une interrogation fonctionnelle directe de séquences régulatrices non codantes spécifiques à l'espèce et soutient l'étude des mécanismes transcriptionnels impliqués dans le développement humain précoce.
Introduction
La régulation précise de l'expression des gènes pendant le développement est fondamentale pour l'établissement de systèmes biologiques complexes. Une grande partie de cette information régulatoire est encodée par des éléments régulateurs *cis* (CRE), qui sont des séquences d'ADN non codantes contenant des sites de fixation des facteurs de transcription et contrôlant l'activité transcriptionnelle1. Pendant l'embryogenèse des primates, une proportion importante des CRE actifs provient de rétrovirus endogènes (ERV), également appelés rétrotransposons à longues répétitions terminales (LTR)2,3. Les ERV proviennent d'infections rétrovirales anciennes de la lignée germinale qui se sont fixées dans la population. Au fil de l'évolution, la plupart des insertions d'ERV ont accumulé des mutations ayant perturbé les cadres de lecture ouverts codant pour les protéines virales, conduisant fréquemment à la formation de LTR solitaires4. Malgré cette dégénérescence, de nombreuses séquences dérivées des ERV conservent une activité régulatoire intrinsèque et sont souvent spécifiques à l'espèce, ce qui en fait de bons candidats pour piloter des processus développementaux divergents selon les espèces. Les ERV peuvent fonctionner comme des activateurs, des promoteurs ou des éléments limitants de la chromatine, régulant ainsi les programmes d'expression génique et l'organisation tridimensionnelle du génome5,6.
De nombreuses familles de rétrovirus endogènes (ERV) évoluées récemment deviennent transcriptionnellement actives de manière spécifique à chaque stade au cours du développement préimplantatoire des mammifères. Cette activation est facilitée par l'hypométhylation généralisée de l'ADN, caractéristique de l'embryogenèse précoce, qui expose des sites de fixation des facteurs de transcription au sein des séquences répétées terminales (LTR)7,8,9,10. Des preuves accumulées indiquent que le détournement des ERV en tant qu'éléments régulateurs cis (CRE) contribue de façon importante à l'embryogenèse des mammifères. Chez la souris, les éléments du rétrovirus endogène murin de type L sont fortement exprimés au stade deux cellules et participent à l'activation du génome zygotique en agissant comme promoteurs géniques11. Le rétrotransposon spécifique à la souris MT2B2 agit également comme promoteur et contrôle l'expression d'une isoforme conservée de CDK2AP1, nécessaire à la prolifération embryonnaire12. Chez l'homme, différentes familles d'ERV peuvent agir comme des activateurs ou des promoteurs régulant l'expression des gènes du trophoblaste13. Les ERV de la famille du rétrovirus endogène humain K (HML-2), en particulier les sous-types LTR5_Hs, sont transcriptionnellement actifs du stade huit cellules jusqu'au stade blastocyste9. Les éléments LTR5_Hs peuvent fonctionner comme des activateurs14,15,16,17, et au moins une insertion spécifique à l'humain est essentielle pour le développement préimplantatoire par l'activation de ZNF729, un facteur de transcription qui régule des centaines de promoteurs de gènes ménagers dans les cellules souches pluripotentes naïves humaines (hnPSCs)14. Ensemble, ces résultats démontrent que les ERV ont remodelé les réseaux régulateurs des gènes du développement et pourraient contribuer à des aspects propres à chaque espèce du développement péril-implantatoire.
Les cellules souches pluripotentes naïves humaines ressemblent à l'épiblaste préimplantatoire humain par rapport à leur transcriptome, à leur statut de méthylation de l'ADN et, dans le cas des cellules femelles, à l'état d'activation du chromosome X18. La propagation stable des hnPSC nécessite le facteur inhibiteur de la leucémie, l'inhibiteur de la kinase activée par les mitogènes PD0325901, l'inhibiteur de la protéine kinase C atypique Gö6983, ainsi que l'inhibition de la voie de signalisation Wnt, conditions collectivement désignées sous le nom de conditions de culture PXGL19. Dans ces conditions, les hnPSC conservent la capacité de se différencier en lignées trophoblastiques et hypoblastiques20,21,22. Elles peuvent également former des blastoïdes, des modèles tridimensionnels basés sur des cellules souches qui reproduisent des caractéristiques clés du blastocyste humain23,24,25,26,27,28,29. Les blastoïdes fournissent un système expérimental évolutif permettant d'étudier les caractéristiques propres à l'embryogenèse humaine tout en réduisant les contraintes éthiques et juridiques liées à l'utilisation d'embryons humains. Par conséquent, les hnPSC et les blastoïdes offrent une plateforme précieuse pour examiner fonctionnellement les séquences régulatrices impliquées dans le développement préimplantatoire et périmplantatoire humain.
La technologie CRISPR-Cas9 (répétitions palindromiques courtes regroupées et régulièrement espacées associées à la protéine 9) permet l'édition ciblée de loci génomiques dans les cellules de mammifères et est largement utilisée pour les études de génomique fonctionnelle30. Ce système utilise un ARN guide unique (sgRNA), généralement composé de 17 à 24 paires de bases, pour diriger Cas9 vers une séquence génomique complémentaire adjacente à un motif voisin du protospacer. Cas9 coupe alors les deux brins d'ADN, générant une cassure double brin. En l'absence d'un modèle de réparation homologue, la réparation via la jonction non homologue des extrémités peut introduire des insertions ou des délétions de nucléotides30. Lorsque deux sgRNA sont conçus pour encadrer un élément régulateur cis (CRE), une coupure simultanée peut supprimer la séquence intermédiaire et produire un allèle perte de fonction du CRE. Toutefois, l'analyse fonctionnelle des CRE dérivés des rétrovirus endogènes (ERV) dans les cellules souches neurales humaines (hnPSCs) reste techniquement difficile, car la livraison par plasmide peut entraîner une faible efficacité d'édition, les sgRNA non protégés étant sensibles à la dégradation, et la culture conventionnelle des hnPSCs dépend souvent de cellules nourricières fibroblastes embryonnaires de souris.
Le protocole actuel pallie ces limitations en introduisant, par nucléofection, des complexes ribonucléoprotéiques préassemblés Cas9-sgARN dans des cellules souches pluripotentes naïves humaines via nucléofection31,32. Cette approche évite l'intégration de plasmide, limite la durée d'activité de Cas9 et permet une suppression efficace des éléments régulateurs cis-régulateurs dérivés des ERV. Grâce à ce protocole, des rendements de suppression complète des ERV allant de 10 % à 78,9 % ont été obtenus, avec des délétions homo- ou hétérozygotes obtenues en moyenne chez 43,6 % des clones isolés. Les lignées de cellules souches pluripotentes naïves humaines ainsi modifiées peuvent être utilisées pour étudier la contribution de chaque élément régulateur dérivé des ERV à l'expression génique et aux phénotypes développementaux précoces (Figure 1). L'originalité de cette méthode réside dans la combinaison de l'édition génomique basée sur des ribonucléoprotéines avec des modèles de cellules souches pluripotentes naïves humaines, permettant ainsi une interrogation fonctionnelle directe d'éléments régulateurs non codants spécifiques aux espèces au cours du développement préimplantatoire humain.
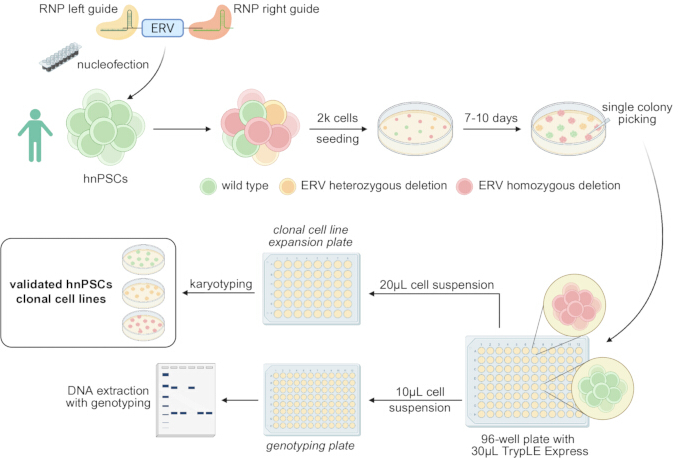
Figure 1 : Aperçu du protocole de suppression des ERV dans les cellules souches pluripotentes naïves humaines. Les éléments régulateurs *cis* d'origine rétrovirale endogène (ERV) sont supprimés à l'aide de complexes ribonucléoprotéiques appariés Cas9-ARN guide simple (sgRNA) introduits dans les cellules souches pluripotentes naïves humaines (hnPSCs) par nucléofection. Après récupération et ensemencement à faible densité, des colonies individuelles sont isolées, mises en culture, génotypées et karyotypées afin d'identifier les clones de type sauvage, hétérozygotes et homozygotes pour la délétion. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Protocole
La lignée de cellules souches pluripotentes humaines naïves PB004 a été générée par reprogrammation de cellules sanguines périphériques provenant de donneurs volontaires ayant fourni un consentement éclairé écrit, conformément aux lignes directrices institutionnelles et nationales applicables, et avec l'approbation du comité d'éthique institutionnel compétent (Institute of Medical Science de l'Université de Tokyo, numéro d'approbation 21-68-0409)33. Ces cellules ont été authentifiées par profilage STR et testées régulièrement pour détecter une infection à mycoplasmes. Les outils de recherche utilisés dans ce protocole sont répertoriés dans le Tableau des matériaux.
1. Cultiver des cellules souches pluripotentes humaines naïves
- Préparer les milieux de culture
REMARQUE : Commencer avec des cellules souches pluripotentes naïves humaines (hnPSCs) maintenues sur des couches de cellules nourricières de fibroblastes embryonnaires de souris inactivés (MEF). Repiquer les cellules au moins une fois après décongélation avant d'effectuer l'édition du génome.
REMARQUE : Réchauffer uniquement le volume de milieu PXGL nécessaire à l'usage immédiat à 37 °C. Ne pas réchauffer à plusieurs reprises le stock complet.- Préparer le milieu de base N2B27 et le milieu PXGL
- Combiner 500 mL de DMEM/F-12 à haute teneur en glucose avec 500 mL de milieu Neurobasal. Ajouter de la L-glutamine à une concentration finale de 2 mM et du 2-mercaptoéthanol à une concentration finale de 100 µM.
ATTENTION : Manipuler le 2-mercaptoéthanol conformément aux procédures institutionnelles de sécurité chimique. - Ajouter 5 mL de supplément N2, 10 mL de supplément B27 et 10 mL de solution antibiotique-antimycotique, si nécessaire. Filtrer le milieu à travers un filtre stérile de 0,22 µm ou 0,45 µm, si nécessaire.
- Conserver le milieu de base N2B27 obtenu à 4 °C à l’abri de la lumière pendant un maximum d’un mois.
- Estimer le volume de milieu PXGL nécessaire pour une semaine. Supplémenter le milieu de base N2B27 avec 1 µM de PD0325901, 2 µM de XAV939, 2 µM de Gö6983 et 10 ng/mL de facteur inhibiteur de la leucémie humain recombinant.
- Ajouter 10 µM de Y-27632 au milieu PXGL lors de la décongélation, du repiquage, de la nucléofection ou du semis des hnPSCs en cellules individuelles. Conserver le milieu PXGL à 4 °C à l’abri de la lumière pendant un maximum d’une semaine.
- Combiner 500 mL de DMEM/F-12 à haute teneur en glucose avec 500 mL de milieu Neurobasal. Ajouter de la L-glutamine à une concentration finale de 2 mM et du 2-mercaptoéthanol à une concentration finale de 100 µM.
- Préparer le milieu de lavage
REMARQUE : Utiliser un milieu de lavage contenant de l’albumine de sérum bovin (BSA) pendant la centrifugation afin de réduire la perte de hnPSCs par adhérence aux consommables en plastique.- Ajouter de la BSA à 500 mL de DMEM/F-12 pour obtenir une concentration finale de 0,1 %. Conserver le milieu de lavage à 4 °C pendant un maximum de 2 mois.
- Préparer le milieu pour les cellules MEF
- Ajouter 50 mL de sérum de veau fœtal, 1 mM de pyruvate de sodium et 5 mL de supplément stabilisé de L-glutamine à 500 mL de milieu de Dulbecco modifié à haute teneur en glucose (DMEM).
- Ajouter la solution antibiotique-antimycotique, si nécessaire. Filtrer le milieu à travers un filtre stérile de 0,22 µm ou 0,45 µm, si nécessaire, puis conserver le milieu MEF à 4 °C pendant un maximum d’un mois.
- Préparer le milieu de base N2B27 et le milieu PXGL
- Préparer les couches de cellules nourricières MEF
REMARQUE : Les cellules MEF fournissent un soutien de croissance aux hnPSCs34. Utiliser des cellules MEF inactivées par irradiation gamma ou par traitement à la mitomycine C. Produire les cellules MEF en interne35 ou les obtenir auprès d’un fournisseur commercial. Les cellules MEF provenant de souris CD1 ou CF1 conviennent à ce protocole. Les expériences décrites ici ont été réalisées avec des cellules MEF CF1 achetées.- Préparer le nombre requis de puits recouverts de MEF 48 heures avant la décongélation ou le repiquage des hnPSCs. Recouvrir la surface de culture avec 0,05–0,1 mL/cm2 d’une solution de gélatine à 0,1 % et incuber à 37 °C pendant 30 min.
- Aspirer la solution de gélatine et ensemencer 2–3 × 10⁴ cellules MEF inactivées/cm2 dans le milieu MEF.
- Incuber les cellules MEF à 37 °C, humidité à 95 % et 5 % de CO₂ pendant au moins 48 heures avant utilisation. Renouveler le milieu MEF tous les 3 jours lorsque les couches nourricières ne sont pas utilisées immédiatement.
- Utiliser les couches nourricières MEF dans les 7 jours suivant leur ensemencement. Examiner les couches avant le semis des hnPSCs et rejeter tout puits présentant un détachement étendu ou une détérioration.
- Repiquage des hnPSCs
- Aspirer le milieu PXGL de la culture de hnPSCs. Ajouter 0,05–0,1 mL/cm2 de réactif de dissociation cellulaire et incuber les cellules à 37 °C pendant 5 min.
- Pipeter délicatement les colonies plusieurs fois à l’aide d’une pipette de 1 000 µL pour obtenir une suspension cellulaire. Transférer la suspension dans un tube conique de 15 mL contenant 5–10 mL de milieu de lavage et retourner le tube trois fois.
- Centrifuger les cellules à 250 × g pendant 3 min. Pendant la centrifugation, aspirer le milieu d’une couche nourricière MEF préparée, rincer la couche une fois avec du tampon phosphate salin (PBS) et aspirer la solution de rinçage.
- Aspirer le milieu de lavage du culot de hnPSCs sans perturber le culot. Resuspendre les cellules dans du milieu PXGL contenant 10 µM de Y-27632 et ensemencer les cellules à un ratio de division de 1:3 ou 1:4 sur la couche nourricière MEF préparée.
- Repiquer les cellules tous les 3–4 jours et les incuber à 37 °C, 7 % de CO₂ et 5 % d’O₂.
2. Identifier et concevoir la suppression d'un élément régulateur cis dérivé d'un rétrovirus endogène
REMARQUE : La procédure suivante est optimisée pour les éléments régulateurs *cis* (CRE) dérivés de rétrovirus endogènes (ERV), mais elle peut être adaptée à d'autres CRE définis.
- Identifier les coordonnées génomiques de l'ERV
- Sélectionner un candidat ERV selon la question biologique et les preuves disponibles d'une activité de promoteur, d'enhancer ou de limite chromatinienne.
- Ouvrir le navigateur génomique UCSC (consulté le 15 mai 2026), choisir l'espèce et l'assemblage du génome appropriés36, puis accéder à la section Répétitions.
- Régler la piste RepeatMasker sur « Full » (dernière mise à jour de la piste par UCSC le 18 octobre 2022). Actualiser le navigateur et localiser l'ERV candidat, affiché comme un rétrotransposon LTR.
REMARQUE : RepeatMasker identifie et classe les éléments transposables à l'aide de ressources curatées telles que RepBase et Dfam37–39. - Sélectionner le LTR candidat pour afficher ses coordonnées génomiques. Noter les coordonnées de l'ERV ainsi que les régions de 100 pb immédiatement en amont et en aval de l'élément.
REMARQUE : Pour un élément LTR5_Hs situé à l'adresse chr1:207635112–207636074 dans l'assemblage hg38, utiliser chr1:207635012–207635112 pour concevoir le guide gauche et chr1:207636074–207636174 pour concevoir le guide droit.
- Concevoir les ARN guides à l'aide de Benchling
- Ouvrir un projet Benchling (consulté le 15 mai 2026). Sélectionner +, accéder à CRISPR, puis choisir CRISPR guides.
- Sélectionner « Import from chromosomal coordinates », choisir l'assemblage du génome approprié, puis saisir les coordonnées de la région de 100 pb en amont de l'ERV.
- Choisir « single guide » comme type de guide et régler la longueur du guide à 20 pb. Sélectionner le motif adjacent au protospacer compatible avec la nucléase Cas9 et utiliser NGG lorsqu'on emploie la Cas9 de Streptococcus pyogenes.
- Activer l'option « Include masked regions in off-target search » dans les paramètres avancés.
REMARQUE : Exclure les ARN guides prévus pour cibler des séquences répétitives multicopies. Un clivage à plusieurs loci génomiques peut réduire la viabilité cellulaire et compliquer l'interprétation. - Examiner la région génomique dans le navigateur génomique et confirmer que la séquence du guide ne chevauche pas un élément répétitif voisin. Sélectionner « Finish ».
- Accéder à la carte de séquence et sélectionner la séquence complète. Choisir « Design CRISPR », puis +.
- Sélectionner un guide présentant un score de ciblage prévu élevé et un score de ciblage hors cible prévu faible40. Concevoir le guide amont sélectionné comme guide gauche, puis répéter la procédure en utilisant la région de 100 pb en aval de l'ERV pour obtenir le guide droit.
- Effectuer une analyse supplémentaire in silico des cibles hors cible à l'aide de COSMID41 (consulté le 15 mai 2026). Exclure les guides prévus pour cibler des gènes codants, d'autres CRE ou des éléments répétitifs multicopies.
- Concevoir les ARN guides à l'aide de CRISPOR
- Ouvrir dans le navigateur génomique UCSC la région de 100 pb en amont de l'ERV. Choisir « View », puis « DNA sequence », et sélectionner « Get DNA » pour obtenir la séquence amont au format FASTA.
- Ouvrir CRISPOR (version 5.2)42 et coller la séquence amont au format FASTA dans le champ « Step 1 ».
- Sélectionner l'assemblage du génome approprié dans « Step 2 » et choisir hg38 lorsqu'on travaille avec le locus humain exemple. Choisir le motif adjacent au protospacer approprié dans « Step 3 » et soumettre la séquence pour analyse.
- Examiner les guides candidats classés par score de spécificité et sélectionner un guide présentant un score de spécificité élevé et une efficacité prévue adaptée.
- Concevoir le guide sélectionné comme guide gauche. Répéter les étapes 2.3.1 à 2.3.4 en utilisant la région de 100 pb en aval de l'ERV pour obtenir le guide droit.
- Obtenir chaque guide sous forme d'ARN guide unique dans lequel l'ARN CRISPR est préhybride à l'ARN CRISPR activateur trans.
- Concevoir les amorces de PCR pour le génotypage
- Étendre l'intervalle génomique de l'ERV d'environ 500 pb en amont et 500 pb en aval.
REMARQUE : Pour le locus exemple chr1:207635112–207636074, utiliser l'intervalle étendu chr1:207634612–207636574. - Importer la séquence étendue dans Primer3 (version 4.1.0)43.
- Régler les longueurs minimale, optimale et maximale des amorces à 18, 20 et 25 nucléotides respectivement ; les températures de fusion minimale, optimale et maximale à 57 °C, 59 °C et 62 °C respectivement ; et les teneurs minimale, optimale et maximale en GC à 30 %, 50 % et 70 % respectivement.
- Régler la plage de taille du produit pour générer un amplicon couvrant l'ERV complet ainsi que les deux sites de clivage des ARN guides. Concevoir une amorce en amont et une amorce en aval de l'ERV ciblé.
- Confirmer que les produits attendus de type sauvage et de délétion peuvent être distingués par électrophorèse sur gel d'agarose. Identifier la paire d'amorces comme amorces 1 et 2, comme illustré dans Figure 2A.
- Étendre l'intervalle génomique de l'ERV d'environ 500 pb en amont et 500 pb en aval.
3. Nucléofecter les ARN guides appariés dans les hPSCN
- Préparer une plaque 12 puits contenant des couches cellulaires de MEF inactivées 48 h avant la nucléofection. Calculer le nombre de réactions de nucléofection nécessaires et utiliser une réaction pour chaque paire d'ARN guide gauche et droit.
- Pour chaque réaction, mélanger 3,6 µL de supplément de nucléofection avec 16,4 µL de solution de nucléofection et équilibrer le mélange à température ambiante.
- Préparer les complexes ribonucléoprotéiques Cas9 des ARN guides gauche et droit dans des tubes séparés. Pour chaque ARN guide, combiner 2,9 µL de solution saline tamponnée au phosphate, 0,6 µL d'ARNg à 100 µM et 0,5 µL de nucléase Cas9 haute fidélité à 62 µM, puis incuber à température ambiante pendant 10 à 20 min.
- Pendant l'incubation des ribonucléoprotéines, aspirer le milieu de culture des hnPSC, ajouter un réactif de dissociation cellulaire en quantité suffisante pour recouvrir les cellules, puis incuber à 37 °C pendant 5 min.
- Ajouter 5 mL de milieu de lavage et recueillir les cellules dissociées. Centrifuger à 250 × g pendant 3 min, aspirer le surnageant, puis resuspendre délicatement le culot dans 2 mL de milieu PXGL contenant 10 µM de Y-27632.
- Compter 2–3 × 10⁵ cellules pour chaque réaction de nucléofection. Centrifuger le nombre requis de cellules à 250 × g pendant 3 min, aspirer complètement le surnageant et éliminer le liquide résiduel à l’aide d’une pipette de 10 µL sans perturber le culot.
REMARQUE : Ne pas effectuer l’épuisement des MEF avant la nucléofection. Compter le mélange dissocié comme des hnPSC en association avec les MEF résiduels. - Combiner 2 µL du complexe Cas9 guide gauche avec 2 µL du complexe Cas9 guide droit et mélanger en pipetant cinq fois. Ajouter 4 µL du mélange ribonucléoprotéique combiné à la solution de nucléofection de 20 µL.
- Resuspendre le culot d’hnPSC dans le mélange complet de nucléofection sans introduire de bulles. Transférer la suspension dans un puits d’une microcuvette de nucléofection, puis tapoter doucement la cuvette pour s’assurer que le liquide recouvre le fond.
REMARQUE : Procéder immédiatement après la resuspension des cellules. Traiter simultanément au maximum deux réactions. - Nucléofecter les cellules en utilisant le programme P3 Primary Cell DN-100. Resuspendre immédiatement les cellules nucléofectées dans du milieu PXGL préchauffé contenant 10 µM de Y-27632.
- Ensemencer les cellules dans un puits de la plaque 12 puits préparée avec couche de MEF et déplacer délicatement la plaque selon un motif en forme de T pour répartir les cellules uniformément.
- Incuber les cellules pendant au moins 2 jours avant d’initier la dérivation clonale. Maintenir un stock séparé d’hnPSC non modifiées et dériver en parallèle des lignées clonales de type sauvage.
4. Obtenir des lignées clonales de hPSCn
- Préparer une plaque de 10 cm contenant une couche de cellules MEF inactivées 48 h avant la mise en culture de cellules individuelles.
- Aspirer le milieu de culture des cultures de hnPSC transfectées par nucléofection et des cultures parallèles de type sauvage. Ajouter le réactif de dissociation cellulaire et incuber les cellules à 37 °C pendant 5 min.
- Ajouter 5 mL de milieu de lavage et recueillir les cellules dissociées. Centrifuger les cellules à 250 × g pendant 3 min, aspirer le surnageant et resuspendre complètement les cellules dans 400 µL de milieu PXGL contenant 10 µM de Y-27632.
REMARQUE : Obtenir une suspension complète de cellules individuelles. Une dissociation incomplète peut produire des colonies contenant des génotypes mélangés. - Compter les cellules et ensemencer environ 2 000 cellules sur la plaque de 10 cm préparée avec la couche de cellules MEF, dans le milieu PXGL contenant 10 µM de Y-27632. Répartir les cellules uniformément afin de minimiser les contacts entre les colonies émergentes.
- Répartir la suspension cellulaire restante en deux portions. Cryoconserver une portion comme réserve et isoler l'ADN génomique de la seconde portion pour un génotypage de population globale.
- Cultiver les cellules ensemencées de manière clairsemée pendant 7 à 10 jours. Ne pas renouveler le milieu le premier jour suivant l'ensemencement ; du jour 2 au jour 4, renouveler quotidiennement 3 mL de milieu par 3 mL de milieu PXGL frais, puis à partir du jour 5, renouveler la moitié du milieu chaque jour. Examiner la culture quotidiennement et passer au prélèvement des colonies lorsque des colonies issues de cellules individuelles, spatialement séparées, sont visibles.
REMARQUE : Ajuster la durée de culture en fonction du taux de croissance de la lignée de hnPSC.
5. Réaliser le génotypage en masse des populations de type sauvage et modifiées
REMARQUE : Utilisez un kit d'extraction d'ADN génomique pour extraire l'ADN génomique à partir de la population en vrac. Il peut être nécessaire de tester différentes ADN polymérases afin d'optimiser ces PCR. Un mélange maître d'ADN polymérase haute fidélité a été utilisé systématiquement pour les expériences décrites ici.
- Isoler l'ADN génomique des populations cellulaires en masse de type sauvage et modifiées à l'aide d'un kit d'extraction d'ADN génomique.
- Amplifier la région génomique ciblée par PCR en utilisant les amorces 1 et 2 et une ADN polymérase appropriée. Utiliser un mélange maître d'ADN polymérase haute fidélité dans un volume réactionnel total de 20 µL contenant 10 µL de mélange maître 2×, 7 µL d'H₂O, 0,5 µL d'amorce 1 à 10 µM, 0,5 µL d'amorce 2 à 10 µM, et 2 µL d'ADN génomique à environ 50 ng/µL. Pour la PCR illustrée dans Figure 2, correspondant à un élément LTR5_Hs situé aux coordonnées chr1:207635112–207636074 (hg38), les séquences des amorces étaient CCCCTCCAAGATGACCAGTT (amorce 1) et GGCCTCGCAAATCTTAACCC (amorce 2). Les paramètres de cyclage étaient 98 °C (30 s), 30 cycles de 98 °C (10 s), 64 °C (30 s) et 72 °C (45 s), suivis d'une extension finale à 72 °C pendant 10 min.
- Inclure l'ADN génomique provenant de la population de type sauvage comme témoin.
- Séparer les produits de PCR par électrophorèse sur gel d'agarose à 1 % coloré avec un colorant d'ADN sans danger dans du tampon TAE (Tris-acétate-EDTA). Faire migrer le gel à 80 V pendant environ 45 min. Inclure un marqueur d'ADN dans la première lame afin d'estimer les tailles des bandes.
- Visualiser les bandes d'ADN amplifiées à l'aide d'un système d'imagerie numérique de gels.
- Comparer les produits obtenus à partir des populations cellulaires en masse de type sauvage et modifiées. Dans Figure 2B, les amorces 1 et 2 amplifient une bande de 1 468 pb à partir des allèles de type sauvage et une bande de 500 pb à partir des allèles modifiés.
- Vérifier que la paire d'amorces produit des produits complets et des produits de délétion distincts avant de passer au prélèvement des colonies.
- Redessiner les ARN guides ou optimiser les conditions de nucléofection lorsqu'aucun produit de délétion n'est détecté.
6. Sélectionner et amplifier des colonies issues de cellules uniques
REMARQUE : Déterminez le nombre de colonies à sélectionner en fonction de la PCR réalisée sur la population globale. Commencez par au moins 48 colonies modifiées lorsqu'un produit de délétion net est détecté. Sélectionnez environ huit colonies issues de la population témoin parallèle. Visez l'obtention d'un excès de clones (par exemple, 4 clones de type sauvage, 5 homozygotes et 3 hétérozygotes).
- Préparer les plaques et les réactifs
- Déterminer le nombre de colonies à traiter et préparer le nombre correspondant de puits avec couche de cellules nourricières MEF dans une plaque 48-puits au moins 48 h avant la sélection des colonies. Le jour de la sélection, aspirer le milieu des cellules MEF, laver chaque puit une fois avec du tampon phosphate salin, aspirer la solution de lavage, puis ajouter du milieu PXGL contenant 10 µM de Y-27632.
- Ajouter 30 µL de réactif de dissociation cellulaire au nombre requis de puits dans une plaque 96-puits à fond rond. Diluer le réactif de matrice extracellulaire à 1:4 dans du DMEM/F-12 froid et préparer le nombre requis de puits dans une seconde plaque 96-puits avec du milieu PXGL contenant 10 µM de Y-27632. Ajouter le réactif de matrice extracellulaire dilué dans chaque puit pour obtenir une concentration finale de 20 µL/mL.
REMARQUE : Utiliser cette plaque 96-puits sans cellules nourricières pour le génotypage afin d'éviter l'amplification de l'ADN génomique murin. - Distribuer environ 40 µL de gouttes de milieu de lavage sur la surface interne du couvercle d'une boîte stérile de 10 cm. Placer la plaque de dissociation, la plaque d'expansion, la plaque de génotypage et le couvercle de boîte dans la hotte de sécurité biologique.
- Sélectionner les colonies
REMARQUE : Effectuer la sélection des colonies sous microscope à l'intérieur d'une hotte de sécurité biologique. Traiter les colonies par groupes de huit lorsqu'on utilise une pipette à espacement réglable des embouts.- Régler une pipette à 20 µL et fixer un embout de pipette stérile. Amorcer l'embout en le plongeant dans une goutte de milieu de lavage et en pipetant deux fois.
- Identifier une colonie spatialement isolée semblant provenir d'une seule cellule. Éviter les colonies en contact avec des colonies adjacentes ou contenant des sous-colonies visiblement distinctes, et sélectionner des colonies représentant la gamme des tailles et morphologies présentes dans la culture.
- Gratter doucement sous la colonie avec l'embout amorcé, aspirer la colonie détachée, puis la transférer dans un puit de la plaque 96-puits à fond rond contenant 30 µL de réactif de dissociation cellulaire. Répéter jusqu'à ce que huit colonies aient été transférées dans une colonne de la plaque.
- Incuber les colonies dans le réactif de dissociation cellulaire pendant 5 à 10 min à 37 °C. Régler une pipette à espacement réglable selon l'espacement de la plaque 96-puits et dissocier chaque colonie en pipetant environ 15 fois.
- Examiner les puits au microscope et confirmer que les colonies ont été dissociées. Aspirer 20 µL de chaque suspension de colonies dissociées, régler l'espacement des embouts sur le format de la plaque 48-puits, puis distribuer la suspension dans le puit correspondant de la plaque d'expansion clonale contenant les cellules MEF.
- Aspirer les environ 10 µL restants de chaque suspension de colonie, régler l'espacement des embouts sur le format de la plaque 96-puits, puis distribuer la suspension dans le puit correspondant de la plaque de génotypage sans cellules nourricières.
- Répéter la procédure jusqu'à ce que le nombre requis de colonies modifiées et de colonies de type sauvage ait été sélectionné. Replacer les plaques d'expansion et de génotypage dans l'incubateur.
7. Génotypez et conservez les lignées cellulaires clonales
REMARQUE : Utilisez un réactif d'extraction rapide de l'ADN génomique au lieu d'un kit lors du traitement d'un grand nombre de clones.
- Extraire l'ADN génomique
- Incuber la plaque de génotypage pendant 24 à 48 h après le prélèvement des colonies et vérifier qu'un nombre suffisant de cellules adhérentes est visible dans chaque puits. Aspirer le milieu et ajouter 20 µL de solution d'extraction rapide d'ADN génomique dans chaque puits.
- Incuber la plaque à température ambiante pendant 5 min, puis transférer le volume total de chaque puits dans le puits correspondant d'une plaque PCR. Sceller la plaque PCR avec du papier aluminium.
- Incuber la plaque à 65 °C pendant 6 min, puis à 98 °C pendant 2 min. Utiliser directement 2 à 4 µL du lysat obtenu comme matrice d'ADN pour la PCR.
- Identifier et valider les clones modifiés
- Amplifier la région génomique ciblée à l'aide des amorces 1 et 2 selon les conditions de PCR et de cyclage décrites précédemment. Inclure l'ADN d'un clone sauvage non modifié et de la population modifiée en masse comme témoins.
- Séparer les produits PCR par électrophorèse sur gel d'agarose en utilisant les conditions décrites aux étapes 5.4–5.5. Comparer les tailles des bandes PCR obtenues à partir des lignées clonales avec celles des témoins sauvage et population modifiée en masse, comme illustré dans Figure 2C.
- Extraire les bandes PCR pertinentes à l'aide d'un scalpel propre et purifier l'ADN à partir des fragments de gel excisés à l'aide d'un kit. Soumettre les produits PCR purifiés à un prestataire de séquençage adapté, aligner les résultats de séquençage avec la séquence de référence, et confirmer le point de jonction de la délétion ainsi que le génotype de chaque clone. Écarter ou réévaluer les clones produisant des produits PCR inattendus ou des résultats de séquençage ambigus.
- Étendre, cryoconserver et contrôler la qualité des clones validés
- Identifier les puits correspondants dans la plaque d'expansion clonale après confirmation du génotype. Étendre au moins deux clones modifiés indépendants ainsi que plusieurs clones sauvages obtenus en parallèle par la même procédure de clonage monocellulaire.
- Cryoconserver un nombre suffisant de cryotubes pour chaque clone modifié et sauvage validé avant de commencer les expériences ultérieures. Conserver la population modifiée en masse comme sauvegarde jusqu'à ce que les lignées clonales requises aient été validées et cryoconservées.
- Réaliser une analyse du caryotype ou une autre évaluation validée de la stabilité génomique sur les clones hnPSC sélectionnés. Confirmer que les clones sélectionnés conservent la morphologie et les caractéristiques de croissance attendues des hnPSC avant toute utilisation ultérieure.
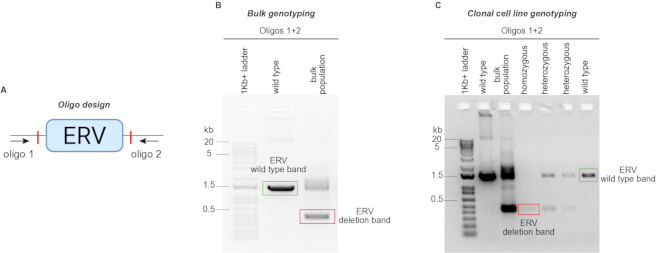
Figure 2 : Évaluation par PCR de la délétion d'ERV. (A) Conception des amorces de génotypage positionnées en amont et en aval de l'ERV ciblé. (B) Exemple de PCR réalisée sur une population globale, montrant le produit de type sauvage de taille complète et le produit plus petit correspondant à la délétion. La détection du produit de délétion confirme une édition réussie et permet d'ajuster le nombre de colonies sélectionnées pour le criblage clonal. (C) Exemple de génotypage par PCR de lignées cellulaires clonales individuelles avant séquençage de Sanger. Les clones de type sauvage produisent le produit de taille complète, les clones hétérozygotes produisent à la fois le produit de taille complète et le produit de délétion, tandis que les clones homozygotes pour la délétion produisent uniquement le produit plus petit correspondant à la délétion. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Résultats
Le protocole permet la génération de lignées clonales de cellules souches pluripotentes naïves humaines (hnPSC) portant des délétions ciblées d'éléments régulateurs *cis* (CRE) dérivés de rétrovirus endogènes (ERV). Comme résumé dans la Figure 1, des ARN guides simples appariés (sgRNA) sont conçus pour encadrer l'ERV d'intérêt, assemblés séparément avec Cas9, combinés avant la nucléofection, puis introduits dans les hnPSC. Après récupération, la population modifiée est ensemencée à faible densité afin de permettre la formation et l'isolement de colonies issues de cellules individuelles.
La PCR sur population globale fournit une indication précoce de la survenue de la délétion prévue. Des amorces situées en dehors des deux sites de coupure des ARNsg amplifient un produit plus long à partir de l'allèle sauvage et un produit plus court à partir de l'allèle délété (Figure 2A, B). La détection des deux produits dans la population modifiée en masse indique que la culture contient un mélange de cellules non modifiées et modifiées. L'absence de détection du produit de délétion suggère une édition inefficace et indique que la conception des guides, l'assemblage du ribonucléoprotéine ou les conditions de nucléofection doivent être réévaluées avant un prélèvement intensif de colonies. Le génotypage par PCR de clones individuels permet de distinguer les génotypes sauvage, hétérozygote et homozygote pour la délétion (Figure 2C). Les clones sauvages produisent uniquement le produit de taille complète, les clones hétérozygotes produisent à la fois le produit de taille complète et le produit de délétion, tandis que les clones homozygotes pour la délétion produisent uniquement le produit plus court de délétion. Le séquençage de Sanger des produits PCR confirme le point de jonction de la délétion attendue et l'identité de l'allèle amplifié.
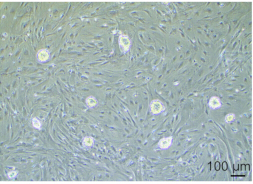
Les colonies de cellules uniques sont généralement visibles après 7 à 10 jours de culture et peuvent être identifiées par leur séparation spatiale et leur morphologie compacte (Figure 3). Les colonies doivent être sélectionnées sur l'ensemble des tailles et morphologies observées, car la suppression d'un élément régulateur fonctionnel peut modifier le comportement de prolifération ou de différenciation. Il convient d'éviter les colonies issues de cellules chevauchantes ou incomplètement séparées, car elles pourraient contenir des génotypes mixtes.
 0
Figure 3 : Morphologie représentative des colonies de hnPSC avant la sélection des colonies. Image en microscopie à champ clair de colonies de hnPSC spatialement séparées, au stade utilisé pour l'isolement clonal. Barre d'échelle = 100 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Parmi les loci ERV testés, les fréquences de délétion complète variaient de 10 % à 78,9 % des clones de hnPSC isolés, avec des fréquences moyennes et médianes de délétion homo- ou hémizygote de 43,6 % et 45,8 %, respectivement (Tableau 1). La variation observée reflète probablement des différences spécifiques à chaque locus en termes d'activité des ARN guide, d'accessibilité de la chromatine, de lignée cellulaire d'origine et de conditions de croissance. L'obtention parallèle de clones de type sauvage fournit des témoins ayant subi le même processus de clonage monocellulaire, d'expansion et d'histoire de culture que les lignées modifiées.
| Guide gauche | Guide droit | Amorce PCR sens | Amorce PCR antisens | Clones sélectionnés | Sauvage | Suppression hétéro zygote | Suppression complète | Réarrangements non souhaités | Efficace | Bandes non clairement visibles | % hétéro zygote | % homo zygote | ||||
| TAATGACCG TGTAATTTATA | AACAGCCATG ATGATGATGG | CCCCTCCAAG ATGACCAGTT | GGCCTCGCAA ATCTTAACCC | 24 | 6 | 6 | 6 (Homo zygote) | 1 | 13 | 5 | 46,2 | 31,6 | ||||
| TTGATTTAGA AAGATCAGTG | TCTGACAGC ACTGATCTGAA | CCCCAACCC ACCATTACCTA | TTGGGAGCTG TCTTGCCTAA | 24 | 3 | 3 | 11 (Homo zygote) | 0 | 6 | 7 | 50,0 | 64,7 | ||||
| AGGCAGTCCT TGTCCCACAG | CTAGAGAAA AGCATCCACGT | CTACCTTGGA GCCCCTCTTC | TCTCCCTCCTT CTCTCTGCT | 24 | 1 | 4 | 12 (Homo zygote) | 3 | 8 | 4 | 50,0 | 60,0 | ||||
| TTACTAGTTAT TGAGTGAAG | TGTATGTGT CCTCAATTGTG | TTGGTCACT TGGCATTTGTG | TCCCCTTGTT CACCTTGACT | 48 | 1 | 2 | 15 (Homo zygote) | 1 | 4 | 29 | 50,0 | 78,9 | ||||
| CCAAGTTAGG TGGCAAGTCC | ATGGATGACT ATCAGTAATA | CCATCTGTGA GCGCTTTTGG | GGGTTTGAG TCCCTGCCATT | 24 | 15 | 0 | 2 (Homo zygote) | 3 | 18 | 4 | 0,0 | 10,0 | ||||
| TCAATGCAGT GTTAGATTCC | GGAGGGAGT CTGAGTATTCG | CTGAGTGACG CAGCTGGATA | CAAGACTGCC TCACACACAC | 48 | 26 | 13 | 6 (Homo zygote) | 1 | 40 | 2 | 32,5 | 13,0 | ||||
| TAACCAATAGA ATGTGGCAA | GAATGTGTCT CCTTGAAAGA | TGGCTCCCA ACATCCCAAT | AACGCTTGAG GGGAATGGAT | 48 | 14 | NA (Hémi zygote) | 4 (Hémi zygote) | 1 | 15 | 29 | NA | 21,1 | ||||
| CCTTTCCAATA TTTATGCCT | AAATATTAAC AAGTGCAATA | ACTTTGAGG AGAATGGGCATC | GGTGTTTATT CCAGGGACGC | 24 | 4 | NA (Hémi zygote) | 9 (Hémi zygote) | 0 | 4 | 11 | NA | 69,2 | ||||
Tableau 1 : Efficacités de délétion génétique des ERV. Les données sont présentées pour les ERV appartenant à la famille LTR5_Hs. Des lignées cellulaires clonales ont été générées afin de tester si les éléments LTR5_Hs régulent l'expression des gènes indiqués. Le tableau inclut les coordonnées génomiques de chaque ERV, les ARN guides utilisés pour la délétion, les amorces PCR utilisées pour le génotypage, ainsi que les résultats du génotypage des clones. « Efficace » désigne les clones dont les résultats de génotypage sont interprétables. Les réarrangements indésirables correspondent aux produits qui ne correspondent pas aux tailles attendues des produits de type sauvage ou de délétion. « Bandes non clairement visibles » désigne les échantillons pour lesquels aucun produit PCR interprétable n’a été obtenu. Les pourcentages de délétion ont été calculés en utilisant comme dénominateur les clones présentant des résultats de génotypage interprétables. Les délétions hétérozygotes concernent les clones dans lesquels l’ERV a été supprimé sur l’un des deux allèles. Les délétions complètes concernent les clones dans lesquels l’ERV a été supprimé sur les deux copies du chromosome (clones homozygotes) ou sur la seule copie chromosomique dans le cas des chromosomes sexuels (clones hémizygotes).
Les clones validés de type sauvage, hétérozygotes et homozygotes ou hémizygotes pour la délétion peuvent ensuite être agrandis, cryopréservés et évalués quant à leur stabilité génomique. Ces lignées fournissent une plateforme permettant d'étudier les effets des éléments régulateurs cis-dérivés des ERV individuels sur l'expression génique, la prolifération cellulaire, la différenciation en lignée et les modèles basés sur les cellules souches du développement humain précoce.
Discussion
Ce protocole décrit une approche fondée sur des ribonucléoprotéines CRISPR-Cas9 afin de supprimer des éléments régulateurs dérivés des ERV dans les hnPSC. La méthode combine la conception d'ARNg appariés, la livraison transitoire de complexes Cas9-ARNg préassemblés, l'obtention de clones, le criblage par PCR, le séquençage de Sanger et l'évaluation de la stabilité génomique. Étant donné que les hnPSC sont sensibles à la dissociation et aux perturbations de culture, plusieurs étapes sont essentielles pour réussir, notamment le maintien de cultures saines sur cellules nourricières, l'utilisation d'une suspension complète de cellules individuelles, la minimisation du temps entre la resuspension cellulaire et la nucléofection, ainsi que la supplémentation du milieu avec du Y-27632 lors des manipulations stressantes. La méthode exige également une sélection rigoureuse des ARN guides, car les ERV sont des séquences répétitives et des guides mal choisis pourraient couper plusieurs loci génomiques. L'évaluation des effets hors cible doit donc inclure les régions répétitives et exclure les ARN guides présentant une activité prédite au niveau des gènes codants, d'autres CRE ou d'éléments transposables multicopies.
Le génotypage de population globale constitue un point de décision important dans le protocole. La détection du produit de délétion avant la sélection des colonies confirme que la coupure et la délétion ont eu lieu et aide à déterminer combien de colonies doivent être analysées. Lorsqu'aucun produit de délétion n'est détecté, la mesure corrective la plus efficace consiste généralement à redessiner un ou les deux sgARN plutôt que de passer directement à l'isolement à grande échelle des colonies. Une faible récupération après la nucléofection peut résulter d'une mauvaise qualité initiale des cellules, d'une élimination incomplète du milieu résiduel du culot cellulaire, d'un traitement différé après la resuspension ou d'une manipulation excessive des cellules. Une dissociation insuffisante en cellules individuelles peut produire des colonies contenant des génotypes mixtes, tandis qu'un ensemencement trop dense peut provoquer la fusion de colonies adjacentes. Ces problèmes peuvent être réduits par une dissociation complète mais douce, un ensemencement clairsemé et la sélection de colonies bien isolées.
L'efficacité de la suppression complète des ERV variait de 10 % à 78,9 % selon les loci testés, avec une moyenne de 43,6 %. Cette gamme indique que l'efficacité de l'édition dépend fortement du locus et peut également varier selon les lignées de hnPSC et les conditions de culture. L'activité du cycle cellulaire peut influencer l'efficacité de l'édition CRISPR-Cas9, et des différences de taux de prolifération peuvent donc affecter la récupération des clones30. En outre, la suppression d'un ERV jouant un rôle régulateur essentiel pourrait réduire la prolifération, modifier la morphologie des colonies ou empêcher la récupération de clones homozygotes. Certaines populations éditées peuvent également acquérir des altérations génomiques compensatoires permettant une croissance continue. Pour ces raisons, plusieurs clones indépendants doivent être analysés, et les phénotypes inattendus doivent être confirmés après obtention ou décongélation de clones supplémentaires. La confirmation du génotype, l'analyse du caryotype et la comparaison avec des clones sauvages parallèles sont essentielles avant toute interprétation ultérieure.
Une limitation principale de cette méthode est son faible débit. Chaque locus nécessite une conception individuelle de l'ARN guide, une nucléofection, une isolation de colonies, un génotypage, une confirmation de la séquence et une expansion. Par conséquent, cette méthode convient mieux à des tests fonctionnels ciblés d'ERVs sélectionnés qu'à un criblage à l'échelle du génome. La manipulation multiplex ou à l'échelle d'une famille d'ERVs à l'aide de régulateurs épigénétiques basés sur dCas9 peut perturber simultanément de nombreux éléments apparentés14, mais cette approche peut entraîner des effets hors cible plus étendus et ne permet pas facilement d'identifier quelle insertion individuelle est responsable d'un phénotype. En revanche, la stratégie actuelle permet une délétion spécifique à un locus et autorise l'attribution directe des effets moléculaires ou développementaux à un CRE défini dérivé d'un ERV.
La méthode est particulièrement pertinente car les ERV ont largement contribué à l'évolution des réseaux régulateurs des mammifères et peuvent fonctionner comme des promoteurs, des activateurs et d'autres éléments régulateurs au cours du développement précoce5,6,13,14,44,45,46,47. Certains ERV individuels se sont déjà révélés jouer des rôles essentiels dans le développement12,13,14. Les lignées de hnPSC modifiées obtenues grâce à ce protocole peuvent être utilisées pour l'analyse de l'expression génique, les tests de prolifération, la différenciation en lignées bidimensionnelles, ainsi que pour la génération de blastoïdes humains ou d'autres modèles d'embryon à base de cellules souches14,23. Ces applications doivent être menées dans le cadre des cadres éthiques et réglementaires applicables à la recherche sur les modèles d'embryon fondés sur des cellules souches humaines48,49,50.
Des progrès futurs dans l'édition du génome, la manipulation automatisée des clones et le génotypage à haut débit pourraient permettre une évaluation plus systématique des insertions individuelles d'ERV51. Jusqu'à ce que ces approches deviennent couramment disponibles, la méthode actuelle offre un cadre reproductible pour tester des éléments régulateurs non codants sélectionnés à une résolution au niveau du locus unique. Son principal avantage réside dans la possibilité de relier une délétion génomique définie à des phénotypes moléculaires et développementaux dans un modèle humain de pré-implantation, contribuant ainsi à clarifier la manière dont les séquences dérivées d'ERV, spécifiques à l'espèce, ont façonné les programmes de régulation génique au cours de l'embryogenèse humaine.
Déclarations de divulgation
Aucun conflit d'intérêts n'est déclaré.
Remerciements
Le Dr Jaaved Mohammed est remercié pour ses discussions utiles sur l'édition du génome. La Fondation Max Planck est remerciée pour son soutien à cette étude et au laboratoire Fueyo. Merel Wentink ra reçu une bourse Erasmus+ (ID 50377).
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 2-Mercaptoéthanol | Gibco | 21985023 | À ajouter au milieu de base N2B27. Manipuler conformément aux procédures institutionnelles de sécurité chimique. |
| Unité 4D Nucleofector X | Lonza | AAF-1003X | Appareil utilisé pour la nucléofection. |
| Agarose standard, 1 kg | Roth | 3810.4 | Utilisée pour préparer les gels d'électrophorèse de l'ADN. |
| Alt-R S. pyogenes Cas9 HiFi V3 Nuclease | Integrated DNA Technologies | 1081060 | Nucléase Cas9 à haute fidélité utilisée pour assembler des complexes ribonucléoprotéiques. |
| ARN guide simple synthétique Alt-R | Integrated DNA Technologies | NA | sgARN personnalisés conçus pour encadrer l'ERV sélectioné. Les séquences guides sont indiquées dans le Tableau 1. |
| Antibiotique-antimycotique | Gibco | 15240062 | Supplément antimicrobien facultatif pour les milieux de culture cellulaire. |
| Microscope Axiovert 40 CFL | Zeiss | 491202-0002-001 | Utilisé pour l'observation routinière des MEF et des hnPSCs pendant la culture. |
| Supplément B-27, 50× | Gibco | 17504044 | Supplément ajouté au milieu de base N2B27. |
| Albumine bovine fraction V, solution à 7,5 % | Gibco | 15260037 | Ajoutée au milieu de lavage pour réduire la perte des hnPSCs par adhérence aux consommables en plastique. |
| Cycleur thermique C1000 Touch avec module de réaction rapide 96 puits | Bio-Rad | 1851196 | Appareil utilisé pour l'amplification par PCR. |
| CF1 Mouse Embryonic Fibroblasts, irradiated | Thermo | A234181 | Cellules nourricières MEF inactivées utilisées pour soutenir la culture des hnPSCs. Un substitut validé préparé en interne peut être utilisé. |
| Compteur cellulaire automatisé Countess 3 | Thermo / Invitrogen | AMQAX2000 | Utilisé pour compter les MEF ou les hnPSCs. |
| DMEM/F-12 | Gibco | 11330032 | Constituant du milieu N2B27 et du milieu de lavage ; également utilisé pour diluer le réactif de matrice extracellulaire. |
| Solution saline tamponnée au phosphate de Dulbecco’s sans calcium ni magnésium | Gibco | 14190144 | Utilisée pour laver les couches nourricières. |
| Solution complète ESGRO de gélatine | Sigma-Aldrich | SF008 | Utilisée pour revêtir les récipients de culture avant la mise en place des cellules nourricières MEF. |
| FBS Supreme | PAN-Biotech | P30-3031 | Utilisé pour préparer le milieu de culture des MEF. |
| Unité de filtration, 1 000 mL, taille de pore 0,22 µm | Corning | 431098 | Utilisée pour la filtration stérile des milieux de culture à grand volume. |
| Unité de filtration, 500 mL, taille de pore 0,22 µm | Corning | 431097 | Utilisée pour la filtration stérile des milieux de culture. |
| Milieu de cryoconservation FreSR-S | STEMCELL Technologies | 5859 | Utilisé pour la cryoconservation des hnPSCs. |
| Système d'imagerie de gel GelDoc | Bio-Rad | 170-8195 | Équipement utilisé pour visualiser les bandes d'ADN issues de l'électrophorèse sur gel. |
| Geltrex Flex LDEV-Free hESC-Qualified Reduced Growth Factor Basement Membrane Matrix | Thermo | A4000046803 | Matrice extracellulaire utilisée pour cultiver les hnPSCs en l'absence de MEF. |
| Échelle d'ADN Generuler 1 Kb Plus | Fischer Scientific | 11581625 | Utilisée pour mesurer la taille des bandes d'ADN en électrophorèse. |
| Supplément GlutaMAX | Gibco | 35050061 | Supplément de L-glutamine stabilisé utilisé dans le milieu de culture des MEF. |
| Gö6983 | Bio-Techne | 2285/10 | Inhibiteur de la protéine kinase C atypique utilisé pour préparer le milieu PXGL. |
| Milieu de culture modifié d'Eagle de Dulbecco’s à haute teneur en glucose | Gibco | 11965092 | Milieu de base utilisé pour préparer le milieu de culture des MEF. |
| Caryotypage | Life&Brain | NA | Utilisé pour détecter les anomalies chromosomiques. |
| L-glutamine | Gibco | 25030081 | Ajoutée au milieu de base N2B27. |
| Kit de purification Monarch Spin gDNA | New England Biolabs | T3010 | Kit pour l'extraction de l'ADN génomique à partir de populations massives modifiées. |
| Pipette 8 canaux réglable en espacement Move It, 30–300 µL | Eppendorf | 3125000176 | Utilisée pour transférer les colonies dissociées entre la plaque de génotypage 96 puits et la plaque d'expansion 48 puits. |
| Supplément N-2, 100× | Gibco | 17502048 | Supplément ajouté au milieu de base N2B27. |
| Milieu Neurobasal | Gibco | 21103049 | Constituant du milieu de base N2B27. |
| Microscope stéréo à zoom Nikon | Nikon | SMZ1270 | Utilisé pour la sélection des colonies de hnPSCs. |
| NucleoSpin Gel and PCR Clean-up | Machery-Nagel | 740609.25 | Pour l'extraction de l'ADN à partir de gels avant le séquençage de Sanger. |
| P3 Primary Cell 4D-Nucleofector X Kit S | Lonza | V4XP-3032 | Kit de réactif de nucléofection utilisé pour la livraison de complexes ribonucléoprotéiques Cas9-sgARN. Comprend des cuvettes. |
| Ligne cellulaire PB004 | Cadeau du Professeur Hiromitsu Nakauchi | NA | Authentifiée par STR, testée pour Mycoplasma. Publiée dans PMID : 26023098.33 |
| Amorces de PCR | Sigma-Aldrich | NA | Utilisées pour le génotypage des clones de hnPSCs par PCR. Séquences dans le Tableau 1. |
| PD0325901 | Selleck Chemicals | S1036 | Inhibiteur de MEK utilisé pour préparer le milieu PXGL. |
| Phusion Green Hot Start II High-Fidelity PCR Master Mix | Thermo | F566L | Mélange maître contenant une ADN polymérase pour le génotypage par PCR. |
| Solution d'extraction rapide d'ADN QuickExtract | Biosearch Technologies | QE09050 | Utilisée pour une extraction rapide de l'ADN génomique à partir de plaques de génotypage de cellules clonales. |
| Facteur inhibiteur de la leucémie humain recombinant | Gibco | 300-05-50UG | Ajouté au milieu PXGL. Une préparation équivalente validée en interne peut être utilisée. |
| Séquençage de Sanger | Eurofins | NA | Utilisé pour séquencer l'ADN afin de vérifier les génotypes. |
| Pyruvate de sodium, solution 100 mM | Gibco | 11360070 | Ajouté au milieu de culture des MEF. |
| Colorant SYBR Safe pour gel d'ADN | Thermo | S33102 | Colorant pour les gels d'électrophorèse de l'ADN. |
| Enzyme TrypLE Express, 1×, rouge de phénol | Gibco | 12605036 | Utilisée pour dissocier les hnPSCs lors du passage, de la préparation à la nucléofection et de la dérivation clonale. |
| Eau, sans nucléase, de qualité biologie moléculaire, ultrapure | Thermo | J71786.AP | Utilisée pour la PCR de génotypage. |
| XAV939 | Cell Guidance Systems | SM38-50 | Inhibiteur de la voie Wnt utilisé pour préparer le milieu PXGL. |
| Y-27632 | STEMCELL Technologies | 72304 | Inhibiteur de ROCK ajouté lors du décongélation, du passage, de la récupération après nucléofection et du semis en cellules uniques. |
Références
- Wittkopp PJ, Kalay G. Cis-regulatory elements: molecular mechanisms and evolutionary processes underlying divergence. Nat Rev Genet. 2011;13(1):59–69.
- Jacques PÉ, Jeyakani J, Bourque G. The majority of primate-specific regulatory sequences are derived from transposable elements. PLoS Genet. 2013;9(5):e1003504. doi:10.1371/journal.pgen.1003504.
- Trizzino M, et al. Transposable elements are the primary source of novelty in primate gene regulation. Genome Res. 2017;27(10):1623–33.
- Grandi N, Tramontano E. Type W Human Endogenous Retrovirus (HERV-W) Integrations and Their Mobilization by L1 Machinery: Contribution to the Human Transcriptome and Impact on the Host Physiopathology. Viruses. 2017;9(7):162. doi:10.3390/v9070162.
- Senft AD, Macfarlan TS. Transposable elements shape the evolution of mammalian development. Nat Rev Genet. 2021;22(11):691–711.
- Fueyo R, Judd J, Feschotte C, Wysocka J. Roles of transposable elements in the regulation of mammalian transcription. Nat Rev Mol Cell Biol. 2022;23(7):481–97.
- Oomen ME, et al. An atlas of transcription initiation reveals regulatory principles of gene and transposable element expression in early mammalian development. Cell. 2025;188(4):1156–1174.e20.
- Göke J, et al. Dynamic transcription of distinct classes of endogenous retroviral elements marks specific populations of early human embryonic cells. Cell Stem Cell. 2015;16(2):135–41.
- Grow EJ, et al. Intrinsic retroviral reactivation in human preimplantation embryos and pluripotent cells. Nature. 2015;522(7555):221–5.
- Xiang Y, Liang H. The Regulation and Functions of Endogenous Retrovirus in Embryo Development and Stem Cell Differentiation. Stem Cells Int. 2021;2021:6660936. doi:10.1155/2021/6660936.
- Macfarlan TS, et al. Embryonic stem cell potency fluctuates with endogenous retrovirus activity. Nature. 2012;487(7405):57–63.
- Modzelewski AJ, et al. A mouse-specific retrotransposon drives a conserved Cdk2ap1 isoform essential for development. Cell. 2021;184(22):5541–5558.e22.
- Frost JM, et al. Regulation of human trophoblast gene expression by endogenous retroviruses. Nat Struct Mol Biol. 2023;30(4):527–38.
- Fueyo R, et al. A human-specific regulatory mechanism revealed in a pre-implantation model. Nature. 2025;647(8088):238–47.
- Fuentes DR, Swigut T, Wysocka J. Systematic perturbation of retroviral LTRs reveals widespread long-range effects on human gene regulation. eLife. 2018;7:e35989. doi:10.7554/eLife.35989.
- Pontis J, et al. Hominoid-Specific Transposable Elements and KZFPs Facilitate Human Embryonic Genome Activation and Control Transcription in Naive Human ESCs. Cell Stem Cell. 2019;24(5):724–735.e5.
- Xiang X, et al. Human reproduction is regulated by retrotransposons derived from ancient Hominidae-specific viral infections. Nat Commun. 2022;13(1):463. doi:10.1038/s41467-022-28105-1.
- Theunissen TW, et al. Molecular Criteria for Defining the Naive Human Pluripotent State. Cell Stem Cell. 2016;19(4):502–15.
- Bredenkamp N, et al. Wnt Inhibition Facilitates RNA-Mediated Reprogramming of Human Somatic Cells to Naive Pluripotency. Stem Cell Rep. 2019;13(6):1083–98.
- Guo G, et al. Human naive epiblast cells possess unrestricted lineage potential. Cell Stem Cell. 2021;28(6):1040–1056.e6.
- Io S, et al. Capturing human trophoblast development with naive pluripotent stem cells in vitro. Cell Stem Cell. 2021;28(6):1023–1039.e13.
- Okubo T, et al. Hypoblast from human pluripotent stem cells regulates epiblast development. Nature. 2024;626(7998):357–66.
- Shahbazi MN, Pasque V. Early human development and stem cell-based human embryo models. Cell Stem Cell. 2024;31(10):1398–418.
- Kagawa H, et al. Human blastoids model blastocyst development and implantation. Nature. 2022;601(7894):600–5.
- Yu L, et al. Large-scale production of human blastoids amenable to modeling blastocyst development and maternal-fetal cross talk. Cell Stem Cell. 2023;30(9):1246–1261.e9.
- Liu X, et al. Modelling human blastocysts by reprogramming fibroblasts into iBlastoids. Nature. 2021;591(7851):627–32.
- Yu L, et al. Blastocyst-like structures generated from human pluripotent stem cells. Nature. 2021;591(7851):620–6.
- Sozen B, et al. Reconstructing aspects of human embryogenesis with pluripotent stem cells. Nat Commun. 2021;12(1):5550. doi:10.1038/s41467-021-25853-4.
- Yanagida A, et al. Naive stem cell blastocyst model captures human embryo lineage segregation. Cell Stem Cell. 2021;28(6):1016–1022.e4.
- Pacesa M, Pelea O, Jinek M. Past, present, and future of CRISPR genome editing technologies. Cell. 2024;187(5):1076–100.
- Hendel A, et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 2015;33(9):985–9.
- Kim S, et al. Highly efficient RNA-guided genome editing in human cells via .delivery of purified Cas9 ribonucleoproteins. Genome Res. 2014;24(6):1012–9.
- Masaki H, et al. Interspecific in vitro. assay for the chimera-forming ability of human pluripotent stem cells. Development. 2015;142(18):3222–30.
- Thomson JA, et al. Embryonic stem cell lines derived from human blastocysts. Science. 1998;282(5391):1145–7.
- Conner DA. Mouse Embryo Fibroblast (MEF) Feeder Cell Preparation. Curr Protoc Mol Biol. 2000;51(1):23.2.1–23.2.7.
- Casper J, et al. The UCSC Genome Browser database: 2026 update. Nucleic Acids Res. 2026;54(D1):D1331–D1335.
- Bao W, Kojima KK, Kohany O. Repbase Update, a database of repetitive elements in eukaryotic genomes. Mob DNA. 2015;6:11. doi:10.1186/s13100-015-0041-9.
- Storer J, et al. The Dfam community resource of transposable element families, sequence models, and genome annotations. Mob DNA. 2021;12(1):2. doi:10.1186/s13100-020-00230-y.
- Tarailo-Graovac M, Chen N. Using RepeatMasker to identify repetitive elements in genomic sequences. Curr Protoc Bioinformatics. 2009;25:4.10.1–4.10.14.
- Doench JG, et al. Optimized sgRNA design to maximize activity and minimize off-target effects of CRISPR-Cas9. Nat Biotechnol. 2016;34(2):184–91.
- Cradick TJ, et al. COSMID: A Web-based Tool for Identifying and Validating CRISPR/Cas Off-target Sites. Mol Ther Nucleic Acids. 2014;3(12):e214. doi:10.1038/mtna.2014.64.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242–W245.
- Untergasser A, et al. Primer3—new capabilities and interfaces. Nucleic Acids Res. 2012;40(15):e115. doi:10.1093/nar/gks596.
- Dopkins N, Nixon DF. Activation of human endogenous retroviruses and its physiological consequences. Nat Rev Mol Cell Biol. 2024;25(3):212–22.
- Li P, Yamanaka S. Transposable element regulation in mammalian germ cells and other contexts: multilayered repression, fertility, and regulated activation. Epigenomics. 2026;0(0):1–18.
- Yu H, et al. Dynamic reprogramming of H3K9me3 at hominoid-specific retrotransposons during human preimplantation development. Cell Stem Cell. 2022;29(7):1031–1050.e12.
- Xiang Y, et al. Endogenous retroviruses synthesize heterologous chimeric RNAs to reinforce human early embryo development. Science. 2026;391(6783):eadv5257. doi:10.1126/science.adv5257.
- Arias AM, et al. Human stem cell-based embryo models: innovation, ethics, and policy. Hum Reprod. 2026;41(6):830–46.
- Bentzen HB, et al. A guide to using embedded ethics in human stem-cell-based embryo model research. Nat Cell Biol. 2026;28(4):665–73.
- Clark AT, et al. Stem cell-based embryo models: The 2021 ISSCR stem cell guidelines revisited. Stem Cell Rep. 2025;20(6):102514. doi:10.1016/j.stemcr.2025.102514.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619–44.