Ce protocole décrit une méthode reproductible pour isoler et cultiver des cellules musculaires lisses aortiques primaires de souris provenant des régions thoracique et abdominale. La méthode permet d'obtenir des cellules viables adaptées aux études in vitro du remodelage vasculaire et de la biologie associée aux anévrismes.
Article de méthode
Isolement et culture de cellules primaires de muscle lisse aortique murin pour des études in vitro relatives à la remodelage vasculaire et à la biologie de l'anévrisme aortique
Dans cet article
Résumé
Résumé
L'isolement et la culture de cellules musculaires lisses aortiques primaires (CML) constituent une approche précieuse pour étudier les mécanismes cellulaires sous-jacents aux maladies vasculaires, notamment les anévrismes aortiques. Cet article décrit un protocole détaillé et optimisé pour l'isolement et la culture de CML aortiques murines à partir de segments aortiques thoraciques et abdominaux. La méthode actuelle comprend une dissection aortique minutieuse, l'élimination des tissus environnants et une digestion enzymatique en deux étapes utilisant la collagénase, l'élastase et l'inhibiteur de la trypsine de soja, suivie d'une dissociation mécanique et d'une expansion cellulaire dans des conditions de culture définies. Une attention particulière est portée aux étapes permettant d'améliorer le rendement, la pureté et la reproductibilité des cellules, notamment l'élimination de l'adventice et le contrôle du temps de digestion. Grâce à cette méthode, les CML primaires peuvent être isolées et amplifiées avec succès, présentant une morphologie et des profils de croissance caractéristiques. Ce protocole offre une approche reproductible et adaptable pour obtenir des CML aortiques primaires et sert de plateforme pour des études in vitro relatives au remodelage vasculaire et à la biologie de l'anévrisme aortique.
Introduction
Les cellules musculaires lisses aortiques (CML) sont des composants essentiels de la paroi vasculaire, contribuant à la fois à l'intégrité structurelle et à la régulation fonctionnelle de l'aorte. Dans les vaisseaux sains, les CML maintiennent un phénotype contractile caractérisé par l'expression de protéines contractiles telles que l'actine α des muscles lisses (α-SMA) et la chaîne lourde de myosine des muscles lisses (MYH11)1,2,3. Ce phénotype soutient le tonus vasculaire et préserve l'organisation de la matrice extracellulaire. Toutefois, dans des conditions pathologiques telles que l'anévrisme de l'aorte abdominale (AAA), les CML subissent une modulation phénotypique vers un état synthétique et pro-inflammatoire1,2,3. Cette transition est associée à une prolifération accrue, à la sécrétion de cytokines et à la production d'enzymes dégradant la matrice, contribuant finalement à l'affaiblissement de la paroi aortique4,5.
Les modèles animaux, notamment la formation d'anévrismes aortiques induite par l'angiotensine II (Ang II), ont considérablement fait progresser la compréhension de la pathogenèse de l'AAA1,6,7,8,9,10,11. Néanmoins, ces modèles ne permettent pas une manipulation précise des voies cellulaires ni l'observation directe de mécanismes spécifiques aux cellules musculaires lisses (SMC). Les systèmes in vitro utilisant des SMC primaires offrent une approche complémentaire, permettant une étude détaillée des voies de signalisation, de la régulation génique et des réponses cellulaires dans des conditions contrôlées12.
Malgré leur utilité, l'isolement de cellules musculaires lisses aortiques primaires de souris est techniquement difficile. La petite taille de l'aorte murine, la présence de tissu adipeux et conjonctif environnant, ainsi que le risque de contamination par des fibroblastes de l'aventice peuvent tous compromettre la pureté cellulaire. De plus, la digestion enzymatique doit être soigneusement contrôlée afin d'équilibrer la dissociation tissulaire et le maintien de la viabilité cellulaire. La variabilité de ces étapes conduit souvent à des résultats inconstants entre les expériences et les laboratoires.
Plusieurs protocoles décrivant l'isolement et la culture de cellules musculaires lisses aortiques primaires chez la souris ont été publiés, dont la plupart reposent sur un retrait mécanique complet de l'adventice avant la digestion enzymatique et se concentrent principalement sur des aortes entières ou des segments aortiques thoraciques13,14. Le présent protocole s'appuie sur ces méthodes en intégrant plusieurs améliorations techniques, notamment une étape préliminaire brève de prédigestion enzymatique facilitant la séparation des couches adventicielle et médiale avant la dissociation complète du tissu, des conditions de digestion standardisées avec une dissociation mécanique douce intermittente, et un flux opératoire permettant l'isolement et la culture séparés des cellules musculaires lisses aortiques thoraciques (THX) et abdominales (ABD). Ensemble, ces améliorations visent à améliorer la cohérence et la reproductibilité du traitement des tissus tout en facilitant des études spécifiques aux régions sur le remodelage vasculaire et la biologie des anévrismes. Les cultures de CML obtenues conviennent à un large éventail d'applications en aval, notamment la silenciation génique, les études pharmacologiques et les investigations mécanistiques relatives au remodelage vasculaire et à la biologie des anévrismes. Bien que les CML primaires isolées à partir d'aortes non malades ne reproduisent pas intrinsèquement les phénotypes anévrysmatiques, elles fournissent un système contrôlé in vitro pour étudier les voies cellulaires impliquées dans le développement des anévrismes après une manipulation expérimentale ciblée.
Protocole
Des souris femelles adultes C57BL/6J âgées de 8 à 10 semaines et pesant 18–20 g ont été utilisées pour la procédure décrite ci-dessous. Deux souris ont été utilisées par isolement. Toutes les procédures animales ont été réalisées conformément aux directives du Comité institutionnel de soins et d'utilisation des animaux (IACUC) de l'Université du Kentucky et ont été approuvées sous le numéro de protocole 2022-4153. Les détails de tous les réactifs et équipements utilisés sont indiqués dans le Tableau des matériaux. Une vue d'ensemble schématique du flux de travail complet d'isolement et de culture est présentée dans Figure 1.
PRÉCAUTION : La kétamine et le xylazine sont des substances réglementées et doivent être manipulées, stockées et éliminées conformément aux politiques institutionnelles et aux réglementations en vigueur. La collagénase de type II et l'élastase sont des enzymes protéolytiques pouvant provoquer des irritations cutanées, oculaires et respiratoires. Le bleu de trypan est un colorant dangereux et doit être manipulé en portant des équipements de protection individuelle appropriés, en évitant tout contact avec la peau et les yeux. Tous les réactifs dangereux doivent être manipulés et éliminés conformément aux directives de sécurité institutionnelles et aux instructions des fabricants.
1. Préparation des réactifs et des milieux de culture
- Préparer 10 mL de solution de digestion enzymatique fraîche le jour de l'isolement dans un tube conique stérile de 15 mL :
- Ajouter 10 mg de collagénase de type II (concentration finale de 1 mg/mL) (voir tableau des matériaux).
- Ajouter 10 mg d'inhibiteur de la trypsine de soja (concentration finale de 1 mg/mL) (voir tableau des matériaux).
- Ajouter 71 µL de suspension d'élastase (concentration finale de 0,744 U/mL) (voir tableau des matériaux).
- Préparer la solution dans du HBSS contenant du calcium et du magnésium, sans rouge de phénol (voir tableau des matériaux).
- Ajouter 100 µL de pénicilline/streptomycine (1 % du volume final) (voir tableau des matériaux).
- Mélanger soigneusement la solution et la stériliser par filtration à l’aide d’un filtre à seringue en nylon de 0,2 µm (voir tableau des matériaux).
- Préparer le milieu de culture complet pour CML (500 mL)
- Ajouter 385 mL de milieu de Dulbecco modifié / mélange nutritif F-12 (DMEM/F12) sans rouge de phénol (voir tableau des matériaux) comme milieu de base.
- Compléter avec 100 mL de sérum bovin fœtal traité au charbon actif/dextrane (20 % du volume final) (voir tableau des matériaux).
- Ajouter 10 mL de pénicilline/streptomycine (2 % du volume final) (voir tableau des matériaux).
- Ajouter 5 mL d'amphotéricine B (1 % du volume final) (voir tableau des matériaux)
- Stériliser le milieu par filtration et le conserver à 4 °C.
- Préchauffer tous les réactifs à 37 °C avant utilisation.
2. Préparation pour le traitement des tissus
- Préaliquoter la solution de digestion enzymatique dans 4 puits d'une plaque de culture à 6 puits (2,5 mL chacun) et préchauffer dans l'incubateur à 37 °C avec 5 % de CO₂ avant le traitement du tissu. Deux puits doivent être désignés « THX » et deux autres « ABD » pour les segments aortiques. Plusieurs segments provenant de la même région anatomique peuvent être traités dans un seul puits.
- Préparer deux boîtes de culture séparées (voir tableau des matériaux) contenant le milieu de culture complet pour les CML et les étiqueter respectivement « THX » et « ABD ».
- Préchauffer les boîtes de culture contenant les milieux dans un incubateur humide.
- Préparer à l'avance 20 mL d'HBSS stérile pour la perfusion vasculaire et la manipulation du tissu.
- Préparer deux autres boîtes de culture contenant chacune 3 mL d'HBSS pour le nettoyage séquentiel des aortes isolées.
- Préparer des tubes coniques de 15 mL étiquetés (voir Tableau des matériaux) contenant chacun 5 mL d'HBSS pour le stockage temporaire et la séparation des segments aortiques THX et ABD.
- Stériliser les instruments chirurgicaux entre chaque animal en appliquant un détergent, en rinçant avec de l'eau distillée, en désinfectant avec de l'éthanol à 70 %, puis en stérilisant à l'aide d'un stérilisateur à billes (voir tableau des matériaux).
3. Préparation des animaux et dissection aortique
- Anesthésier les souris par injection intrapéritonéale (IP) de kétamine (300 mg/kg) et de xylazine (30 mg/kg) (voir tableau des matériaux), conformément au protocole approuvé par l'IACUC de l'Université du Kentucky 2022-4153 pour les procédures terminales.
- Confirmer la profondeur adéquate de l'anesthésie par l'absence de réponse réflexe à une pincée des orteils.
- Stériliser le champ opératoire à l'aide d'éthanol à 70 %.
- Alors qu'elles sont sous anesthésie chirurgicale profonde, euthanasier les souris par exsanguination via ponction cardiaque suivie d'une perfusion transcardiaque avec du HBSS, conformément aux lignes directrices institutionnelles et de l'AVMA.
- Ouvrir la cavité thoracique et réaliser une ponction cardiaque pour recueillir le sang.
- Perfuser le système vasculaire par le ventricule gauche à l'aide d'une seringue de 10 mL équipée d'une aiguille de 25 gauge, en injectant lentement 10 mL de HBSS stérile. Un débit de perfusion d'environ 0,5 mL/s est recommandé pour assurer une élimination efficace du sang résiduel.
- Retirer soigneusement les organes environnants (foie, poumons, rate, tube digestif, reins). Laisser un fragment du diaphragme relié à l'aorte.
- Isoler l'aorte depuis la racine aortique jusqu'à la bifurcation iliaque, en conservant le diaphragme intact. Le diaphragme sert de limite anatomique entre les régions THX et ABD (Figure 2B).
- Transférer immédiatement l'aorte dans du HBSS stérile (Figure 2A).
4. Nettoyage et segmentation de l'aorte
- Placer la boîte de culture stérile contenant l'aorte sous un microscope stéréoscopique (voir tableau des matériaux).
- Retirer soigneusement le tissu adipeux et le tissu conjonctif à l’aide de pinces fines (voir tableau des matériaux).
- Séparer l'aorte en segments THX et ABD.
NOTE : Le segment THX s'étend de la région de l'aorte juste au-dessus du diaphragme jusqu'à la racine aortique, tandis que le segment ABD s'étend de la région de l'aorte juste en dessous du diaphragme jusqu'à la bifurcation iliaque (Figure 2B). - Transférer les segments nettoyés dans des tubes coniques séparés de 15 mL contenant du HBSS frais pour un traitement ultérieur.
5. Digestion enzymatique et isolement des cellules
- Incuber des segments aortiques dans la solution enzymatique à 37 °C pendant 8 à 10 minutes.
- Retirer les segments aortiques de la solution enzymatique.
- Transférer les segments dans des boîtes de culture séparées contenant le milieu complet pour cellules musculaires lisses désigné pour les échantillons THX et ABD.
- Retirer la couche adventicielle de l'aorte à l'aide de pinces grossières puis fines. La suppression complète de l'adventice est confirmée lorsque la surface externe de l'aorte apparaît lisse et translucide, sans tissu conjonctif ni tissu adipeux résiduel visible (Figure 2C).
- Transférer les segments aortiques dans une solution enzymatique fraîche et hacher la couche médiane en petits fragments directement dans la solution (Figure 3A).
- Incuber les fragments de tissu à 37 °C dans un incubateur humidifié avec 5 % de CO₂ pendant 1 heure.
- Réaliser une dissociation mécanique douce en aspirant et expulsant environ 10 à 15 fois à l’aide d’une pipette pour favoriser la libération des cellules (Figure 3B).
- Répéter l'étape de dissociation mécanique tous les 30 à 60 minutes pendant l'incubation, pour une durée totale de digestion de 2 à 3 heures ou jusqu'à obtention d'une suspension cellulaire homogène.
6. Collecte, lavage, ensemencement et culture initiale des cellules
- Transférer la solution d'hydrolyse enzymatique contenant les cellules dissociées dans des tubes coniques séparés de 15 mL (voir tableau des matériaux), désignés pour les échantillons THX et ABD.
- Rincer chaque puits d'hydrolyse avec 5 mL de milieu de culture et combiner avec les tubes correspondants.
- Centrifuger la suspension cellulaire à 400 × g pendant 5 min à température ambiante.
- Répéter la centrifugation si la formation du culot est insuffisante.
- Éliminer le surnageant sans perturber le culot cellulaire (Figure 3C).
- Resuspendre les cellules dans 5 mL de milieu de culture frais et effectuer une étape supplémentaire de lavage suivie d'une centrifugation dans les mêmes conditions.
- Éliminer le surnageant et resuspendre le culot cellulaire final dans un volume approprié (généralement 6 mL) de milieu complet de culture des CML.
- Plaquer toute la suspension cellulaire obtenue à partir du segment aortique thoracique ou abdominal dans deux puits d'une plaque de culture 6 puits (3 mL de milieu en suspension par puits) et incuber à 37 °C avec 5,0 % de CO₂. Les cellules sont mises en culture immédiatement après leur isolement, sans comptage préalable ; par conséquent, aucune densité de semis cible n'est utilisée à ce stade.
- Conserver les cultures sans perturbation pendant 5 à 7 jours afin de permettre l'attachement cellulaire et une expansion initiale.
POINT D'ARRÊT : Après le plaquage, les cultures peuvent être maintenues dans l'incubateur pendant 5 à 7 jours avant de passer aux étapes d'entretien et d'expansion cellulaire décrites à la section 7.
7. Entretien et expansion des cellules
- Changer le milieu de culture tous les 3 à 4 jours.
- Surveiller régulièrement la morphologie et la confluence des cellules.
- Repiquer les cellules lorsqu'elles atteignent environ 80 à 90 % de confluence.
- Aspirer le milieu de culture et laver les cellules avec du tampon phosphate-saline (PBS) préchauffé (voir tableau des matériaux).
- Ajouter de la trypsine-EDTA à 0,05 % et incuber à 37 °C pendant 5 à 10 min.
- Continuer lorsque 80 à 90 % des cellules sont détachées.
- Tapoter doucement la plaque de culture pour faciliter le détachement.
- Ajouter un volume équivalent de milieu de culture complet pour neutraliser la trypsine.
- Pipeter délicatement pour détacher les cellules restantes.
- Transférer la suspension cellulaire dans des tubes coniques et centrifuger à 400 × g pendant 5 min.
- Éliminer le surnageant et resuspendre le culot cellulaire dans du milieu de culture frais.
- Ensemencer les cellules à un ratio de division de 1:2 (ou à la densité expérimentale souhaitée) et incuber à 37 °C avec 5 % de CO₂. Laisser les cellules s'attacher sans perturbation pendant 24 à 48 h.
REMARQUE : Pour les expériences ultérieures, utiliser des cellules comprises entre les passages 3 et 7 (P3–P7) afin de minimiser la dérive phénotypique induite par la culture. Les cellules au-delà du passage 7 sont plus sujettes à la dérive phénotypique et peuvent présenter une morphologie et une fonction altérées.
8. Validation par coloration immunofluorescente de l'α-SMA
- Faire pousser les cellules sur un matériau adapté à la microscopie fluorescente.
- Ensemencer les cellules dans une plaque optique à 96 puits à raison de 15 000 cellules par puits. Laisser les cellules croître jusqu'à la confluence souhaitée.
- Préparer les cellules pour la fixation
- Aspirer le milieu de culture des cellules adhérentes. Rincer trois fois avec 200 µL par puits de tampon salin au Tris contenant 0,1 % de Tween 20 (TBS-T) pendant 5 min par rinçage, puis aspirer à l’aide d’un vide de hotte biologique.
- Fixer les cellules
- Ajouter 200 µL par puits de paraformaldéhyde à 4 % (PFA) dans du PBS 1x. Incuber de 10 à 20 min à température ambiante, puis aspirer.
- Perméabilisation
- Ajouter 200 µL par puits de Triton X-100 à 0,1 % dans du PBS 1x. Incuber de 10 à 15 min à température ambiante, puis aspirer.
- Blocage des liaisons non spécifiques
- Rincer les cellules trois fois avec 200 µL par puits de TBS-T pendant 5 min par rinçage. Ajouter 200 µL par puits d’albumine sérique bovine (BSA) à 5 % dans du TBS-T.
- Placer la plaque sur un agitateur orbital à environ 200 tr/min pendant 1 h à température ambiante.
- Marquage par anticorps primaire
- Préparer l’anticorps primaire α-SMA à une dilution de 1:1 000 dans du TBS-T contenant 5 % de BSA.
- Retirer la plaque de l’agitateur orbital et aspirer la solution de blocage des puits destinés au marquage α-SMA. Pour le contrôle avec seul anticorps secondaire, omettre l’anticorps primaire et maintenir le puits témoin dans du TBS-T contenant 5 % de BSA.
- Ajouter 200 µL par puits de l’anticorps primaire α-SMA dilué dans les puits expérimentaux. Incuber les puits expérimentaux et le contrôle avec seul anticorps secondaire toute la nuit à 4 °C sur un agitateur orbital doux.
- Marquage par anticorps secondaire
- Préparer l’anticorps secondaire fluorescent à une dilution de 1:2 500 dans du TBS-T contenant 0,1 % de Tween 20.
- Retirer la plaque de l’agitateur orbital et aspirer tous les puits.
- Rincer tous les puits trois fois avec 200 µL par puits de TBS-T pendant 5 min par rinçage, puis aspirer.
- Ajouter 200 µL par puits de l’anticorps secondaire fluorescent dilué dans tous les puits, y compris le contrôle avec seul anticorps secondaire.
- Protéger la plaque de la lumière et incuber sur un agitateur orbital à environ 200 tr/min pendant 1 h à température ambiante.
- Marquage nucléaire et imagerie de fluorescence
- Préparer une solution de Hoechst 33342 à 2 µg/mL.
- Rincer les cellules trois fois avec 200 µL par puits de TBS-T pendant 5 min par rinçage. Ajouter suffisamment de solution de marquage au Hoechst 33342 pour recouvrir les cellules et incuber pendant 10 min à température ambiante, à l’abri de la lumière.
- Acquérir des images de fluorescence à l’aide d’un microscope à fluorescence inversé avec un grossissement de 20x pour les cultures THX et ABD marquées pour α-SMA et de 10x pour les témoins avec seul anticorps secondaire, en utilisant une excitation à 385 nm pour le Hoechst 33342 et à 475 nm pour l’anticorps secondaire marqué. Les témoins avec seul anticorps secondaire ont été imagés à 10x afin d’inclure un nombre suffisant de noyaux dans le champ observé.
- Quantification des cellules positives pour α-SMA.
- Évaluer la positivité pour α-SMA en comptant les noyaux positifs au Hoechst associés aux cellules présentant une coloration cytoplasmique fusiforme clairement positive pour α-SMA. Considérer de manière conservatrice comme négatives pour α-SMA les cellules dont le signal fluorescent est ambigu ou mal défini.
- Calculer la positivité pour α-SMA comme le nombre de cellules positives pour α-SMA divisé par le nombre total de noyaux positifs au Hoechst comptés dans les champs microscopiques analysés, multiplié par 100.
Résultats
Entre 24 et 48 heures après l'isolement, un sous-ensemble de cellules commence à adhérer à la surface du milieu de culture et à s'étendre, présentant initialement une morphologie arrondie. L'attachement cellulaire peut être variable aux premiers stades, et les cultures peuvent apparaître clairsemées en raison du nombre limité de cellules viables récupérées lors de l'isolement initial. Entre les jours 3 et 5, les cellules adhérentes adoptent progressivement une morphologie allongée en fuseau, caractéristique des cellules musculaires lisses vasculaires (CMLV), et commencent à proliférer, formant de petits agrégats. Une vue schématique du déroulement expérimental, incluant l'isolement aortique, la segmentation, la digestion enzymatique, la dissociation mécanique et le semis cellulaire, est présentée dans la Figure 1.
Des images représentatives de l'isolement aortique, de la segmentation anatomique en régions THX et ABD, et de la suppression de la couche adventicielle sont présentées dans la Figure 2. Les régions aortiques THX et ABD ont été distinguées selon leur emplacement anatomique par rapport au diaphragme, comme indiqué dans la Figure 2B. Des images représentatives de la digestion enzymatique, de la dissociation mécanique et de la formation d'un culot cellulaire visible après centrifugation sont présentées dans la Figure 3.
Le nombre de cellules et la viabilité ont été évalués au passage 3 à l'aide de l'exclusion au bleu de Trypan (1:1) et d’un compteur automatique de cellules Countess. Les données ont été obtenues à partir de 3 isolats indépendants utilisant au total 6 souris (2 souris par isolement). Les cultures THX présentaient un nombre moyen de cellules de 5,10 × 10⁵ ± 7,81 × 10⁴ cellules (intervalle, 4,20 × 10⁵–5,60 × 10⁵) et une viabilité de 66,33 ± 18,18 % (intervalle, 46–81 %). Les cultures ABD présentaient un nombre moyen de cellules de 4,63 × 10⁵ ± 2,31 × 10⁴ cellules (intervalle, 4,50 × 10⁵–4,90 × 10⁵) et une viabilité de 61,66 ± 12,01 % (intervalle, 50–74 %) (Tableau 1).
Entre les jours 5 et 7, les cultures atteignent généralement une confluence d’environ 70 à 90 %, formant une monocouche dense et relativement uniforme. Les cellules s'alignent fréquemment selon des orientations parallèles, reflétant leur lignage contractile. Des différences de taux de prolifération et de densité cellulaire peuvent être observées entre les CML provenant de l'aorte thoracique (THX) et celles de l'aorte abdominale (ABD), en accord avec l'hétérogénéité régionale connue de l'aorte. Des images représentatives en contraste de phase de la morphologie des CML primaires issues des segments aortiques THX et ABD, à faible (10x) et plus forte (20x) augmentation, sont présentées dans la Figure 4.
Les CML présentaient une morphologie allongée en fuseau caractéristique, un alignement parallèle organisé à confluence et un patron de croissance uniforme, tandis que les cellules de type fibroblaste présentent généralement une morphologie plus aplatie et irrégulière, avec une orientation moins organisée et une dispersion hétérogène. Ces caractéristiques morphologiques et de croissance offrent une approche pratique et reproductible pour identifier les populations de CML en culture primaire en l'absence de validation moléculaire. Une isolation réussie se manifeste par une adhésion cellulaire précoce dans les 24 à 48 heures, l'acquisition progressive d'une morphologie en fuseau et la formation d'une monocouche confluente entre les jours 5 et 7. Les cellules s'alignent généralement en réseaux parallèles à forte confluence, ce qui est conforme au phénotype des muscles lisses. Des résultats sous-optimaux peuvent inclure une faible adhérence cellulaire, un rendement cellulaire faible ou la présence de cellules aplatie et de forme irrégulière, ce qui peut indiquer une digestion incomplète, une exposition enzymatique excessive ou une contamination par des populations cellulaires non musculaires lisses.
Une viabilité cellulaire constante et une contamination minimale par des cellules de type fibroblaste appuient davantage l'isolement réussi. Afin de valider davantage l'identité des CML, des cultures primaires représentatives ont été immunomarquées pour l'α-actine de muscle lisse (Figure 5) selon la procédure décrite à la section 8. Les cultures provenant du THX et de l'ABD ont montré le motif d'immunomarquage filamentaire caractéristique de l'α-actine de muscle lisse attendu chez les CML vasculaires. La quantification effectuée sur quatre champs microscopiques a révélé 69 cellules positives pour l'α-actine de muscle lisse parmi 72 cellules positives à l'Hoechst analysées, correspondant à un taux global de positivité pour l'α-actine de muscle lisse de 95,8 % (IC à 95 %, 88,5 %–98,9 %). Plus précisément, 20 cellules sur 20 du THX et 49 cellules sur 52 de l'ABD étaient positives pour l'α-actine de muscle lisse. Figure 5 montre des champs représentatifs parmi ceux analysés.
Au cours des premiers passages, les cellules conservent une morphologie et une capacité proliférative stables. Toutefois, avec un temps de culture prolongé, elles peuvent progressivement présenter des signes de modulation phénotypique, notamment un étalement accru, un alignement réduit et des schémas de croissance modifiés.
Dans ces conditions, les cultures primaires de CML sont adaptées à des applications en aval, notamment l'inhibition génique, les traitements pharmacologiques et les études mécanistiques des voies impliquées dans le remodelage vasculaire et le développement de l'anévrisme aortique.
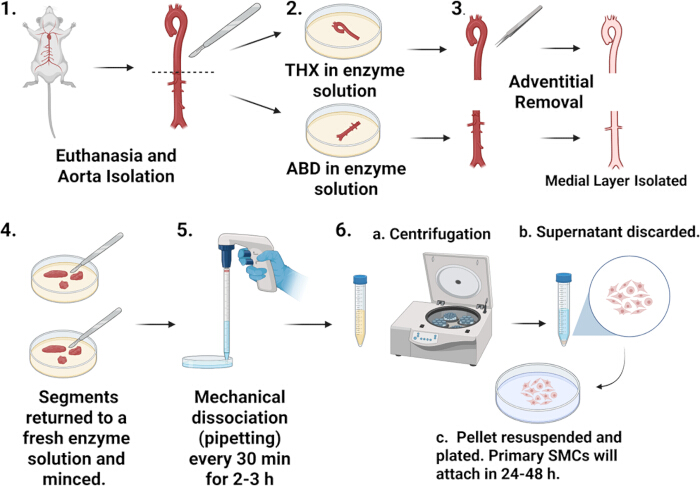
Figure 1 : Aperçu schématique du protocole. Représentation schématique du protocole d'isolement des cellules musculaires lisses aortiques primaires de souris. Volet 1 : euthanasie et isolement de l'aorte. Volet 2 : séparation des segments aortiques thoraciques (THX) et abdominaux (ABD) dans une solution de digestion enzymatique. Volet 3 : retrait de l'adventice et isolement de la couche médiane. Volet 4 : retour des fragments tissulaires dans une solution enzymatique fraîche et hachage. Volet 5 : dissociation mécanique par pipetage toutes les 30 minutes pendant 2 à 3 heures. Volet 6 : récupération et mise en culture des cellules, incluant 6a la centrifugation, 6b l'élimination du surnageant et 6c la resuspension du culot et son ensemencement. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
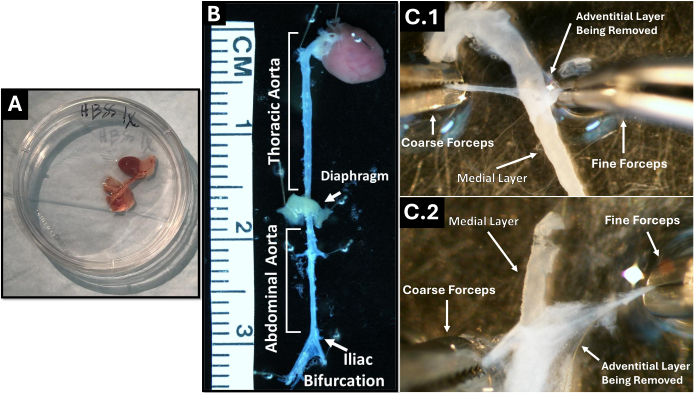
Figure 2 : Isolement et préparation de segments d'aorte de souris. (A) Aorte entière isolée et placée dans une boîte de culture. (B) Aorte nettoyée avec des repères anatomiques indiquant les régions THX et ABD, y compris le diaphragme et la bifurcation iliaque. (C) Images représentatives de l'ablation de l'adventice à partir de segments THX (haut) et ABD (bas) à l'aide de pinces fines et épaisses, mettant à jour la couche médiale sous-jacente, essentielle pour l'isolement des cellules musculaires lisses. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
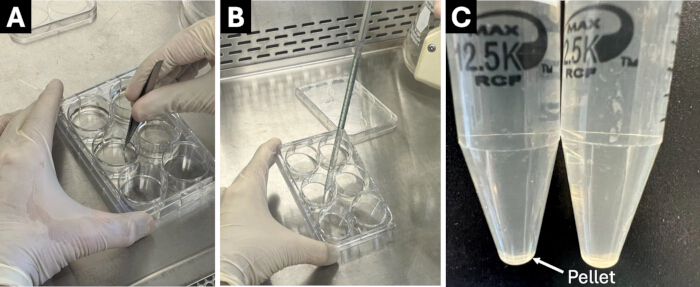
Figure 3 : Digestion enzymatique et dissociation mécanique du tissu aortique. (A) Après retrait de la couche adventicielle, la couche médiane est transférée dans une solution enzymatique fraîche et hachée à l’aide de petites ciseaux. (B) Exemple de dissociation mécanique de fragments aortiques par pipetage doux. (C) Après digestion enzymatique et centrifugation, un culot cellulaire visible est observé. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
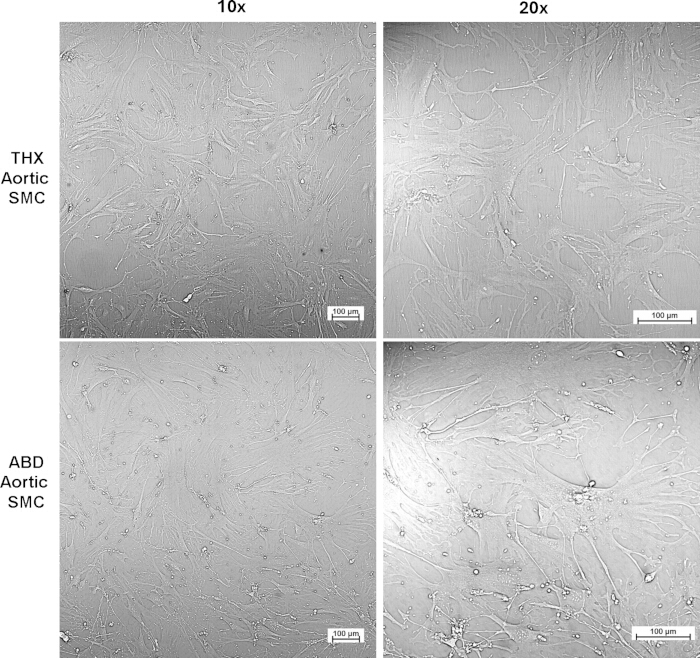
Figure 4 : Morphologie représentative des cellules musculaires lisses aortiques primaires de souris (CML). Les CML primaires isolées à partir de segments aortiques thoraciques et abdominaux ont été cultivées dans des conditions standard et observées au quatrième passage. Des images représentatives en contraste de phase sont présentées à faible (10x) et plus forte (20x) augmentation. Les cellules présentent une morphologie allongée en fuseau caractéristique et un alignement conforme à un phénotype contractile des CML. Des différences de densité cellulaire et d'organisation peuvent être observées entre les CML provenant de la région thoracique (THX) et de la région abdominale (ABD), reflétant une hétérogénéité régionale. Les barres d'échelle = 100 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
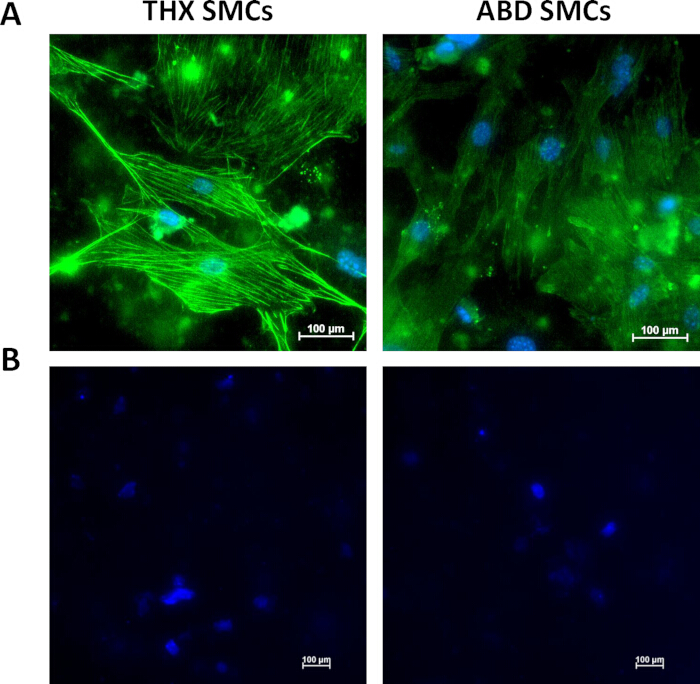
Figure 5 : Validation par immunofluorescence de cellules musculaires lisses aortiques murines primaires. (A) Images représentatives d'immunofluorescence de cellules musculaires lisses primaires isolées de l'aorte thoracique (THX, à gauche) et abdominale (ABD, à droite) et marquées pour l'α-actine de muscle lisse (α-SMA, en vert). Les noyaux ont été contre-marqués avec le Hoechst 33342 (en bleu). Les images ont été acquises avec un grossissement de 20x. (B) Images contrôles représentatives avec uniquement l'anticorps secondaire, de cellules musculaires lisses primaires THX (à gauche) et ABD (à droite), traitées sans l'anticorps primaire anti-α-SMA et contre-marquées avec le Hoechst 33342 (en bleu). Les images ont été acquises avec un grossissement de 10x. La quantification effectuée sur quatre champs microscopiques a révélé que 69 cellules sur 72 étaient positives pour l'α-SMA (95,8 %). Les barres d'échelle = 100 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Dénombrement cellulaire et viabilité des cultures primaires de cellules musculaires lisses aortiques murines | |||
| Segment aortique | Isolations indépendantes, n | Dénombrement cellulaire (moyenne ± DS)* | Viabilité cellulaire (moyenne ± DS)† |
| THX | 3 | 5.10 x 10⁵ ± 7.81 x 10⁴ cells | 66.33 ± 18.18 % |
| ABD | 3 | 4.63 x 10⁵ ± 2.31 x 10⁴ cells | 61.66 ± 12.01 % |
| *Les dénombrements cellulaires ont été obtenus au passage 3 à partir de 3 isolations indépendantes. | |||
| †Le dénombrement et la viabilité cellulaires ont été déterminés par exclusion au bleu de Trypan en utilisant un compteur automatique de cellules Countess. | |||
Tableau 1 : Nombre de cellules et viabilité des cultures primaires de cellules musculaires lisses aortiques murines
| Étape | Problème | Cause possible | Solution recommandée |
| Disséction aortique | Faible rendement cellulaire | Récupération incomplète de l'aorte ou lésion tissulaire pendant la dissection | S'assurer d'isoler complètement l'aorte depuis la racine jusqu'à la bifurcation iliaque ; manipuler le tissu délicatement pour éviter toute lésion |
| Nettoyage aortique | Contamination par des fibroblastes | Élimination incomplète du tissu adventice | Retirer soigneusement l'adventice après la digestion initiale ; cette étape est cruciale pour la pureté des cellules musculaires lisses |
| Digestion initiale | Difficulté à retirer l'adventice | Relâchement enzymatique insuffisant | S'assurer d'une incubation adéquate (8-10 min) avant d'entreprendre le retrait mécanique |
| Digestion enzymatique | Faible rendement cellulaire | Digestion insuffisante du tissu | Légèrement prolonger la durée de digestion ou augmenter la fréquence de la dissociation mécanique |
| Digestion enzymatique | Mauvaise viabilité cellulaire | Digestion excessive ou exposition prolongée aux enzymes | Réduire la durée de digestion et éviter une incubation prolongée |
| Dissociation mécanique | Mauvaise libération des cellules | Pipetage insuffisant | Effectuer un pipetage doux mais répété toutes les 30-60 min |
| Adhérence cellulaire | Mauvaise adhérence au plateau | Lésion cellulaire ou milieu froid | Utiliser un milieu préchauffé et minimiser le stress lié à la manipulation |
| Culture initiale | Absence de croissance cellulaire | Viabilité faible ou contamination | Vérifier les conditions de digestion et l'asepsie ; répéter l'isolement si nécessaire |
| Morphologie cellulaire | Forme non fusiforme (persistence de cellules arrondies/aplaties) | Contamination ou dérive phénotypique | Vérifier l'élimination de l'adventice ; éviter la surconfluence et les cultures prolongées |
| Croissance cellulaire | Prolifération lente | Concentration sérique sous-optimale | Utiliser 20 % de FBS durant la phase initiale d'expansion |
| Confluence | Cellules surconfluentes difficiles à repiquer | Retard dans le fractionnement | Repiquer les cellules à 80-90 % de confluence |
| Repiquage | Mauvais détachement | Cellules trop confluentes ou trypsination insuffisante | Légèrement augmenter l'exposition à la trypsine et aider mécaniquement le détachement |
| Culture à long terme | Perte du phénotype des cellules musculaires lisses | Numéro de passage élevé ou culture prolongée | Utiliser les cellules entre les passages 3 et 7 |
| Reproductibilité | Variabilité entre les isolements | Différences techniques ou variabilité biologique | Standardiser la préparation des enzymes, les durées et la manipulation entre les expériences |
Tableau 2 : Guide de dépannage pour l'isolement et la culture de cellules musculaires lisses aortiques primaires de souris. Résumé des problèmes techniques courants rencontrés lors de l'isolement, de la digestion et de la culture de cellules musculaires lisses aortiques primaires de souris, incluant les causes possibles et les solutions recommandées pour améliorer la reproductibilité.
Discussion
Ce protocole fournit une méthode robuste et reproductible pour isoler et cultiver des cellules musculaires lisses aortiques primaires de souris (CML) pour des études in vitro. En plus de son utilité technique, cette approche est particulièrement pertinente pour étudier les mécanismes sous-jacents au remodelage vasculaire et au développement de l'anévrisme aortique. Étant donné le rôle bien établi du système rénine-angiotensine (RAS) et de l'Ang II dans l'inflammation vasculaire et la formation d'anévrismes15,16, l'isolement de CML aortiques primaires constitue une approche précieuse pour analyser ces voies au niveau cellulaire.
Un facteur déterminant du succès est l'élimination complète du tissu adventice. L'adventice contient des fibroblastes et d'autres populations non musculaires lisses (non-SMC) qui peuvent supplanter les cellules musculaires lisses (SMC) en culture si elles ne sont pas suffisamment éliminées. L'étape initiale brève de digestion enzymatique facilite la séparation mécanique de l'adventice par rapport à la couche médiale, permettant une dissection plus précise. L'absence d'exécution efficace de cette étape constitue l'une des causes les plus fréquentes de contamination et de variabilité dans les protocoles d'isolement des SMC.
Les conditions de digestion enzymatique doivent également être soigneusement optimisées. La combinaison de collagénase de type II, d'élastase et d'inhibiteur de la trypsine de soja permet une dégradation efficace des composants de la matrice extracellulaire tout en préservant la viabilité cellulaire. Toutefois, la digestion doit être étroitement surveillée. Une digestion insuffisante entraîne une dissociation incomplète du tissu et une réduction du rendement cellulaire, tandis qu'une digestion excessive peut endommager les cellules, nuire à leur attachement et diminuer leur viabilité. La dissociation mécanique par pipetage doux et répété constitue donc une étape complémentaire essentielle, favorisant la libération des cellules tout en minimisant l'exposition excessive aux enzymes. Ensemble, ces étapes soulignent l'importance d'équilibrer le traitement enzymatique et mécanique afin d'optimiser à la fois le rendement cellulaire et la viabilité. Maintenir des durées de digestion constantes, une manipulation homogène du tissu et une dissociation mécanique uniforme tout au long de la procédure est tout aussi important pour améliorer la reproductibilité entre les isolats.
Les conditions de culture jouent un rôle central dans le maintien du phénotype et de la fonction des cellules musculaires lisses (SMC). Un milieu riche en sérum (20 % de sérum de veau fœtal) favorise l'attachement initial et l'expansion des cellules primaires après leur isolement. Un sérum traité au charbon activé et à la dextrane a été utilisé afin de réduire la variabilité due aux hormones et aux composants lipidiques présents dans les préparations standard de sérum. Toutefois, une exposition prolongée à un milieu riche en sérum ou une durée de culture trop longue peut induire une dérive phénotypique vers un état synthétique ou de type fibroblastique. Pour minimiser ces effets, il est recommandé d'utiliser les cellules aux passages précoces à intermédiaires (P3–P7) et d'éviter les conditions de surconfluence, qui peuvent modifier la morphologie et réduire la capacité proliférative.
La morphologie des cellules isolées constitue un indicateur initial important de la qualité de la culture. Les CML saines présentent une morphologie allongée en forme de fuseau caractéristique et s'alignent en réseaux parallèles à forte confluence. Des écarts par rapport à cette morphologie, notamment des cellules aplaties ou de forme irrégulière, peuvent indiquer une contamination, des conditions de culture sous-optimales ou une dérive phénotypique. Les caractéristiques morphologiques suggérant un basculement phénotypique d’un état contractile vers un état synthétique incluent une augmentation de l’aplatissement cellulaire, une réduction de la morphologie en fuseau, la perte d’alignement parallèle et des motifs de croissance plus hétérogènes.
Bien que l'évaluation morphologique soit informative, elle est insuffisante pour déterminer de façon définitive le phénotype des cellules musculaires lisses et doit être complétée par une validation moléculaire à l'aide de marqueurs tels que α-SMA et MYH11, selon l'application. Dans la présente étude, α- L'immunofluorescence de l'actine musculaire lisse (SMA) a confirmé l'identité des cellules isolées et a mis en évidence une forte proportion de α- Cellules positives pour la SMA dans les cultures THX et ABD (Figure 5). Un avantage clé de ce protocole réside dans la capacité d'isoler des cellules musculaires lisses (CML) à partir de régions aortiques distinctes, notamment les segments thoracique (THX) et abdominal (ABD). Ces régions présentent des différences biologiques intrinsèques, notamment en ce qui concerne la composition de la matrice extracellulaire, l'origine embryologique et la susceptibilité aux maladies. L'isolement de CML spécifiques à chaque région permet d'étudier l'hétérogénéité spatiale en biologie vasculaire et pourrait fournir des éclairages sur la vulnérabilité régionale à la formation d'anévrismes.16,17,18. Les méthodes existantes d'isolement des CML vasculaires aortiques murins utilisent soit une digestion au collagénase effectuée pendant la nuit13 ou 4 à 6 heures de digestion enzymatique, une durée de 5 à 6 heures étant indiquée pour une meilleure récupération14, comparé à une digestion de 2 à 3 heures après une prédigestion de 8 à 10 minutes utilisée dans le présent protocole, avec un temps de traitement total d'environ 4 heures, de l'euthanasie à la mise en culture cellulaire. Adhikari et al. ont signalé 25 à 35 × 103 cellules viables/mL après 5 jours de culture et une positivité de 97 % à 99 % pour sm22α et Acta2, alors que le présent protocole a produit des comptages de cellules au passage 3 de 5,10 × 10⁵ ± 7.81 × 10⁴ cellules pour THX et 4,63 × 10⁵ ± 2.31 × 10⁴ cellules pour ABD, avec un ensemble global α- Positivité pour SMA de 95,8 %. Hubert et al. ont utilisé une digestion nocturne, mais n'ont pas indiqué de rendement cellulaire quantitatif ni de pourcentage de pureté13,14. En revanche, la méthode basée sur des explants de McMurray et al. nécessitait une période de latence moyenne d'environ 7,6 jours avant la migration des CML à partir d'explants aortiques normaux, avec >90 % des explants présentant une émigration cellulaire au jour 10 et >95 % au jour 12, alors que la méthode enzymatique actuelle permet un ensemencement direct des cellules isolées le jour même de leur isolation18. Le présent protocole combine une brève étape de prédigestion facilitant l'élimination de l'aventice à des conditions standardisées de digestion et de dissociation mécanique, afin de favoriser un traitement tissulaire reproductible et une récupération cellulaire constante. Conjointement à l'isolement régional des CML provenant du THX et de l'ABD, la réduction du temps de traitement et la caractérisation quantitative de la récupération cellulaire et α- La positivité pour la SMA offre des avantages pratiques pour la reproductibilité in vitro études.
Cette méthode convient particulièrement aux études mécanistiques impliquant des manipulations génétiques et pharmacologiques. Les cultures primaires de CML peuvent être utilisées pour des approches d'inhibition génique, notamment l'extinction médiée par ARNsi, ainsi que pour des études de surexpression et des traitements médicamenteux. Ces approches permettent d'interroger directement les voies de signalisation impliquées dans la transition phénotypique des CML, l'inflammation et le remodelage de la matrice extracellulaire, des processus centraux dans le développement et la progression de l'anévrisme aortique1,5.
Il est important de prendre en compte les limites de ce protocole dans le contexte de la modélisation des maladies. Les cellules musculaires lisses utilisées dans ce protocole sont isolées à partir d'aortes murines non malades et ne présentent donc pas de manière intrinsèque de phénotypes associés aux anévrismes. Par conséquent, des approches expérimentales supplémentaires, telles qu'une stimulation pharmacologique, une manipulation génétique ou une intégration avec des modèles in vivo, sont nécessaires pour recréer des processus pertinents pour la maladie, tels que l'activation inflammatoire, le remodelage de la matrice extracellulaire et le changement phénotypique. Outre les considérations décrites ci-dessus, ce protocole présente plusieurs limitations. Des variations du rendement cellulaire et des cinétiques de croissance peuvent survenir entre différents isolats en raison de différences biologiques entre les animaux ou de légères variations techniques. De plus, l'isolement par digestion enzymatique peut influencer l'expression des récepteurs membranaires ou les voies de signalisation, ce qui doit être pris en compte lors de l'interprétation des études fonctionnelles ultérieures. Les CML primaires perdent également progressivement leur phénotype contractile au fur et à mesure des passages, ce qui peut affecter les résultats expérimentaux. Une standardisation rigoureuse des procédures et l'utilisation de cellules aux premiers passages peuvent aider à atténuer ces limitations. Les difficultés techniques courantes et les solutions recommandées pour ce protocole sont résumées dans Tableau 2.
En résumé, ce protocole fournit un cadre fiable et adaptable pour l'isolement et la culture de cellules musculaires lisses aortiques primaires de souris. Associée à des modèles in vivo, cette approche permet une étude approfondie des mécanismes cellulaires et moléculaires sous-jacents au remodelage vasculaire et à la pathogenèse de l'anévrisme aortique.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun intérêt concurrentiel. Grammarly a été utilisé pour la correction linguistique et la révision grammaticale ; l’ensemble du contenu scientifique et son interprétation ont été réalisés par les auteurs.
Remerciements
Un soutien financier a été fourni, en partie, par le College of Medicine de l'Université du Kentucky. Le résumé graphique (Figure 1) a été créé à l'aide de BioRender.com sous une licence de publication académique, avec le numéro d'accord de publication GI2A3W9TY8.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 0.2 μm Filtres à seringue en nylon | VWR | 76439-080 | Filtration stérile |
| Tubes coniques de 15 mL | VWR | — | Pour le transfert de l'aorte après nettoyage et pour la collecte des cellules |
| Plaques de culture 6 puits / 12 puits (non traitées) | Corning | — | Culture cellulaire |
| Tubes coniques de 50 mL | VWR | — | Prélèvement des cellules |
| Plaque microtitre optique à fond transparent, 96 puits | Thermo Fisher Scientific | 165305 | Pour la validation de la MGC |
| αAnticorps anti-actine des muscles lisses (monoclonal) | Cell Signaling Technology | 19245S | Pour la validation de la SMC ; dilution de travail 1:1000 |
| Alexa Fluor 488 IgG, anticorps secondaire (polyclonal) | Invitrogen | A-11008 | Pour la validation de la SMC ; dilution de travail 1:2500 |
| Amphotéricine B | Thermo Fisher Scientific | 15290018 | Antifongique |
| Sérum albumine bovine | Sigma-Aldrich | A7906 | Pour la validation de la CSM |
| CO2 Incubateur (37 °C) | Divers | — | Conditions de culture cellulaire |
| Collagénase de type II | Worthington Biochemical | LS004174 | Pour la digestion enzymatique ; 260 U/mg utilisé |
| Compteur cellulaire automatisé Countess | Invitrogen | C10281 | Pour le comptage des cellules |
| Microscope stéréoscopique | Divers | — | Nettoyage des tissus |
| Milieu DMEM/F12 | Thermo Fisher Scientific | 21041-025 | Milieu de culture de base |
| Élastase | Worthington Biochemical | LS002279 | Pour la dégradation de la matrice ; 4,17 U/mg de protéine utilisé |
| Sérum fœtal de veau (traité au charbon/dextrane) | Cytiva (Hyclone) | SH30068.03 | Utilisé à 20 % pour la culture |
| HBSS avec Ca2+ et Mg2+ | Thermo Fisher Scientific | 14025-092 | Utilisé pour le tampon de digestion |
| Solution de Hoechst 33342 | BD Pharmingen | 561908 | Pour la validation de la CSM |
| Stérilisateur à billes chaudes | Fine Science Tools | 18000-45 | Pour l'extraction de l'aorte |
| Kétamine | Dechra | — | Pour l'anesthésie chez la souris |
| Pénicilline/streptomycine | Thermo Fisher Scientific | 15140122 | Antibiotique |
| Solution saline tamponnée au phosphate (PBS) | Thermo Fisher Scientific | 20012-027 | Tampon de lavage |
| Chlorure de sodium | Fisher Scientific | BDH9286 | Pour la validation de SMC ; concentration de travail de 150 mM (8,8 g pour 1 L) |
| Inhibiteur de la trypsine de soja | Worthington Biochemical | LS003570 | Préserve une digestion excessive |
| Tris Base | Fisher Scientific | BP152 | Pour la validation de SMC ; concentration de travail de 20 mM (2,4 g pour 1 L) |
| Triton X-100 | Fisher Scientific | BP151 | Pour la validation de la SMC ; concentration de travail de 0,1 % |
| Coloration au bleu de trypan | Thermo Fisher Scientific | T10282 | Pour le décompte cellulaire |
| Trypsine-EDTA (0,05 %) | Thermo Fisher Scientific | 15400054 | Pour le repiquage |
| Tween 20 | Fisher Scientific | BP337 | Pour la validation de SMC ; concentration de travail de 0,1 % |
| Xylazine | Covetrus | 61035 | Pour l'anesthésie chez la souris |
| Matériaux facultatifs (le cas échéant) | |||
| Flacons de culture (T25/T75) | Corning | — | Expansion cellulaire |
Références
- Ensor M, et al. Nicotine promotes Ang II-induced abdominal aortic aortopathies in female and male mice: role of sex hormones. Clin Sci (Lond). 2025;139(8):411-429.
- Ailawadi G, et al. Smooth muscle phenotypic modulation is an early event in aortic aneurysms. J Thorac Cardiovasc Surg. 2009;138(6):1392-1399.
- Frismantiene A, Philippova M, Erne P, Resink TJ. Smooth muscle cell-driven vascular diseases and molecular mechanisms of VSMC plasticity. Cell Signal. 2018;52:48-64.
- Alsiraj Y, et al. Female mice with an XY sex chromosome complement develop severe angiotensin II-induced abdominal aortic aneurysms. Circulation. 2017;135(4):379-391.
- Thatcher SE, et al. Exogenous 17-β estradiol administration blunts progression of established angiotensin II-induced abdominal aortic aneurysms in female ovariectomized mice. Biol Sex Differ. 2015;6:12.
- Daugherty A, Manning MW, Cassis LA. Angiotensin II promotes atherosclerotic lesions and aneurysms in apolipoprotein E-deficient mice. J Clin Invest. 2000;105(11):1605-1612.
- AlSiraj Y, et al. Monosomy X in female mice influences the regional formation and augments the severity of angiotensin II-induced aortopathies. Arterioscler Thromb Vasc Biol. 2021;41(1):269-283.
- Alsiraj Y, et al. Sex chromosome complement defines diffuse versus focal angiotensin II-induced aortic pathology. Arterioscler Thromb Vasc Biol. 2018;38(1):143-153.
- Alsiraj Y, et al. Therapeutic assessment of combination therapy with a neprilysin inhibitor and angiotensin type 1 receptor antagonist on angiotensin II-induced atherosclerosis, abdominal aortic aneurysms, and hypertension. J Pharmacol Exp Ther. 2021;377(3):326-335.
- AlSiraj Y, et al. Serotonin 3 receptor antagonism reduces angiotensin II-induced abdominal aortic aneurysms: contribution of periaortic fat-derived serotonin. J Pharmacol Exp Ther. 2025;392(2):100533.
- AlSiraj Y et al. Role of adipocyte angiotensinogen or angiotensin type 1A receptors in the development of diet-induced atherosclerosis or angiotensin II-induced abdominal aortic aneurysms. JVS Vasc Sci. 2025;7:100397.
- Alexander MR, Owens GK. Epigenetic control of smooth muscle cell differentiation and phenotypic switching in vascular development and disease. Annu Rev Physiol. 2012;74:13-40.
- Hubert MO, Rodriguez-Vita J, Wiedmann L, Fischer A. Isolation of murine primary aortic smooth muscle cells. Bio Protoc. 2021;11(3):e3907.
- Adhikari N, et al. Guidelines for the isolation and characterization of murine vascular smooth muscle cells. A report from the International Society of Cardiovascular Translational Research. J Cardiovasc Transl Res. 2015;8(3):158-163.
- AlSiraj Y, Woolley C, Thatcher SE, Cassis LA. Sex differences and the role of the renin-angiotensin system in atherosclerosis and abdominal aortic aneurysms. In: Sex Differences in Cardiovascular Physiology and Pathophysiology. Academic Press; 2019:167-184.
- Boese AC, et al. Sex differences in vascular physiology and pathophysiology: estrogen and androgen signaling in health and disease. Am J Physiol Heart Circ Physiol. 2017;313(3):H524-H545.
- Majesky MW. Developmental basis of vascular smooth muscle diversity. Arterioscler Thromb Vasc Biol. 2007;27(6):1248-1258.
- McMurray HF, Parrott DP, Bowyer DE. A standardised method of culturing aortic explants, suitable for the study of factors affecting the phenotypic modulation, migration and proliferation of aortic smooth muscle cells. Atherosclerosis. 1991;86(2-3):227-237.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible