Ce protocole présente une méthode pour générer des organoïdes vasculaires à partir de cellules souches pluripotentes induites humaines.
Article de méthode
Un protocole optimisé pour la génération d'organoïdes vasculaires à partir de cellules souches pluripotentes induites humaines
Dans cet article
Résumé
Résumé
Des organoïdes vasculaires dérivés de cellules souches pluripotentes humaines (hPSC) se sont imposés comme des modèles tridimensionnels puissants pour l'étude du développement vasculaire, des mécanismes des maladies et des réponses aux médicaments. Les protocoles actuels d'organoïdes vasculaires permettent la génération de réseaux endothéliaux-péricytaires s'auto-organisant ; toutefois, la variabilité d'un lot à l'autre, la formation inconstante des organoïdes et une couverture insuffisante par les péricytes peuvent compromettre la reproductibilité et la possibilité de passage à l'échelle. Cette étude présente un protocole optimisé pour la génération d'organoïdes vasculaires à partir de cellules souches pluripotentes induites humaines (hiPSC) offrant une meilleure reproductibilité et une plus grande cohérence structurelle. Les principales modifications incluent des conditions affinées de formation des corps embryonnaires, des concentrations et des délais d'administration optimisés des facteurs de croissance durant l'induction mésodermique et la spécification vasculaire, ainsi que des conditions de culture tridimensionnelle améliorées favorisant un recrutement robuste des péricytes et des interactions endothélio-péricytaires. Les organoïdes optimisés présentent des réseaux endothéliaux ramifiés, marqués positivement pour CD31, régulièrement entourés de péricytes positifs pour PDGFR-β, avec une variabilité d'un lot à l'autre significativement réduite par rapport au protocole initial. Des procédures détaillées, étape par étape, sont fournies pour la génération des organoïdes, la caractérisation par immunofluorescence en montage entier et l'évaluation du contrôle qualité. Cette méthode optimisée permet la production à grande échelle d'organoïdes vasculaires de haute qualité, adaptés à l'étude des interactions entre cellules vasculaires, à la modélisation des maladies et au criblage de composés, abaissant ainsi le seuil technique pour les laboratoires souhaitant adopter ce système de modélisation.
Introduction
Les organoïdes tridimensionnels (3D) se sont imposés comme des outils puissants pour modéliser le développement et les maladies humaines in vitro, offrant une biomimétique structurale et une pertinence physiopathologique supérieures par rapport aux modèles conventionnels de culture cellulaire bidimensionnelle1,2. Ces dernières années, des organoïdes dérivés de cellules souches pluripotentes humaines (hPSC) ont été établis avec succès pour plusieurs types de tissus, notamment l'intestin3, le cerveau4,5, le rein6, le foie7,8 et la rétine9. Toutefois, un défi majeur dans les études basées sur les organoïdes est l'insuffisance de vascularisation au cours de cultures à long terme, ce qui peut entraîner une hypoxie et une nécrose, freinant ainsi l'expansion et la différenciation des organoïdes10,11. Pour surmonter cette limitation, diverses stratégies de co-culture ont été introduites, notamment l'incorporation de cellules endothéliales ou de cellules souches mésenchymateuses afin de favoriser la formation de réseaux vasculaires12,13. Cependant, les cultures bidimensionnelles conventionnelles et les modèles animaux ne reproduisent pas fidèlement la biologie vasculaire humaine, tandis que les approches de co-culture ajoutent une complexité expérimentale supplémentaire14. Les organoïdes vasculaires capables de vascularisation autonome représentent donc une alternative prometteuse, pertinente pour l'humain15.
La formation du réseau vasculaire implique à la fois la vasculogenèse et l'angiogenèse, qui sont orchestrées par des interactions entre les cellules endothéliales et les cellules murales, telles que les péricytes et les cellules musculaires lisses vasculaires, et sont strictement régulées par plusieurs molécules de signalisation, notamment le VEGF (facteur de croissance endothélial vasculaire), le TGF-β (facteur de transformation de la croissance-β), le PDGF (facteur de croissance dérivé des plaquettes) et les angiopoïétines16. En 2019, Wimmer et ses collègues ont mis au point une méthode permettant de générer directement à partir de cellules souches pluripotentes humaines (hPSC) des organoïdes vasculaires tridimensionnels capables de s'auto-assembler17,18. Ce système génère simultanément des cellules endothéliales et des péricytes, conduisant à la formation de réseaux microvasculaires dotés de lumière et recouverts d'une membrane basale. En s'appuyant sur cette plateforme, les organoïdes vasculaires ont été utilisés pour modéliser une vasculopathie diabétique sous stimulation par une concentration élevée de glucose et par des cytokines pro-inflammatoires (TNF-α et IL-6) ; ces organoïdes reproduisent un épaississement de la membrane basale, caractéristique majeure de la pathologie microvasculaire diabétique17. De plus, ce modèle a été utilisé pour étudier des maladies vasculaires héréditaires et servir de plateforme pour le criblage de la toxicité vasculaire19. Plus récemment, plusieurs études centrées sur la méthodologie ont cherché à optimiser la génération d'organoïdes vasculaires. Par exemple, les progrès réalisés dans le séquençage de l'ARN au niveau de la cellule unique ont permis d'identifier des facteurs régulateurs clés, tels que MECOM et LEF1, fournissant ainsi un cadre moléculaire pour caractériser et optimiser la formation d'organoïdes vasculaires humains. En outre, Xu et al. ont introduit des micropuits afin de faciliter la formation homogène de corps embryonnaires et ont incorporé le cocktail CEPT pour améliorer la viabilité cellulaire, réduisant ainsi efficacement la variabilité d'un lot à l'autre20.
Afin d'améliorer l'homogénéité, la reproductibilité et le débit de production des organoïdes vasculaires, le protocole initial décrit par Wimmer et al.17,18 a été systématiquement optimisé pour remédier à plusieurs limitations majeures. Premièrement, le protocole d'origine repose sur l'agrégation naturelle dans des plaques à faible adhérence pour la formation de corps embryonnaires, ce qui peut entraîner une variabilité importante d'un lot à l'autre en ce qui concerne la taille des agrégats et, par conséquent, une efficacité de différenciation hétérogène. Dans le protocole optimisé, le polyvinyl alcool (PVA) est combiné à un agitation orbitale durant la formation des agrégats afin de favoriser une agrégation cellulaire uniforme et d'améliorer la constance de la taille des corps embryonnaires. Deuxièmement, le protocole initial prévoit un remplacement complet du milieu au cours de la phase de formation du réseau vasculaire, ce qui peut provoquer des fluctuations importantes des concentrations de facteurs de croissance et compromettre la formation prolongée de bourgeons vasculaires ainsi que le recrutement des péricytes. En revanche, le protocole optimisé conserve un tiers du milieu conditionné à chaque changement de milieu, afin de maintenir les facteurs pro-angiogéniques endogènes et de stabiliser l'environnement de culture. Troisièmement, le protocole initial exige plusieurs transferts de plaques durant l'isolement et la maturation des organoïdes, ce qui augmente la manipulation nécessaire et le risque de perte d'organoïdes. Le protocole optimisé évite ces étapes en transférant individuellement les organoïdes isolés dans les puits de plaques 96-puits à faible adhérence, simplifiant ainsi la procédure et augmentant le débit. Dans leur ensemble, ces améliorations fournissent des procédures détaillées étape par étape ainsi que des points de contrôle qualité essentiels, abaissant ainsi le seuil technique requis pour adopter ce système modèle et facilitant l'utilisation plus large des organoïdes vasculaires dans les études sur le développement vasculaire, les mécanismes des maladies et le criblage à haut débit de médicaments.
Protocole
L'utilisation de cellules souches pluripotentes humaines dans cette étude a été approuvée par le Comité d'éthique biomédicale de l'Université d'Anhui (BECAHU_2026-010).
1. Entretien des cellules souches pluripotentes induites humaines
REMARQUE : Maintenir les cellules souches pluripotentes induites humaines (hiPSCs) en conditions sans cellules nourricières. Effectuer toutes les manipulations dans une hotte de sécurité biologique de classe II en utilisant une technique aseptique.
- Préparation des plaques de culture revêtues de matrice de membrane basale
- Retirer un flacon de matrice de membrane basale de −20 °C et le décongeler à 4 °C pendant la nuit, environ 12 à 16 h. Éviter les cycles de congélation-décongélation répétés.
- Mélanger soigneusement la matrice de membrane basale décongelée dans des conditions stériles et la diviser en aliquots à usage unique (par exemple, 1 mL par tube). Conserver les aliquots à −20 °C jusqu’à 2 ans.
NOTE : Garder la matrice de membrane basale, les pipettes, les embouts et les tubes au froid pendant la manipulation afin d’éviter la solidification prématurée. Éviter d’introduire des bulles d’air. - Décongeler l’aliquot requis de matrice de membrane basale sur de la glace. Diluer la matrice de membrane basale au ratio 1:200 dans du DMEM prérefroidi (5 µL de matrice de membrane basale par 1 mL de DMEM ; concentration finale d’environ 5 µg/mL).
- Mélanger délicatement la solution par pipetage jusqu’à disparition complète des particules visibles.
- Ajouter 0,5 mL de matrice de membrane basale diluée dans chaque puits d’une plaque de 12 puits. Incliner et faire tourner doucement la plaque afin d’enrober uniformément toute la surface du fond.
- Incuber la plaque revêtue à 37 °C dans un incubateur à 5 % de CO₂ pendant au moins 2 h ou à 4 °C toute la nuit.
NOTE : Conserver les plaques revêtues scellées à 4 °C pendant 1 à 2 semaines. Ramener la plaque à température ambiante et aspirer la solution de revêtement juste avant utilisation.
- Décongélation des hiPSCs
- Retirer un cryotube contenant des hiPSCs congelées de l’azote liquide et le placer immédiatement dans un bain-marie à 37 °C. Agiter doucement le tube et le retirer en moins de 1 min, lorsque quelques petits cristaux de glace seulement subsistent.
NOTE : Éviter une exposition prolongée à la diméthylsulfoxyde (DMSO) à 37 °C et une décongélation incomplète, car ces deux facteurs peuvent réduire la viabilité cellulaire. - Désinfecter l’extérieur du cryotube avec de l’éthanol à 70 % et l’ouvrir à l’intérieur de la hotte de sécurité biologique.
- Transférer lentement la suspension cellulaire goutte à goutte dans un tube conique de 15 mL contenant 3 mL de milieu de maintenance hPSC chimiquement défini préchauffé, ou un milieu de maintenance chimiquement défini équivalent. Mélanger délicatement pendant le transfert afin de diluer progressivement le DMSO et minimiser le stress osmotique.
- Centrifuger les cellules à 300 × g pendant 3 min à température ambiante (22–24 °C) à l’aide d’un rotor à godets oscillants.
- Aspirer soigneusement le surnageant sans perturber le culot cellulaire. Resuspendre délicatement le culot dans 1 mL de milieu de maintenance hPSC chimiquement défini préchauffé.
NOTE : Utiliser une pipette P1000 et pipeter doucement 2 à 3 fois pour minimiser les contraintes mécaniques et la formation de bulles.
- Retirer un cryotube contenant des hiPSCs congelées de l’azote liquide et le placer immédiatement dans un bain-marie à 37 °C. Agiter doucement le tube et le retirer en moins de 1 min, lorsque quelques petits cristaux de glace seulement subsistent.
- Ensemencement et culture des hiPSCs
- Retirer la plaque de 12 puits prérevêtue de l’incubateur et aspirer la solution de revêtement. Ne pas laver les puits.
- Ensemencer environ 1 × 10⁵–2 × 10⁵ cellules viables par puits pour une récupération standard après décongélation. Ajuster la densité selon la lignée de hiPSCs et les besoins expérimentaux.
- Distribuer lentement la suspension cellulaire le long de la paroi de chaque puits sans toucher la surface revêtue avec l’embout de pipette.
- Ajouter du Y-27632 à une concentration finale de 5 µM pour favoriser la survie et l’attachement cellulaire après décongélation.
NOTE : Utiliser le Y-27632 uniquement dans le milieu initial d’ensemencement. Le remplacer par un milieu de maintenance hPSC chimiquement défini sans Y-27632 le jour suivant. - Incuber les cellules à 37 °C avec 5 % de CO₂ et une humidité saturée.
- Examiner l’attachement cellulaire et la morphologie après environ 16 à 24 h. Aspirer le milieu et le remplacer par du milieu de maintenance hPSC chimiquement défini frais, préchauffé et sans Y-27632.
- Renouveler le milieu quotidiennement ou tous les deux jours jusqu’à ce que les cellules atteignent une confluence d’environ 70 % à 80 % pour le passage ou la différenciation.
NOTE : Examiner les cultures quotidiennement. Utiliser des colonies présentant des bords compacts et bien délimités, un rapport noyau/cytoplasme élevé et une différenciation spontanée minimale.
2. Génération et différenciation d'agrégats de cellules souches pluripotentes induites humaines
REMARQUE : Maintenir les hiPSC en conditions sans cellules nourricières, dans un milieu de culture chimiquement défini pour cellules souches pluripotentes humaines, sur des plaques revêtues de matrice de membrane basale. Repiquer les cellules tous les 4 à 5 jours à l’aide de l’EDTA 0,02 %. Utiliser des cultures présentant une densité d’ensemencement et une taille de colonies appropriées, ainsi qu’une différenciation spontanée minimale, afin d’optimiser l’efficacité de la différenciation vasculaire.
- Préparation d'une suspension unicellulaire
- Aspirez le milieu de culture chimiquement défini pour les CESP et lavez les hiPSC avec 0,5 mL de DMEM par puits d'une plaque 6 puits.
- Aspirez le DMEM et ajoutez 0,5 mL d'EDTA à 0,02 % par puits. Incubez à température ambiante pendant 2 à 4 minutes et surveillez les cellules jusqu'à ce qu'elles commencent à s'arrondir.
- Détachez les cellules à l'aide d'une pipette P1000. Pipetez doucement 2 à 3 fois pour dissocier les agrégats en une suspension unicellulaire.
- Resuspendez les cellules dans 5 mL de milieu de culture chimiquement défini pour les CESP et transférez la suspension dans un tube conique de 15 mL.
- Mélangez 10 µL de la suspension cellulaire avec 10 µL de solution de bleu de trypan à 0,1 %. Chargez 10 µL du mélange dans une chambre de comptage et déterminez le nombre de cellules viables.
- Calculez le volume de suspension cellulaire nécessaire pour obtenir 5 × 10⁵ cellules viables par puits.
- Centrifugez les cellules à 300 × g pendant 5 minutes à température ambiante (22–23 °C). Aspirez le surnageant.
- Resuspendez les cellules dans du milieu de culture chimiquement défini frais pour les CESP contenant 50 µM de Y-27632, à raison de 3 mL par puits.
- Formation des agrégats
- Ajoutez 3 mL de la suspension cellulaire dans chaque puits d'une plaque 6 puits à attachement réduit. Ajoutez du PVA pour obtenir une concentration finale de 0,25 %.
- Placez la plaque sur un agitateur orbital à 50 tr/min et incubez à 37 °C pendant 1 jour.
- Vérifiez la formation d'agrégats aux bords lisses et d'un diamètre d'environ 50 à 100 µm ou plus avant de poursuivre.
- REMARQUE : Optimisez la durée d'agrégation selon les lignées d'hiPSC. Prolongez l'incubation à 2 à 3 jours si nécessaire pour obtenir des agrégats de la taille souhaitée.
- Induction du mésoderme
- Au jour 0, transférez les agrégats dans un tube conique de 15 mL à l'aide d'une pipette jetable stérile de 10 mL. Conservez la plaque initiale à attachement réduit pour le repiquage.
- Laissez les agrégats se déposer par gravité pendant environ 15 à 20 minutes.
- REMARQUE : Manipulez les agrégats délicatement et utilisez la sédimentation par gravité plutôt que la centrifugation afin de minimiser les dommages mécaniques.
- Aspirez soigneusement le surnageant une fois les agrégats déposés.
- Resuspendez les agrégats dans 3 mL par puits de milieu N2B27 supplémenté avec 12 µM de CHIR99021 et 30 ng/mL de BMP-4.
- Replaquez les agrégats dans la plaque à attachement réduit et incubez à 37 °C.
- Pipetez doucement les agrégats une fois par jour avec une pipette P1000 afin de limiter la fusion excessive des agrégats. Poursuivez l'induction du mésoderme pendant 3 jours.
- Induction de la lignée vasculaire
- Au jour 3, transférez les agrégats dans un tube conique de 15 mL et laissez-les se déposer par gravité. Conservez la plaque 6 puits initiale.
- Aspirez soigneusement le surnageant une fois les agrégats déposés.
- Resuspendez les agrégats dans 3 mL par puits de milieu N2B27 supplémenté avec 100 ng/mL de VEGF-A et 2 µM de forskoline.
- Replaquez les agrégats dans la plaque 6 puits à attachement réduit et incubez pendant 2 jours supplémentaires.
3. Génération de réseaux vasculaires et d'organoïdes
- Préparation de la matrice de collagène I–membrane basale
- Récupérez les agrégats générés dans une plaque 6-puits pour les inclure dans une plaque 12-puits. Utilisez environ 40 à 60 agrégats par puits.
- Préparez un mélange suffisant de matrice de collagène I–membrane basale pour ajouter deux couches de 0,5 mL à chaque puits de la plaque 12-puits.
- Préparez 12 mL de matrice pour une plaque 12-puits. Conservez tous les composants sur glace, préparez le mélange juste avant utilisation et évitez d'introduire des bulles d'air.
- Ajoutez 0,5 mL de matrice dans chaque puits de la plaque 12-puits. Faites tourner doucement la plaque pour répartir la matrice uniformément.
- Incubez la plaque à 37 °C pendant 2 h afin de permettre la solidification de la première couche de matrice.
- Inclusion des agrégats
- Transférez les agrégats dans un tube conique de 15 mL à l’aide d’une pipette jetable stérile de 10 mL et laissez-les se déposer par gravité.
- Aspirez le surnageant et lavez les agrégats deux fois avec 1 mL de milieu N2B27. Éliminez autant que possible le milieu résiduel après le dernier lavage.
- Préparez un nouveau mélange de matrice de collagène I–membrane basale et maintenez-le sur glace.
- Resuspendez délicatement les agrégats lavés dans la matrice fraîchement préparée.
- Retirez la plaque 12-puits contenant la première couche solidifiée de l’incubateur.
- Ajoutez 0,5 mL de la matrice contenant les agrégats dans chaque puits.
- Balayez doucement la plaque pendant moins de 1 minute pour répartir uniformément les agrégats.
- Incubez immédiatement la plaque à 37 °C pendant 2 h afin de permettre la solidification de la seconde couche.
- Induction de la formation de bourgeons vasculaires
- Préchauffez le milieu N2B27 supplémenté avec 15 % de FBS, 100 ng/mL de VEGF-A et 100 ng/mL de FGF-2 à 37 °C.
- Ajoutez le milieu préchauffé supplémenté à chaque puits pour induire la différenciation vasculaire.
- Surveillez les cultures pendant les 1 à 3 jours suivants pour observer la formation de bourgeons vasculaires.
- REMARQUE : préchauffez le milieu à 37 °C avant de l’ajouter aux cultures afin de minimiser la déstabilisation de la matrice gélatineuse.
- Changement du milieu et entretien de la culture
- Effectuez le premier changement de milieu 3 jours après l’inclusion.
- Remplacez le milieu tous les deux jours par du milieu N2B27 frais contenant 15 % de FBS, 100 ng/mL de VEGF-A et 100 ng/mL de FGF-2.
- Conservez un tiers du milieu conditionné à chaque changement et remplacez les deux tiers restants par du milieu frais supplémenté.
- Poursuivez vers l’isolement des organoïdes vasculaires au jour 10.
4. Mise en place d'organoïdes vasculaires et préparation à la coloration
- Isolation de réseaux vasculaires individuels
- Insérez l'extrémité arrondie d'une spatule stérile le long du bord de la cavité et détachez délicatement la matrice gélatineuse du fond.
- Poursuivez en déplaçant la spatule du bord de la cavité vers le centre jusqu'à ce que toute la matrice gélatineuse flotte librement.
- Utilisez deux aiguilles stériles pour exciser des réseaux vasculaires individuels à partir du gel. Retirez autant de matrice excédentaire que possible sans endommager le réseau vasculaire.
- Culture d'organoïdes isolés
- Transférez chaque organoïde isolé directement dans une cavité individuelle d'une plaque 96 puits à faible adhérence à l'aide d'une pipette jetable stérile.
- Ajoutez 100 µL de milieu N2B27 supplémenté avec 15 % de FBS, 100 ng/mL de VEGF-A et 100 ng/mL de FGF-2 dans chaque puits.
- Incubez les organoïdes pendant 5 jours supplémentaires et remplacez le milieu supplémenté quotidiennement.
- Vérifiez que les organoïdes présentent une morphologie arrondie et entièrement encapsulée au jour 5 de maturation.
- Fixation des organoïdes vasculaires
- Transférez les organoïdes morphologiquement matures dans des tubes microcentrifuges de 2 mL. Traitez pas plus d'environ 60 organoïdes par tube.
- Aspirez soigneusement le milieu et ajoutez du paraformaldéhyde (PFA) à 4 % dans du PBS.
- Fixez les organoïdes à température ambiante pendant 1 h.
PRÉCAUTION : Le PFA est toxique et suspecté d'être cancérigène. Manipulez le PFA sous une hotte chimique en portant des équipements de protection individuelle adaptés. - Aspirez le PFA et remplacez-le par du PBS.
POINT D'ARRÊT : Conservez les organoïdes vasculaires fixés dans du PBS à 4 °C pendant jusqu'à 1 mois.
5. Coloration et imagerie confocale d'organoides vasculaires
- Blocage et perméabilisation
- Ajouter 2 mL de tampon de blocage dans chaque tube contenant des organoïdes vasculaires fixés.
- Placer les tubes verticalement sur un agitateur orbital et incuber avec agitation à température ambiante pendant 2 h afin de bloquer et de perméabiliser les organoïdes.
- Incubation avec l'anticorps primaire
- Aspirer le tampon de blocage et ajouter 50–100 µL d'anticorps primaire dilué au 1:100 dans le tampon de blocage.
- Placer les tubes à la verticale sur un agitateur et incuber avec agitation à 4 °C toute la nuit.
- Lavage et incubation avec l'anticorps secondaire
- Laver les échantillons trois fois avec du PBST pendant 10–15 min par lavage. Agiter les tubes placés verticalement pendant chaque lavage.
- Ajouter l'anticorps secondaire fluorescent dilué au 1:300 dans le tampon de blocage.
- Incuber les échantillons à température ambiante pendant 2 h.
- Contre-coloration nucléaire et lavage final
- Laver les échantillons deux fois avec du PBST pendant 10–15 min par lavage.
- Ajouter la solution de Hoechst diluée au 1:5 000 dans du PBS et incuber à température ambiante pendant 10–15 min.
- Laver les échantillons avec du PBS pendant 10–15 min.
- Imagerie confocale
- Transférer les organoïdes marqués dans des boîtes d'imagerie confocale.
- Acquérir des images confocales en utilisant des paramètres d'imagerie constants pour tous les groupes expérimentaux.
- Analyse quantitative d'images d'organoïdes vasculaires
REMARQUE : Effectuer l'analyse quantitative d'images à l'aide de Fiji/ImageJ et d'AngioTool. Maintenir des paramètres d'acquisition microscopique identiques pour tous les groupes expérimentaux.- Mesure du diamètre des agrégats
- Acquérir des images en champ clair d'agrégats de hiPSC au jour 0 à l'aide d'un microscope inversé équipé d'une échelle calibrée. Imager des agrégats bien séparés et inclure une barre d'échelle.
- Importer chaque image dans Fiji/ImageJ. Tracer une ligne le long de la barre d'échelle à l'aide de l'outil Ligne droite et sélectionner Analyser > Définir l'échelle.
- Saisir la distance et l'unité connues (par exemple, 100 µm) et sélectionner Global pour appliquer l'étalonnage à toutes les images de la session.
- Tracer une ligne traversant le diamètre maximal de chaque agrégat à l'aide de l'outil Ligne droite. Sélectionner Analyser > Mesurer ou appuyer sur Ctrl+M et enregistrer le diamètre en µm.
- Mesurer au moins 30 agrégats par lot.
- Pour les agrégats non sphériques, délimiter chaque agrégat à l'aide de l'outil de sélection Ovale ou Polygone. Sélectionner Analyser > Définir les mesures > Diamètre de Feret et enregistrer la mesure.
- Exporter les mesures à partir du tableau Résultats et compiler les données dans un tableur.
- Calculer la moyenne, l'écart type (ET) et le coefficient de variation (CV) selon la formule CV = ET/moyenne × 100 % pour chaque lot.
- Mesure du diamètre des organoïdes
- Acquérir des images en champ clair d'organoïdes vasculaires matures au jour 15 à l'aide d'un microscope inversé équipé d'une échelle calibrée. Inclure une barre d'échelle dans chaque image.
- Importer chaque image dans Fiji/ImageJ et étalonner l'échelle comme décrit à l'étape
- Tracer une ligne traversant le diamètre maximal de chaque organoïde à l'aide de l'outil Ligne droite. Sélectionner Analyser > Mesurer ou appuyer sur Ctrl+M et enregistrer le diamètre en µm.
- Mesurer au moins 30 organoïdes par lot.
- Pour les organoïdes de forme irrégulière, mesurer les diamètres le plus long et le plus court et calculer leur moyenne, ou déterminer le diamètre de Feret comme décrit à l'étape 5.6.1.6.
- Exporter les mesures et calculer la moyenne, l'ET et le CV pour chaque lot.
- Quantification de la surface vasculaire positive pour CD31
- Acquérir des images en z-stacks confocales d'organoïdes entiers montés au jour 15 marqués pour CD31. Utiliser des réglages identiques de puissance laser, de gain, de décalage et de diaphragme pour tous les échantillons.
- Générer des projections d'intensité maximale (MIP) à partir des z-stacks à l'aide du logiciel du microscope ou de Fiji/ImageJ.
- Appliquer un seuil d'intensité pour segmenter le réseau vasculaire positif pour CD31 tout en excluant le signal de fond.
- Sélectionner Traiter > Bruit > Supprimer les valeurs aberrantes et utiliser un rayon de 2–5 pixels pour supprimer les petits artefacts. Sélectionner Traiter > Binaire > Remplir les trous pour combler les petits espaces au sein du réseau vasculaire.
- Sélectionner Analyser > Définir les mesures et activer Surface et Fraction de surface. Sélectionner Analyser > Mesurer pour déterminer la surface vasculaire.
- Calculer la surface vasculaire positive pour CD31 en pourcentage de la surface totale de l'organoïde.
- Analyser au moins trois organoïdes par lot provenant de trois lots indépendants. Exporter les mesures pour une analyse statistique.
- Quantification de la couverture des péricytes positifs pour PDGFR-β
- Acquérir des images en z-stacks confocales d'organoïdes entiers montés au jour 15 marqués pour CD31 et PDGFR-β. Générer des MIP à partir des z-stacks.
- Importer les MIP des canaux CD31 et PDGFR-β dans Fiji/ImageJ et vérifier l'alignement des images.
- Appliquer un seuil au canal CD31 pour générer un masque binaire définissant le réseau vasculaire.
- Appliquer un seuil au canal PDGFR-β en utilisant la même approche de segmentation pour générer un masque binaire du signal des péricytes.
- Sélectionner Traiter > Calculateur d'images et appliquer l'opération ET aux masques CD31 et PDGFR-β pour identifier les pixels superposés.
- Mesurer la surface du signal superposé.
- Calculer la couverture des péricytes selon la formule : (surface positive pour PDGFR-β dans les vaisseaux positifs pour CD31 / surface vasculaire totale positive pour CD31) × 100 %.
- Analyser au moins trois organoïdes par lot provenant de trois lots indépendants. Exporter les mesures pour une analyse statistique.
- Analyse de l'indice de ramification à l'aide d'AngioTool
- Acquérir des images en z-stacks confocales d'organoïdes entiers montés au jour 15 marqués pour CD31. Générer des MIP à partir des z-stacks.
- Lancer AngioTool et charger l'image MIP.
- Régler le diamètre des vaisseaux selon le diamètre typique observé sur les images.
- Ajuster le seuil d'intensité pour segmenter le réseau vasculaire tout en excluant le signal de fond. Régler la taille minimale des vaisseaux pour exclure les petits artefacts.
- Exécuter l'analyse et enregistrer la surface des vaisseaux, la densité vasculaire, la longueur totale des vaisseaux, le nombre de jonctions et l'indice de ramification.
- Vérifier l'image de sortie en confirmant que la vasculature est délimitée en jaune, le squelette vasculaire est affiché en rouge et les points de ramification sont marqués par des points bleus.
- Exporter les résultats quantitatifs d'AngioTool.
- Analyser au moins trois champs par lot provenant de trois lots indépendants et compiler les données pour une analyse statistique.
- Mesure du diamètre des agrégats
6. Analyse par PCR quantitative en temps réel d'organoïdes vasculaires
REMARQUE : effectuer toutes les étapes d'isolement de l'ARN et les procédures en aval dans des conditions exemptes de RNase.
- Extraction d'ARN
- Prélevez 5 à 10 organoïdes vasculaires matures du jour 15 dans un tube microcentrifuge de 1,5 mL exempt de RNase. Éliminez complètement le milieu résiduel.
NOTE : Regroupez plusieurs organoïdes si nécessaire afin d'obtenir suffisamment d'ARN. - Ajoutez 350 µL de tampon de lyse supplémenté avec 1 % de β-mercaptoéthanol.
- Aspirez et expulsez les échantillons 10 à 15 fois jusqu'à ce que les organoïdes soient complètement lysés.
- Transférez le lysat dans une colonne de spin d'élimination de l'ADN génomique placée dans un tube de collecte. Centrifugez à 11 000 × g pendant 30 s à température ambiante.
- Jetez la colonne et conservez le flux sortant.
- Ajoutez un volume égal d'éthanol à 70 %, environ 350 µL, au flux sortant et mélangez soigneusement par pipetage.
- Transférez jusqu'à 700 µL du mélange dans une colonne de spin pour ARN placée dans un tube de collecte. Centrifugez à 11 000 × g pendant 30 s et jetez le flux sortant.
- Ajoutez 350 µL du tampon de lavage 1 sur la colonne. Centrifugez à 11 000 × g pendant 30 s et jetez le flux sortant.
- Préparez le mélange d'ADNase I en combinant 10 µL d'ADNase I avec 70 µL de tampon de digestion d'ADNase par échantillon.
- Ajoutez 80 µL du mélange d'ADNase I directement sur la membrane de la colonne et incubez 15 min à température ambiante.
- Ajoutez 350 µL du tampon de lavage 1 sur la colonne. Centrifugez à 11 000 × g pendant 30 s et jetez le flux sortant.
- Ajoutez 500 µL du tampon de lavage 2 sur la colonne. Centrifugez à 11 000 × g pendant 30 s et jetez le flux sortant.
- Répétez le lavage avec 500 µL de tampon de lavage 2.
- Centrifugez la colonne vide à 11 000 × g pendant 2 min pour sécher la membrane.
- Transférez la colonne dans un nouveau tube microcentrifuge de 1,5 mL exempt de RNase. Ajoutez 30 à 50 µL d'eau exempt de RNase directement sur la membrane et incubez 1 min à température ambiante.
- Centrifugez à 11 000 × g pendant 1 min pour éluer l'ARN. Conservez l'ARN à −80 °C jusqu'à utilisation.
NOTE : Évaluez la concentration et la pureté de l'ARN par spectrophotométrie. Utilisez un rapport A260/A280 compris entre 1,8 et 2,1 comme plage acceptable.
- Prélevez 5 à 10 organoïdes vasculaires matures du jour 15 dans un tube microcentrifuge de 1,5 mL exempt de RNase. Éliminez complètement le milieu résiduel.
- Synthèse d'ADNc
- Préparez le mélange de réaction de transcription inverse sur de la glace.
- Combinez 600 ng d'ARN total avec 4 µL de mélange maître RT contenant la transcriptase inverse, le tampon, les dNTP et les amorces aléatoires. Ajoutez de l'eau exempt de RNase jusqu'à un volume final de 20 µL.
- Incubez la réaction à 37 °C pendant 15 min, puis à 85 °C pendant 5 s.
- Conservez l'ADNc obtenu à −20 °C jusqu'à utilisation.
- PCR quantitative en temps réel
- Préparez 9 µL de mélange maître de qPCR par réaction en combinant 5 µL de mélange maître SYBR Green 2×, 3 µL d'eau exempt de RNase et 1 µL d'amorces directe et inverse prémélangées à 10 µM chacune.
- Distribuez 9 µL de mélange maître dans chaque puits d'une plaque de qPCR à 96 puits.
- Ajoutez 1 µL d'ADNc dans chaque puits afin d'obtenir un volume final de réaction de 10 µL.
- Fermez la plaque avec un film adhésif optique et centrifugez à 1 000 × g pendant 1 min.
- Effectuez une dénaturation initiale à 95 °C pendant 30 s.
- Effectuez 40 cycles d'amplification de 95 °C pendant 5 s suivis de 60 °C pendant 30 s.
- Effectuez une analyse de courbe de fusion pour confirmer la spécificité de l'amplicon.
NOTE : Analysez chaque échantillon en double ou en triple. - Calculez l'expression relative du gène cible en utilisant la méthode 2−ΔΔCt. Normalisez les valeurs de Ct au gène de référence (par exemple, GAPDH) et calibrez l'expression par rapport aux échantillons d'hiPSC non différenciés.
7. Analyse statistique
- Présenter les données quantitatives sous forme de moyenne ± l'écart type (ET) à partir d'au moins trois réplicats biologiques indépendants (n ≥ 3) par condition.
- Traiter chaque lot indépendant comme un réplicat biologique pour les mesures du diamètre des agrégats et des organoïdes, et faire la moyenne des 30 structures individuelles mesurées dans chaque lot afin d'obtenir une moyenne au niveau du lot.
- Mesurer la surface vasculaire moyenne, la couverture par les péricytes et l'indice de ramification à partir de plusieurs organoïdes ou champs au sein de chaque lot afin d'obtenir une valeur par lot, puis utiliser ces valeurs par lot pour les comparaisons statistiques.
- Comparer le protocole optimisé avec le protocole original de Wimmer à l'aide d'un test t de Student non apparié bilatéral t-test.
- Définir la signification statistique comme p < 0,05. Indiquer les niveaux de signification comme p < 0.05, p < 0,01, et p < 0,001, selon le cas.
- Effectuer toutes les analyses statistiques à l'aide du logiciel de statistique, version 10.
Résultats
Le protocole optimisé décrit ici permet la génération d'organoides vasculaires matures à partir de cellules souches pluripotentes induites humaines (hiPSC) en environ 15 jours, en utilisant une stratégie de différenciation étagée (Figure 1A). Brièvement, des agrégats de hiPSC ont été formés dans des plaques à faible attachement supplémentées avec 0,25 % de PVA sur un agitateur orbital (jour −1). L'induction du mésoderme a été initiée au jour 0 à l'aide de CHIR99021 (12 µM) et de BMP-4 (30 ng/mL) pendant 3 jours, suivie d'une spécification vers la lignée vasculaire avec du VEGF-A (100 ng/mL) et de la forskoline (2 µM) pendant 2 jours (jours 3–5). Au jour 5, les agrégats ont été inclus dans une matrice de collagène I–membrane basale et cultivés dans un milieu N2B27 supplémenté avec du VEGF-A (100 ng/mL), du FGF-2 (100 ng/mL) et 15 % de FBS afin de favoriser l'expansion vasculaire. Au jour 10, des réseaux vasculaires individuels ont été isolés des gels et transférés dans des plaques 96-puits à faible attachement, avec un organoïde par puits, pour une maturation supplémentaire. Au jour 15, des organoides vasculaires matures présentant une morphologie arrondie et entièrement encapsulée ont été obtenus (Figure 1B).
Afin de confirmer l'identité vasculaire des cellules différenciées, une coloration immunofluorescente sur préparations entières a été réalisée pour le marqueur endothélial CD31, associée à une contre-coloration nucléaire par l’Hoechst. La microscopie confocale a révélé d'importants réseaux endothéliaux positifs pour CD31 formant des structures tubulaires ramifiées. La reconstruction tridimensionnelle d'images en coupes optiques (z-stack) a permis de démontrer davantage la complexité des réseaux vasculaires au sein des organoïdes (Figure 1C). L'efficacité de la différenciation a également été évaluée par analyse en temps réel par PCR quantitative des gènes spécifiques à la lignée vasculaire. L'expression des marqueurs endothéliaux CD31 et CDH5 ainsi que du marqueur des péricytes PDGFR-β était significativement augmentée dans les organoïdes du jour 15 par rapport aux hiPSC non différenciées. En revanche, l'expression des marqueurs de pluripotence OCT4, SOX2 et NANOG était fortement diminuée, confirmant une différenciation réussie vers la lignée vasculaire (Figure 1D). Une double coloration pour CD31 et PDGFR-β a montré que les péricytes positifs pour PDGFR-β étaient étroitement associés aux tubes endothéliaux positifs pour CD31 et les entouraient, indiquant la formation de structures vasculaires dotées d'une couverture péricytique (Figure 1E). Dans leur ensemble, ces résultats démontrent que le protocole optimisé permet de générer de manière fiable des organoïdes vasculaires comprenant à la fois des cellules endothéliales et des péricytes au sein d'un réseau vasculaire tridimensionnel complexe.
Afin d'évaluer systématiquement les améliorations obtenues grâce au protocole optimisé, des analyses morphométriques quantitatives ont été réalisées afin de comparer les organoïdes générés selon le protocole original de Wimmer et ceux obtenus avec le protocole optimisé, et ce sur plusieurs lots indépendants. La microscopie en champ clair a révélé des différences morphologiques marquées entre les deux protocoles tout au long de la différenciation. Alors que le protocole initial produisait des agrégats et des organoïdes de tailles hétérogènes et de formes irrégulières à plusieurs stades, le protocole optimisé a permis d'obtenir dès le jour 0 des agrégats uniformes et aux contours réguliers, qui se sont ensuite développés en organoïdes vasculaires mûrs plus arrondis et de taille homogène d'ici le jour 15 (Figure 2A).
L'analyse quantitative du diamètre des agrégats au jour 0 a confirmé que le protocole optimisé produisait des agrégats significativement plus uniformes (120,3 ± 5,4 µm, CV = 4,47 % ; 30 agrégats mesurés par lot ; n = 3 lots indépendants) que le protocole d'origine (112,2 ± 34,7 µm, CV = 30,93 % ; n = 3 lots indépendants ; t = 6,159, df = 4, p = 0,004 ; Figure 2B). Cette amélioration de l'uniformité a été maintenue jusqu'au point final de différenciation. Les organoïdes du jour 15 générés à l'aide du protocole optimisé présentaient une variabilité de taille nettement réduite (670,8 ± 63,5 µm, CV = 9,47 % ; 30 organoïdes mesurés par lot ; n = 3 lots indépendants) par rapport à ceux obtenus avec le protocole d'origine (615,4 ± 270,9 µm, CV = 44,0 % ; n = 3 lots indépendants ; t = 8,430, df = 4, p = 0,001 ; Figure 2C).
La formation du réseau vasculaire a ensuite été évaluée en quantifiant la couverture endothéliale positive pour le CD31 et la couverture des péricytes positifs pour le PDGFR-β. Sur trois lots indépendants, le protocole optimisé a produit une couverture endothéliale significativement plus élevée que le protocole d'origine (40,1 ± 2,9 % contre 28,0 ± 7,0 % ; t = 2,856, df = 4, p = 0,05 ; Figure 2D). La couverture des péricytes était également significativement plus élevée avec le protocole optimisé (36,2 ± 2,5 % contre 17,5 ± 5,2 % ; t = 6,636, df = 4, p = 0,003) (Figure 2E). Une analyse de l'indice de ramification à l'aide d'AngioTool a en outre montré que les organoïdes générés selon le protocole optimisé formaient des réseaux vasculaires plus complexes (50,2 ± 3,8 contre 24,1 ± 6,9 points/mm2 ; t = 6,163, df = 4, p = 0,004 ; Figure 2F). Enfin, l'efficacité globale de formation des organoïdes a été évaluée comme le pourcentage d'agrégats initiaux ayant évolué en organoïdes vasculaires matures au jour 15. Sur trois lots indépendants, le protocole optimisé a atteint une efficacité de formation significativement plus élevée (64,3 ± 3,8 % ; n = 3) que le protocole d'origine (41,3 ± 10,8 % ; n = 3 ; t = 3,433, df = 4, p = 0,03), correspondant à un accroissement d'environ 1,6 fois du rendement en organoïdes (60–67 contre 29–50 organoïdes par 1 × 10⁶ cellules initiales ; Figure 2G). Le protocole optimisé a également réduit de manière importante la variabilité d'un lot à l'autre (écart-type, 3,8 % contre 10,8 %), démontrant ainsi une reproductibilité améliorée.
Les résultats quantitatifs des protocoles d'origine et optimisés, y compris le diamètre des agrégats et des organoïdes, le rendement en organoïdes et l'efficacité de formation, la surface vasculaire, la couverture par les péricytes, l'indice de ramification, le taux d'échec et la variabilité entre lots, sont résumés dans le Tableau 1. Les compositions des milieux et des solutions matricielles utilisées pour le maintien des hiPSC et la différenciation en organoïdes vasculaires sont indiquées dans le Tableau 2, et la formulation du tampon de blocage utilisée pour la coloration immunofluorescente en montage entier est fournie dans le Tableau 3. Les séquences des amorces utilisées pour l'analyse par PCR quantitative en temps réel sont listées dans le Tableau 4. Les concentrations de travail et les conditions de préparation des réactifs clés utilisés lors de la génération et de la caractérisation des organoïdes vasculaires sont fournies dans le Tableau supplémentaire 1.
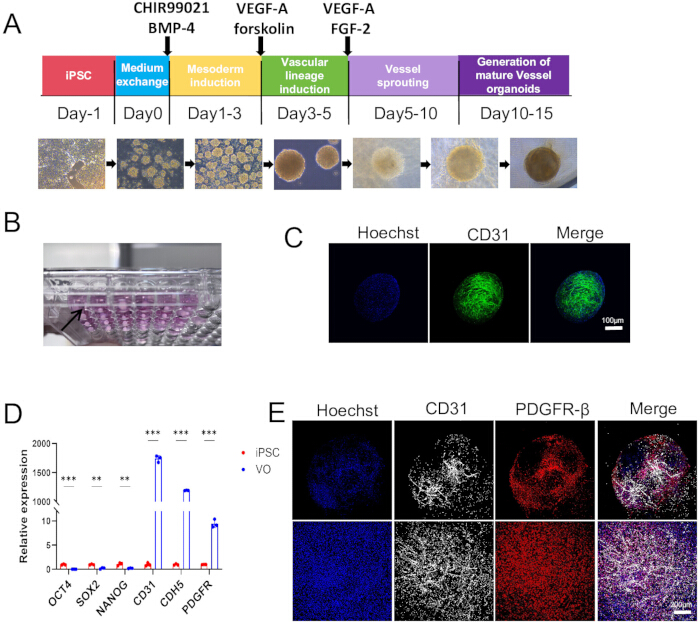
Figure 1: Génération et caractérisation d'organoïdes vasculaires dérivés de cellules souches pluripotentes induites humaines. (A) Représentation schématique du protocole de différenciation étape par étape des organoïdes vasculaires. Des agrégats de hiPSC subissent une induction vers la lignée mésodermique à l’aide de CHIR99021 et de BMP-4, suivie d’une induction de la lignée vasculaire par VEGF-A et la forskoline, d’une formation de bourgeons vasculaires en présence de VEGF-A et de FGF-2, puis d’une maturation ultérieure en organoïdes vasculaires. Des images représentatives en champ clair illustrent les changements morphologiques au cours de la différenciation, du jour −1 au jour 15. (BImage macroscopique représentative d'organoides vasculaires matures cultivés individuellement dans une plaque de 96 puits.C) Images confocales représentatives d'un organoïde vasculaire du jour 15 marqué pour CD31 (vert) et contre-coloré avec Hoechst (bleu), montrant le réseau endothélial au sein de l'organoïde. Échelle = 100 µm. (DAnalyse par PCR quantitative en temps réel des marqueurs de pluripotence OCT4, SOX2 et NANOG et des marqueurs de lignage vasculaire CD31, CDH5 et PDGFR-β dans des organoïdes vasculaires (VO) au jour 15 par rapport aux hiPSC non différenciées. Les données sont exprimées comme moyenne ± écart-type à partir de trois expériences indépendantes. La significativité statistique a été déterminée à l'aide d'un test t de Student non apparié bilatéral. t-test. (E) Images représentatives d'un organoïde vasculaire en montage entier au jour 15, immunomarquées pour CD31 (blanc), PDGFR-β (rouge) et Hoechst (bleu), montrant l'association des péricytes positifs pour PDGFR-β avec les réseaux endothéliaux positifs pour CD31. Échelle = 200 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
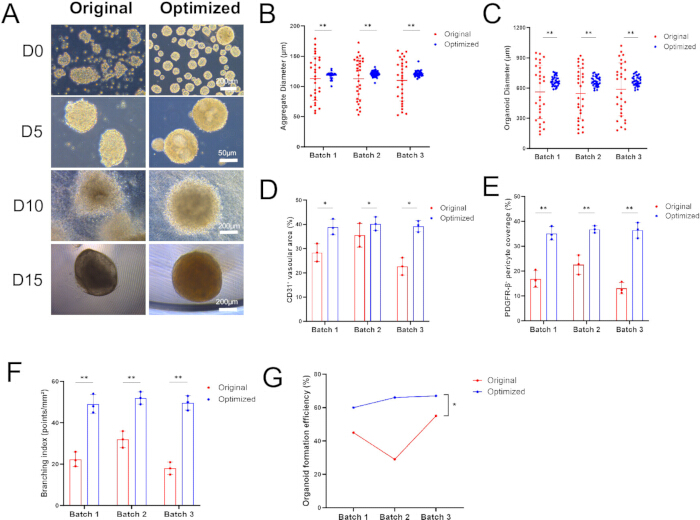
Figure 2 : Comparaison quantitative des organoïdes vasculaires générés à l'aide du protocole original de Wimmer et du protocole optimisé. (A) Images représentatives en champ clair montrant la morphologie des agrégats et des organoïdes vasculaires générés selon les protocoles original et optimisé aux jours 0 (J0), 5 (J5), 10 (J10) et 15 (J15). Les échelles correspondent à 200 µm (J0), 50 µm (J5), 200 µm (J10) et 200 µm (J15). (B) Quantification du diamètre des agrégats au jour 0 sur trois lots indépendants. Trente agrégats ont été mesurés par lot et par condition, et les résultats ont été moyennés pour obtenir une moyenne au niveau du lot. (C) Quantification du diamètre des organoïdes au jour 15 sur trois lots indépendants. Trente organoïdes ont été mesurés par lot et par condition, et les mesures ont été moyennées pour obtenir une moyenne au niveau du lot. (D) Quantification de la surface vasculaire positive pour CD31 dans les organoïdes générés selon les protocoles original et optimisé sur trois lots indépendants. (E) Quantification de la couverture des péricytes positifs pour PDGFR-β sur trois lots indépendants. (F) Quantification de l'indice de ramification vasculaire à l'aide d'AngioTool sur trois lots indépendants. (G) Efficacité de formation des organoïdes sur trois lots indépendants, calculée comme le pourcentage d'agrégats initiaux ayant évolué en organoïdes vasculaires matures au jour 15. Les données sont présentées sous forme de moyenne ± écart-type de trois moyennes indépendantes au niveau des lots (n = 3 lots indépendants par condition). La significativité statistique a été déterminée à l'aide d'un test t de Student non apparié bilatéral sur les moyennes au niveau des lots. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Tableau 1 : Comparaison quantitative de la génération d'organoïdes vasculaires selon le protocole original de Wimmer et le protocole optimisé. Comparaison du diamètre des agrégats et de la variabilité de taille au jour 0, du diamètre des organoïdes et de la variabilité de taille au jour 15, du rendement en organoïdes, de l'efficacité de formation des organoïdes, de la surface vasculaire positive pour CD31, du taux de couverture péricytique positif pour PDGFR-β, de l'indice de ramification vasculaire, du taux d'échec et de la variabilité entre lots. Les valeurs sont exprimées en moyenne ± écart-type (SD) lorsque cela s'applique. Les mesures des agrégats et des organoïdes ont été effectuées sur 30 structures par lot, réparties sur trois lots indépendants par condition. Les mesures de la surface vasculaire, de la couverture péricytique et de la ramification ont été obtenues à partir d'au moins trois organoïdes ou champs par lot, répartis sur trois lots indépendants. Abréviations : CV = coefficient de variation ; SD = écart-type. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 2 : Préparation des milieux et des solutions matricielles pour le maintien des hiPSC et la différenciation en organoïdes vasculaires. Composition et préparation du milieu de maintien chimiquement défini pour les cellules souches pluripotentes humaines (PGM1), de la solution de revêtement à base de matrice membranaire basale, de la solution de lavage de passage à 0,02 % d'EDTA, du milieu basal N2B27, du milieu complet de différenciation N2B27 et de la solution de collagène I utilisés pour le maintien, la différenciation, la formation du réseau vasculaire et la culture d'organoïdes des hiPSC. Les conditions de stockage et les exigences de préparation sont indiquées le cas échéant. Abréviations : DMEM = milieu de culture d'Eagle modifié de Dulbecco ; EDTA = acide éthylènediaminotétraacétique ; FBS = sérum de veau fœtal ; FGF-2 = facteur de croissance des fibroblastes 2 ; hiPSC = cellule souche pluripotente induite humaine ; NEAA = acides aminés non essentiels ; PGM1 = Pluripotency Growth Master 1 ; VEGF-A = facteur de croissance endothélial vasculaire A. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 3 : Préparation du tampon de blocage pour la coloration immunofluorescente en montage entier d'organoïdes vasculaires. Composition et conditions de stockage du tampon de blocage et de perméabilisation utilisé pour la coloration immunofluorescente en montage entier. Abréviations : BSA = albumine sérique bovine ; FBS = sérum bovin fœtal ; PBS = solution saline tamponnée au phosphate. Veuillez cliquer ici pour télécharger ce tableau.
Tableau 4 : Séquences des amorces utilisées pour l'analyse par PCR quantitative en temps réel. Les séquences des amorces sens et antisens ont été utilisées pour évaluer l'expression des marqueurs de lignage vasculaire CD31, CDH5 et PDGFR-β ; des marqueurs de pluripotence OCT4, SOX2 et NANOG ; ainsi que du gène de référence GAPDH. Les séquences des amorces sont indiquées selon l'orientation 5′→3′. Abréviations : qPCR = PCR quantitative en temps réel. Veuillez cliquer ici pour télécharger ce tableau.
Tableau supplémentaire 1 : Concentrations de travail et conditions de préparation des réactifs clés utilisés pour la génération et la caractérisation des organoïdes vasculaires. Concentrations de travail, dilutions, et conditions de préparation ou de stockage du Y-27632, du CHIR99021, du BMP-4, du VEGF-A, de la forskoline, du FGF-2, du PVA, des diluants pour anticorps primaires et secondaires, de la solution de travail de l’Hoechst, de la solution de lavage PBST et du fixateur PFA à 4 %. Ces réactifs sont utilisés lors de la récupération et de l’agrégation des hiPSC, de l’induction de la lignée mésodermique et vasculaire, de la formation du réseau vasculaire, de la coloration immunofluorescente en montage entier et de la fixation des organoïdes. Abréviations : BMP-4 = protéine morphogénétique osseuse 4 ; FGF-2 = facteur de croissance des fibroblastes 2 ; PFA = paraformaldéhyde ; PVA = alcool polyvinylique ; PBST = solution saline tamponnée au phosphate contenant du Tween 20 ; VEGF-A = facteur de croissance de l’endothélium vasculaire A. Veuillez cliquer ici pour télécharger ce tableau.
Discussion
Le protocole optimisé décrit ici introduit plusieurs améliorations clés au système de différenciation d'organoides vasculaires initialement établi par Wimmer et al.18, dans le but d'améliorer l'homogénéité, la reproductibilité et l'intégrité structurelle de la génération d'organoides vasculaires. Par rapport au protocole d'origine, la méthode optimisée apporte des améliorations significatives selon les aspects suivants. Premièrement, l'optimisation des conditions de formation des agrégats améliore considérablement l'homogénéité des corps embryonnaires. Le protocole initial utilisait une agrégation naturelle dans des plaques de 6 puits à faible adhérence pour générer des agrégats d'hiPSC, en semant 2 × 10⁵ cellules par puits pour la lignée NC8 ou 5 × 10⁵ cellules par puits pour la lignée H9, et en comptant sur la gravité pour induire l'agrégation cellulaire. Cette approche dépend fortement d'un contrôle empirique de la densité d'ensemencement et du temps d'incubation, ce qui entraîne une variabilité d'un lot à l'autre concernant la taille des agrégats. Dans le protocole optimisé, tout en conservant les plaques de 6 puits à faible adhérence pour l'agrégation, trois modifications ont été introduites afin d'améliorer l'uniformité des agrégats : (1) semer 5 × 10⁵ cellules par puits afin de fournir un nombre suffisant de cellules pour une agrégation stable ; (2) ajouter 0,25 % de polyvinyralcool (PVA) pour réduire l'adhésion cellule-substrat non spécifique et favoriser l'agrégation homotypique cellule-cellule ; et (3) incuber les plaques sur un agitateur orbital à 37 °C afin de faciliter une distribution cellulaire uniforme et une agrégation synchrone par agitation douce et continue. Ces modifications ont permis de produire des agrégats présentant une morphologie sphérique plus régulière et des contours plus lisses, offrant ainsi un matériau de départ plus homogène pour l'induction ultérieure du mésoderme et la différenciation vasculaire (Figure 2A,B).
Si les agrégats sont excessivement petits, fragiles ou ne développent pas des bords lisses, vérifiez d'abord la viabilité cellulaire avant la mise en culture, car une mauvaise santé cellulaire est une cause fréquente d'agrégation inefficace. Pour les lignées de cellules souches pluripotentes induites humaines (hiPSC) ayant une faible capacité d'agrégation, augmentez la densité d'ensemencement à 1 × 10⁶ cellules par puits ou prolongez la période d'incubation de 1 à 2–3 jours. Inversement, les agrégats excessivement gros résultent généralement de la fusion de plusieurs agrégats. Augmentez la fréquence de pipetage doux pendant la période d'incubation afin de minimiser la fusion des agrégats. Le maintien d'une taille uniforme des agrégats à ce stade initial est essentiel, car l'hétérogénéité de taille est directement associée à une variabilité de l'efficacité de la différenciation vasculaire.
Deuxièmement, l'optimisation de la stratégie de renouvellement du milieu permet de mieux maintenir l'environnement de culture durant la différenciation vasculaire. Lors de la phase de formation du réseau vasculaire, le protocole conserve un tiers du milieu conditionné à chaque changement de milieu et remplace les deux tiers restants par du milieu de différenciation complet N2B27 frais contenant les mêmes suppléments. En revanche, le protocole initial prévoyait un remplacement complet du milieu. Étant donné que le VEGF-A et le FGF-2 sont instables dans les conditions de culture à 37 °C, le remplacement complet du milieu pourrait entraîner des fluctuations importantes des concentrations des facteurs de croissance, compromettant potentiellement la prolifération soutenue des cellules endothéliales et l'angiogenèse. Le fait de conserver une partie du milieu conditionné préserve les facteurs pro-angiogéniques sécrétés par les cellules ainsi que les composants extracellulaires, tout en minimisant les changements brusques de l'environnement de culture. Cette stratégie s'est associée à une formation plus robuste du réseau vasculaire et à une meilleure couverture par les péricytes (Figure 2D,E).
Si la matrice gélatineuse devient instable ou s'effondre après l'ajout du milieu, vérifiez d'abord que le milieu a été préalablement réchauffé complètement à 37 °C, car un milieu froid peut provoquer une contraction du gel. En outre, vérifiez la polymérisation du collagène en vous assurant que le pH de la solution de collagène I est d'environ 7,4 et que les lots de collagène I et de matrice de membrane basale forment des gels stables. Si la matrice reste fragile ou ne parvient pas à se solidifier, utilisez un nouveau lot de matrice de membrane basale ou de collagène I et incubez le gel pendant les 2 heures complètes à 37 °C avant d'ajouter le milieu. Prolongez la durée de polymérisation jusqu'à 3 heures si nécessaire.
Troisièmement, la simplification de l'isolement et de la maturation des organoïdes vasculaires améliore le débit et la reproductibilité. Dans le protocole d'origine, les réseaux vasculaires cultivés dans des plaques de 12 puits jusqu'au jour 10 étaient transférés individuellement vers des plaques de 6 puits à faible adhérence pour une journée de culture (jour 11), puis transférés dans des plaques de 96 puits à ultra-faible adhérence pour une culture prolongée jusqu'au jour 15. Ces deux étapes de transfert de plaques augmentent la complexité opérationnelle et le risque de perte d'organoïdes. Le protocole optimisé introduit trois simplifications importantes : (1) le transfert direct des organoïdes isolés vers des plaques de 96 puits à ultra-faible adhérence, avec un organoïde par puits, éliminant ainsi l'étape intermédiaire de culture dans des plaques de 6 puits et réduisant la manipulation ainsi que les dommages mécaniques ; (2) la culture d'un seul organoïde par puits afin d'éviter la fusion pendant la culture en suspension et de préserver l'indépendance de chaque organoïde ; et (3) la réalisation de changements quotidiens de milieu pendant 5 jours afin d'assurer un apport continu de nutriments et de facteurs de croissance, permettant aux organoïdes de mûrir en structures arrondies et entièrement encapsulées. Ces modifications simplifient la culture d'organoïdes, améliorent le débit et facilitent les applications ultérieures de criblage pharmacologique à haut débit.
Pour minimiser la perte d'organoïdes lors de l'isolement, assurez-vous que la matrice de collagène I–membrane basale est complètement détachée du fond du puits avant la découpe. Déplacez délicatement une spatule stérile le long du fond du puits, depuis le bord vers le centre, jusqu'à ce que le gel entier flotte librement. Lors du transfert des organoïdes isolés, utilisez une pipette jetable stérile plutôt qu'une pointe de pipette P1000 afin de réduire les contraintes mécaniques et de minimiser le cisaillement des organoïdes. Si les organoïdes se fragmentent lors de la manipulation, réévaluez la qualité de la différenciation, notamment la viabilité initiale des cellules et l'activité de facteurs de croissance clés tels que le VEGF-A et le FGF-2. Si les organoïdes fusionnent en culture en suspension, séparez-les délicatement à l'aide de deux pointes de pipette P200. Toutefois, cultiver des organoïdes individuels, un par puits, dès le début de la phase de maturation, constitue l'approche la plus efficace pour prévenir les fusions.
Quatrièmement, l’unification du système de milieu de culture simplifie le protocole et réduit la variabilité entre lots. Le protocole initial utilisait un milieu N2B27 pendant l’induction du mésoderme avec CHIR99021 et BMP-4, ainsi que pendant l’induction de la lignée vasculaire avec VEGF-A et la forskoline, mais passait à un milieu de culture cellulaire hématopoïétique sans sérum contenant du FBS, du VEGF-A et du FGF-2 lors de la formation du réseau vasculaire. En revanche, le protocole optimisé utilise tout au long de la formation du réseau vasculaire et de la maturation ultérieure des organoïdes un milieu de différenciation complet N2B27 supplémenté avec 15 % de FBS, du VEGF-A et du FGF-2, conservant ainsi la même formulation de base N2B27. Cette stratégie unifiée réduit les variables supplémentaires liées au changement de milieu de culture et simplifie la préparation des réactifs. L’utilisation des suppléments définis B27 et N2 dans le milieu N2B27 pourrait également contribuer à une meilleure reproductibilité entre lots, bien que la contribution spécifique de cette modification, indépendamment des autres changements apportés au protocole, n’ait pas été isolée expérimentalement dans la présente étude. L’efficacité du protocole optimisé est confirmée par la surexpression de marqueurs de la lignée vasculaire et la sous-expression de marqueurs de pluripotence dans les organoïdes du jour 15 (Figure 1D). De plus, une coloration immunofluorescente en montage entier a révélé d’importants réseaux endothéliaux CD31+ étroitement associés à des péricytes PDGFR-β+, confirmant la formation de structures vasculaires dotées d’une couverture par des cellules muralis (Figure 1C,E). Le PDGFR-β est un marqueur bien établi des péricytes dans les organoïdes vasculaires humains, comme cela a été démontré dans des études antérieures21.
Si la formation de bourgeons vasculaires est insuffisante ou si de grands agrégats non différenciés se forment en l'absence de réseaux endothéliaux, une induction méso dermique insuffisante pourrait en être la cause sous-jacente. Vérifiez que le CHIR99021 et le BMP-4 sont actifs et utilisés aux concentrations appropriées. Un recrutement insuffisant des péricytes, indiqué par la rareté des cellules PDGFR-β+ entourant les tubes endothéliaux CD31+, pourrait refléter une activité sous-optimale du VEGF-A ou du FGF-2. Tester différentes lots de facteurs de croissance et valider fonctionnellement les lots de SFB selon leur capacité à soutenir la formation d'organoïdes vasculaires pourrait améliorer la couverture par les cellules murales. Afin de valider systématiquement l'efficacité des quatre améliorations méthodologiques décrites ci-dessus, des analyses morphométriques quantitatives ont été réalisées en comparant le protocole optimisé avec le protocole initial de Wimmer (Figure 2 ; Tableau 1). La microscopie en champ clair a révélé des différences morphologiques marquées entre les deux protocoles tout au long de la différenciation. Alors que le protocole initial produisait des agrégats et des organoïdes de tailles hétérogènes et de formes irrégulières à tous les stades, le protocole optimisé a produit de manière constante des agrégats uniformes aux contours réguliers dès le jour 0. Ces agrégats se sont ensuite développés en organoïdes vasculaires mûrs plus arrondis et de taille homogène d'ici le jour 15 (Figure 2A).
L'analyse quantitative a confirmé que le protocole optimisé produisait des agrégats nettement plus uniformes au jour 0 (120,3 ± 5,4 µm, CV = 4,47 %, n = 3 lots indépendants) par rapport au protocole initial (112,2 ± 34,7 µm, CV = 30,93 %, n = 3 lots indépendants ; Figure 2B). Cette amélioration de l'uniformité s'est maintenue jusqu'au point final de différenciation, les organoïdes du jour 15 générés à l'aide du protocole optimisé présentant également une variabilité de taille nettement réduite (Figure 2C). Ces résultats suggèrent que la combinaison de l'agrégation assistée par PVA avec un agitage orbital réduit l'hétérogénéité de la taille des agrégats par rapport au protocole initial, fournissant ainsi un matériau de départ plus homogène pour l'induction ultérieure du mésoderme et la différenciation vasculaire. Toutefois, comme le protocole optimisé intègre plusieurs modifications simultanées, la contribution spécifique de chaque changement individuel aux améliorations observées n'a pas été expérimentalement dissociée dans la présente étude.
Le protocole optimisé a également amélioré de manière significative la formation du réseau vasculaire, augmentant la couverture endothéliale CD31+ (40,1 ± 2,9 % contre 28,0 ± 7,0 % ; t = 2,856, df = 4, p = 0,05 ; Figure 2D) et la couverture des péricytes PDGFR-β+ (36,2 ± 2,5 % contre 17,5 ± 5,2 % ; t = 6,636, df = 4, p = 0,003 ; Figure 2E). L'analyse de l'indice de ramification à l'aide d'AngioTool a en outre démontré que le protocole optimisé produisait des réseaux vasculaires plus complexes (50,2 ± 3,8 contre 24,1 ± 6,9 points/mm2 ; t = 6,163, df = 4, p = 0,004 ; Figure 2F). Ces améliorations pourraient résulter de deux facteurs complémentaires. Premièrement, les agrégats homogènes offrent des conditions initiales plus reproductibles pour la bourgeonnement vasculaire. Deuxièmement, le fait de conserver un tiers du milieu conditionné pourrait aider à maintenir les facteurs pro-angiogéniques ajoutés tout en préservant les facteurs sécrétés par les cellules, qui pourraient favoriser la migration des péricytes et leur association avec les tubes endothéliaux.
Au final, le protocole optimisé a permis d'obtenir une efficacité de formation d'organoïdes environ 1,6 fois plus élevée (64,3 ± 3,8 % contre 41,3 ± 10,8 % ; t = 3,433, df = 4, p = 0,03), correspondant à 60–67 organoïdes matures par 1 × 10⁶ cellules initiales, comparé à 29–50 organoïdes obtenus avec le protocole d'origine (Figure 2G). Notamment, le protocole optimisé a réduit de manière substantielle la variabilité d'un lot à l'autre, les moyennes des lots variant de 60,0 % à 67,0 % (SD = 3,8 %), tandis que le protocole d'origine présentait des variations nettement plus importantes d'un lot à l'autre, les moyennes des lots allant de 29,0 % à 50,0 % (SD = 10,8 %).
Collectivement, les données quantitatives présentées dans la Figure 2 et le Tableau 1 appuient les améliorations systématiques obtenues grâce au protocole optimisé en termes d'homogénéité globale, de formation du réseau vasculaire, de recrutement des péricytes, de complexité vasculaire et de rendement des organoïdes. Ces améliorations répondent directement aux principales limites du protocole initial liées à la reproductibilité et à l'extensibilité.
En résumé, le protocole optimisé présenté ici remédie à des limitations importantes de la méthode initiale grâce à quatre améliorations principales : l'optimisation de la formation des agrégats, la modification de la stratégie de renouvellement du milieu, la simplification du protocole d'isolement et de maturation des organoïdes, et l'unification du système de milieu de culture. Ensemble, ces modifications rendent la génération d'organoïdes vasculaires plus efficace, reproductible et évolutive, offrant ainsi une plateforme in vitro plus fiable pour l'étude du développement vasculaire, la modélisation des maladies et le criblage de médicaments. Néanmoins, comme dans la méthode initiale, le protocole actuel dépend encore de composants d'origine animale, notamment la matrice de membrane basale et le SFB. Les travaux futurs pourraient donc viser à développer des matrices synthétiques chimiquement définies et des systèmes de culture sans sérum afin d'améliorer davantage le potentiel translationnel de cette plateforme.
Il est important de noter que le protocole optimisé introduit plusieurs modifications simultanées : l'ajout de PVA, l'agitation orbitale, la rétention du milieu conditionné, un protocole de maturation simplifié et un système de milieu de culture unique. Les données actuelles ne permettent pas d'identifier quelle modification individuelle est responsable des améliorations observées en termes d'homogénéité des agrégats, de couverture endothéliale, de couverture des péricytes ou de rendement des organoïdes. La présente étude a été conçue pour évaluer l'effet cumulé de ces optimisations en tant que protocole complet, plutôt que d'analyser la contribution de chaque composant individuel. Des expériences futures de type factoriel ou d'ablation seront nécessaires pour déterminer le rôle spécifique de chaque modification et affiner davantage le protocole.
Malgré ces limitations, le protocole actuel constitue une base pratique et reproductible pour la génération d'organoïdes vasculaires. Plusieurs axes de recherche émergents dans le domaine des organoïdes vasculaires offrent des opportunités d'amélioration supplémentaire du protocole et d'élargissement de ses applications. De récents progrès réalisés avec des hydrogels synthétiques et sans composant d'origine animale ont fourni des alternatives prometteuses à la matrice de membrane basale et au collagène I, les hydrogels dynamiques s'étant révélés capables d'améliorer l'angiogenèse et de diriger la différenciation des organoïdes vasculaires en artérioles22. Une méthode solide sans composant d'origine animale, fondée sur des cultures en « goutte suspendue » monocouche, a également été mise au point afin de préserver l'intégrité cellulaire tout en améliorant la reproductibilité et la compatibilité avec l'automatisation23. Des études multi-omiques unicellulaires ont permis d'obtenir une résolution sans précédent de l'hétérogénéité cellulaire au cours du développement d'organoïdes vasculaires humains, révélant des transitions clés dans le destin et l'état des cellules qui pourraient orienter l'optimisation ciblée des protocoles de différenciation24. L'intégration de plateformes microfluidiques a permis de développer des organoïdes vascularisés fonctionnels sur puce, dotés de réseaux capillaires perfusables, améliorant ainsi la croissance, la maturation et la fonction des organoïdes grâce à la perfusion intravasculaire25. Par ailleurs, des systèmes spécialisés d'organoïdes vasculaires sur puce émergent comme des plateformes prometteuses pour le criblage de médicaments et la modélisation de maladies, avec des applications potentielles en médecine régénérative et en chirurgie reconstructive26. Conjointement avec le protocole de différenciation optimisé présenté ici, ces approches complémentaires pourraient accélérer l'application translationnelle des organoïdes vasculaires dans la modélisation des maladies et le criblage thérapeutique.
Bien que le protocole actuel ait été validé à l'aide d'une seule lignée de CIP, la robustesse de l'approche de différenciation est appuyée par des résultats cohérents obtenus sur plusieurs lots indépendants. Néanmoins, une évaluation sur des lignées supplémentaires de CIP et de CSE sera nécessaire pour confirmer davantage sa généralisabilité. Les conditions optimisées, notamment la supplémentation en PVA, l'agitation orbitale et la rétention du milieu conditionné, visent à répondre à des aspects fondamentaux de la culture d'organoïdes, tels que l'uniformité de l'agrégation, le transfert de masse et le soutien paracrine, et pourraient donc offrir des avantages similaires quelle que soit l'origine des lignées cellulaires.
Déclarations de divulgation
Les auteurs déclarent ne pas avoir d'intérêts financiers concurrents.
Remerciements
Ce travail a été soutenu par la National Natural Science Foundation of China (NSFC) dans le cadre du Young Scientists Fund (C) (n° 32200655) et du programme général (n° 32270847). Les auteurs remercient également la plateforme de services publics de l'Université d'Anhui pour son soutien.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Filtre à bouteille de 0,22 μm | Nalgene | FPE204030 | Pour la filtration stérile des milieux et des tampons |
| Tubes coniques de 15 mL | SparkJade | GD0001 | Stérile |
| Tubes microcentrifuges de 2 mL | Eppendorf | 22363204 | Stérile |
| 2-Mercaptoéthanol (1000×) | Gibco | 21985023 | À utiliser sous hotte |
| Alexa Fluor 488 AffiniPure F2 Fragment âne anti-IgG de lapin (H+L) | Lablead | Y1104 | Anticorps secondaire ; diluer à 1:300 |
| Alexa Fluor 594 AffiniPure F(ab′)2 Fragment âne anti-IgG de chèvre (H+L) | Lablead | Y1007 | Anticorps secondaire ; diluer à 1:300 |
| Anticorps anti-CD31 | Cell Signaling | 3528s | Anticorps primaire ; diluer à 1:100 dans le tampon de blocage |
| Anticorps anti-PDGFR β | Zenbio | 347269 | Anticorps primaire ; diluer à 1:100 dans le tampon de blocage |
| Compteur cellulaire automatisé | Life Technologies | Countess™ II | Inclut des lames-chambres de comptage |
| Supplément B27 (50×) | Gibco | 17504044 | Pour le milieu N2B27 ; décongeler à 4ºC, aliquoter et stocker à −20ºC, éviter les cycles de congélation-décongélation |
| Centrifugeuse de banc | Zonkia | SC-3610 | Avec rotor à godets oscillants |
| Cabinet de sécurité biologique (Classe II) | Thermo Fisher | NA | NA |
| BMP4 | Proteintech | HZ-1045 | Reconstituer dans de l’eau ddH2O stérile à 100 ng/μL, aliquoter et stocker à −20 °C |
| Albumine sérique bovine (BSA) | Biosharp | 9048-46-8 | Pour le tampon de blocage |
| CHIR99021 | MCE | HY-10182 | Préparer un stock à 10 mM dans le DMSO, stocker à −20ºC jusqu’à 1 an |
| Incubateur à CO2 | Fisher Scientific | LS-CO150 | 37 ºC, 5 % CO2, humidifié |
| Plaque d’imagerie confocale | Biosharp | BS-20-GJM | Pour l’imagerie après coloration |
| Microscope confocal | LEICA | NA | Équipé d’objectifs 10×, 20×, 63× et du logiciel ZEN |
| DMEM | Vivacell | C3113-0500 | Pour la dilution de Matrigel et la solution de collagène I |
| DMEM/F-12, supplément GlutaMAX | Gibco | 10565018 | Pour la dilution de Matrigel et le milieu N2B27 |
| EDTA (0,5 M, pH 8,0) | Invitrogen | AM9260G | Diluer avec du PBS à 0,02 % pour le passage |
| Sérum de veau fœtal (FBS) | Gibco | 10270-106 | Pour le milieu de différenciation complet N2B27 (15 % final) |
| FGF-2 | Novoprotein | C046 | Préparer un stock à 1 mg/mL dans du PBS stérile, aliquoter et stocker à −20ºC |
| Forskoline | R&D Systems | 1099 | Préparer un stock à 10 mM dans du DMSO, stocker à −20ºC |
| HEPES (1 M) | Gibco | 15630080 | Pour la solution de collagène I |
| Hoechst | Beyotime | C1071S-4 | Préparer un stock à 1 mg/mL dans de l’eau déionisée, aliquoter et stocker à −20ºC |
| Microscope inversé | LEICA | DMIL LED | Pour l’observation routinière des cellules |
| Matrigel (réduit en facteurs de croissance) | STEEMA | BM05 | Stocker à −20ºC après aliquotation, éviter les cycles de congélation-décongélation ; manipuler sur glace |
| Solution d’acides aminés non essentiels MEM (NEAA, 100×) | Gibco | 11140035 | Pour le milieu N2B27 |
| Supplément N2 (100×) | Gibco | 17502048 | Pour le milieu N2B27 ; stocker à −20ºC à l’abri de la lumière |
| Milieu Neurobasal | Gibco | 21103049 | Pour le milieu N2B27 |
| Eau sans nucléase (sans DNase/RNase) | Lablead | Doo55WJ | Pour la préparation d’ARN/cADN et la qPCR |
| Agitateur orbital | Joan Lab | NA | Pour les étapes de lavage |
| Paraformaldéhyde (solution à 4 %) | Servicebio | G1101 | Diluer dans du PBS à 4 % pour la fixation ; utiliser sous hotte |
| Pénicilline-Streptomycine (100×) | Gibco | 15140122 | Pour le milieu N2B27 |
| Milieu PGM1 | Cellapy | A1517001 | Milieu d’expansion des hiPSC ; stocker à 4ºC à l’abri de la lumière, stable pendant 2 semaines |
| Supplément PGM1 (25×) | Cellapy | A1517101 | À utiliser avec le milieu basal PGM1 |
| Alcool polyvinylique (PVA) | Sigma-Aldrich | P8136 | Dissoudre dans le PGM1 à 0,25 % (p/v) pour favoriser l’agrégation |
| PureCol (collagène de type I bovin, 3 mg/mL) | Advanced BioMatrix | 5005 | Pour le mélange collagène I-Matrigel ; tester le lot pour sa capacité de polymérisation |
| Cycleur thermique qPCR | Thermo Fisher | StepOnePlus™ | Avec fonction courbe de fusion ; pour la détection en temps réel par PCR |
| Kit de transcription inverse | Accurate Biology | AG11706 | Pour la synthèse de cADN à partir d’ARN total ; contient un mélange maître RT avec transcriptase inverse, tampon, dNTPs et amorces aléatoires |
| Kit d’extraction d’ARN | Yeasen | 19221ES50 | Pour l’isolement d’ARN total à partir d’organoides vasculaires ; inclut des colonnes d’élimination d’ADN génomique et de l’ADNase I sans RNase |
| Bicarbonate de sodium (7,5 %) | Gibco | 25080094 | Pour la solution de collagène I |
| Désoxycholate de sodium | Sigma-Aldrich | D6750 | Préparer une solution à 1 % (p/v) dans de l’eau déionisée pour le tampon de blocage |
| Hydroxyde de sodium (1,0 N) | Sigma-Aldrich | S2770 | Pour l’ajustement du pH de la solution de collagène I |
| Pipettes jetables stériles (10 mL) | Bkmamlab | 110205007 | Individuellement emballées, stériles |
| Pointes de pipette filtrantes stériles (1000, 200, 20 μL) | Biozym | VT0270/VT0250/VT0220 | Stériles, avec filtre |
| Aiguille stérile (30 G) | NA | NA | Pour la dissection des réseaux vasculaires |
| Spatule stérile (extrémité ronde) | Fisher Scientific | 21-401-5 | En acier inoxydable |
| SYBR Green Master Mix | Accurate Biology | AG11733 | Concentration 2× pour qPCR ; contient une ADN polymérase thermostable, tampon, dNTPs et colorant SYBR Green |
| Plaque de culture tissulaire traitée 12 puits | BD Falcon | 353043 | Pour l’encapsulation en gel et la culture de réseaux vasculaires |
| Plaque de culture tissulaire traitée 6 puits | Eppendorf | 30720113 | Standard, traitée TC |
| Triton X-100 | Sigma-Aldrich | T9084 | Pour le tampon de blocage |
| Bleu de trypan (0,4 %) | Thermo Fisher | 15250061 | Pour le comptage cellulaire |
| Tween 20 | Sigma-Aldrich | P7949 | Pour la solution de lavage PBS-T à 0,05 % |
| Plaque 6 puits à attachement ultra-faible | Corning | 3471 | Pour la formation d’agrégats et la différenciation |
| Plaque 96 puits ronde à fond plat, à attachement ultra-faible | Beyotime | FULA962-6pcs | Pour la culture en suspension d’organoides vasculaires |
| VEGF-A | Proteintech | HZ-1038 | Préparer un stock à 1 mg/mL dans du PBS stérile, aliquoter et stocker à −20ºC |
| Bain-marie | Blue pard | HWS-24 | 37ºC |
| Y-27632 | MCE | HY-10071 | Préparer un stock à 10 mM dans du PBS stérile ou du DMSO, stocker à −20ºC ; concentrations de travail : 5 μM (décongélation), 50 μM (formation d’agrégats) |
Références
- Lancaster MA, Knoblich JA. Organogenesis in a dish: modeling development and disease using organoid technologies. Science. 2014;345:1247125.
- Clevers H. Modeling development and disease with organoids. Cell. 2016;165:1586-1597.
- Spence JR, et al. Directed differentiation of human pluripotent stem cells into intestinal tissue in vitro. Nature. 2011;470:105-109.
- Lancaster MA, et al. Cerebral organoids model human brain development and microcephaly. Nature. 2013;501:373-379.
- Quadrato G, et al. Cell diversity and network dynamics in photosensitive human brain organoids. Nature. 2017;545:48-53.
- Takasato M, et al. Kidney organoids from human iPS cells contain multiple lineages and model human nephrogenesis. Nature. 2015;526:564-568.
- Takebe T, et al. Vascularized and functional human liver from an iPSC-derived organ bud transplant. Nature. 2013;499:481-484.
- Huch M, et al. Long-term culture of genome-stable bipotent stem cells from adult human liver. Cell. 2015;160:299-312.
- Nakano T, et al. Self-formation of optic cups and storable stratified neural retina from human ESCs. Cell Stem Cell. 2012;10:771-785.
- Mansour AA, et al. An in vivo model of functional and vascularized human brain organoids. Nat Biotechnol. 2018;36:432-441.
- Ham O, et al. Blood vessel formation in cerebral organoids formed from human embryonic stem cells. Biochem Biophys Res Commun. 2020;521:84-90.
- Sun XY, et al. Generation of vascularized brain organoids to study neurovascular interactions. eLife. 2022;11:e76707.
- Grebenyuk S, Ranga A. Engineering organoid vascularization. Front Bioeng Biotechnol. 2019;7:39.
- Parikh M, Pierce GN. Considerations for choosing an optimal animal model of cardiovascular disease. Can J Physiol Pharmacol. 2024;102:75-85.
- Krug A, et al. Three-dimensional spheroid models for cardiovascular biology and pathology. Mechanobiol Med. 2025;3:100144.
- Carmeliet P. Angiogenesis in health and disease. Nat Med. 2003;9:653-660.
- Wimmer RA, et al. Human blood vessel organoids as a model of diabetic vasculopathy. Nature. 2019;565:505-510.
- Wimmer RA, et al. Generation of blood vessel organoids from human pluripotent stem cells. Nat Protoc. 2019;14:3082-3100.
- Naderi-Meshkin H, et al. Vascular organoids: unveiling advantages, applications, challenges, and disease modelling strategies. Stem Cell Res Ther. 2023;14:292.
- Xu C, et al. Vascular organoid generation from human-induced pluripotent stem cells. J Vis Exp. 2024;214:e67125.
- Frenz-Wiessner S, et al. Generation of complex bone marrow organoids from human induced pluripotent stem cells. Nat Methods. 2024;21:868-881.
- Sun D, et al. Matrix viscoelasticity controls differentiation of human blood vessel organoids into arterioles and promotes neovascularization in myocardial infarction. Adv Mater. 2025;37:e2410802.
- Hoffmann A, et al. Animal-origin-free method for generating blood vessel organoids. Sci Rep. 2026;16:12096.
- Nikolova MT, et al. Fate and state transitions during human blood vessel organoid development. Cell. 2025;188:3329-3348.e31.
- Quintard C, et al. A microfluidic platform integrating functional vascularized organoids-on-chip. Nat Commun. 2024;15:1452.
- Sun L, Wang P, Lin X, Qiu Y. Microfluidic vascular organoids-on-chips: a promising platform for advancing plastic and reconstructive surgery. Chinese Journal of Plastic and Reconstructive Surgery. 2025.