Ce protocole décrit la construction et l'évaluation moléculaire d'un recombinant multigénique sans marqueur Escherichia coli souche conçue pour l'insertion chromosomique de gènes associés à la résistance aux métaux lourds et à leur séquestration
Article de méthode
Intégration chromosomique sans marqueur d'un cassette multigénique dans Escherichia coli pour le développement de la bioremédiation des métaux lourds
Dans cet article
Résumé
Résumé
La contamination par les métaux lourds demeure un enjeu environnemental majeur en raison de la persistance, de la toxicité et du bioaccumulation des polluants métalliques. Les bactéries génétiquement modifiées offrent une approche potentielle pour la dépollution par les métaux lourds ; toutefois, les systèmes d'expression basés sur les plasmides peuvent présenter des limites liées au maintien des plasmides et à la sélection par antibiotiques. Cette étude décrit un protocole de construction d'un recombinant multigénique sans marqueur E. coli souche conçue pour l'insertion chromosomique de gènes associés à la résistance et au piégeage des métaux lourds. Une cassette multigénique de 4 741 pb comprenant cadD, cadA, et métallothionéine (mt), associé à un système d'affichage à la surface bactérienne basé sur une protéine membranaire externe lipoprotéine A (Lpp-OmpA) et une protéine fluorescente verte (gfp) un gène rapporteur sous le contrôle du promoteur constitutif de la pyruvate déshydrogénase (Ppdh) a été conçu et synthétisé. La construction a été clonée dans le vecteur d'intégration pKIKOArsBKm et introduite dans E. coli MG1655 en utilisant lambda (λRecombinaison médiée par Red. La cassette de résistance à la kanamycine a ensuite été excisée à l'aide du système de recombinaison flippase–site de reconnaissance de la flippase (FLP-FRT). L'assemblage du construit et son intégration chromosomique ont été évalués par analyse par enzymes de restriction, isolement de plasmide et amplification par réaction en chaîne par polymérase (PCR), tandis que la perte de la résistance aux antibiotiques a été évaluée par des tests de sensibilité aux antibiotiques. L'amplification du fragment attendu cadD, cadA, et mt des fragments d'ADN génomique, ainsi que l'absence d'ADN plasmidique détectable, ont fourni des preuves compatibles avec l'intégration chromosomique du cassette multigénique. Bien que ce protocole établisse un cadre pour la construction et l'évaluation moléculaire de la souche recombinante, la confirmation définitive du locus d'intégration, de l'expression fonctionnelle des gènes, de la stabilité génétique à long terme et du rendement en biosorption des métaux lourds nécessite une validation expérimentale supplémentaire.
Introduction
La contamination par les métaux lourds est devenue un problème environnemental majeur en raison de la persistance, de la non-biodégradabilité et de la toxicité des polluants métalliques. Contrairement aux contaminants organiques, les métaux lourds s'accumulent dans les écosystèmes et pénètrent dans la chaîne alimentaire par bioaccumulation et biomagnification, posant ainsi de graves risques pour la santé humaine et environnementale. Les technologies conventionnelles de remédiation, telles que la précipitation chimique, l'échange d'ions et la filtration membranaire, sont souvent associées à des coûts opérationnels élevés, à une efficacité limitée à de faibles concentrations métalliques et à la production de polluants secondaires. Par conséquent, les stratégies de remédiation biologique ont suscité un intérêt croissant en tant qu'alternatives durables sur le plan environnemental et économiques pour l'élimination des métaux lourds1.
Parmi ces approches biologiques, la biosorption bactérienne s'est imposée comme une technologie prometteuse pour la remédiation des métaux lourds. La biosorption implique la fixation passive d'ions métalliques par des matériaux biologiques grâce à des interactions physicochimiques entre les ions métalliques et des groupes fonctionnels tels que les groupes carboxyle, hydroxyle, amino et phosphate présents à la surface des cellules microbiennes2. Ces interactions favorisent l'élimination des métaux par des mécanismes d'échange d'ions, de complexation, de coordination et de précipitation. Grâce à leur rapport élevé entre surface et volume, leur croissance rapide et la diversité de leur chimie de surface cellulaire, les bactéries sont des biosorbants particulièrement efficaces. L'efficacité de la biosorption bactérienne dépend de plusieurs facteurs, notamment l'espèce bactérienne, les caractéristiques de l'ion métallique, le pH, la température et la présence d'ions concurrents3. En plus de l'adsorption passive, les bactéries peuvent éliminer activement les métaux lourds par des mécanismes tels que le piégeage intracellulaire, la bioaccumulation, la biominéralisation et d'autres processus de détoxification, augmentant ainsi leur capacité d'élimination des métaux4.
L'adaptation bactérienne aux environnements contaminés par les métaux lourds est assurée par divers mécanismes de résistance, notamment des pompes d'efflux associées à la membrane, des protéines de liaison aux métaux, des systèmes de détoxication enzymatique et des voies d'oxydoréduction qui maintiennent collectivement l'homéostasie intracellulaire des métaux. Plusieurs opérons de résistance aux métaux lourds, notamment les systèmes mer, chr, ars et cad , ont été largement caractérisés et représentent des ressources génétiques précieuses pour l'ingénierie de biosorbants bactériens. L'opéron mer assure la détoxication du mercure en réduisant le Hg2⁺ toxique en mercure élémentaire volatil (Hg°)5, tandis que l'opéron chr confère la résistance au chromate en réduisant le Cr6⁺ en Cr3⁺ moins toxique 6. De même, l'opéron ars détoxifie l'arséniate par réduction en arsénite, suivie d'un efflux actif7. Le gène cadA , identifié chez Staphylococcus aureus RN4220 et Bacillus megaterium TWSL_4, code une ATPase de type P qui exporte activement les ions cadmium du cytoplasme, réduisant ainsi la toxicité intracellulaire et contribuant à la résistance bactérienne aux métaux8,9. Les protéines de fixation des métaux, telles que les métallothionéines et les phytochélatines, renforcent davantage la tolérance aux métaux lourds en piégeant les ions métalliques et en empêchant leur interaction avec des composants cellulaires essentiels10.
Les récents progrès en biologie synthétique ont permis l'ingénierie rationnelle de biosorbants bactériens dotés de capacités améliorées de fixation des métaux. Des études antérieures ont démontré une meilleure élimination des métaux lourds par surexpression de protéines de liaison aux métaux dans Bacillus subtilis et Pseudomonas putida11, l'immobilisation de cellules bactériennes dans des matrices d'alginate ou des biofilms afin d'améliorer la stabilité et la réutilisabilité12, ainsi que l'introduction de peptides synthétiques de liaison aux métaux dans E. coli pour augmenter la biosorption du mercure et de l'arsenic13. Malgré ces avancées, la plupart des biosorbants conçus reposent sur des systèmes d'expression plasmidiques nécessitant une sélection antibiotique continue et sont sujets à l'instabilité plasmidique, à la perte ségrégative, au nombre variable de copies géniques et à une charge métabolique accrue. Ces limitations réduisent leur pertinence pour des applications environnementales et industrielles où la stabilité génétique à long terme et la biosécurité sont essentielles.
Le développement stratégique de bio-sorbants bactériens nécessite donc l'intégration de la microbiologie, de la biologie moléculaire, de la biologie synthétique et du génie environnemental. Les progrès réalisés en génomique, en protéomique et en métabolomique ont en outre amélioré notre compréhension des réponses bactériennes au stress induit par les métaux lourds, facilitant ainsi l'identification de gènes nouveaux ainsi que de voies régulatrices pour la conception de bio-sorbants améliorés.
Contrairement aux approches classiques basées sur des plasmides, cette étude établit une plateforme d'ingénierie permettant de construire un ADN recombinant multigénique intégré au chromosome, sans marqueur sélectionnable E. coli souche possédant des gènes associés à la résistance et au piégeage des métaux lourds. La stratégie d'ingénierie combine λ Recombinaison rouge, excision du marqueur médiée par FLP-FRT, un cassette multigénique constitutif et une conception d'affichage à la surface basée sur Lpp-OmpA. Le cassette multigénique intégrait cadD (619 pb), cadA (2 564 pb) et métallothionéine (mt) (154 pb), sélectionnés en fonction de leurs rôles précédemment décrits dans la résistance aux métaux lourds et la séquestration des métaux. Les gènes ont été organisés sous le contrôle d'un promoteur constitutif Ppdh promoteur, avec des sites individuels de liaison au ribosome, et mt a été fusionné à Lpp-OmpA en vue d'une localisation membranaire. Un élément en aval gfp le gène rapporteur a été intégré dans le vecteur.
La cassette a été conçue pour une intégration chromosomique dans E. coli MG1655 plutôt que pour un maintien sur un plasmide multicopies. Cette stratégie a été choisie afin d'établir un cadre d'ingénierie qui pourrait réduire la dépendance au maintien de plasmides et à la sélection antibiotique continue. L'excision médiée par FLP-FRT du marqueur de résistance antibiotique sélectionnable a été intégrée au protocole, et des tests de sensibilité aux antibiotiques ont été utilisés pour évaluer le phénotype obtenu. La présente étude se concentre sur l'assemblage des constructions et sur l'analyse moléculaire de la souche recombinante. La stabilité génétique à long terme, l'expression fonctionnelle des gènes intégrés, la localisation protéique, l'élimination des métaux lourds et les performances environnementales n'ont pas été évaluées et nécessitent une validation expérimentale supplémentaire.
Ce protocole s'adresse aux chercheurs en biologie moléculaire, en biotechnologie microbienne et en biologie synthétique qui souhaitent construire des souches bactériennes multigéniques intégrées au chromosome et dépourvues de marqueurs. La méthode est particulièrement adaptée à l'ingénierie génétique à l'échelle du laboratoire et à l'évaluation moléculaire de souches recombinantes. E. coli des souches conçues pour la recherche future en bioremédiation des métaux lourds, plutôt que pour une application environnementale directe.
Protocole
Toutes les expériences ont été réalisées conformément aux lignes directrices institutionnelles de biosécurité en laboratoire et aux réglementations applicables concernant la manipulation d'organismes microbiens génétiquement modifiés. Tous les matériaux et logiciels utilisés dans la présente étude sont répertoriés dans le Tableau des matériaux.
1. Conception et analyse in silico du construit multigénique.
- Sélectionner les gènes de résistance aux métaux lourds.
- Sélectionner les gènes de résistance aux métaux lourds cadD (619 pb), cadA (2 564 pb) et la métallothionéine (mt ; 154 pb), préalablement identifiés respectivement à partir de Staphylococcus epidermidis TWSL_17, Bacillus megaterium TWSL_4 et Staphylococcus warneri TWSL_6.
- Récupérer les séquences nucléotidiques de cadD, cadA et mt à partir de la base de données NCBI GenBank en utilisant les numéros d'accession MK900473.1, MK327282.1 et MK900456.1, respectivement.
NOTE : Ces gènes ont été sélectionnés sur la base d'une caractérisation antérieure des souches bactériennes d'origine quant à leur tolérance et leur capacité d'élimination des métaux lourds, et les sources des séquences nucléotidiques de chaque élément génétique intégré dans la construction du biosorbant sont indiquées dans le tableau 1.
- Effectuer une analyse in silico des gènes sélectionnés et des protéines qu'ils codent.
- Importer les séquences nucléotidiques de cadD, cadA et mt dans un logiciel (par exemple, SnapGene) et analyser les séquences codantes.
- Traduire les séquences nucléotidiques en leurs séquences d'acides aminés correspondantes à l'aide du serveur de traduction ExPASy.
- Soumettre les séquences prédites d'acides aminés de CadD, CadA et Mt au serveur I-TASSER afin de prédire les structures tridimensionnelles des protéines et les sites potentiels de liaison des ligands.
- Analyser les séquences protéiques de CadD, CadA et Mt à l'aide du serveur TMHMM afin de prédire les domaines transmembranaires.
- Analyser les séquences protéiques à l'aide du serveur ExPASy TMPRED afin de prédire les profils d'hydrophobicité et les régions associées aux membranes.
NOTE : Enregistrer les résidus prédits impliqués dans la liaison des ligands, les paramètres structuraux, les domaines transmembranaires et les profils d'hydrophobicité pour l'interprétation ultérieure des fonctions prédites et de la localisation des protéines codées.
- Concevoir le cassette multigénique.
- Concevoir un cassette multigénique de 4 741 pb contenant le promoteur constitutif de l'opéron de la pyruvate déshydrogénase (Ppdh), cadD, cadA, Lpp-OmpA, mt et le gène rapporteur gfp.
- Placer les gènes sélectionnés en aval du promoteur constitutif Ppdh et intégrer un site de liaison au ribosome (RBS ; 5′-AGGAGG-3′) en amont de chaque séquence codante.
- Fusionner la séquence de métallothionéine à celle de Lpp-OmpA afin d'obtenir le composant Lpp-OmpA-Mt, conçu pour localiser la métallothionéine à la membrane externe bactérienne.
- Intégrer gfp en aval des gènes associés aux métaux lourds comme gène rapporteur pour l'évaluation ultérieure de l'expression de la construction.
- Vérifier l'orientation, les positions nucléotidiques et l'organisation globale des éléments génétiques dans la construction finale de 4 741 pb à l'aide de SnapGene.
- Synthétiser et cloner la construction multigénique.
- Soumettre la construction multigénique finale de 4 741 pb à une synthèse commerciale et au clonage dans le vecteur pET-21a entre les sites de restriction BamHI et XhoI.
- À réception de la construction recombinante pET-21a, reconstituer le plasmide conformément aux instructions du fournisseur et procéder à sa transformation dans E. coli BL21(DE3).
NOTE : E. coli BL21(DE3) a été utilisé pour la propagation initiale de la construction multigénique synthétisée commercialement fournie dans le vecteur d'expression pET-21a. Bien que BL21(DE3) soit principalement utilisé pour l'expression de protéines recombinantes, il est génétiquement compatible avec pET-21a et a été utilisé avec succès dans cette étude. En alternative, des souches de clonage dédiées telles que E. coli DH5α ou TOP10 peuvent être utilisées pour la propagation initiale du plasmide, car l'expression de la polymérase ARN T7 n'est pas requise à ce stade.
2. Construire le cassette multigénique du biosorbant.
- Transformer le construit synthétisé dans E. coli BL21(DE3)
- Décongeler E. coli BL21(DE3) compétentes cellules sur glace
- Ajouter 10 à 100 ng du plasmide recombinant synthétisé pET-21a contenant le construit de biosorbant à 50 µL de E. coli Cellules compétentes BL21(DE3). Mélanger délicatement le contenu sans pipetter de manière répétée.
- Incuber la suspension cellulaire sur de la glace pendant 30 min.
- Chauffer les cellules par choc thermique à 42 °C pendant 45 s.
- Transférez immédiatement les tubes sur glace et incubez-les pendant 2 min.
- Ajouter 500 µL de préchauffé (37 °C), milieu SOC stérile (milieu super optimal avec répresseur catabolique) sans antibiotiques. Incuber la culture à 37 °C avec agitation (180 tr/min) pendant 1 h pour permettre la récupération.
- Étaler 100 µL de la culture transformée sur des boîtes de gélose LB (Luria-Bertani) contenant de l'ampicilline (100 µg/mL). Incuber les plaques 16 à 18 h à 37 °C.
- Vérifier les transformants positifs contenant le plasmide recombinant.
- Sélectionner une colonie unique bien isolée à partir de la boîte de gélose sélective et l'ensemencer dans 5 mL de bouillon LB contenant de l'ampicilline (100 µg/mL).
- Incuber la culture 16 à 18 h à 37 °C avec agitation (180 tr/min).
- Isoler l'ADN plasmidique à partir d'une culture bactérienne croissante pendant 16 à 18 h.
- Transférer 5 mL d'une culture bactérienne cultivée pendant 16 à 18 h dans un tube de centrifugation et récolter les cellules par centrifugation à 11 000 × g pendant 1 min. Éliminer complètement le surnageant.
- Resuspendre complètement le culot cellulaire dans 250 µL de tampon ET glacé.
- Ajouter 250 µL de tampon de lyse fraîchement préparé et mélanger délicatement en renversant plusieurs fois le tube (ne pas vortexer). Incuber le mélange sur de la glace pendant 5 min.
- Ajouter 300 µL de solution de neutralisation et mélanger délicatement en retournant le tube plusieurs fois (ne pas utiliser le vortex).
- Centrifuger le mélange à 11 000 × g pendant 10 min, puis transférer soigneusement le surnageant dans un nouveau tube microcentrifuge sans perturber le culot.
- Ajouter de la phénol équilibre au tampon TE au surnageant recueilli dans un rapport volumétrique de 1:1 et mélanger soigneusement. Centrifuger à 11 000 × g pendant 10 min, puis transférer soigneusement la phase aqueuse supérieure dans un nouveau tube de microcentrifugation sans perturber l'interface.
ATTENTION : Le phénol est hautement corrosif et toxique, et peut provoquer de graves brûlures chimiques. Manipulez toutes les solutions contenant du phénol à l'intérieur d'une hotte chimique certifiée, tout en portant des équipements de protection individuelle adaptés. - Ajouter de l'éthanol absolu en volume double de celui de la phase aqueuse récupérée, puis 0,1 volume d'acétate de sodium 0,1 N. Bien mélanger et incuber à −20 °C pendant 15 min pour permettre la précipitation de l'ADN.
- Centrifuger l'échantillon à 11 000 × g pendant 20 min. Retirer le surnageant avec précaution sans déloger le culot d'ADN.
- Rincer le culot d'ADN avec de l'éthanol à 70 % (v/v) et centrifuger pour reconstituer le culot d'ADN. Retirer soigneusement l'éthanol et laisser sécher le culot à l'air libre.
- Dissoudre le culot d'ADN séché dans 20 µL de tampon TE ou d'eau sans nucléase.
POINT D'ARRÊT : Conserver l'ADN plasmidique isolé à −20 °C jusqu'à ce qu'ils soient nécessaires pour la digestion par enzyme de restriction et la vérification du plasmide recombinant.
- Confirmer le plasmide isolé par digestion à l'enzyme de restriction.
- Préparer un 50 µL réaction de digestion par restriction dans un tube stérile de microcentrifugeuse contenant 500 ng d'ADN plasmidique, 5 µL sur 10× tampon pour enzyme de restriction, 10 U de chacune des enzymes BamHI et XhoI, et de l'eau sans nucléase jusqu'à un volume final de 50 µL.
REMARQUE : Les sites de restriction BamHI et XhoI ont été choisis parce que ces sites ont été utilisés pour cloner le cassette génique du biosorbant synthétisé dans le vecteur pET-21a.
- Préparer un 50 µL réaction de digestion par restriction dans un tube stérile de microcentrifugeuse contenant 500 ng d'ADN plasmidique, 5 µL sur 10× tampon pour enzyme de restriction, 10 U de chacune des enzymes BamHI et XhoI, et de l'eau sans nucléase jusqu'à un volume final de 50 µL.
- Incuber le mélange réactionnel à 37 °C pendant 1 h.
- Séparer et analyser les fragments d'ADN digérés par électrophorèse sur gel d'agarose afin de vérifier la présence et la taille attendue du cassette génique du biosorbant.
- Préparer une solution d'agarose à 1 % (p/v) en utilisant 100 mL de 1× tampon TAE
- Chauffer la suspension d'agarose au micro-ondes jusqu'à ce que l'agarose soit complètement dissoute et que la solution apparaisse limpide. Refroidir l'agarose fondue à environ 60 °C.
- Ajouter 10× Colorant d'ADN Safe Stain ajouté à l'agarose fondue refroidie pour obtenir une concentration finale de 1×. Mélanger doucement pour éviter d'introduire des bulles d'air.
- Verser le mélange d'agarose dans un moule à gel contenant un peigne adapté. Éliminer les bulles d'air visibles et laisser le gel durcir complètement à température ambiante.
- Transférer le gel solidifié dans la chambre d'électrophorèse et ajouter suffisamment de 1× Tampon de migration TAE pour recouvrir le gel. Retirer délicatement la peigne.
- Mélanger 5 µL de chaque échantillon d'ADN avec 1 µL sur 6× Tampon de charge d'ADN et charger le mélange dans des puits individuels.
- Faire migrer les échantillons par électrophorèse à 100 V pendant 40 minutes ou jusqu'à une séparation adéquate des fragments d'ADN.
- Visualisez les bandes d'ADN à l'aide d'un transilluminateur UV et enregistrez l'image du gel à l'aide d'un système approprié de documentation des gels.
ATTENTION : Le rayonnement ultraviolet peut endommager les yeux et la peau. Utiliser le dispositif de protection et un équipement de protection adéquat contre les UV lors de l'utilisation du transilluminateur UV.
REMARQUE : Inclure un échantillon de plasmide non digéré comme témoin afin de vérifier la digestion complète par l'enzyme de restriction sur le gel d'agarose.
- Conserver la souche recombinante confirmée.
- Inoculer une colonie recombinante confirmée dans 5 mL de bouillon LB contenant de l'ampicilline (100 µg/mL) et incuber 16 à 18 h à 37 °C avec agitation (180 tr/min).
- Mélanger la culture ayant poussé 16 à 18 h avec du glycérol stérile afin d'obtenir une concentration finale de glycérol de 15 % (v/v).
- Répartir l'ampoule de glycérol dans des cryotubes stériles et conserver à −80 °C.
POINT D'ARRÊT : Conserver les stocks en glycérol à −80 °C pour la conservation à long terme avant de procéder à l'intégration chromosomique.
3. Clonage du cassette du biosorbant dans le vecteur d'intégration chromosomique (pKIKOArsBKm) et intégration dans le génome de l'hôte (E. coli MG1655)
- Cloner le cassette génique biosorbant dans le vecteur d'intégration pKIKOArsBKm.
- Digestez séparément le plasmide recombinant pET-21a portant le cassette génique du biosorbant et le vecteur d'intégration pKIKOArsBKm par SacI et BamHI.
- Préparer un 50 µL réaction de digestion par restriction contenant 500 ng d'ADN plasmidique, 1× tampon pour enzyme de restriction, 1 U chacune de SacI et de BamHI, et de l'eau sans nucléase jusqu'à un volume final de 50 µL. Incuber le mélange réactionnel à 37 °C pendant 1 h.
- Séparer les fragments d'ADN digérés par l'enzyme de restriction par électrophorèse sur gel d'agarose, comme décrit à l'étape 2.2.6.
- Excisez les bandes correspondant à la cassette génique biosorbante de 4 741 pb et au vecteur linéarisé pKIKOArsBKm. Transférez chaque fragment de gel excisé dans un tube microcentrifuge préalablement pesé.
REMARQUE: Minimisez l'exposition des fragments d'ADN cibles à la lumière UV lors de la visualisation et de l'excision. - Purifiez le cassette génétique du biosorbant excisé et le vecteur pKIKOArsBKm linéarisé à partir du gel d'agarose.
- Peser le tube contenant le morceau de gel et calculer la masse de l'agarose excisée en soustrayant le poids du tube vide.
- Ajouter 1× tampon TE à un volume équivalent à cinq fois la masse du fragment de gel, en utilisant un rapport de 5 µL de tampon TE par 1 mg d'agarose (par ex., ajouter 500 µL du tampon TE à un morceau de gel de 100 mg).
- Incuber le tube dans un bain-marie à 65 °C jusqu'à ce que l'agarose soit complètement fondue. Laisser refroidir l'échantillon à température ambiante avant de procéder à l'extraction au phénol.
- Suivez les étapes 2.2.3.6 à 2.2.3.10 pour réaliser l'extraction au phénol et la précipitation de l'ADN des fragments d'ADN ciblés.
POINT D'ARRÊT : Conserver l'ADN purifié à −20 °C jusqu'à ce qu'ils soient nécessaires pour un clonage ou une ligation ultérieure.
- Ligaturer le cassette génique biosorbent purifié dans le vecteur pKIKOArsBKm linéarisé à l'aide de la ligase T4 de l'ADN selon un rapport massique insert/ vecteur d'environ 3:1.
- Préparer un 10 µL réaction de ligation contenant 150 ng de la cassette génique du biosorbant purifié, 49,2 ng du vecteur pKIKOArsBKm linéarisé, 1 µL de tampon 10X pour l'ADN ligase T4 et de 3 U d'ADN ligase T4. Ajouter de l'eau sans nucléase jusqu'à un volume final de 10 µL, en maintenant un ratio massique insert/ vecteur d'environ 3:1.
- Mélanger délicatement la réaction à l’aide d’une pipette et incuber 16 à 18 h à 4 °C.
- Transformer 5 µL du mélange réactionnel de ligation dans E. coli Pir1 cellules
- Décongeler E. coli Pir1 cellules compétentes sur de la glace.
- Ajouter 5 µL du mélange réactionnel de ligation à 50 µL de E. coli Cellules compétentes Pir1. Mélanger délicatement le contenu sans pipetter de manière répétée.
- Garder la suspension cellulaire sur glace pendant 30 min.
- Soumettre les cellules à un choc thermique à 42 °C pendant 45 s.
- Replacer immédiatement les tubes sur glace et les maintenir ainsi pendant 2 min.
- Ajouter 500 µL de stérile, préalablement réchauffé (37 °C) milieu SOC sans antibiotiques. Laisser les cellules se reconstituer pendant 1 h à 37 °C avec agitation à 180 tr/min.
- Plaque 100 µL du mélange de transformation sur un milieu gélosé LB contenant de la kanamycine (50 µg/mL) à l’aide d’un étaleur stérile. Incuber les boîtes à 37 °C pendant 16 à 18 h.
- Sélectionner des colonies recombinantes bien isolées résistantes à la kanamycine à partir des plaques d'agar LB.
- Confirmer la présence du plasmide d'intégration recombinant par l'isolement du plasmide tel que décrit à l'étape 2.2.3, suivi d'une électrophorèse sur gel d'agarose telle que décrite à l'étape 2.2.6.
POINT D'ARRÊT : Conserver la réaction de ligation terminée à −20 °C jusqu'à ce qu'ils soient nécessaires pour la transformation ultérieure et la vérification du vecteur recombinant pKIKOArsBKm.
- Digestez séparément le plasmide recombinant pET-21a portant le cassette génique du biosorbant et le vecteur d'intégration pKIKOArsBKm par SacI et BamHI.
- Transformer le produit de ligation contenant le vecteur recombinant pKIKOArsBKm dans E. coli MG1655
- Préparer λ Cellules hôtes de recombinaison rouge.
- Préparer des cellules chimiquement compétentes E. coli Cellules MG1655.
- Sélectionner une colonie unique bien isolée de E. coli MG1655 à partir d'une plaque d'agar LB et ensemencer 5 mL de bouillon LB. Incuber la culture à 37 °C pendant 16 à 18 h avec agitation.
- Transférer 0,5 mL de la culture de la veille dans 50 mL de milieu stérile Super Optimal Broth (SOB). Incuber la culture à 37 °C avec agitation à 180 tr/min jusqu'à l'OD₆₀₀ atteint 0,35–0,45.
- Transférez immédiatement la culture dans un bain de glace et refroidissez-la soigneusement.
- Transférer la culture refroidie dans un tube de centrifugation stérile de 50 mL prérefroidi et centrifuger à 10,000 × g pendant 10 min à 4 °C.
- Retirez soigneusement le surnageant et redispensez délicatement le culot cellulaire dans 20 mL d'eau désionisée froide.
- Centrifuger la suspension cellulaire à 10 000 × g pendant 10 min à 4 °C. Jeter soigneusement le surnageant.
- Resuspendre délicatement le culot cellulaire dans 2 mL de chlorure de calcium à 0,1 M préalablement refroidi sur glace et maintenir la suspension sur glace pendant 30 min.
- Centrifuger la suspension à 10 000 × g pendant 5 min à 4 °C, puis éliminer soigneusement le surnageant.
- Resuspendre délicatement le culot cellulaire final dans 1 mL de CaCl₂ 0,1 M glacé₂. Distribuer 80 µL des aliquotes des cellules chimiquement compétentes E. coli Transférez les cellules MG1655 dans des tubes de microcentrifugeuse stériles prérefroidis. Utilisez les cellules chimiquement compétentes E. coli des cellules MG1655 immédiatement pour une transformation ou conserver les aliquotes à −80 °C jusqu'à l'utilisation.
- Transformer des cellules chimiquement compétentes E. coli cellules MG1655 avec le λ Plasmide de recombinaison rouge pKD46 à l'aide de la méthode de transformation par choc thermique.
- Ajouter 100 ng du plasmide pKD46 à 80 µL d'un tube microcentrifugé glacé contenant des cellules chimiquement compétentes E. coli Cellules MG1655. Mélanger délicatement le contenu sans pipetter de manière répétée.
- Incuber la suspension cellulaire sur de la glace pendant 30 min.
- Exposer les cellules à un choc thermique à 42 °C pendant 45 s.
- Transférez immédiatement les tubes sur de la glace et laissez-les pendant 2 min.
- Ajouter 500 µL de milieu SOC stérile sans antibiotiques. Incuber la culture à 30 °C avec agitation (180 tr/min) pendant 1 h pour permettre la récupération.
- Étaler 100 µL du milieu transformé sur des boîtes de gélose LB contenant de l'ampicilline (100 µg/mL). Incuber les plaques 16 à 18 h à 30 °C.
REMARQUE : Maintenir E. coli MG1655(pKD46) à 30 °C jusqu'à son utilisation à l'étape 3.2.2 afin de conserver le plasmide pKD46 sensible à la température.
- Préparer des cellules chimiquement compétentes E. coli Cellules MG1655.
- Préparer des cellules électrocompétentes E. coli MG1655(pKD46)
- Inoculer 1 mL d'une culture âgée de 16 à 18 h E. coli Culture de MG1655(pKD46) dans un ballon Erlenmeyer contenant 250 mL de bouillon LB supplémenté en ampicilline (100 µg/mL) et incuber la culture à 30 °C avec agitation à 180 tr/min jusqu'à l'OD₆₀₀ atteint 0,35–0,40.
- Ajouter du L-arabinose à 10 % (p/v), stérilisé par filtration, pour obtenir une concentration finale de 0,1 % (p/v) afin d'induire l'expression du λ Protéines de recombinaison rouge.
REMARQUE : Pour une culture de 250 mL, ajouter 2,5 mL de L-arabinose à 10 % (p/v) afin d'obtenir une concentration finale d'environ 0,1 % (p/v). - Incuber la culture induite pendant 15 minutes supplémentaires à 30 °C avec agitation à 180 tr/min.
- Transférez le flacon Erlenmeyer contenant la culture dans un bain de glace et incubez pendant 40 min.
- Transférer la culture refroidie dans des tubes de centrifugation prérefroidis et recueillir les cellules par centrifugation à 1 800 × g pendant 15 min à 4 °C. Retirer soigneusement le surnageant.
- Resuspendre délicatement le culot cellulaire dans 30 mL de glycérol à 10 % (v/v) préalablement refroidi sur glace, puis centrifuger à 3 000 × g pendant 5 min à 4 °C.
- Retirer le surnageant et répéter le lavage décrit à l'étape 3.2.2.6 deux fois supplémentaires, pour un total de trois lavages avec du glycérol à 10 % (v/v) prélevé sur glace. Après le dernier lavage, éliminer soigneusement le surnageant et resuspendre le culot dans 200 µL de glycérol glacé à 10 % (v/v)
- Distribuer les cellules électrocompétentes E. coli MG1655(pKD46) cellules dans 50 µL des aliquotes et maintenir les cellules sur glace jusqu'à l'électroporation.
REMARQUE : Utilisez immédiatement les cellules électrocompétentes fraîchement préparées pour l'électroporation. Sinon, répartissez les cellules en aliquotes dans des tubes stériles de microcentrifugeuse, puis congélez-les à −80 °C, et décongeler sur de la glace avant une utilisation ultérieure.
- Linéariser le construct d'intégration recombinant obtenu à l'étape 3.1.5.
- Digestez le plasmide recombinant pKIKOArsBKm portant le cassette génique du biosorbant avec l'enzyme de restriction NotI afin de linéariser le construct d'intégration.
- Confirmer la digestion complète du plasmide recombinant par électrophorèse sur gel d'agarose, comme décrit à l'étape 2.2.6.
- Purifier le fragment d'ADN linéaire à partir du mélange de réaction de digestion par extraction au phénol et précipitation de l'ADN, comme décrit aux étapes 2.2.3.6 à 2.2.3.10.
- Électroporer le vecteur d'intégration linéarisé dans des cellules électrocompétentes E. coli MG1655(pKD46)
- Ajouter environ 250 ng de l'ADN linéarisé purifié de l'étape 3.2.3.3 à 50 µL de cellules électrocompétentes fraîchement préparées E. coli Cellules MG1655(pKD46). Mélanger délicatement et transférer le mélange cellules-ADN dans une cuvette d'électroporation pré-refroidie.
- Électroporer les cellules à 1,8 kV, 600 Ω, et 25 µF à l'aide d'un électroporateur.
- Ajouter immédiatement 500 µL du milieu SOC dans la cuvette d'électroporation et resuspendre délicatement les cellules.
- Transférer la suspension cellulaire récupérée dans un tube stérile de microcentrifugeuse et laisser les cellules se recouvrer pendant 1 h à 37 °C avec agitation à 180 tr/min.
- Étaler 100 µL de la suspension cellulaire récupérée sur des boîtes de gélose LB supplémentées en kanamycine (50 µg/mL) et incuber 16-18 h à 37 °C.
- Sélectionner les colonies recombinantes pour l'intégration chromosomique.
- Sélectionner individuellement des colonies résistantes à la kanamycine et ensemencer chacune dans un tube séparé contenant 10 mL de bouillon LB avec de la kanamycine à une concentration finale de 50 µg/mL.
- Faire pousser les cultures pendant 16 à 18 h à 37 °C avec agitation à 180 tr/min.
- Transférer 5 mL de chaque culture dans un tube stérile distinct et isoler l'ADN plasmidique comme décrit à l'étape 2.2.3.
- Analyser l'ADN isolé par électrophorèse sur gel d'agarose comme décrit à l'étape 2.2.6.
- Identifier les échantillons dans lesquels aucun ADN plasmidique n'est détectable par électrophorèse sur gel d'agarose et conserver ces échantillons pour une évaluation ultérieure de l'intégration chromosomique.
- Isoler l'ADN génomique à partir des 5 mL restants de chaque culture conservés à l'étape 3.2.5.3, et utiliser l'ADN génomique isolé comme matrice pour l'amplification par PCR de la cadD, cadA, et mt gènes comme décrit à l'étape 3.2.7.
- Transférer 5 mL de la culture bactérienne cultivée pendant 16 à 18 h dans un tube à centrifuger stérile et former un culot cellulaire par centrifugation à 11 000 × g pendant 10 min à 4 °C. Jeter le surnageant.
- Resuspendre délicatement le culot cellulaire dans 5 mL de solution saline tamponnée au phosphate stérile (PBS). Centrifuger à 11 000 × g pendant 10 min à 4 °C, puis éliminer complètement le surnageant.
- Resuspendre le culot cellulaire lavé dans 100 µL de solution de lysozyme (50 mg/mL) et incuber le mélange à 37 °C pendant 1 h.
- Ajouter 500 µL de 5 M de solution de thiocyanate de guanidine aux cellules traitées par la lysozyme. Mélanger doucement et incuber à température ambiante pendant 10 min.
ATTENTION : La thiocyanate de guanidine est nocif et peut dégager des gaz toxiques lorsqu'il est mélangé à des acides ou à de l'eau de Javel. Porter des équipements de protection individuelle adaptés et manipuler les solutions contenant de la guanidine conformément aux procédures institutionnelles de sécurité chimique. - Placer l'échantillon sur de la glace pendant 10 min, puis ajouter 250 µL d'acétate d'ammonium glacé à 7,5 M tout en mélangeant doucement. Maintenir le mélange sur glace pendant 10 minutes supplémentaires.
- Ajouter de la phénol équilibré au tampon TE au lysat selon un rapport de 1:1 (v/v). Agiter vigoureusement par vortex et centrifuger à 10 000 × g pendant 15 min.
ATTENTION : Le phénol et le chloroforme sont toxiques et corrosifs. Manipulez le phénol à l’intérieur d’une hotte chimique certifiée, en portant des équipements de protection individuelle adaptés. - Transférez soigneusement la couche aqueuse supérieure dans un nouveau tube microcentrifuge stérile sans perturber l'interphase.
- Ajouter 0,1 volume de solution d'acétate de sodium et 2 volumes d'éthanol absolu à la phase aqueuse récupérée. Mélanger délicatement par retournement, puis incuber à −20 °C pendant 20 min.
- Centrifuger l'échantillon à 10 000 × g pendant 15 min. Retirer soigneusement le surnageant sans déloger le culot d'ADN.
- Rincer le culot d'ADN avec 100 µL de 70 % (v/v) d'éthanol
- Centrifuger à 10 000 × g pendant 10 min, éliminer l'éthanol restant et laisser sécher le culot d'ADN à l'air à température ambiante pendant 10 min.
- Resuspendre le culot d'ADN sec dans 20–50 µL de tampon TE ou d'eau sans nucléase.
POINT D'ARRÊT : conserver l'ADN génomique isolé à −20 °C jusqu'à ce qu'ils soient nécessaires pour une analyse moléculaire en aval.
- Évaluer l'intégration chromosomique par PCR spécifique au gène et analyse de l'ADN plasmidique.
- Préparer séparément 25 µL Mélanges de réaction PCR pour l'amplification du cadD, cadA, et mt gènes
- Pour chaque réaction, ajouter les amorces directe et inverse correspondantes à une concentration finale de 0.4 µM chacun, ensemble avec 1× tampon PCR, 200 µM de chaque dNTP, 1,5 mM MgCl₂, 100 ng d'ADN génomique isolé à l'étape 3.2.6, et de la polymérase Taq à 0,2 U/µL. Ajouter de l'eau sans nucléase pour un volume réactionnel final de 25 µL.
- Amplifier les gènes cibles par PCR en utilisant le programme de cyclage suivant : dénaturer initialement à 95 °C pendant 5 min ; effectuer 35 cycles de dénaturation à 94 °C pendant 30 s, hybridation pendant 30 s à la température spécifique du gène indiquée dans la liste suivante : Tableau 2, et extension à 72 °C pendant 1 min ; puis effectuer une extension finale à 72 °C pendant 5 min.
- Analyser les produits de PCR par électrophorèse sur gel d'agarose comme décrit à l'étape 2.2.6, en utilisant une règle de taille moléculaire au DNA de 1 kb.
- Évaluer les produits de PCR en comparant leur migration avec celle de l'échelle d'ADN de 1 kb et identifier les bandes correspondant aux tailles attendues des amplicons, soit 619 pb pour cadD, 2 564 pb pour cadAet 154 pb pour mt.
REMARQUE : L'absence d'ADN plasmidique détectable combinée à l'amplification de l'amplicon attendu cadD, cadA, et mt des fragments d'ADN génomique fournissent des preuves en faveur de l'intégration chromosomique du cassette génique du biosorbant.
- Préparer séparément 25 µL Mélanges de réaction PCR pour l'amplification du cadD, cadA, et mt gènes
- Préparer λ Cellules hôtes de recombinaison rouge.
4. Exciser le marqueur de résistance à la kanamycine.
- Préparer des cellules électrocompétentes recombinantes E. coli Cellules MG1655 avec cassette génique Biosorbent
- Inoculer une lignée recombinante E. coli Colonne MG1655 portant le cassette biosorbant intégré chromosomiquement, confirmé à l'étape 3.2.7, dans 5 mL de bouillon LB supplémenté en kanamycine (50 µg/mL).
- Incuber la culture à 37 °C avec agitation à 180 tr/min jusqu'à l'OD₆₀₀ atteint 0,4–0,6.
- Transférez la culture sur glace immédiatement après la mesure de l'OD₆₀₀ atteint 0,4–0,6 et incuber sur glace pendant 15 min.
- Récolter les cellules par centrifugation à 4 000 × g pendant 10 min à 4 °C et jeter le surnageant.
- Laver le culot cellulaire deux fois avec de l'eau désionisée froide, puis une fois avec du glycérol à 10 % (v/v) froid.
- Resuspendre le culot cellulaire final dans 50 µL de glycérol glacé à 10 % (v/v)
REMARQUE : Garder les cellules et toutes les solutions sur glace pendant toute la procédure de lavage afin de préserver l'électrocompétence.
- Électroporation du plasmide auxiliaire pCP20
- Ajouter 50 ng du plasmide auxiliaire pCP20 à 50 µL de cellules électrocompétentes. Mélanger délicatement et transférer le mélange dans une cuvette d'électroporation prérefroidie.
- Électroporer les cellules en utilisant les paramètres suivants : 2,5 kV, 600 Ω, et 25 µF.
- Ajouter immédiatement 1 mL de milieu SOC dans la cuvette et resuspendre délicatement les cellules.
- Transférer les cellules récupérées dans un tube de culture stérile et incuber à 30 °C avec agitation à 180 tr/min pendant 1 h.
- Étaler 100 µL de la culture récupérée sur des boîtes de gélose LB supplémentées en ampicilline (100 µg/mL). Incuber les plaques 16 à 18 h à 30 °C.
- Sélectionner des colonies uniques bien isolées afin de confirmer les recombinants positifs.
- Confirmer la présence du plasmide pCP20 par isolement du plasmide tel que décrit à l'étape 2.2.3, suivi d'une électrophorèse sur gel d'agarose telle que décrite à l'étape 2.2.6.
REMARQUE : Maintenir les cellules transformées à 30 °C afin de préserver le plasmide pCP20 sensible à la température.
- Exciser la cassette de résistance à la kanamycine.
- Inoculer une colonie résistante à l'ampicilline confirmée provenant de l'étape 4.2 dans du bouillon LB sans antibiotique et incuber 16 à 18 h à 42 °C avec agitation à 180 tr/min pour induire l'expression de la recombinase FLP et éliminer le plasmide pCP20 sensible à la température.
- Repiquer séparément la culture croissée pendant 16 à 18 h sur des boîtes de gélose LB contenant sans antibiotique, kanamycine (50 µg/mL) et l'ampicilline (100 µg/mL). Incuber chaque plaque pendant 16 à 18 h à 37 °C.
- Identifier les colonies qui se développent uniquement sur l'agar LB sans antibiotique, mais qui ne se développent pas sur les géloses contenant de la kanamycine ou de l'ampicilline. Sélectionner ces colonies comme étant de probables recombinantes dépourvues de marqueur.
- Purifier les recombinants dépourvus de marqueur en repiquant une colonie isolée sur des boîtes de gélose LB fraîches sans antibiotique.
POINT D'ARRÊT : Conserver les souches recombinantes purifiées sans marqueur sous forme de stocks glycérolés à −80 °C jusqu'à leur utilisation nécessaire pour la confirmation moléculaire ou la caractérisation fonctionnelle en aval.
5. Analyser l'expression de la GFP du biosorbant cellulaire complet construit par microscopie de fluorescence.
- Préparer les cultures bactériennes pour l'exposition aux métaux lourds.
- Inoculer 5 µL d'une culture de 16 à 18 h de E. coli MG1655 recombinant sans marqueur, portant le construit biosorbant intégré au chromosome de l'étape 4.3.4, dans du bouillon LB contenant Cd2⁺, Zn2⁺ ou Pb2⁺ à des concentrations finales de 1, 5, 10, 50, 100, 500 ou 1000 ppm.
- Pour préparer les solutions de métaux lourds, préparer d'abord des solutions mères stériles à 2 000 ppm de Cd2⁺, Zn2⁺ et Pb2⁺ en dissolvant respectivement du chlorure de cadmium (CdCl₂), du chlorure de zinc (ZnCl₂) et du nitrate de plomb [Pb(NO₃)₂] de qualité analytique dans du bouillon LB stérile.
- Stériliser chaque solution mère par filtration à travers un filtre membranaire de 0,22 µm. Conserver les solutions mères stériles à 4 °C jusqu'à utilisation.
- Préparer des solutions de travail fraîches en diluant chaque solution mère avec du bouillon LB stérile pour obtenir des concentrations finales en ions métalliques de 1, 5, 10, 50, 100, 500 et 1 000 ppm.
NOTE : Préparer chaque solution métallique séparément afin d'éviter la précipitation ou les interactions entre différents ions métalliques.
- Préparer quatre conditions témoins : la souche sauvage E. coli MG1655 cultivée dans les mêmes conditions que la souche recombinante, la souche recombinante sans marqueur E. coli MG1655 portant le cassette multigénique intégré au chromosome, cultivée dans du bouillon LB sans métaux lourds ajoutés (témoin recombinant sans métal), une souche E. coli JM109 exprimant la GFP et contenant le plasmide pQBIT-GFP-T7 comme témoin biologique positif pour la GFP, et du bouillon LB non inoculé contenant les concentrations correspondantes de métaux lourds comme témoin abiotique.
- Incuber toutes les cultures pendant 16 à 18 h à 37 °C sous agitation à 180 tr/min.
- Inoculer 5 µL d'une culture de 16 à 18 h de E. coli MG1655 recombinant sans marqueur, portant le construit biosorbant intégré au chromosome de l'étape 4.3.4, dans du bouillon LB contenant Cd2⁺, Zn2⁺ ou Pb2⁺ à des concentrations finales de 1, 5, 10, 50, 100, 500 ou 1000 ppm.
- Préparer les lames à microscope.
- Prélever 1 µL de chaque culture bactérienne à l’aide d’une pipette et le déposer sur une lame de microscope en verre propre. Étaler la culture pour former une couche mince et uniforme de cellules, puis laisser sécher à l’air complètement.
- Acquérir les images de fluorescence.
- Observer les échantillons préparés à l’aide d’un microscope à fluorescence équipé d’un jeu de filtres FITC (longueur d’onde d’excitation : 460–490 nm) avec un grossissement de 600×.
- Capturer les images de fluorescence et les images de champ clair correspondantes en utilisant des paramètres identiques du microscope pour tous les échantillons recombinants et témoins.
NOTE : Maintenir un temps d’exposition, un gain, une intensité d’illumination et un grossissement identiques pour tous les échantillons afin de permettre une comparaison directe de l’intensité de fluorescence de la GFP entre les différents traitements.
ATTENTION : Éviter une exposition prolongée des échantillons à la lumière d’excitation afin de minimiser la photodégradation de la GFP.
Résultats
Conception in silico du construit multigénique pour biosorbant
La cassette multigénique conçue de biosorbant avait une longueur totale de 4 741 pb et comprenait le promoteur constitutif Ppdh suivi des gènes de résistance aux métaux lourds cadD, cadA et mt, disposés sous forme d'opéron polycistronique. Des sites de liaison au ribosome (RBS) individuels ont été intégrés en amont de chaque séquence codante afin de faciliter une traduction efficace, tandis qu'un gène rapporteur gfp a été inclus en aval des gènes de biosorbant pour permettre le suivi de l'expression de la construction (Figure 1).
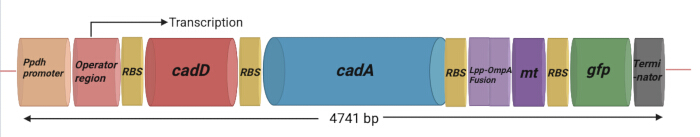
Figure 1: Conception et organisation du construit multigénique. La cassette multigénique de 4 741 pb a été conçue avec le promoteur constitutif de la pyruvate déshydrogénase (Ppdh) promoteur suivi d'une région opérateur permettant de contrôler l'expression de gènes associés à la résistance aux métaux lourds et à leur séquestration. La construction contient les gènes de résistance aux métaux lourds cadD et cadA, la métallothionéine (mt) gène, un composant de surface Lpp-OmpA (protéine de membrane externe lipoprotéique A) fusionné à mt pour une localisation prévue à la surface cellulaire, et le gfp gène rapporteur. Des sites de liaison au ribosome (RBS ; 5′-AGGAGG-3′) ont été intégrés en amont des séquences codantes respectives afin de favoriser la traduction au sein du cassette multigénique. Une séquence terminatrice se trouve en aval de gfp Le cassette complet a été conçu comme un construct de 4 741 pb pour le clonage ultérieur et l'intégration chromosomique dans E. coli. Abréviations : Ppdh = promoteur de la pyruvate déshydrogénase ; RBS = site de liaison au ribosome ; Lpp-OmpA = lipoprotéine–protéine de membrane externe A ; mt = métallothionéine ; gfp = gène de la protéine fluorescente verte ; pb = paires de bases ; E. coli = Escherichia coli. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Afin de faciliter la séquestration extracellulaire des métaux, le gène mt a été fusionné à l'ancrage membranaire externe Lpp-OmpA pour permettre la localisation à la surface de la métallothionéine. Selon la conception de la construction, CadD et CadA ont été dirigés vers la membrane interne en tant que protéines transmembranaires de transport des métaux, tandis que la protéine de fusion Lpp-OmpA-Mt a été dirigée vers la membrane externe. La protéine rapporteur GFP a été conçue pour une expression cytoplasmique afin de faciliter le suivi de l'expression génique du biosorbant (Figure 2).
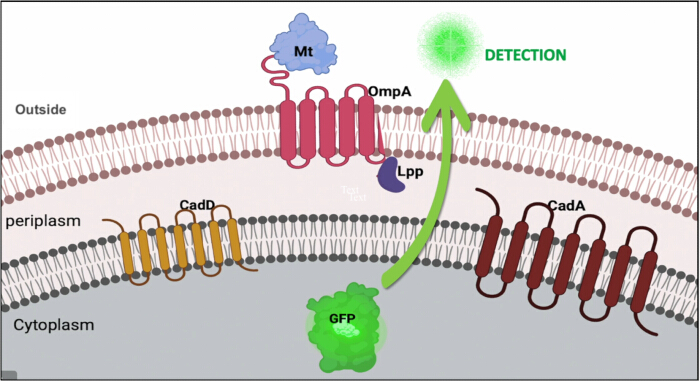
Figure 2 : Localisation prédite des protéines exprimées à partir du construit bioréactif multigénique. CadD et CadA ont été conçus pour être localisés dans la membrane interne, la protéine de fusion Lpp-OmpA (lipoprotéine–protéine de membrane externe A)-métallothionéine a été dirigée vers la membrane externe, et la protéine fluorescente verte a été incluse comme protéine rapporteuse cytoplasmique. Abréviations : Lpp-OmpA = lipoprotéine–protéine de membrane externe A ; Mt = métallothionéine ; GFP = protéine fluorescente verte. Veuillez cliquer ici pour afficher une version agrandie de cette figure.
Les sources des séquences nucléotidiques de chaque élément génétique intégré dans le construit de biosorbant sont indiquées dans Tableau 1.
| Élément génétique dans le construit de biosorbant | Position dans le construit (pb) | Source/Référence |
| Ppdh | 7-74 | Gao et al. 2002.14 |
| Opérateur | 75-92 | Région opérateur de cad D de la souche Staphylococcus epidermidis TWSL_22 : numéro d'accès NCBI Gene Bank : MK900473.1 |
| cadD | 97-716 | numéro d'accès NCBI Gene Bank : MK900473.1 |
| cadA | 770-3334 | numéro d'accès NCBI Gene Bank : MK327282.1 |
| Lpp-OmpA | 3385-3754 | Stathopoulo et al. 1995. 15 |
| mt | 3755-3909 | numéro d'accès NCBI Gene Bank : MK900456.1 |
| gfp | 3960-4679 | vecteur TPMV_P-EGFP_H-His6, numéro d'accès NCBI Gene Bank : MF379627.1 |
| Terminateur | 4684-4741 | Région terminateur de l'opéron cadAC de la souche Bacillus megaterium TWSL-4 : numéro d'accès NCBI Gene Bank : MK327282.1 |
Tableau 1 : Sources des séquences de nucléotides pour les éléments génétiques dans le construit de biosorbant. Le tableau résume les éléments génétiques intégrés dans le construit multigénique de 4 741 paires de bases, incluant leurs sources de séquences, numéros d'accession ou références, ainsi que les positions des nucléotides au sein du construit génique. Abréviations : Ppdh = promoteur de la pyruvate déshydrogénase ; Lpp-OmpA = lipoprotéine–protéine de membrane externe A ; mt = métallothionéine ; gfp = gène de la protéine fluorescente verte ; NCBI = Centre national d'information sur la biotechnologie ; pb = paires de bases.
Transformation et vérification du construit synthétisé dans E. coli BL21(DE3)
Le plasmide recombinant pET-21a contenant le cassette génique du biosorbant a été correctement vérifié par digestion enzymatique de restriction (Figure 3A). Une double digestion avec BamHI et XhoI a produit deux fragments d'ADN correspondant au squelette du vecteur pET-21a (5 331 pb) et au cassette génique du biosorbant (4 741 pb), ce qui est conforme à la taille attendue de la construction recombinante. Bien que les deux fragments d'ADN aient présenté une séparation limitée sur le gel d'agarose à 1 % en raison de leurs tailles similaires, les deux fragments étaient clairement distinguables, confirmant ainsi l'intégrité de la construction recombinante.
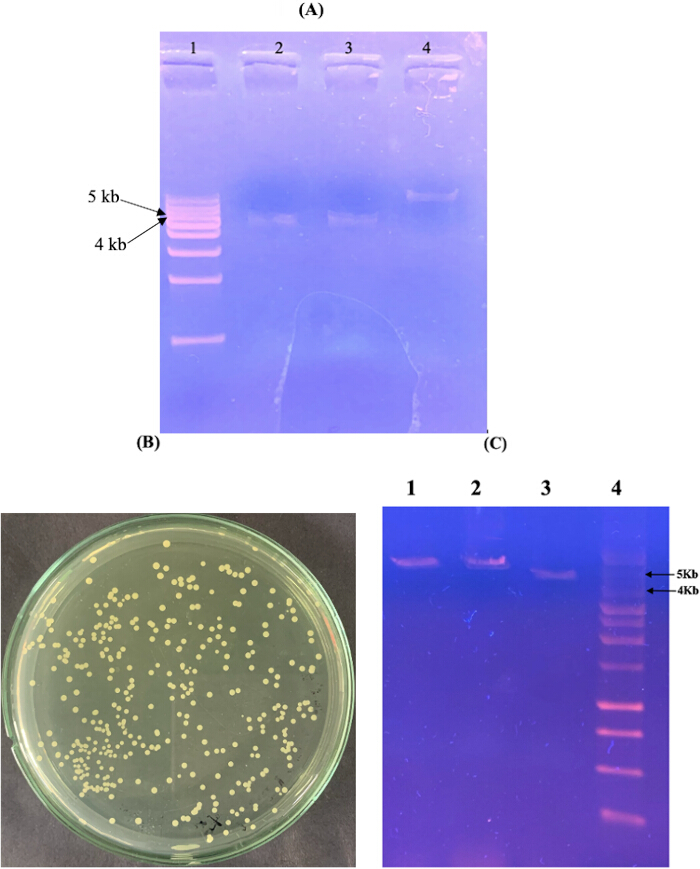
Figure 3 : Construction et vérification du plasmide recombinant de biosorbant. (A) Analyse par enzyme de restriction du construit de biosorbant synthétisé, cloné dans le vecteur d'expression pET-21a. Piste 1, échelle d'ADN de 1 kb ; pistes 2–3, plasmide recombinant digéré doublement, montrant le squelette du vecteur pET-21a (5 331 pb) et la cassette génique du biosorbant (4 741 pb) ; piste 4, plasmide recombinant non digéré. (B) Transformants d'E. coli BL21(DE3) résistants à l'ampicilline portant le plasmide recombinant de biosorbant. (C) Analyse par enzyme de restriction de plasmides isolés à partir de transformants représentatifs. Piste 1, plasmide digéré par BamHI ; piste 2, plasmide digéré par XhoI ; piste 3, plasmide digéré doublement par BamHI/XhoI ; piste 4, échelle d'ADN de 1 kb. Abréviations : ADN = acide désoxyribonucléique ; pb = paires de bases ; kb = kilobases ; E. coli = Escherichia coli. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Après la transformation du plasmide recombinant dans E. coli BL21(DE3), des colonies résistantes à l'ampicilline ont été récupérées avec succès (Figure 3B). L'ADN plasmidique isolé de transformants représentatifs a ensuite été analysé par digestion enzymatique à l'aide d'enzymes de restriction. La digestion par BamHI, XhoI, et la double digestion combinée a produit les profils de restriction attendus, confirmant la propagation réussie du plasmide recombinant de biosorbant dans E. coli BL21(DE3) (Figure 3C).
Évaluation de l'intégration chromosomique de la cassette génique du biosorbant dans E. coli MG1655
La cassette génique biosorbante a été clonée avec succès dans le vecteur d'intégration chromosomique pKIKOArsBKm. Les clones recombinants ont été initialement sélectionnés sur gélose LB enrichie en kanamycine (50 µg/mL) (Figure 4A). Une analyse par enzymes de restriction a confirmé le clonage réussi de la cassette biosorbante dans le vecteur d'intégration (Figure 4B). La linéarisation du plasmide recombinant par NotI a produit le fragment d'ADN attendu d'environ 8,9 kb, tandis qu'une double digestion par BamHI et SacI a libéré la cassette biosorbante de 4,7 kb du squelette vectoriel de 4,2 kb, confirmant ainsi l'insertion correcte de la construction dans pKIKOArsBKm. Le plasmide non digéré présentait les conformations circulaire ouverte (nicked) et superenroulée attendues.
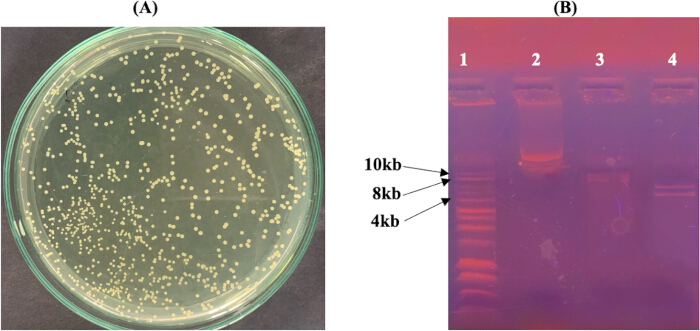
Figure 4: Construction du vecteur d'intégration chromosomique recombinant portant le cassette génique du biosorbant. (A) résistant à la kanamycine E. coli Colonies de Pir1 portant le plasmide recombinant pKIKOArsBKm.B) Analyse par enzymes de restriction du plasmide recombinant pKIKOArsBKm. Piste 1, échelle d'ADN de 1 kb ; piste 2, plasmide recombinant non digéré ; piste 3, plasmide linéarisé par NotI (~8,9 kb) ; piste 4, plasmide doublement digéré par BamHI/SacI, montrant le squelette du vecteur de 4,2 kb et la cassette biosorbante de 4,7 kb. Abréviations : ADN = acide désoxyribonucléique ; kb = kilobases ; E. coli = Escherichia coli. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
La construction recombinante linéarisée pKIKOArsBKm a ensuite été introduite dans des cellules E. coli MG1655(pKD46) électrocompétentes afin de faciliter l'intégration chromosomique médiée par λ Red. Après sélection sur milieu contenant de la kanamycine, l'ADN génomique et l'ADN plasmidique ont été isolés à partir de colonies recombinantes représentatives afin de vérifier l'intégration réussie.
Comme illustré dans la Figure 5, l'ADN génomique a été isolé à partir de colonies recombinantes représentatives (piste 1), tandis qu'aucun ADN plasmidique détectable n'a été observé après l'isolement du plasmide (piste 2). L'amplification par PCR à l'aide des amorces spécifiques au gène décrites dans le Tableau 2 a produit des amplicons de tailles attendues pour cadD (619 pb), cadA (2 564 pb) et mt (154 pb) à partir de la préparation d'ADN génomique (pistes 4–6). L'absence d'ADN plasmidique détectable, conjuguée à la détection des trois gènes cibles dans la préparation d'ADN génomique, fournit des preuves compatibles avec une intégration chromosomique de la cassette multigénique de biosorbant dans E. coli MG1655.
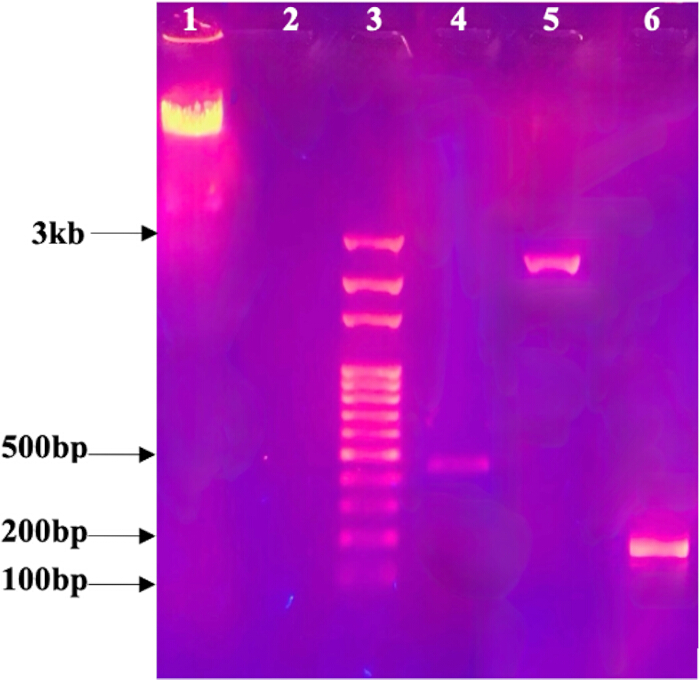
Figure 5 : Évaluation moléculaire de la souche recombinante d'E. coli porteuse du cassette génique du biosorbant. Piste 1, ADN génomique isolé de la souche recombinante d'E. coli MG1655 ; piste 2, isolation de plasmide à partir de la colonie recombinante correspondante, montrant l'absence d'ADN plasmidique détectable ; piste 3, échelle d'ADN de 100 pb ; piste 4, amplification par PCR de cadD (619 pb) ; piste 5, amplification par PCR de cadA (2 564 pb) ; piste 6, amplification par PCR de mt (154 pb). Abréviations : ADN = acide désoxyribonucléique ; PCR = réaction en chaîne par polymérase ; pb = paires de bases ; mt = métallothionéine ; E. coli = Escherichia coli. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Séquence d'ADN cible | Nom de l'amorce | Séquence d'oligonucléotides (5’→3’) | *Tan (℃) | Taille attendue du produit de PCR (pb) |
| cadD | SD-EF | GAATTCATGATTCA GACTATTGTAACTG | 50 | 619 |
| SE-XHR | CTCGAGAAATATAA ATCCTAAAATTGTTTG | |||
| cadA | PD-BF | GGATCCGACACAAT GAAACACGAAGA | 56 | 2564 |
| PF-XHR | CCGCTCGAGCGGCAT GTAATTTTTCATTTTGA GTAAGCGAAG | |||
| mt | SEmtF | GGAATTCATGGAAAAAT GTGCGAGACCGAAC | 48 | 154 |
| SEmtR | CCGCTCGAGTGCAGTT GCACAGCTACAATC |
Tableau 2 : Caractéristiques des amorces pour l'amplification de cadD, cadA, et mt. Le tableau indique les séquences des amorces sens et antisens utilisées pour l'amplification par PCR de cadD, cadA et mt, ainsi que les températures d'hybridation correspondantes et les tailles attendues des amplicons. *Tun- Température d'hybridation pour chaque paire d'amorces utilisée dans la PCR.
Évaluation de l'excision du marqueur de résistance à la kanamycine chez l'E. coli recombinante MG1655
Après la transformation avec le plasmide auxiliaire pCP20, des colonies résistantes à l'ampicilline ont été sélectionnées sur gélose LB enrichie en amplicilline (100 µg/mL). L'ADN plasmidique correspondant au pCP20 a été détecté après l'isolement du plasmide à partir de transformants représentatifs (Figure 6).
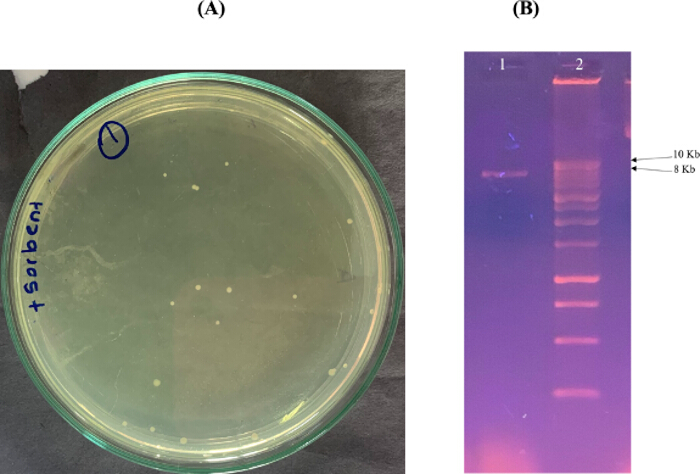
Figure 6 : Confirmation de la transformation par pCP20 de E. coli recombinante MG1655 portant le cassette biosorbant intégré au chromosome. (A) Transformants résistants à l'ampicilline après introduction du plasmide auxiliaire pCP20. (B) Électrophorèse sur gel d'agarose confirmant la présence du plasmide pCP20. Piste 1, plasmide pCP20 isolé (~9,3 kb) ; piste 2, échelle d'ADN de 10 kb. Abréviations : ADN = acide désoxyribonucléique ; kb = kilobases ; E. coli = Escherichia coli. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Après l'excision du marqueur médiée par la recombinase FLP et le traitement thermique pour l'élimination du plasmide pCP20, les colonies recombinantes ont été évaluées par un test de sensibilité aux antibiotiques. Comme illustré dans la Figure 7, les colonies testées se sont développées sur gélose LB sans antibiotique, mais n'ont pas poussé sur gélose LB additionnée soit de kanamycine (50 µg/mL), soit d'ampicilline (100 µg/mL). Ce phénotype de sensibilité aux antibiotiques est conforme à la perte de résistance à la kanamycine et à la perte de résistance à l'ampicilline suite à la procédure d'excision du marqueur et d'élimination du plasmide.
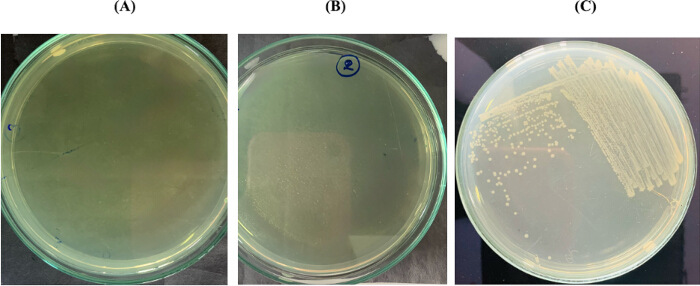
Figure 7 : Confirmation de l'excision du marqueur de résistance à la kanamycine médiée par la flippase et élimination du plasmide auxiliaire pCP20. (A) Absence de croissance bactérienne sur gélose Luria-Bertani supplémentée en kanamycine (50 µg/mL). (B) Absence de croissance bactérienne sur gélose LB supplémentée en ampicilline (100 µg/mL). (C) Croissance bactérienne normale sur gélose LB sans antibiotique, confirmant la viabilité cellulaire après l'excision du marqueur. Abréviations : LB = Luria-Bertani ; E. coli = Escherichia coli. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Analyse par microscopie de fluorescence d'E. coli MG1655 recombinante portant le construit de biosorbant
Les E. coli recombinantes MG1655 générées par intégration chromosomique ont été évaluées pour une fluorescence verte détectable après exposition au Cd2⁺, au Zn2⁺ et au Pb2⁺ à des concentrations variant de 1 à 1 000 ppm. Aucune fluorescence verte détectable n’a été observée dans les cellules recombinantes à aucune des concentrations métalliques testées. Aucun signal de fluorescence n’a été détecté dans les quatre échantillons témoins.
Discussion
Le protocole présenté ici décrit un flux de travail pour la construction d'un recombinant multigénique intégré au chromosome et dépourvu de marqueur E. coli souche contenant des gènes associés à la résistance et au piégeage des métaux lourds. La méthode combine l'assemblage d'un cassette multigénique, le clonage dans le vecteur d'intégration pKIKOArsBKm, λ Intégration chromosomique médiée par Red, excision du marqueur de sélection médiée par FLP-FRT, évaluation moléculaire des colonies recombinantes et microscopie de fluorescence. Cette approche a été conçue pour éviter le maintien du construct final sur un plasmide multicopie et pour générer une souche recombinante dépourvue du marqueur de résistance à la kanamycine.
Plusieurs étapes sont essentielles pour la mise en œuvre réussie de ce protocole. Pendant λ Intégration médiée par Red, en maintenant le plasmide thermosensible pKD46 à 30 °C avant la recombinaison et l'induction de la λ Les protéines de recombinaison rouge induites par l’L-arabinose sont essentielles pour une recombinaison efficace16,17. Préparation d'électrocompétents E. coli Les cellules MG1655(pKD46) nécessitent également de maintenir les cellules et les solutions de lavage à basse température et de minimiser les sels résiduels avant l'électroporation. Le vecteur recombinant pKIKOArsBKm doit être complètement linéarisé et purifié avant l'électroporation, car l'ADN linéaire sert de substrat pour λ Recombinaison médiée par Red. Le système d'intégration pKIKO a été précédemment décrit comme étant capable d'accepter des inserts d'ADN relativement volumineux et de permettre une intégration chromosomique efficace.18,19. Après la sélection, les colonies candidates doivent être évaluées à l'aide de préparations d'ADN plasmidique et d'ADN génomique. Dans la présente étude, l'absence d'ADN plasmidique détectable, conjuguée à l'amplification de cadD, cadA, et mt La préparation de l'ADN génomique a fourni des preuves compatibles avec une intégration chromosomique. Toutefois, ces tests seuls n'établissent pas de manière définitive l'événement précis d'intégration génomique. Une PCR spécifique des jonctions, le séquençage des régions limites de l'intégration ou le séquençage complet du génome pourraient permettre une confirmation plus directe du site d'intégration dans les futures applications de ce protocole.
L'excision du marqueur est un autre composant essentiel de la méthode. Le système de recombinaison FLP-FRT permet d'éliminer les marqueurs de résistance aux antibiotiques sélectionnables après l'ingénierie du génome16,20. Après l'introduction du plasmide auxiliaire thermosensible pCP20, les transformants sont maintenus à 30 °C, puis incubés à 42 °C afin de favoriser l'excision du marqueur médiée par FLP et la perte du plasmide pCP20. Les colonies doivent ensuite être évaluées sur des milieux sans antibiotique, contenant du kanamycine et contenant de l'ampicilline. La croissance sur milieu sans antibiotique, accompagnée de l'absence de croissance sur les milieux contenant du kanamycine ou de l'ampicilline, constitue une approche pratique de criblage pour identifier les colonies candidates dépourvues de marqueur après l'excision et le traitement d'élimination. Si des colonies résistantes aux antibiotiques persistent, une purification supplémentaire par isolation de colonies uniques et un traitement d'élimination dépendant de la température peuvent être nécessaires avant toute caractérisation ultérieure. La stratégie d'intégration chromosomique utilisée ici diffère des méthodes conventionnelles d'expression basées sur des plasmides.
Les systèmes de plasmide peuvent offrir un nombre plus élevé de copies de gènes et peuvent donc être avantageux lorsque l'on cherche une forte expression de protéines recombinantes. Toutefois, les systèmes basés sur les plasmides peuvent être affectés par la ségrégation plasmidique, un nombre variable de copies, un fardeau métabolique et une dépendance à la pression de sélection pour le maintien du plasmide. L'intégration chromosomique élimine la nécessité de maintenir la cassette du biosorbant final sous forme de plasmide extrachromosomique et a été choisie dans ce protocole afin de fournir une configuration génétique plus durable. Des études antérieures ont décrit l'intégration chromosomique comme une approche permettant d'améliorer le maintien génétique au cours de la division cellulaire21,22. Toutefois, la stabilité génétique à long terme de la souche recombinante produite dans la présente étude n'a pas été évaluée directement. Par conséquent, une stabilité génétique améliorée ne devrait pas être considérée comme un résultat expérimentalement démontré de ce protocole. La conception multigénique constitue une autre caractéristique de la méthode. Plutôt que d'introduire un seul gène associé aux métaux, la cassette combine cadA, cadD et la métallothionéine (mt) avec une conception d'affichage à la surface de type Lpp-OmpA et un marqueur gfp . Les stratégies antérieures de biosorbants bactériens recombinants se sont généralement concentrées sur des protéines individuelles de liaison aux métaux ou sur des déterminants de résistance11,13,23,24. La configuration modulaire utilisée ici permet d'incorporer plusieurs composants génétiques dans un unique processus d'intégration chromosomique. Ce protocole pourrait donc être adapté à d'autres constructions multigéniques en modifiant les gènes, le promoteur, le marqueur ou les composants d'affichage à la surface selon l'application visée. Néanmoins, l'augmentation de la taille de la cassette et du nombre de gènes exprimés peut affecter l'efficacité de la recombinaison, la transcription, la traduction et le fardeau métabolique cellulaire, et ces facteurs doivent être pris en compte lors de l'adaptation de la méthode.
Une limitation importante de la présente étude est que l'expression fonctionnelle de la cassette conçue n'a pas été démontrée dans les conditions expérimentales testées. Aucune fluorescence GFP détectable n'a été observée après exposition des cellules recombinantes aux ions Cd2⁺, Zn2⁺ ou Pb2⁺. Par conséquent, les données actuelles ne permettent pas d'établir l'expression fonctionnelle de la cassette multigénique complète ni de démontrer la biosorption de métaux lourds par la souche recombinante. L'intégration chromosomique produit généralement un nombre de copies géniques inférieur à celui des systèmes plasmidiques multicopies, et l'expression recombinante peut également être influencée par le site d'insertion génomique et l'activité du promoteur22,25. Les réponses cellulaires au stress induit par les métaux lourds peuvent par ailleurs affecter l'expression de gènes hétérologues26,27. Ces facteurs représentent des considérations possibles plutôt que des explications établies expérimentalement pour l'absence de fluorescence détectable dans la présente étude. Lors de l'application de ce protocole, l'absence de fluorescence détectable devrait inciter à évaluer les conditions de culture, les conditions d'exposition aux métaux, l'activité du promoteur et l'expression du gène rapporteur. Des mesures indépendantes de la transcription et de la production protéique permettraient de distinguer une expression insuffisante des limites liées à la détection de la fluorescence. L'expression simultanée de plusieurs protéines recombinantes peut également imposer des contraintes métaboliques supplémentaires à l'hôte, particulièrement dans des conditions de culture stressantes28.
Ces possibilités nécessitent une évaluation expérimentale directe avant que la cause de l'absence de fluorescence GFP détectable puisse être établie. Le protocole présente également des limites quant à la caractérisation de la souche recombinante finale. La PCR spécifique à un gène et l'absence d'ADN plasmidique détectable fournissent des preuves compatibles avec une intégration chromosomique, mais n'établissent pas la séquence exacte du site d'intégration ni la stabilité génétique à long terme. La sensibilité aux antibiotiques offre un criblage pratique après l'excision du marqueur, mais peut être complétée par une analyse moléculaire de la région contenant le FRT lorsque une confirmation plus directe est nécessaire. En outre, la microscopie de fluorescence permet une évaluation qualitative de la fluorescence GFP détectable, mais ne remplace pas les mesures quantitatives de la transcription ou de l'abondance protéique. Des analyses telles que la PCR de transcription inverse quantitative, l'analyse protéique, des mesures quantitatives de fluorescence et une confirmation par séquençage pourraient donc renforcer la caractérisation des souches générées à l'aide de ce protocole.
Une optimisation et une caractérisation fonctionnelle supplémentaires sont nécessaires avant que la souche modifiée puisse être évaluée comme biosorbant fonctionnel des métaux lourds. Des mesures directes de l'absorption ou de l'élimination des métaux sont indispensables pour établir la performance de biosorption. L'expression et la localisation des protéines devraient également être vérifiées expérimentalement, en particulier pour la fusion Lpp-OmpA-métallothionéine. Des expériences de passage à long terme seraient nécessaires pour déterminer si l'intégration chromosomique assure la stabilité génétique attendue dans des conditions de culture pertinentes. Une édition du génome sans marqueur pourrait également faciliter des cycles successifs de modifications chromosomiques sans accumulation de multiples marqueurs sélectionnables, offrant ainsi des perspectives pour le développement ultérieur de constructions multigéniques15,27.
Dans l'ensemble, ce protocole fournit un cadre méthodologique pour la construction et l'évaluation d'une souche bactérienne recombinante multigénique, intégrée au chromosome et dépourvue de marqueur. Sa conception modulaire peut être adaptée à d'autres combinaisons de gènes associés aux métaux, de systèmes rapporteurs ou d'applications en biologie synthétique. Ce travail établit le flux opératoire d'ingénierie et de criblage ; l'expression fonctionnelle, la stabilité génétique à long terme, la localisation protéique et les performances en biosorption des métaux lourds restent à valider expérimentalement avant de tirer des conclusions quant à ses applications environnementales ou de bioremédiation.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à déclarer.
Remerciements
Ce travail a été soutenu par une subvention de recherche, AP/3/2/2018/CG/33, de l'Université de Colombo.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Filtre membranaire de 0,22 μm | ThermoFisher Scientific | 596-3320 | Aucun |
| Marqueur d'ADN de 1 kb | Promega Corporation | G5711 | Aucun |
| Échelle d'ADN de 10 kb | N/A | N/A | Marqueur de taille moléculaire utilisé pour la Figure 6 |
| Échelle d'ADN de 100 pb | N/A | N/A | Marqueur de taille moléculaire utilisé pour la Figure 5 |
| Solution tampon 10X pour ligase T4 | Promega Corporation | C1263 | Aucun |
| Solution tampon de charge d'ADN 6× | N/A | N/A | Utilisée pour l'électrophorèse sur gel d'agarose |
| Agarose | Molecular Designs | A113-3 | Aucun |
| Acétate d'ammonium | N/A | N/A | Préparé sous forme de solution à 7,5 M pour l'extraction d'ADN génomique |
| Ampicilline | ThermoFisher Scientific | J60977.14 | Aucun |
| Enzyme de restriction BamHI | New England BioLabs | R0136S | Aucun |
| Chlorure de cadmium | ThermoFisher Scientific | 219141000 | Aucun |
| Chlorure de calcium | ThermoFisher Scientific | 012316.A7 | Aucun |
| Centrifugeuse | ThermoFisher Scientific | Heraeus Fresco 21 / 75002478 | Aucun |
| Eau déionisée | ThermoFisher Scientific | 751-610 | Aucun |
| Colorant sûr pour ADN | Molecular Designs | C138 | Aucun |
| Mélange de dNTP | Promega Corporation | U1511 | Aucun |
| Équipement d'électrophorèse | BioRad | 1704405 | Aucun |
| Cuvette d'électroporation | BioRad | 1652086 | Aucun |
| Électroporateur | BioRad | 1652100 | Aucun |
| Escherichia coli BL21(DE3) | Université de Colombo, Département de chimie | N/A | Aucun |
| Escherichia coli MG1655 | Département des sciences de la vie et de la technologie, Institut des sciences de Tokyo, Yokohama, Japon | N/A | Aucun |
| Cellules compétentes Escherichia coli Pir1 | ThermoFisher Scientific | C101010 | Aucun |
| Cellules compétentes Escherichia coli BL21(DE3) | ThermoFisher Scientific | C600003 | Aucun |
| Souche Escherichia coli JM109 contenant le plasmide pQBIT-GFP-T7 | Département des sciences de la vie et de la technologie, Institut des sciences de Tokyo, Yokohama, Japon | N/A | Aucun |
| Solution tampon ET | N/A | N/A | Pour préparer 1 L de tampon ET, dissoudre 6,06 g de Tris base et 3,72 g d'EDTA dans environ 800 mL d'eau distillée. Ajuster le pH à la valeur requise à l'aide de HCl, bien mélanger, puis compléter le volume final à 1 L avec de l'eau distillée |
| Éthanol | ThermoFisher Scientific | T038181000CS | Aucun |
| Acide éthylènediaminotétraacétique (EDTA) | ThermoFisher Scientific | 17892 | Aucun |
| Microscope à fluorescence | Coastal Microscopes | Olympus BX53/ 11679 | Aucun |
| Appareil d'électrophorèse sur gel | Bio Rad | 1704405 | Aucun |
| Acide acétique glacial | MilliporeSigma | PHR1748 | Aucun |
| Glycérol | MilliporeSigma | G5516 | Aucun |
| Thiocyanate de guanidine | ThermoFisher Scientific | 433941000 | Aucun |
| Acide chlorhydrique (HCl) | MilliporeSigma | 1.00317 | Aucun |
| Kanamycine | ThermoFisher Scientific | 15160054 | Aucun |
| L-Arabinoise | ThermoFisher Scientific | 365185000 | Aucun |
| Nitrate de plomb | ThermoFisher Scientific | 211565000 | Aucun |
| Agar Luria–Bertani (LB) | Molecular Designs | C120 | Aucun |
| Bouillon Luria–Bertani (LB) | Molecular Designs | C121 | Aucun |
| Solution tampon de lyse | N/A | N/A | Pour préparer la solution tampon de lyse, combiner les volumes appropriés des solutions mères de NaOH 5 M et de SDS 20 % (p/v) afin d'obtenir des concentrations finales de NaOH 0,2 N et de SDS 1 % (p/v). Ajuster au volume final requis avec de l'eau distillée et bien mélanger. |
| Lysozyme | ThermoFisher Scientific | 89833 | Aucun |
| Chlorure de magnésium (MgCl2) | N/A | N/A | Utilisé à une concentration finale de 1,5 mM dans les réactions de PCR |
| Solution de neutralisation | N/A | N/A | Préparer le tampon de neutralisation à l'aide d'acétate de potassium 3 M et d'acide acétique glacial. Ajuster la solution au volume final requis avec de l'eau distillée et bien mélanger. |
| Enzyme de restriction NotI | New England BioLabs | R0189S | Aucun |
| pCP20 | Département des sciences de la vie et de la technologie, Institut des sciences de Tokyo, Yokohama, Japon | N/A | Aucun |
| Thermocycleur | ThermoFisher Scientific | Applied Biosystems MiniAmp / A37834 | Aucun |
| Plasmide pET-21a dans E. coli BL21(DE3) | Université de Colombo, Département de chimie | N/A | Aucun |
| Solution saline tamponnée au phosphate | MilliporeSigma | P4474 | Aucun |
| pKD46 | Creative Biogene | OVT2612 | Aucun |
| pKIKOArsBKm | Addgene | 46766 | Aucun |
| Acétate de potassium | MilliporeSigma | 236497 | Aucun |
| Solution tampon pour enzyme de restriction | N/A | N/A | Utilisée pour les réactions de digestion par enzyme de restriction |
| Enzyme de restriction SacI | New England BioLabs | R0156 | Aucun |
| Incubateur agitateur | Crystal technology and industries | IS-A6 | Aucun |
| Acétate de sodium | ThermoFisher Scientific | A13184.30 | Aucun |
| Sulfate de dodécylsodium (SDS) | ThermoFisher Scientific | 15525017 | Aucun |
| Hydroxyde de sodium (NaOH) | MilliporeSigma | 567530 | Aucun |
| Milieu Super optimal broth (SOB) | MilliporeSigma | H8032 | Aucun |
| Milieu Super optimal avec répresseur catabolique (SOC) | ThermoFisher Scientific | J60255.AK | Aucun |
| Ligase T4 d'ADN | Promega Corporation | M1801 | Aucun |
| Solution tampon TAE | ThermoFisher Scientific | B49 | Aucun |
| Polymérase Taq d'ADN | Promega Corporation | M3001 | Aucun |
| Solution tampon TE | MilliporeSigma | 93283 | Aucun |
| Phénol équilibré avec tampon TE | ThermoFisher Scientific | 15513039 | Aucun |
| Tris base | N/A | N/A | Utilisé pour préparer le tampon ET |
| Solution tampon universelle pour PCR | Promega Corporation | M7911 | Aucun |
| Transilluminateur UV | Labexchange | TFX-35M, 021425 | Aucun |
| Spectrophotomètre UV/Visible | Microbiotests | Jenway 6300, TE15 | Aucun |
| Bain-marie | ThermoFisher Scientific | TSGP05 | Aucun |
| Enzyme de restriction XhoI | New England BioLabs | R0146S | Aucun |
| Chlorure de zinc | ThermoFisher Scientific | A16281.36 | Aucun |
| Amorces | |||
| Amorce directe cadD (SD-EF) | N/A | N/A | 5′-GAATTCATGATTC AGACTATTGTAACTG-3′ |
| Amorce inverse cadD (SE-XHR) | N/A | N/A | 5′-CTCGAGAAATATAA ATCCTAAAATTGTTTG-3′ |
| Amorce directe cadA (PD-BF) | N/A | N/A | 5′-GGATCCGACACAAT GAAACACGAAGA-3′ |
| Amorce inverse cadA (PF-XHR) | N/A | N/A | 5′-CCGCTCGAGCGGCA TGTAATTTTTCATTTTGA GTAAGCGAAG-3′ |
| Amorce directe mt (SEmtF) | N/A | N/A | 5′-GGAATTCATGGAAAAAT TGTGCGAGACCGAAC-3′ |
| Amorce inverse mt (SEmtR) | N/A | N/A | 5′-CCGCTCGAGTGCAGTTG CACAGCTACAATC-3′ |
| Nom du logiciel/Outil | Version/Serveur | URL | Date d'accès |
| Outils ExPASy | Serveur TMPRED | https://embnet.vital-it.ch/cgi-bin/TMPRED_form_parser | 30-01-2023 |
| ExPASy Translate | Outil de traduction ExPASy | https://web.expasy.org/translate/ | N/A |
| I-TASSER | N/A | https://zhanggroup.org/I-TASSER/ | 24-02-2023 |
| NCBI GenBank | Base de données GenBank | https://www.ncbi.nlm.nih.gov/genbank/ | N/A |
| SnapGene | v.7.1.2 | N/A | N/A |
| TMHMM | v. 2.0 | https://services.healthtech.dtu.dk/services/TMHMM-2.0/ | 16-01-2023 |
Références
- Volesky B. Detoxification of metal-bearing effluents: biosorption for the next century. Hydrometallurgy. 2001;59(2-3):203-16.
- Ayangbenro AS, Babalola OO. A new strategy for heavy metal polluted environments: a review of microbial biosorbents. Int J Environ Res Public Health. 2017;14(1):94.
- Das S, Dash HR, Chakraborty J. Genetic basis and importance of metal resistant genes in bacteria for bioremediation of contaminated environments with toxic metal pollutants. Appl Microbiol Biotechnol. 2016;100(7):2967-84.
- Volesky B. Biosorption of heavy metals. Biotechnol Prog. 1995;11(3):235-50.
- Barkay T, Miller SM, Summers AO. Bacterial mercury resistance from atoms to ecosystems. FEMS Microbiol Rev. 2003;27(2-3):355-84.
- Cervantes C, et al. Interactions of chromium with microorganisms and plants. FEMS Microbiol Rev. 2001;25(3):335-47.
- Cai L, Liu G, Rensing C, Wang G. Genes involved in arsenic transformation and resistance associated with different levels of arsenic-contaminated soils. BMC Microbiol. 2009;9:4.
- Silver S, Phung LT. Genes and enzymes involved in bacterial oxidation and reduction of inorganic arsenic. Appl Environ Microbiol. 2005;71(2):599-608.
- Kumari WMNH, et al. Characterization of a Bacillus megaterium strain with metal bioremediation potential and in silico discovery of novel cadmium binding motifs in the regulator, CadC. Appl Microbiol Biotechnol. 2021;105(6):2573-86.
- Hamer DH. Metallothionein. Annu Rev Biochem. 1986;55:913-51.
- Kazy SK, D’Souza SF, Sar P. Uranium and thorium sequestration by a Pseudomonas sp.: mechanism and chemical characterization. J Hazard Mater. 2009;163(1):65-72.
- Yan G, Viraraghavan T. Heavy-metal removal from aqueous solution by fungus Mucor rouxii. Water Res. 2003;37(18):4486-96.
- Pazirandeh M, Wells B, Ryan RL. Development of bacterium-based heavy metal biosorbents: enhanced uptake of cadmium and mercury by Escherichia coli expressing a metal binding motif. Appl Environ Microbiol. 1998;64(10):4068-72.
- Gao H, Jiang X, Pogliano K, Aronson AI. The E1β and E2 subunits of the Bacillus subtilis pyruvate dehydrogenase complex are involved in regulation of sporulation. J Bacteriol. 2002;184(10):2780-8.
- Stathopoulos C, Georgiou G, Earhart CF. Characterization of Escherichia coli expressing an Lpp′OmpA(46-159)-PhoA fusion protein localized in the outer membrane. Appl Microbiol Biotechnol. 1996;45(1-2):112-9.
- Datsenko KA, Wanner BL. One-step inactivation of chromosomal genes in Escherichia coli K-12 using PCR products. Proc Natl Acad Sci U S A. 2000;97(12):6640-5.
- Yu D, et al. An efficient recombination system for chromosome engineering in Escherichia coli. Proc Natl Acad Sci U S A. 2000;97(11):5978-83.
- Sabri S, et al. Knock-in/Knock-out (KIKO) vectors for rapid integration of large DNA sequences, including whole metabolic pathways, onto the Escherichia coli chromosome at well-characterised loci. Microb Cell Fact. 2013;12:60.
- Wang J, et al. Converting Escherichia coli MG1655 into a chemical overproducer through inactivating defense system against exogenous DNA. Synth Syst Biotechnol. 2020;5(4):333-42.
- Cherepanov PP, Wackernagel W. Gene disruption in Escherichia coli: TcR and KmR cassettes with the option of Flp-catalyzed excision of the antibiotic-resistance determinant. Gene. 1995;158(1):9-14.
- Liu M, et al. Metabolic engineering of Escherichia coli to improve recombinant protein production. Appl Microbiol Biotechnol. 2015;99(24):10367-77.
- Persad AK, Williams ML, LeJeune JT. Rapid loss of a green fluorescent plasmid in Escherichia coli O157. AIMS Microbiol. 2017;3(4):872-84.
- Jeiranikhameneh M, et al. Designing novel construction for cell surface display of protein E on Escherichia coli using non-classical pathway based on Lpp-OmpA. AMB Express. 2017;7(1):53.
- Dissanayake DMDC, Kumari WMNH, Chandrasekharan NV, Wijayarathna CD. Isolation of heavy metal-resistant Staphylococcus epidermidis strain TWSL_22 and evaluation of heavy metal bioremediation potential of recombinant E. coli cloned with isolated cadD. FEMS Microbiol Lett. 2023;370:fnad092.
- Bryant JA, Sellars LE, Busby SJW, Lee DJ. Chromosome position effects on gene expression in Escherichia coli K-12. Nucleic Acids Res. 2014;42(18):11383-92.
- Busuioc M, Ciofu O, Høiby N. Cellular responses to environmental stress in bacteria. FEMS Microbiol Rev. 2010;34(6):1042-64.
- Outten FW, Outten CE, Hale J, O'Halloran TV. Transcriptional activation of an Escherichia coli copper efflux regulon by the chromosomal MerR homologue, CueR. J Biol Chem. 2001;276(9):6346-54.
- Zaslaver A, et al. Just-in-time transcription program in metabolic pathways. Nat Genet. 2004;36(5):486-91.
- Thomason LC, Costantino N, Shaw DV, Court DL. Multicopy plasmid modification with phage lambda Red recombineering. Plasmid. 2007;58(2):148-58.