Cette revue présente la fibrose comme la base établie du risque de carcinome hépatocellulaire associé à la maladie hépatique grasse liée au dysfonctionnement métabolique (MASLD) et évalue les modificateurs métaboliques, microbiens et immunitaires classés selon le niveau de preuve, en vue de la stratification, de la détection précoce et de la prévention.
Article de revue
Carcinome hépatocellulaire dans la maladie stéatosique du foie associée à un dysfonctionnement métabolique au-delà de la fibrose : déterminants métaboliques, microbiens et immunitaires
* These authors contributed equally
Dans cet article
Résumé
Résumé
La maladie hépatique grasse associée à une dysfonction métabolique (MASLD) est une cause de plus en plus importante de carcinome hépatocellulaire (CHC). La fibrose et la cirrhose restent les prédicteurs les mieux validés du CHC, bien qu'une proportion non négligeable de tumeurs liées à la MASLD soit diagnostiquée en l'absence de cirrhose. Cette revue narrative évalue ce que « au-delà de la fibrose » devrait signifier en matière d'évaluation du risque, sans pour autant considérer la fibrose comme superflue. Nous distinguons d'abord la proportion de cas de CHC non cirrhotiques de l'incidence absolue nettement plus faible de CHC dans la population atteinte de MASLD non cirrhotique. Ensuite, nous synthétisons les données provenant d'études humaines, animales et in vitro concernant les lésions lipotoxiques et oxydatives, la signalisation de l'insuline et de l'insuline-like growth factor, la communication entre l'intestin et le foie, ainsi que la remodélisation immunitaire. Nous différencions les facteurs mécanistes plausibles des modificateurs cliniques du risque, des biomarqueurs de risque futur, des tests de détection précoce et des interventions modifiant l'évolution de la maladie. Les données actuelles soutiennent une stratification du risque centrée sur la fibrose et organisée en couches, utilisant des facteurs cliniques et des mesures non invasives de la fibrose, tandis que les marqueurs génétiques, protéomiques, microbiens et immunitaires restent à l'étude. Le résmétirome et la sémaglutide améliorent l'histologie de la MASH chez des patients non cirrhotiques sélectionnés présentant une fibrose F2–F3 ; les preuves d'une prévention directe du CHC par des médicaments métaboliques ou par la chirurgie bariatrique restent observationnelles ou inexistantes. Une surveillance systématique n'est pas justifiée chez les patients atteints de MASLD sans fibrose avancée, mais l'évaluation individualisée dans les cas de stade F3 et la validation prospective de modèles multivariés de risque constituent des priorités.
Introduction
La maladie hépatique grasse associée à une dysfonction métabolique (MASLD), anciennement classée dans le cadre de la stéatose hépatique non alcoolique, est définie par une stéatose hépatique en présence de facteurs de risque cardio-métaboliques et a augmenté en lien avec l'obésité et le diabète de type 21,2. Le spectre de la maladie comprend la stéatose, la stéato-hépatite associée à une dysfonction métabolique (MASH), la fibrose, la cirrhose et le carcinome hépato-cellulaire (HCC). La fibrose reste le prédicteur histologique le plus fort des résultats liés au foie et la base la plus pratique pour l'évaluation du risque de HCC3.
Deux quantités épidémiologiques différentes sont souvent confondues. Une minorité importante de cas de CHC liés à la MASLD survient sans cirrhose, mais l'incidence annuelle absolue de CHC parmi toutes les personnes atteintes de MASLD non cirrhotique est faible. Dans une cohorte suédoise de biopsies, l'incidence du CHC a augmenté de 0,8 pour 1 000 années-personnes dans la stéatose simple à 1,2 dans la stéatohépatite non fibrosée, 2,3 dans la fibrose non cirrhotique et 6,2 dans la cirrhose4. Dans une vaste cohorte de vétérans des États-Unis, la cirrhose a augmenté l'incidence du CHC à 10,6 pour 1 000 années-personnes, comparée à un taux beaucoup plus bas au niveau de la population dans l'ensemble de la MASLD5.
Cette distinction a une importance clinique. Les recommandations actuelles ne soutiennent pas une surveillance systématique du carcinome hépatocellulaire (CHC) chez tous les patients atteints de MASLD non cirrhotique. L'Association américaine pour l'étude des maladies du foie déconseille une surveillance systématique dans le MASLD non cirrhotique, tandis que les recommandations européennes ne préconisent pas de surveillance au stade inférieur à F3 et autorisent une évaluation individualisée au stade F32,6. Ainsi, la plausibilité mécanistique devrait motiver une meilleure stratification du risque et une validation prospective, plutôt qu'une extension non justifiée de la surveillance à la population très vaste de patients atteints de MASLD présentant une faible incidence.
Plusieurs lésions pourraient modifier le risque à un stade donné de la fibrose. L'excès de lipides, les dommages oxydatifs, la résistance à l'insuline, l'hyperglycémie, les signaux d'origine intestinale et les dysfonctionnements immunitaires peuvent favoriser les lésions de l'ADN, les signaux prolifératifs et une surveillance tumorale altérée7,8. Les preuves disponibles sont hétérogènes : la fibrose et les comorbidités métaboliques bénéficient d'un soutien longitudinal chez l'humain, tandis que de nombreuses voies moléculaires reposent sur des études transversales de tissus humains, des modèles animaux ou des systèmes in vitro. Nous précisons donc le niveau de preuve pour chaque voie proposée et évitons de considérer les associations comme une preuve de causalité.
Cette revue ajoute un cadre fondé sur des preuves aux comptes rendus descriptifs récents. Elle considère la fibrose comme un marqueur intégratif validé des lésions cumulatives, puis regroupe les informations supplémentaires en quatre catégories : les facteurs étiologiques plausibles, les modificateurs cliniques du risque, les biomarqueurs permettant d'évaluer le risque futur ou la détection précoce de tumeurs, et les cibles thérapeutiques ou préventives actionnables capables de modifier l'évolution de la maladie.
Revue et perspective
La fibrose est centrale, mais pas suffisante
La fibrose englobe une lésion chronique des hépatocytes, une inflammation, une activation des cellules étoilées, un remodelage vasculaire et des tentatives de réparation. La fibrose avancée et la cirrhose entraînent une hypoxie, une rigidité anormale, une signalisation inflammatoire ainsi qu'une perte et une régénération cellulaires répétées ; elles constituent donc les états cliniques les plus clairs pour la surveillance du carcinome hépatocellulaire2,6. « Au-delà de la fibrose » dans cette revue ne signifie pas « en l'absence de fibrose ». Cela signifie ajouter des facteurs modificateurs étayés par des preuves au stade de la fibrose.
Le CHC associé à la MASLD non cirrhotique montre que la transformation maligne ne nécessite pas invariablement une cirrhose. Toutefois, les proportions de cas ne doivent pas être interprétées comme un rendement de dépistage. Des revues systématiques rapportent que la maladie non cirrhotique représente une part importante des cas de CHC liés à la MASLD, tandis que l'incidence chez les patients atteints de MASLD non cirrhotique non sélectionnés reste généralement en dessous des seuils d'efficacité coûts-bénéfice acceptés pour la surveillance3,9,10.
La fibrose est donc un puissant amplificateur de risque, mais pas un modèle entièrement causal. Le stress métabolique peut endommager l'ADN, la résistance à l'insuline peut maintenir les signaux de croissance, la dysbiose peut ajouter une composante inflammatoire portale, et un tissu riche en lipides peut affaiblir la surveillance immunitaire. Ces processus peuvent chevaucher la fibrogénèse précoce, mais leur valeur clinique supplémentaire doit être démontrée après prise en compte de la fibrose et des risques démographiques établis.
Échelle épidémiologique et limite de surveillance
Les estimations publiées varient selon le dénominateur, la confirmation des cas, le contexte de référence et la géographie. Les estimations issues de méta-analyses indiquent qu'environ un quart à un tiers des cas de CHC liés à la MASLD pourraient survenir sans cirrhose, certaines cohortes signalant des proportions plus élevées3,9. Cette proportion décrit la composition des cas de CHC ; elle ne décrit pas le risque qu’un individu atteint de MASLD non cirrhotique développe un CHC.
Les meilleures données fondées sur l'histologie montrent un gradient monotone allant de la stéatose simple à la stéatohépatite métabolique non fibrosée, puis à la fibrose non cirrhotique et à la cirrhose, mais des estimations robustes de l'incidence regroupée pour chaque stade F0, F1, F2 et F3 pris séparément ne sont pas encore disponibles4. Des cohortes contemporaines montrent également que des valeurs élevées longitudinalement de l'indice de fibrose-4 (FIB-4) identifient des groupes non cirrhotiques à plus haut risque, bien que les taux absolus restent faibles11. Nous rapportons donc les strates disponibles plutôt que d'inférer des taux spécifiques aux stades non étayés par les données.
L'âge avancé, le sexe masculin, le diabète de type 2, l'obésité et les lésions biochimiques persistantes augmentent le risque de carcinome hépatocellulaire, et le diabète peut amplifier le gradient associé à la fibrose4,5. L'agrégation familiale et la prédisposition génétique ajoutent une hétérogénéité supplémentaire12. Ces facteurs modificateurs sont cliniquement pertinents, mais leur contribution absolue dépend du stade de fibrose de base, de l'ascendance, de la géographie, de la mortalité concurrente et de la détection de la MASLD.
Les lignes directrices diffèrent donc sur les aspects marginaux plutôt que sur les fondements. La cirrhose justifie une surveillance semestrielle ; l'Association américaine pour l'étude des maladies du foie (AASLD) déconseille une surveillance systématique dans la MASLD non cirrhosante, l'Association européenne pour l'étude du foie (EASL) autorise une prise en compte individualisée au stade F3, et une revue antérieure d'experts de l'American Gastroenterological Association permettait d'envisager une surveillance lorsque deux tests non invasifs suggéraient de manière concordante une fibrose avancée2,6,13. Ces positions soutiennent une évaluation au cas par cas en cas de fibrose avancée, et non un dépistage systématique des stades F0 à F2.
Hiérarchie des preuves et cadre d'organisation
Nous utilisons le terme « humain longitudinal » pour désigner les preuves antérieures au développement du carcinome hépatocellulaire (CHC), « humain transversal » pour les mesures effectuées sur le sang ou les tissus au moment du diagnostic ou après, « animal » pour les modèles mécanistiques in vivo, et « in vitro » pour les cellules ou organoïdes isolés. Une association chez l'humain n'implique pas automatiquement un lien de causalité, et un mécanisme causal démontré expérimentalement n'est pas automatiquement un biomarqueur ou une cible thérapeutique utile sur le plan clinique.
Le cadre distingue quatre questions. Premièrement, une voie métabolique peut-elle vraisemblablement induire la cancérogenèse ? Deuxièmement, modifie-t-elle le risque futur au-delà de la fibrose et des variables cliniques habituelles ? Troisièmement, un test permet-il de prédire un carcinome hépatocellulaire (CHC) futur ou de détecter une tumeur précoce déjà présente ? Quatrièmement, une intervention améliore-t-elle l'histologie de la stéato-hépatite métabolique (MASH), réduit-elle l'incidence observée de CHC ou prévient-elle directement le CHC dans un essai randomisé ? Distinguer clairement ces questions réduit les interprétations abusives qui affectaient la version précédente. Un cadre hiérarchisé selon le niveau de preuve, intégrant ces voies mécanistiques, mesures de risque et applications cliniques, est résumé dans la Figure 1.
Excès lipidique et atteinte métabolique
Stress du réticulum endoplasmique après une lésion des hépatocytes
Lorsque l'apport en nutriments reste élevé, les hépatocytes accumulent des acides gras libres, du cholestérol, des céramides, des diacylglycérols et des produits de peroxydation lipidique. Les acides gras saturés et les espèces lipidiques réactives activent les composants PERK, IRE1 et ATF6 de la réponse au déséquilibre protéique. Une activation persistante perturbe l'homéostasie protéique, la régulation du calcium et la fonction mitochondriale, et peut favoriser des programmes inflammatoires, apoptotiques ou de survie tolérante au stress. Cette voie repose principalement sur des modèles cellulaires et animaux ; les preuves longitudinales directes reliant les marqueurs de stress du réticulum endoplasmique au développement humain de la MASLD-HCC sont limitées7,14.
Le stress du RE peut activer la transcription inflammatoire, augmenter la pression oxydative et intensifier les cycles de perte et de remplacement des hépatocytes. Dans un foie riche en cytokines, en médiateurs lipidiques et en signaux de croissance liés à l'insuline, une régénération répétée peut offrir des opportunités de sélection pour des clones modifiés. Les études chez l'humain montrent principalement des signatures tissulaires compatibles, plutôt qu'une preuve temporelle causale.
Dommages oxydatifs de l'ADN et instabilité du génome
L'oxydation mitochondriale des acides gras est initialement adaptative, mais un excès prolongé de substrat peut augmenter les fuites d'électrons et la production d'espèces réactives de l'oxygène. Associés aux produits de peroxydation lipidique, le stress oxydatif endommage l'ADN, les protéines et les membranes, et peut favoriser la mutagénèse et l'instabilité génomique. Des modèles expérimentaux appuient cette séquence ; les données humaines sont principalement associatives et pourraient refléter la gravité de la maladie plutôt qu'une cause indépendante14,15.
Les hépatocytes lésés libèrent également des motifs moléculaires associés au danger qui activent les cellules de Kupffer et les cellules étoilées, et recrutent des populations immunitaires. La boucle qui en résulte ajoute des cytokines et un stress oxydatif tout en induisant une prolifération compensatoire. Cela constitue un mécanisme biologiquement plausible menant à la cancérogenèse avant la cirrhose, mais cela n'établit pas que le risque humain indépendant de la fibrose soit suffisamment élevé pour justifier une surveillance.
Inflammasomes et inflammation chronique de bas grade
Les lésions lipotoxiques, les dommages mitochondriaux et les produits d'origine intestinale activent des voies immunitaires innées, notamment la voie de signalisation de l'inflammasome de la famille des récepteurs de type NOD contenant un domaine pyrine 3 (NLRP3). L'activation de la caspase-1 et la libération de l'interleukine-1β peuvent renforcer les lésions des hépatocytes, le recrutement inflammatoire et le remodelage tissulaire. Ces événements en aval sont bien étayés par des preuves expérimentales, tandis que les études humaines sur la MASLD-HCC sont principalement transversales16,17.
L'inflammation précoce peut éliminer les cellules endommagées, mais une inflammation persistante enrichit le foie en cytokines, chimioquines, espèces réactives de l'oxygène, facteurs de croissance et signaux de remodelage de la matrice. Dans ces conditions, les clones capables de tolérer le stress oxydatif et de résister à l'apoptose peuvent acquérir un avantage sélectif.
Signalisation lipotoxique avec les cellules étoilées hépatiques
Les hépatocytes lipotoxiques communiquent avec les cellules étoilées hépatiques par l'intermédiaire de médiateurs solubles, de vésicules extracellulaires, de métabolites lipidiques et de signaux de danger. Les cellules étoilées déposent une matrice extracellulaire, modifiant la rigidité, l'architecture sinusoïdale ainsi que les gradients d'oxygène et de nutriments. Cette voie relie directement les lésions métaboliques à la fibrose et explique pourquoi la fibrose reste un marqueur intégratif du stress carcinogène cumulatif8.
Cet échange commence avant que la fibrose avancée ne devienne visible. Le remodelage précoce de la matrice peut déjà modifier les zones où les hépatocytes lésés survivent, de sorte que la fibrogenèse et les lésions métaboliques non fibrotiques sont des processus superposés plutôt que mutuellement exclusifs.
Résistance à l'insuline et apport de croissance
Hyperinsulinémie avec signalisation de l'IGF
La résistance à l'insuline et le diabète de type 2 sont des facteurs de risque humains constants pour le MASLD-HCC18. L'hyperinsulinémie compensatoire peut augmenter la bioactivité du facteur de croissance ressemblant à l'insuline (IGF) et activer les récepteurs de l'insuline ou de l'IGF, ce qui déclenche les voies de signalisation de la phosphoinositide 3-kinase–protéine kinase B (PI3K-AKT) et de la protéine Ras–kinase régulée par des signaux extracellulaires (RAS-ERK), favorisant la survie, la prolifération, l'angiogenèse et la résistance à l'apoptose. L'association épidémiologique est humaine ; la chaîne causale spécifique en aval repose en grande partie sur des tissus tumoraux et des modèles expérimentaux19.
La résistance hépatique à l'insuline est sélective : l'insuline peut ne pas supprimer la néoglucogenèse, tandis que les réponses lipogéniques et mitogéniques persistent. Le foie peut donc rester exposé simultanément à l'accumulation de graisses et aux signaux de croissance. L'hyperinsulinémie doit être considérée à la fois comme un marqueur d'un dysfonctionnement métabolique systémique et comme un facteur oncogénique plausible, et non comme un biomarqueur validé à part entière du carcinome hépatocellulaire.
Entrée d'IRS-1, de PI3K, d'AKT et de mTOR
Une phosphorylation anormale des substrats du récepteur à l'insuline peut affaiblir l'action métabolique de l'insuline tout en préservant la signalisation mitogène via PI3K, AKT et ERK. Ces voies régulent l'utilisation du glucose, la synthèse des lipides, la survie et la prolifération20,21. Les tumeurs humaines présentent fréquemment une activation de ces voies, mais les preuves qu'une telle activation permet de prédire indépendamment le carcinome hépatocellulaire dans le cadre du MASLD non cirrhotique restent limitées.
mTOR intègre les signaux des facteurs de croissance, l'apport en acides aminés et l'état énergétique cellulaire. Une activité excessive de mTORC1 augmente la synthèse des protéines, la lipogenèse et la survie cellulaire. Des condensats d'IRTKS localisés dans les lysosomes ont été expérimentalement associés à l'activation de mTORC1, à la MASLD et au carcinome hépatocellulaire (HCC), plaçant la détection des nutriments au sein de cette voie ; la prétention thérapeutique reste préclinique22.
AKR1B1 dans la réorganisation métabolique liée au glucose
Un taux élevé de glucose, un excès lipidique et une résistance à l'insuline favorisent des programmes glycolytiques et lipogéniques qui soutiennent la croissance et l'équilibre redox. AKR1B1 a été associé à une réorganisation métabolique induite par l'hyperglycémie dans le carcinome hépatocellulaire associé à la MASLD, grâce à des analyses de matériel humain, de systèmes cellulaires et de modèles murins23. Ces données provenant de multiples niveaux en font une cible plausible, mais aucune donnée clinique de chimioprévention n'est disponible.
La voie est cliniquement pertinente car le diabète de type 2 augmente le risque de carcinome hépatocellulaire, mais l'enzyme ne devrait pas être considérée comme un prédicteur validé. La traduction nécessite une spécificité pharmacologique, des données sur la sécurité et des preuves prospectives qu'une inhibition de la voie modifie l'incidence du cancer.
Signalisation AGE-RAGE dans les lésions hépatiques diabétiques
L'hyperglycémie favorise la glycation non enzymatique des protéines et des lipides. Les produits finaux de glycation avancée et leur récepteur (AGE-RAGE) peuvent activer une signalisation inflammatoire et oxydative liée à NF-κB. Ce mécanisme est plausible sur le plan théorique, mais les preuves humaines spécifiques au stéato-hépatite métabolique (MASLD) et au carcinome hépatocellulaire (HCC) sont limitées ; il devrait donc être considéré comme un facteur candidat plutôt que comme une cible thérapeutique validée.
Dans le foie hyperglycémique, la signalisation de l'insuline et du facteur de croissance analogue à l'insuline (IGF) converge avec le stress oxydatif, l'inflammation et la réorganisation métabolique. Cette convergence pourrait en partie expliquer pourquoi le diabète modifie le risque de carcinome hépatocellulaire (HCC) une fois la fibrose prise en compte, tout en illustrant pourquoi un biomarqueur ciblant une seule voie serait probablement insuffisant.
Signaux portaux d'origine intestinale
Fuite de la barrière avec activation immunitaire hépatique
Le foie échantillonne continuellement le sang portal. Dans la MALD, des défauts de la barrière peuvent permettre à des produits bactériens et à des métabolites microbiens d'atteindre les cellules de Kupffer, les cellules étoilées, les cellules endothéliales et les hépatocytes. Des études sur le microbiome humain et les métabolites montrent des associations, tandis que des études animales de transfert et de perturbation apportent un soutien causal plus fort ; les médicaments, l'alimentation, la géographie et les méthodes de séquençage restent des facteurs de confusion majeurs16,17.
Un dysfonctionnement de la barrière peut résulter d'une perturbation des jonctions serrées, de modifications du mucus, d'un stress diététique, d'un déséquilibre des acides biliaires et d'une dysbiose. Lorsque des produits microbiens atteignent un foie lésé par les lipides, ils peuvent maintenir une activation du système immunitaire inné et favoriser la stéato-hépatite métabolique (MASH), la fibrogenèse et un remodelage propice à la formation de tumeurs.
Détection des endotoxines par le TLR4
Le lipopolysaccharide (LPS), un composant de la membrane des bactéries à Gram négatif, active le récepteur de type Toll 4 (TLR4) sur les cellules de Kupffer et d'autres cellules hépatiques. Une activation persistante du TLR4 par le LPS induit la production de cytokines et de chimiotactismes, recrute des cellules inflammatoires, endommage les hépatocytes et active les cellules étoilées. La cascade d'activation en aval est bien établie dans les modèles expérimentaux ; toutefois, les mesures du LPS circulant chez l'homme sont variables16.
Une activation persistante de la voie LPS-TLR4 pourrait favoriser le carcinome hépatocellulaire en maintenant une inflammation, des signaux de survie et une prolifération régénérative. Étant donné que cette voie peut être active avant la cirrhose, elle est compatible, sur le plan mécanistique, avec le carcinome hépatocellulaire non cirrhotique, mais aucune intervention ciblant le microbiote n'a encore démontré de prévention randomisée du carcinome hépatocellulaire.
FXR et TGR5 dans la signalisation par les acides biliaires
Les microbes intestinaux transforment les acides biliaires primaires en acides biliaires secondaires, et un état de dysbiose peut modifier la signalisation via le récepteur X farnésoïde (FXR) et le récepteur 5 couplé aux protéines G de Takeda (TGR5). Ces récepteurs régulent le métabolisme des lipides et du glucose, l'inflammation et les réponses immunitaires. Des études chez l'homme montrent des profils d'acides biliaires modifiés, tandis que les effets mécanistiques sur la cancérogenèse sont principalement étayés par des modèles animaux et cellulaires17.
Les acides biliaires secondaires peuvent influencer le vieillissement cellulaire, les réponses aux dommages de l'ADN et l'inflammation. La restauration de l'équilibre des acides biliaires est biologiquement intéressante, mais les données cliniques ne soutiennent pas encore l'utilisation d'un marqueur des acides biliaires ou d'une thérapie ciblant les récepteurs pour la prévention du carcinome hépatocellulaire dans le cadre de la MASLD.
Métabolites microbiens des fibres et équilibre immunitaire
Les bactéries intestinales transforment les fibres alimentaires en acétate, propionate et butyrate. Ces acides gras à chaîne courte soutiennent l'intégrité de la barrière épithéliale et régulent le tonus immunitaire. Une abondance ou une répartition modifiée ont été rapportées dans la MALD, mais la directionnalité et la pertinence causale chez l'homme dans le carcinome hépatocellulaire restent incertaines17.
Des approches alimentaires, prébiotiques, probiotiques et autres ciblant la microbiote pourraient être évaluées quant à leurs effets sur la fonction de barrière, l'exposition aux endotoxines et l'inflammation. Elles demeurent expérimentales en ce qui concerne la prévention du carcinome hépatocellulaire (HCC) et ne doivent pas être présentées comme une thérapie préventive établie.
Remodelage immunitaire dans le foie gras
Des cellules de Kupffer de la lésion à la suppression
Les cellules de Kupffer détectent les lésions des hépatocytes, les produits microbiens, les métabolites lipidiques et les cytokines. Le stade précoce de la MASLD peut induire des programmes inflammatoires, tandis que la progression recrute des macrophages et conduit à des états hétérogènes, soit suppresseurs, soit promoteurs de tumeurs. Les tissus humains appuient cette hétérogénéité, mais les rôles causaux spécifiques aux lignées sont principalement définis dans des modèles expérimentaux24.
Les macrophages inflammatoires exercent une pression oxydative et régénérative ; par la suite, les états suppresseurs peuvent restreindre les lymphocytes T antitumoraux. La plasticité des macrophages constitue donc un lien crédible entre les lésions métaboliques et l'échappement immunitaire, bien qu'une inhibition large des macrophages puisse également compromettre la défense hôte et la réparation tissulaire.
Perte des cellules MAIT dans le foie riche en lipides
Les cellules T associées aux muqueuses (MAIT) contribuent à la défense microbienne hépatique et à la surveillance tumorale. Des travaux translationnels associent la peroxydation lipidique induite par les acides gras polyinsaturés à l'épuisement métabolique des cellules MAIT et à la ferroptose, appuyés par des échantillons humains et des expériences mécanistiques15. On ignore si la préservation des cellules MAIT empêche le développement du carcinome hépatocellulaire chez l'humain.
Cette voie relie la composition lipidique à l'échec immunitaire et propose une explication vérifiable de la perméabilité tumorale avant la fibrose avancée. Elle demeure une cible candidate pour l'immunoprévention, plutôt qu'une intervention prête à être utilisée cliniquement.
Férotose des cellules dendritiques associée à Tim-3
Les cellules dendritiques présentent les antigènes tumoraux et activent les réponses des lymphocytes T cytotoxiques. Des tissus humains de carcinome hépatocellulaire, des systèmes cellulaires et des modèles murins liés à la stéato-hépatite associent la protéine Tim-3 (immunoglobuline et domaine mucine contenant-3) à la férotose des cellules dendritiques, à une présentation réduite des antigènes et à une immunité altérée des lymphocytes T CD8+25. Le blocage de Tim-3 est donc soutenu par des données précliniques, mais pas encore établi comme une mesure préventive.
Cette voie pourrait également influencer la réponse à l'immunothérapie, car le foie gras présente des défauts immunitaires spécifiques. La traduction nécessitera des preuves que la restauration de la viabilité des cellules dendritiques améliore les résultats cliniques sans exacerber l'inflammation hépatique.
Cellules T régulatrices et inhibition des cellules T CD8+
Les cellules T régulatrices préservent la tolérance mais peuvent supprimer l'immunité antitumorale. Des études sur tissus humains et des études expérimentales suggèrent que l'expansion du CHC associé à la MASH et à la MASLD peut restreindre les cellules T cytotoxiques CD8+ par des mécanismes dépendants des cytokines et des contacts cellulaires26. Ces données appuient une plausibilité biologique, mais ne constituent pas un marqueur circulant validé de risque.
L'équilibre thérapeutique est délicat : une élimination non ciblée pourrait aggraver les lésions hépatiques, tandis qu'une suppression excessive peut affaiblir la surveillance tumorale. Toute intervention nécessiterait une sélection des patients guidée par des biomarqueurs.
Cellules myéloïdes suppresseurs et réponse à l'immunothérapie
Les cellules myéloïdes suppresseurs d'origine myéloïde inhibent l'activation des lymphocytes T, produisent des espèces réactives de l'oxygène, modifient le métabolisme des acides aminés et favorisent la progression tumorale. Elles s'accumulent dans le foie gras et enflammé, et interagissent avec les macrophages, les lymphocytes T régulateurs et les cellules tumorales. Les données concernant le CHC associé à la MASLD sont principalement basées sur des analyses tissulaires et expérimentales27.
Un créneau myéloïde suppresseur pourrait contribuer à des réponses inégales à l'immunothérapie. Le blocage du recrutement ou de la fonction est une approche expérimentalement intéressante, mais le risque d'aggraver l'inflammation hépatique et l'absence d'essais préventifs maintiennent un faible niveau de prêts thérapeutique. Les mécanismes candidats, les preuves à l'appui, l'étendue de la validation humaine et le niveau de prêts thérapeutique sont résumés dans le Tableau 1.
| Mécanisme candidat | Preuves principales | Validation chez l'humain | Interprétation | Préparation thérapeutique |
| Lipotoxicité, stress du réticulum endoplasmique, lésion oxydative de l'ADN | Modèles cellulaires et animaux ; signatures tissulaires humaines | Études transversales ; validation longitudinale limitée | Facteur plausible impliqué qui chevauche la fibrogenèse | Préclinique |
| Voie de signalisation insuline/IGF-PI3K-AKT-mTOR | Épidémiologie métabolique humaine associée à la biologie tumorale et expérimentale | Le diabète est validé comme modificateur de risque ; l'activité de la voie n'est pas un prédicteur autonome | Modificateur de risque et facteur plausible | Traitement cardiométabolique établi ; prévention du carcinome hépatocellulaire non prouvée |
| AKR1B1 et remaniement hyperglycémique | Échantillons humains, systèmes cellulaires et modèles murins | Preuves traductionnelles précoces | Facteur plausible lié au diabète | Préclinique |
| Défaillance de la barrière intestinale et voie LPS-TLR4 | Associations microbiote humain/métabolites ; études d'altération animale | Facteurs de confusion liés à l'alimentation, aux médicaments, à la géographie et aux méthodes | Entrée inflammatoire portale plausible | Aucune intervention validée pour la prévention du carcinome hépatocellulaire |
| Acides biliaires, FXR/TGR5 et métabolites microbiens | Profils humains associés à des modèles animaux et cellulaires | Associatifs et hétérogènes | Modificateur candidat ; causalité incertaine | En phase d'investigation |
| Remaniement des macrophages | Tissus humains et modèles animaux | Hétérogénéité phénotypique confirmée ; valeur prédictive incertaine | Rôles inflammatoires et suppresseurs variables selon les stades | Préclinique ; préoccupation relative à la sécurité |
| Ferroptose des cellules MAIT et des cellules dendritiques | Spécimens humains associés à des études mécanistiques sur cellules et souris | Traductionnel mais non prospectif | Relie le stress lipidique à l'échappement immunitaire | Préclinique |
| Cellules T régulatrices et cellules myéloïdes suppresseurs | Tissus humains et modèles expérimentaux | Aucun seuil décisionnel validé dans la circulation sanguine | Remaniement immunitaire favorisant la tumeur | Préclinique ; toxicité dépendante du contexte |
Tableau 1 : Mécanismes candidats, niveau de preuve, validation chez l'humain et prêts thérapeutique. Abréviations : AKR1B1, aldo-cétoréductase famille 1 membre B1 ; AKT, protéine kinase B ; ER, réticulum endoplasmique ; FXR, récepteur X des farnésoïdes ; HCC, carcinome hépatocellulaire ; IGF, facteur de croissance similaire à l'insuline ; LPS, lipopolysaccharide ; MAIT, lymphocyte T inné associé à la muqueuse ; mTOR, cible mécanistique de la rapamycine ; PI3K, 3-kinase phosphoinositol ; TGR5, récepteur 5 couplé à la protéine G Takeda ; TLR4, récepteur de type Toll 4.
Prédiction du risque, détection précoce et prévention
Mesures de risque cliniques établies et centrées sur la fibrose
L'évaluation du risque doit commencer par le stade de fibrose et les facteurs cliniques habituellement disponibles. Le FIB-4 est peu coûteux et largement utilisé pour trier le risque de fibrose ; des valeurs élevées répétées peuvent également identifier un groupe ayant une incidence future plus élevée de carcinome hépatocellulaire11. Le test de fibrose hépatique améliorée (ELF), l'élastométrie transitoire contrôlée par vibration et l'élastographie par résonance magnétique affinent l'évaluation de la fibrose avancée, mais elles mesurent principalement les lésions hépatiques cumulatives plutôt qu'une voie spécifique au tumeur2.
L'âge, le sexe, le diabète de type 2, l'obésité, les enzymes hépatiques, le taux de plaquettes et les antécédents familiaux peuvent être intégrés à la fibrose. Le score aMAP (âge-sexe-ALBI-plaquettes) a fait l'objet d'une large validation du risque de carcinome hépatocellulaire dans diverses maladies hépatiques chroniques, mais il incluait relativement peu de patients atteints de maladies non virales28. Un modèle coréen de stéatohépatite non alcoolique non cirrhotique, utilisant l'âge, le sexe, le diabète, l'obésité, l'alanine aminotransférase et la γ-glutamyltransférase, a montré des performances internes et externes satisfaisantes, mais sa transposabilité géographique et les seuils de surveillance rentables nécessitent une validation supplémentaire29.
Approches génétiques et multiomiques pour le risque futur
Des variants dans la phospholipase à domaine patatine-like 3 (PNPLA3), le membre 6 de la superfamille transmembranaire (TM6SF2), le régulateur de la glucokinase (GCKR) et la membrane-bound O-acyltransferase à domaine 7 (MBOAT7) augmentent le risque de stéatose hépatique ou de maladie, tandis que les variants d’HSD17B13 peuvent être protecteurs. Un score polygénique combinant ces locus est associé au carcinome hépatocellulaire (CHC) dans des cohortes présentant un foie gras, y compris chez certains patients sans fibrose sévère, mais la sensibilité était limitée, et un étalonnage spécifique à l’ascendance reste nécessaire30. La génétique peut affiner la susceptibilité au cours de la vie ; elle ne permet toutefois pas de détecter une tumeur existante.
Les signatures protéomiques, transcriptomiques, métabolomiques, lipidomiques et du microbiome sont des domaines de recherche actifs. Un panel pronostique du sécrétome hépatique a démontré une stratification du risque à long terme dans la fibrose avancée, mais l'hétérogénéité étiologique et la validation limitée spécifique à la MASLD restreignent son utilisation immédiate31. Le facteur de croissance et de différenciation 15, la protéine angiopoïétine-like 8, les rapports d'apolipoprotéines, les profils d'acides biliaires et les signatures microbiennes doivent être présentés comme exploratoires, car leur valeur ajoutée par rapport à la fibrose et aux variables cliniques n'a pas encore été établie32,33,34.
La détection précoce du CHC est une tâche différente
Les biomarqueurs de risque futur estiment qui pourrait développer un carcinome hépatocellulaire au cours des années à venir ; les tests de détection précoce visent à identifier une tumeur existante, généralement asymptomatique. Chez les patients qui répondent déjà aux critères de surveillance, l'échographie associée à αL'alpha-foetoprotéine demeure l'approche standard6L'obésité peut réduire la visualisation échographique, et un examen d'imagerie alternative peut être nécessaire lorsque la visualisation est insuffisante.
GALAD combine le sexe, l'âge, α-protéine fœtale alpha, α-fœtoprotéine-L3, et dés-γ-carboxyprothrombine et a démontré des performances de détection précoce dans des cohortes de patients atteints de NASH35Les algorithmes de dépistage GALAD, les tests de détection précoce du carcinome hépatocellulaire (HCC) et les panels d'ADN circulant libre de cellules restent des outils de détection précoce en cours de validation ; ils ne doivent pas être confondus avec des scores de risque à long terme ni utilisés pour justifier une surveillance dans une population dont l'incidence de base est trop faible.
Exigences de validation pour les modèles stratifiés
Un modèle utile doit démontrer une calibration et une discrimination selon le sexe, l'âge, le diabète, l'obésité, l'ascendance et la géographie ; apporter une valeur ajoutée par rapport à la fibrose ; définir un seuil de décision associé à un bénéfice de surveillance ; et faire l'objet d'une validation externe prospective. Les modèles élaborés à partir d'échantillons cas-témoins sont sensibles au biais de spectre, tandis que les signaux du microbiome et des multiomiques exigent des préanalyses standardisées et des plateformes d'analyse normalisées.
L'opportunité clinique immédiate est donc une approche séquentielle conservatrice : utiliser d'abord la fibrose et les variables cliniques établies, réserver les marqueurs expérimentaux à la recherche, et distinguer à chaque étape un score de risque futur d'un test de détection précoce. Les principaux marqueurs et modèles de risque, leurs utilisations prévues, leur statut de validation et leurs limitations principales sont résumés dans le Tableau 2.
| Marqueur ou modèle | Utilisation prévue | Statut de validation | Limite principale |
| Stade histologique de la fibrose | Risque futur de carcinome hépatocellulaire (CHC) | Fondement le mieux validé | Nécessite une biopsie ; variabilité d'échantillonnage |
| FIB-4 et FIB-4 longitudinal | Triage de la fibrose et enrichissement du risque futur | Largement validé pour la fibrose ; gradient de risque de CHC rapporté | Dépendance à l'âge ; faible valeur prédictive positive |
| ELF, VCTE, MRE | Évaluation de la fibrose avancée et enrichissement du risque futur | Validé pour l'évaluation histologique de la fibrose et les résultats cliniques | Non spécifique aux tumeurs ; accessibilité et seuils variables |
| Âge, sexe, diabète de type 2, obésité, tests hépatiques | Modificateurs cliniques du risque futur | Données cohérentes issues de cohortes | Le risque absolu reste dépendant de la fibrose |
| aMAP | Risque futur de CHC | Validation multicentrique sur une large population et diverses étiologies | Représentation limitée spécifique à la MASLD |
| Modèle clinique de CHC associé à la NAFLD non cirrhotique | Risque futur de CHC | Développement national en Corée et validation hospitalière | Nécessite une validation prospective internationale |
| PRS PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 | Susceptibilité héréditaire au risque futur | Cohortes rétrospectives | Calibration selon l'ascendance et sensibilité limitée |
| PLSec et autres panels protéomiques/multiomiques | Risque futur de CHC | Validation préliminaire sur cohortes | Standardisation des tests ; données limitées spécifiques à la MASLD |
| GDF15, ANGPTL8, ApoB/A1, profils lipidiques/acides biliaires/microbiote | Enrichissement exploratoire du risque futur | Principalement des études transversales ou sur de petites cohortes | Valeur ajoutée et seuils non démontrés |
| Échographie plus AFP | Détection précoce du CHC | Standard recommandé dans les lignes directrices pour les patients éligibles à la surveillance | Visualisation réduite en cas d'obésité |
| GALAD et autres panels sanguins | Détection précoce du CHC | Données prometteuses issues d'études cas-témoins et de cohortes | Ne remplace pas une stratégie de surveillance validée |
Tableau 2 : Marqueurs de risque et modèles selon l'usage prévu, le statut de validation et les limites. Abréviations : AFP, alphafœtoprotéine ; ANGPTL8, protéine apparentée à l'angiopoïétine 8 ; ApoB/A1, rapport entre l'apolipoprotéine B et l'apolipoprotéine A1 ; aMAP, âge-homme-ALBI-plaquettes ; ELF, fibrose hépatique améliorée ; FIB-4, indice de fibrose-4 ; GALAD, sexe, âge, AFP-L3, AFP et prothrombine dés-gamma-carboxylée ; GDF15, facteur de croissance et de différenciation 15 ; HCC, carcinome hépatocellulaire ; MASLD, maladie hépatique stéatotique associée à un dysfonctionnement métabolique ; MRE, élastographie hépatique par résonance magnétique ; NAFLD, stéatose hépatique non alcoolique ; PLSec, signature pronostique du sécrétome hépatique ; PRS, score de risque polygénique ; T2D, diabète de type 2 ; VCTE, élastographie transitoire contrôlée par vibration ; GCKR, régulateur de la glucokinase ; HSD17B13, hydroxystéroïde 17-bêta déshydrogénase 13 ; MBOAT7, domaine protéique lié à l'O-acyltransférase membranaire 7 ; PNPLA3, domaine protéique phospholipase apparenté à la patatine 3 ; TM6SF2, membre de la superfamille transmembranaire 6, membre 2.
Prévention de la MALD chez les personnes présentant un risque accru de cancer
Mode de vie et perte de poids
La qualité de l'alimentation, l'activité physique, la réduction durable du poids, la modération dans la consommation d'alcool et une gestion optimale du diabète, des dyslipidémies et de l'hypertension restent les mesures de prise en charge de première intention de la MALD2. Ces interventions améliorent le poids, la sensibilité à l'insuline, la stéatose et les résultats cardiométaboliques, et peuvent ralentir la fibrose. Aucune preuve randomisée directe n'est disponible concernant la prévention du carcinome hépatocellulaire.
La chirurgie bariatrique métabolique peut entraîner une perte de poids importante et des améliorations de la stéato-hépatite métabolique (MASH). Dans des cohortes observationnelles de patients atteints de MASH fibrosante, la chirurgie a été associée à un moindre nombre d'événements hépatiques indésirables majeurs, mais les cas de carcinome hépatocellulaire (HCC) sont rares, et la prévention du cancer ne peut être dissociée des autres composantes de l'issue composite36.
Traitement ciblant la MASH et basé sur les incrétines
La MASH est une étape inflammatoire cliniquement prise en charge dans le cadre de la MASLD, en particulier en présence d'une fibrose de stade F2–F3. Des essais randomisés de phase 3 ont montré que le résmétirom, un agoniste du récepteur de l'hormone thyroïdienne-β, et le sémaglutide, un agoniste du récepteur du peptide-1 analogue au glucagon, améliorent des critères d'évaluation histologiques prédéfinis chez des patients atteints de MASH non cirrhotique avec fibrose F2–F337,38. Ces résultats appuient un traitement modificateur de la maladie chez les patients éligibles selon les indications autorisées, mais aucun de ces essais n'a démontré de prévention du carcinome hépatocellulaire (HCC).
Le tirzépatide a amélioré la résolution de la stéato-hépatite et les critères d'évaluation secondaires liés à la fibrose dans un essai randomisé de phase 239. L'utilisation d'inhibiteurs du cotransporteur sodium-glucose de type 2 a été associée à une incidence plus faible de carcinome hépatocellulaire dans une grande cohorte rétrospective de patients atteints de stéatohépatite métabolique et de diabète de type 2, mais un biais de confusion résiduel reste possible40. L'efficacité histologique, le bénéfice métabolique et l'association observée avec le carcinome hépatocellulaire doivent donc être rapportés comme des niveaux distincts de preuves.
Cibles expérimentales pour la chimioprévention
La réduction de la peroxydation lipidique, la préservation de la fonction des cellules MAIT ou des cellules dendritiques, l'inhibition de l'AKR1B1 ou la modulation de mTORC1 sont des approches candidates dérivées d'études mécanistiques15,22,23,25. Aucune n'est prête à être utilisée en routine pour la chimioprévention du carcinome hépatocellulaire. Une interférence large avec les voies métaboliques ou immunitaires pourrait altérer la défense de l'hôte ou la réparation hépatique, et des essais préventifs nécessiteraient un enrichissement par patients à haut risque ainsi qu'un suivi prolongé.
Aucun agent pharmacologique ne devrait actuellement être prescrit uniquement pour prévenir le carcinome hépatocellulaire associé à la MASLD en dehors d'une indication fondée sur des preuves ou d'un essai clinique. La recherche sur la chimioprévention devrait définir la population cible, les risques concurrents, la tolérance à la toxicité et le critère de jugement spécifique au cancer41.
Sorveillances adaptées au risque
La cirrhose reste le seuil standard pour la surveillance. Pour les cas de stade F3, une évaluation individualisée peut prendre en compte l'âge, le sexe, le diabète, l'obésité, les antécédents familiaux, la concordance des tests non invasifs et la suspicion d'une fibrose sous-estimée. Pour la MALD aux stades F0–F2, les données actuelles ne justifient pas une surveillance systématique, même en présence de facteurs de risque mécanistiques2,6.
Des études prospectives devraient évaluer si les modèles stratifiés identifient un sous-groupe dont l'incidence annuelle du carcinome hépatocellulaire et le bénéfice du dépistage dépassent les seuils acceptés. Elles devraient rendre compte de la calibration, de l'efficacité coût-bénéfice, des effets néfastes des tests faussement positifs, ainsi que des performances dans différents groupes géographiques et démographiques.
Conclusions
La fibrose reste la base validée du risque de CHC associé à la MASLD. La présence de tumeurs chez des patients non cirrhotiques montre que la fibrose n'est pas une étape finale nécessaire dans tous les cas, mais l'incidence absolue faible chez les patients non cirrhotiques atteints de MASLD non sélectionnés limite la plausibilité mécanistique d'une recommandation de surveillance systématique.
Les lésions lipotoxiques et oxydatives, la signalisation de l'insuline et du facteur de croissance analogue à l'insuline (IGF), l'inflammation d'origine intestinale et la remodélisation immunitaire sont des facteurs contributifs plausibles, chacun soutenu par des niveaux de preuves variables. Les preuves longitudinales chez l'humain sont les plus solides pour la fibrose et les modificateurs métaboliques cliniques ; de nombreuses voies moléculaires restent étayées par des études tissulaires, des modèles animaux ou des expériences in vitro. Les biomarqueurs du risque futur doivent être clairement distingués des tests de détection précoce des tumeurs.
La pratique actuelle devrait utiliser une évaluation stratifiée centrée sur la fibrose et un traitement du SHAM fondé sur des preuves, tout en évitant les affirmations non prouvées concernant la prévention du carcinome hépatocellulaire. Les priorités sont la validation prospective de modèles multivariés de risque, des tests multiomiques standardisés et des essais de prévention avec des critères de jugement spécifiques au cancer menés chez des populations clairement enrichies.
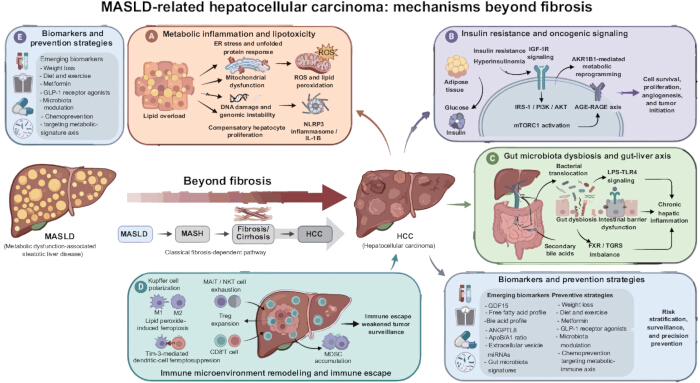
Figure 1 : Cadre hiérarchisé selon les preuves pour le carcinome hépatocellulaire (CHC) associé à la stéatose hépatique liée au dysfonctionnement métabolique (MASLD) au-delà de la fibrose. Le chemin central illustre la progression de la stéatose hépatique liée au dysfonctionnement métabolique (MASLD) vers la stéato-hépatite associée au dysfonctionnement métabolique (MASH), la fibrose/cirrhose et le carcinome hépatocellulaire (CHC), tout en reconnaissant que le CHC peut survenir en l'absence de cirrhose. (A) L'inflammation métabolique et la lipotoxicité comprennent le stress du réticulum endoplasmique (ER), les espèces réactives de l'oxygène (ROS), les lésions de l'ADN et la signalisation de l'inflammasome NLRP3. (B) L'insulino-résistance et la signalisation oncogénique incluent le récepteur du facteur de croissance analogue à l'insuline 1 (IGF-1R), le substrat du récepteur de l'insuline 1 (IRS-1), la phosphoinositide 3-kinase (PI3K), la protéine kinase B (AKT), le complexe 1 de la cible mécanistique du rapamycine (mTORC1), la famille des réductases aldo-céto membre B1 (AKR1B1), les produits finaux de la glycation avancée et leur récepteur (AGE-RAGE), ainsi que le reprogrammation métabolique. (C) Le dysbiose intestinal et l'axe intestin-foie comprennent la signalisation lipopolysaccharide (LPS)–récepteur Toll-like 4 (TLR4), le récepteur X farnésoïde (FXR) et le récepteur couplé aux protéines G Takeda 5 (TGR5). (D) La remodélisation immunitaire inclut les états des cellules de Kupffer, les cellules T invariantes associées à la muqueuse (MAIT) et les cellules T tueuses naturelles (NKT), les cellules T régulatrices (Treg), les cellules T CD8+, la ferroptose des cellules dendritiques et les cellules myéloïdes suppressives (MDSC). (E) La traduction clinique distingue les mesures de risque futur des tests de détection précoce et des interventions modifiant la maladie ; la prévention directe du CHC reste à démontrer pour les thérapies métaboliques actuelles. Abréviations : AGE, produits finaux de la glycation avancée ; AKR1B1, réductase aldo-céto famille 1 membre B1 ; AKT, protéine kinase B ; AFP, alphafœtoprotéine ; CD8+, cluster de différenciation 8-positif ; ELF, fibrose hépatique améliorée ; ER, réticulum endoplasmique ; FIB-4, indice de fibrose-4 ; FXR, récepteur X farnésoïde ; GALAD, sexe, âge, AFP-L3, AFP et prothrombine des-gamma-carboxy ; HCC, carcinome hépatocellulaire ; IGF-1R, récepteur du facteur de croissance analogue à l'insuline 1 ; IRS-1, substrat du récepteur de l'insuline 1 ; LPS, lipopolysaccharide ; MAIT, cellule T invariante associée à la muqueuse ; MASLD, stéatose hépatique liée au dysfonctionnement métabolique ; MASH, stéato-hépatite liée au dysfonctionnement métabolique ; MDSC, cellules myéloïdes suppressives ; MRE, élastographie par résonance magnétique ; mTORC1, complexe 1 de la cible mécanistique du rapamycine ; NKT, cellule T tueuse naturelle ; NLRP3, famille de récepteurs de type NOD contenant un domaine pyrine 3 ; PI3K, phosphoinositide 3-kinase ; PRS, score de risque polygénique ; RAGE, récepteur des produits finaux de la glycation avancée ; ROS, espèces réactives de l'oxygène ; TGR5, récepteur couplé aux protéines G Takeda 5 ; TLR4, récepteur Toll-like 4 ; Treg, cellule T régulatrice ; VCTE, élastographie transitoire contrôlée par vibration. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Déclarations de divulgation
Les auteurs déclarent ne pas avoir de conflits d'intérêts. Lors de la révision, les auteurs ont utilisé Figurelabs (https://chat.figurelabs.ai/) pour aider à créer la figure 1. Les auteurs ont vérifié indépendamment les affirmations scientifiques et les références et assument l'entière responsabilité du contenu final.
Remerciements
Aucun financement n'a été reçu pour ce travail.
Références
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.