Cette revue examine la neuropathie entérique associée au diabète comme une lésion multicellulaire spécifique à un segment, reliant le stress métabolique, le déséquilibre redox, la remodélisation immunitaire et gliale, l'insuffisance trophique et la coordination neuromusculaire perturbée au dysfonctionnement gastro-intestinal.
Article de revue
Neuropathie entérique associée au diabète : un moteur méconnu du dysfonctionnement gastro-intestinal
Dans cet article
Résumé
Résumé
Le diabète sucré s'accompagne fréquemment de symptômes gastro-intestinaux, mais ces symptômes ne s'expliquent pas entièrement par une neuropathie autonome extrinsèque et ne doivent pas être assimilés à une lésion entérique unique. Des études humaines sur biopsie et sur la motilité, complétées par des modèles expérimentaux, indiquent que le système nerveux entérique (SNE) et son microenvironnement neuromusculaire peuvent subir des atteintes spécifiques selon les segments et les cellules. Des preuves chez l'humain soutiennent l'existence de modifications gastriques au niveau des cellules interstitielles de Cajal (CIC) et des macrophages, ainsi qu'une perte neuronale entérique colique associée à un stress oxydatif ; les mécanismes spécifiques aux plexus et les processus de réparation sont principalement déduits d'études animales ou in vitro. Les voies fréquemment impliquées comprennent le déséquilibre redox, le remodelage immunitaire, la signalisation altérée du facteur neurotrophique dérivé des cellules gliales (GDNF) - phosphoinositide 3-kinase (PI3K)/Akt, le stress des cellules gliales entériques et la signalisation métabolite-microbiote. L'atteinte myentérique est la plus directement liée à la dysmotilité, tandis que l'atteinte sous-muqueuse pourrait modifier la sécrétion, la fonction barrière et le contrôle neuro-immunitaire local. La prise en charge actuelle reste centrée sur les symptômes. L'hème oxygénase-1, l'interleukine-10, le sauvetage neurotrophique, la riboside de nicotinamide, l'agonisme du récepteur 5-hydroxytryptamine 4, le butyrate d'origine microbienne et les vésicules extracellulaires sont des thérapies en cours d'investigation, mais non établies comme modificateurs de la maladie. Des biomarqueurs spécifiques aux segments et des modèles translationnels humains sont nécessaires pour relier l'atteinte cellulaire aux symptômes et à la réponse au traitement.
Introduction
Les symptômes gastro-intestinaux dans le diabète sont fréquents, prolongés et souvent mal corrélés aux tests cliniques de routine. On les décrit fréquemment comme une neuropathie autonome diabétique ou une gastro-entéropathie diabétique, des termes cliniquement pratiques mais biologiquement incomplets. De récentes revues ont intégré la neuropathie entérique au spectre des affections gastro-intestinales diabétiques et soutiennent que les lésions des circuits entériques doivent être considérées au même titre que les atteintes du nerf vague et du système sympathique1,2,3,4,5.
Les symptômes gastro-intestinaux sont plus fréquents chez les adultes diabétiques que chez les témoins de la population, particulièrement lorsque le contrôle glycémique est médiocre, mais la prévalence des symptômes ne correspond pas à une gastroparésie confirmée ou à une neuropathie entérique histologique6. Dans une cohorte communautaire, le risque cumulé sur 10 ans de gastroparésie rigoureusement définie était de 5,2 % chez les personnes atteintes de diabète de type 1 et de 1,0 % chez celles atteintes de diabète de type 2, contre 0,2 % chez les témoins7. Cette distinction épidémiologique empêche l'interprétation de symptômes gastro-intestinaux supérieurs ou inférieurs courants comme une preuve d'une lésion neuropathique unique.
La gastroparésie illustre ce problème. Elle est définie par des symptômes gastro-intestinaux supérieurs, un retard du vidage gastrique et l'absence d'obstruction mécanique8. Toutefois, les symptômes, la vitesse de vidage et l'histologie ne varient pas toujours conjointement. Les patients atteints de diabète de type 1 et de type 2 peuvent présenter des différences en termes de gravité des symptômes et d'évolution à long terme9. Des études utilisant une capsule de motilité sans fil montrent en outre que la dysmotilité peut s'étendre au-delà de l'estomac, affectant également le transit de l'intestin grêle et du côlon ainsi que la contractilité10,11. La diarrhée est également multifactorielle, reflétant une sécrétion ou une motilité neuropathique chez certains patients, tandis que chez d'autres, elle résulte d'effets médicamenteux, d'une infection, d'une malabsorption des acides biliaires, d'une prolifération bactérienne de l'intestin grêle, d'une insuffisance pancréatique ou de causes mixtes12.
Cette revue s'attache à la neuropathie entérique associée au diabète en tant que phénomène au niveau cellulaire et des circuits, plutôt qu'à un catalogue complet des affections gastro-intestinales diabétiques. Les lésions métaboliques peuvent modifier de manière spécifique aux régions les neurones entériques, les cellules gliales entériques, les cellules immunitaires, les cellules interstitielles de Cajal (ICC) et le muscle lisse. La neuropathie entérique associée au diabète doit donc être considérée comme un trouble neuromusculaire multicellulaire et non pas simplement comme une manifestation tardive d'une neuropathie autonome. Figure 1 résume ce cadre fondé sur des preuves et distingue les observations établies chez l'humain des mécanismes et des stratégies de réparation principalement soutenus par des modèles expérimentaux.
Revue et perspective
Phénotype clinique : plus qu'un retard du vidage gastrique
La gastroparésie diabétique est souvent le point de départ des discussions sur les maladies gastro-intestinales diabétiques. Les nausées, vomissements, satiété précoce, plénitude postprandiale, ballonnements, douleurs et fluctuations glycémiques instables sont généralement attribués à un dysfonctionnement gastrique. Selon les directives de l'American College of Gastroenterology, la gastroparésie se définit par la présence de symptômes associés à un retard objectif du vidage gastrique en l'absence d'obstruction mécanique8. Pour une revue centrée sur le système nerveux entérique (ENS), ce diagnostic est descriptif plutôt qu'explicatif. Un test de vidange retardée révèle une activité motrice gastrique anormale, mais ne permet pas d'identifier si le défaut réside principalement dans les neurones entériques, les cellules interstitielles de Cajal (ICC), les macrophages, le muscle lisse, les nerfs extrinsèques, la fonction pylorique, les fluctuations de glucose ou une combinaison de ces facteurs.
Les phénotypes intestinaux sont tout aussi variés. La constipation dans le diabète est souvent associée à un transit colique lent, mais les études de motilité basées sur des capsules montrent que la contractilité et le transit peuvent varier selon la région intestinale, de sorte qu'il ne faut pas supposer un schéma unique11. La diarrhée diabétique est également mécaniquement hétérogène. Ce diagnostic peut inclure une sécrétion ou une motilité neuropathique, des effets du traitement, ainsi que d'autres affections associées au diabète12. Une analyse segmentaire est donc nécessaire. Le SNE est continu le long du tube digestif, mais les neurones entériques se trouvent dans des environnements locaux différents selon l'estomac, l'intestin grêle, le côlon et le rectum.
Les symptômes ne doivent pas être utilisés comme un indice direct de la perte neuronale entérique. Un patient présentant des nausées sévères peut avoir un vidage gastrique retardé, normal ou accéléré. Un patient souffrant de constipation peut présenter un transit lent, une contractilité faible, une évacuation désordonnée, des effets médicamenteux ou plusieurs causes simultanées. La neuropathie entérique associée au diabète doit être considérée comme une pathologie parmi le spectre plus large des affections gastro-intestinales diabétiques, et non comme un diagnostic expliquant chaque symptôme.
Hétérogénéité régionale et spécifique au plexus
L'ENS est principalement organisé en plexus myentériques et sous-muqueux. Le plexus myentérique se situe entre les couches musculaires circulaire et longitudinale et coordonne principalement les schémas moteurs propulsifs et des sphincters. Le plexus sous-muqueux régule de manière plus directe la sécrétion muqueuse, l'absorption, le débit sanguin local et la signalisation barrière-neuro-immunitaire. Le diabète peut affecter les deux plexus, mais les données sont inégales : les études chez l'humain ont principalement prélevé des tissus de la musculeuse gastrique et des tissus coliques en épaisseur totale, tandis que la plupart des comparaisons distinguant les plexus proviennent de modèles expérimentaux13,14,15.
La vulnérabilité neuronale ne se limite pas à une seule classe chimique. Dans le côlon diabétique humain, la perte de neurones positifs pour la périphérine, la synthase neuronale de l'oxyde nitrique (nNOS), le neuropeptide Y (NPY) et la choline acétyltransférase (ChAT) coexiste avec un stress oxydatif et une contraction et une relaxation altérées, tandis que la coloration du peptide intestinal vasoactif est relativement préservée13. Chez les rongeurs diabétiques, le stress oxydatif et nitrosatif est associé à des modifications des populations myentériques positives pour HuC/D, nNOS et la calrétinine le long de l'axe duodénum-jéjunum-iléon14, et les neurones sous-muqueux positifs pour le peptide intestinal vasoactif ainsi que les fibres peptidiques liées au gène de la calcitonine peuvent également être remodelés15. Les neurones nitrergiques sont fréquemment impliqués, mais la sensibilité varie selon la région, la durée de la maladie, le modèle et le marqueur ; les données actuelles ne permettent pas d'identifier une population neuronale unique comme étant « la plus affectée ».
Ces différences ont des implications fonctionnelles. Une lésion des macrophages associés aux cellules interstitielles de Cajal myentériques gastriques pourrait altérer la coordination antrale-pylorique et l'accommodation ; une atteinte myentérique de l'intestin grêle pourrait modifier le péristaltisme, tandis qu'une lésion sous-muqueuse pourrait influencer la sécrétion et la fonction barrière ; enfin, une perte neuronale myentérique colique pourrait compromettre la contraction et la relaxation, contribuant ainsi à la constipation ou à un transit anormal. Des données expérimentales montrent une induction segment-spécifique de l'interleukine-1 bêta dans les neurones myentériques coliques positifs pour la nNOS par rapport aux neurones myentériques iléaux positifs pour le peptide lié au gène de la calcitonine16, renforçant l'idée que la neuropathie entérique associée au diabète constitue un ensemble de lésions régionales plutôt qu'un processus pan-entérique uniforme. Des comparaisons directes chez l'humain entre les plexus et les segments intestinaux restent un important manque dans la littérature.
Preuve histologique chez l'humain : une lésion cellulaire mixte
Les études sur les tissus humains ont fait évoluer la gastroparésie diabétique d'une simple étiquette fonctionnelle vers un trouble cellulaire. Des biopsies gastriques en coupe totale provenant de patients atteints de gastroparésie diabétique ou idiopathique ont révélé une diminution des CCI, des anomalies des nerfs entériques et des modifications des cellules immunitaires17. Une analyse histoclinique ultérieure menée par le Gastroparesis Clinical Research Consortium a associé les observations cellulaires aux symptômes et au vidage gastrique, mais ces corrélations n'étaient pas suffisamment spécifiques pour soutenir un marqueur histologique unique de la gravité de la maladie18.
Les macrophages ne sont probablement pas des simples spectateurs. Un faible nombre de cellules positives pour CD206 dans le corps gastrique a été associé à la perte des CCI dans la gastroparésie diabétique19. Une perte similaire de macrophages positifs pour CD206 a été par la suite rapportée dans l'antre gastrique de patients atteints de gastroparésie diabétique ou idiopathique20. Ces résultats sont compatibles avec des données animales reliant le phénotype des macrophages à l'intégrité des CCI et à la vidange gastrique, et suggèrent un compartiment neuromusculaire dans lequel la régulation immunitaire pourrait influencer la survie neuronale.
Les composants musculaires lisses et stromaux peuvent également être impliqués. Dans des échantillons chirurgicaux provenant de patients diabétiques, des chercheurs ont signalé des altérations au niveau du muscle lisse, des nerfs entériques, des CCI et des cellules fibroblastiques de type fibroblaste positives pour le récepteur du facteur de croissance dérivé des plaquettes alpha21. Ces observations n'impliquent pas que tous les patients présentent la même lésion. Elles montrent plutôt que l'estomac diabétique peut être endommagé par l'intermédiaire de plusieurs types cellulaires interagissant entre eux. Les neurones entériques font partie de ce réseau multicellulaire et sont influencés par les CCI, les cellules gliales, les macrophages et le muscle situés à proximité.
Blessure métabolique et stress redox
L'hyperglycémie n'endommage pas le SNE par une seule voie. Le stress oxydatif est une caractéristique commune à tous les modèles et aux tissus humains. La perte de l'hème oxygénase-1 (HO-1) chez des souris diabétiques a été associée au stress oxydatif, à l'épuisement des CCI et à un retard du vidage gastrique, tandis que l'induction de la HO-1 a protégé les CCI et inversé le retard du vidage22. Le monoxyde de carbone, un produit de l'activité de la HO-1, a montré des effets protecteurs chez des souris diabétiques non obèses23. L'interleukine-10 (IL-10) favorise un programme de macrophages cytoprotecteurs et l'expression de la HO-1 ; chez des souris diabétiques, cette voie a restauré le vidage gastrique, l'activité électrique et les réseaux de CCI24. Des données ultérieures obtenues chez la souris ont davantage soutenu l'idée que des modifications dans la population de macrophages peuvent favoriser un retard du vidage gastrique25.
Les données coliques humaines prolongent l'histoire redox au-delà de l'estomac. Des échantillons coliques provenant de personnes atteintes de diabète ont révélé un dysfonctionnement moteur associé à une perte neuronale entérique, à l'apoptose et à une élévation des marqueurs de stress oxydatif13. Cette étude n'a pas démontré que le stress oxydatif est la seule cause de la perte neuronale. Elle a toutefois montré que les lésions neuronales, le stress oxydatif et les défauts moteurs coliques peuvent survenir simultanément chez les personnes atteintes de diabète.
Les lésions redox pourraient également contribuer à expliquer pourquoi les troubles du SNE peuvent persister. Une fois que la signalisation neuronale, les réseaux des CCI, le phénotype des macrophages et la contractilité musculaire sont déséquilibrés, une agression métabolique transitoire peut laisser une empreinte fonctionnelle plus durable. Cela ne rend pas la maladie irréversible, mais suggère que le seul contrôle glycémique pourrait s'avérer insuffisant une fois que le compartiment neuromusculaire a été remodelé.
Défaut de trophicité neurotrophique et plasticité neuronale
Le facteur neurotrophique dérivé de la lignée cellulaire gliale (GDNF) exerce des effets protecteurs sur les neurones entériques soumis à un stress métabolique. Dans des cultures primaires de neurones entériques, le GDNF a inhibé la perte neuronale induite par l'hyperglycémie grâce à l'activation de la voie de la phosphoinositide 3-kinase (PI3K)/Akt26. Chez les rats diabétiques, on observe également une perte de neurones entériques, une diminution de l'expression du GDNF et une réduction de l'activité de la voie PI3K/Akt27. Ces études expérimentales soutiennent une chaîne d'hypothèses vérifiable selon laquelle le glucose élevé réduit les signaux de survie et augmente la vulnérabilité neuronale, mais elles n'établissent pas l'efficacité d'un traitement fondé sur le GDNF chez l'humain.
Des preuves de protection et de réparation neuronales entériques restent principalement précliniques. Une électroacupuncture à haute fréquence au point ST36 a induit la régénération des neurones entériques perdus chez des rats diabétiques par une voie de signalisation GDNF-PI3K/Akt28. Le riboside de nicotinamide a réduit la neuropathie entérique chez des rats diabétiques induits par la streptozotocine en protégeant le plexus myentérique29, et un agoniste du récepteur de la 5-hydroxytryptamine 4 (5-HT4) a atténué la neuropathie entérique diabétique chez la souris en supprimant la mort cellulaire médiée par la protéine kinase 3 interagissant avec le récepteur30. Des microvésicules de cellules souches mésenchymateuses issues de la moelle osseuse ont amélioré la survie des cellules souches neuronales entériques, la structure du système nerveux entérique (ENS) et la motilité chez des souris diabétiques ; la même étude a signalé un transit retardé et une structure modifiée de l’ENS chez des patients, mais n’a pas testé le traitement par microvésicules chez l’humain31.
Ces études n'ont pas permis d'établir de traitements cliniques de routine pour la neuropathie entérique diabétique. Elles remettent toutefois en question l'idée selon laquelle le SNE adulte serait purement dégénératif une fois endommagé. Les neurones entériques et leurs cellules souches peuvent répondre à des signaux trophiques, métaboliques, inflammatoires et médiés par des vésicules. La prochaine étape consiste à développer des biomarqueurs humains capables de montrer si un signal de réparation atteint le SNE et s'il modifie les symptômes ou la motilité.
Cellules gliales, microbiote et vulnérabilité régionale
Les neurones entériques ne défaillent pas de manière indépendante. Les cellules gliales entériques régulent la fonction de la barrière épithéliale, la neurotransmission, la signalisation immunitaire et le soutien neuronal. Les modifications liées au diabète dans le microenvironnement du SNE incluent un soutien trophique altéré, une vulnérabilité des neurones nitrergiques, une perte neuronale dépendante de la région et des changements dans le compartiment cellulaire local32. Une approche centrée sur le microenvironnement permet d'expliquer pourquoi différents segments intestinaux peuvent réagir différemment à une même maladie métabolique systémique.
Des travaux récents menés sur des modèles de diabète de type 1 suggèrent que la longueur intestinale et la structure propres à chaque segment influencent la manière dont l'hyperglycémie altère les neurones entériques33. Cela permet d'expliquer pourquoi la vidange gastrique, le transit de l'intestin grêle, le transit colique et la fonction anorectale peuvent présenter des anomalies dans différentes combinaisons chez un même patient. Un seul site de biopsie, un seul test de motilité ou un seul segment intestinal chez l'animal ne devrait donc pas être considéré comme représentatif de l'ensemble du tube digestif.
Les modifications gliales et immunitaires restent moins clairement définies que les anomalies neuronales et des CCI. Certaines études mettent l'accent sur la différenciation des macrophages ; d'autres examinent le nombre de cellules gliales, les facteurs trophiques et le stress oxydatif. Ces approches ne sont pas des explications concurrentes, mais des points de vue différents sur le même compartiment neuromusculaire. Les données actuelles indiquent que le diabète modifie l'environnement qui soutient et coordonne les neurones entériques, et que cet environnement varie le long du tube digestif.
Le microbiote intestinal constitue un modificateur plausible, plutôt qu'une cause établie, de la neuropathie entérique associée au diabète. Chez des souris non diabétiques traitées par antibiotiques, l'épuisement microbien a entraîné une perte neuronale dans les plexus myentériques et sous-muqueux de l'iléon et du côlon proximal ; la reconstitution du microbiote ou l'administration d'acides gras à chaîne courte a restauré le nombre de neurones ainsi que certains aspects de la fonction intestinale.34Plus précisément, une étude intégrée sur l'humain et la souris réalisée en 2026 a révélé une dysbiose associée à la gravité de la neuropathie gastro-intestinale et autonome ; le transfert de microbiote fécal provenant de patients atteints a aggravé la dysmotilité et l'apoptose des neurones myentériques positifs pour la ChAT et les neurones positifs pour la nNOS chez des souris db/db, tandis que le butyrate dérivé de Faecalibacterium prausnitzii s'est avéré neuroprotecteur dans des systèmes expérimentaux.35Ces résultats soutiennent l'existence d'un axe microbiote-SNE, mais la causalité chez l'humain ainsi que les bénéfices thérapeutiques restent à démontrer, et l'alimentation, les médicaments, le phénotype diabétique et le transit intestinal lui-même constituent des facteurs de confusion importants.
Implications thérapeutiques
Le traitement actuel commence toujours par la gestion des symptômes. L'ajustement alimentaire, la régulation glycémique, les antiémétiques, les prokinétiques, la prise en charge de la constipation, l'évaluation de la diarrhée et le soutien nutritionnel restent essentiels8,36,37,38. Une thérapie ciblant le pylore, une thérapie par dispositif et des options pharmacologiques peuvent aider certains patients souffrant de gastroparésie, bien que la qualité des données probantes et la réponse soient variables8,39. Ces approches peuvent améliorer les soins, mais elles n'évaluent ni ne corrigent directement les lésions du système nerveux entérique (ENS).
Un plan fondé sur l'ENS ajouterait trois questions à l'évaluation de routine. Premièrement, quel segment intestinal est responsable du handicap principal du patient ? Deuxièmement, le mécanisme dominant est-il un échec moteur, un dysfonctionnement sensoriel, une sécrétion, une activation immunitaire, un effet médicamenteux, ou une combinaison de ces facteurs ? Troisièmement, une intervention proposée permet-elle uniquement de soulager les symptômes, ou favorise-t-elle également la restauration du système neuromusculaire affecté ? Ces questions sont moins simples que l'étiquette générale de gastro-entéropathie diabétique, mais elles se rapprochent davantage du problème biologique.
Plusieurs pistes expérimentales de réparation ont émergé. Les voies de l'oxygénase-1 (HO-1) et de l'interleukine-10 (IL-10) soutiennent le contrôle redox et le reprogrammation des macrophages chez des souris diabétiques22,23,24,25. Les données sur le GDNF et la voie PI3K/Akt soutiennent un effet neurotrophique dans des modèles cellulaires et chez les rongeurs26,27,28. Le riboside de nicotinamide, la signalisation via le récepteur 5-HT4, les vésicules extracellulaires et le butyrate d'origine microbienne suggèrent un soutien métabolique, la régulation de la mort cellulaire, la protection des cellules progénitrices et une modulation neuro-immunitaire29,30,31,35. Aucune de ces approches n'est un traitement modificateur de la maladie établi pour la neuropathie entérique associée au diabète humain. Les études futures devraient associer les symptômes et les résultats relatifs à la motilité régionale à des biomarqueurs de lésions neuronales, gliales, des cellules interstitielles de Cajal (ICC), immunitaires et des métabolites microbiens.
Questions ouvertes
Plusieurs lacunes limitent le domaine. Le tissu humain est difficile à obtenir et provient principalement de l'estomac. Les tests de motilité permettent d'identifier un dysfonctionnement régional, mais ne révèlent pas la lésion cellulaire. Les symptômes sont essentiels pour les soins cliniques, mais constituent de faibles indicateurs de la structure du SNE. Les modèles animaux reproduisent certains aspects de l'entéropathie diabétique, mais diffèrent par le type de diabète, la durée de la maladie, la microflore, le régime alimentaire et le sexe. Ces différences pourraient expliquer pourquoi un mécanisme apparaît marqué dans un modèle, mais moins constant dans un autre.
Le principal besoin translationnel est le développement de biomarqueurs. Les marqueurs sanguins du stress oxydatif et de l'inflammation sont peu susceptibles d'être suffisamment spécifiques pris isolément. Des approches telles que l'imagerie, les lectures tissulaires muqueuses ou en coupe totale, les signatures des vésicules extracellulaires circulantes, le phénotypage du transit, ainsi que les tests neurophysiologiques pourraient toutes être nécessaires. L'objectif n'est pas d'obtenir un indice diagnostique parfait, mais de disposer d'un moyen pratique de classer les patients selon la biologie pertinente pour le traitement : lésion neuromusculaire gastrique dominante, dysmotilité pan-intestinale, dysfonctionnement neuropathique colique ou maladie mixte non principalement induite par une lésion neuronale.
Conclusions
La neuropathie entérique associée au diabète offre un moyen ciblé de comprendre une partie des troubles gastro-intestinaux diabétiques. Des études sur tissus humains, des données de motilité segmentaire et des modèles expérimentaux relient l'hyperglycémie au stress oxydatif, aux modifications des macrophages, à la perturbation des cellules interstitielles de Cajal (ICC), à une signalisation neurotrophique altérée, à des changements dans les métabolites gliaux et microbiens, ainsi qu'à une perte neuronale entérique. Les données disponibles appuient l'existence d'un ensemble de lésions régionales affectant les réseaux myentériques et, dans une moindre mesure caractérisés, les réseaux sous-muqueux, plutôt qu'une neuropathie entérique diffuse et uniforme. Tous les symptômes gastro-intestinaux observés dans le diabète ne sont pas dus à une lésion du système nerveux entérique (SNE), et les symptômes seuls ne permettent pas de définir la lésion. Un cadre centré sur le SNE encourage néanmoins une phénotypage régional précis et la mesure directe des lésions neuromusculaires. Le domaine a désormais besoin de biomarqueurs utilisables en clinique, de prélèvements appariés provenant de différentes régions intestinales et plexus, de meilleurs modèles humains, ainsi que d'essais permettant de déterminer si la protection ou la restauration des circuits neuronaux entériques améliore les résultats cliniquement pertinents pour les patients.
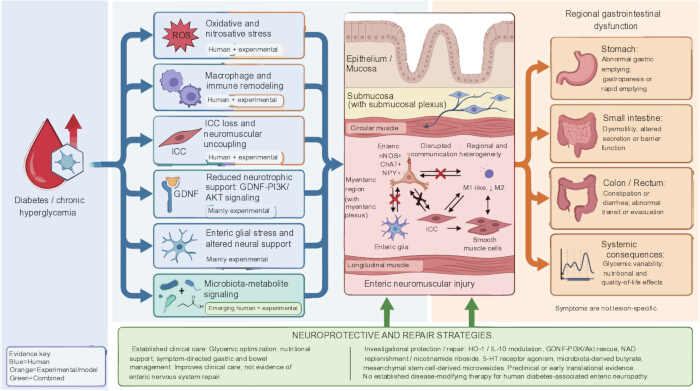
Figure 1 : Cadre intégrant les segments et les preuves concernant la neuropathie entérique associée au diabète. L'hyperglycémie chronique et le stress métabolique associé au diabète interagissent avec le stress oxydatif et nitrosatif, la remodélisation immunitaire et des macrophages, la perte des cellules interstitielles de Cajal (ICC), l'altération de la signalisation GDNF-PI3K/Akt, le stress des cellules gliales entériques et la signalisation entre microbiote et métabolites. Les données humaines les plus solides concernent les anomalies gastriques des ICC et des macrophages ainsi que la perte neuronale colique associée au stress oxydatif ; la majorité des preuves spécifiques aux voies et à la réparation provient de modèles expérimentaux. Le schéma représente le plexus sous-muqueux situé dans la sous-muqueuse et le plexus myentérique entre les couches musculaires circulaire et longitudinale, les ICC formant un réseau neuromusculaire adjacent aux neurones et au muscle lisse. Une lésion régionale pourrait contribuer à un vidage gastrique anormal, à une dysmotilité de l'intestin grêle ou à un dysfonctionnement sécrétoire et de la barrière, à des troubles du transit colique, à la diarrhée, à la constipation et à une variabilité glycémique. La prise en charge établie reste axée sur les symptômes, tandis que la modulation de HO-1/IL-10, le sauvetage de la voie GDNF-PI3K/Akt, le réapprovisionnement en NAD, l'activation des récepteurs 5-HT4, le butyrate d'origine microbienne et les approches basées sur des vésicules extracellulaires restent expérimentales. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Déclarations de divulgation
Les auteurs n'ont aucune incompatibilité d'intérêts à déclarer. La figure 1 a été réalisée avec l'aide de FigureLabs (https://chat.figurelabs.ai), une plateforme d'illustration scientifique assistée par intelligence artificielle. Les auteurs ont examiné et approuvé la figure finale.
CONTRIBUTIONS DES AUTEURS :
Zhu Y a conçu la revue, effectué la recherche bibliographique, rédigé le manuscrit et préparé la figure. Jiao Y a contribué à la conception du projet, révisé de manière critique le manuscrit pour son contenu intellectuel important, et supervisé l'étude. Liu Q a conçu l'étude, supervisé l'ensemble du projet, révisé de manière critique le manuscrit et approuvé la version finale. Tous les auteurs ont relu, révisé et approuvé le manuscrit final et s'engagent à répondre de tous les aspects du travail
Références
- Abdalla, M. M. I. Enteric neuropathy in diabetes: Implications for gastrointestinal function. World J. Gastroenterol. 30 (22), 2852-2865 (2024).
- Bharucha, A. E., Kudva, Y. C. & Prichard, D. O. Diabetic gastroparesis. Endocr. Rev. 40 (5), 1318-1352 (2019).
- Chandrasekharan, B. & Srinivasan, S. Diabetes and the enteric nervous system. Neurogastroenterol. Motil. 19 (12), 951-960 (2007).
- Yarandi, S. S. & Srinivasan, S. Diabetic gastrointestinal motility disorders and the role of enteric nervous system: Current status and future directions. Neurogastroenterol. Motil. 26 (5), 611-624 (2014).
- Azpiroz, F. & Malagelada, C. Diabetic neuropathy in the gut: Pathogenesis and diagnosis. Diabetologia. 59 (3), 404-408 (2016).
- Bytzer, P. et al. Prevalence of gastrointestinal symptoms associated with diabetes mellitus: A population-based survey of 15,000 adults. Arch. Intern. Med. 161 (16), 1989-1996 (2001).
- Choung, R. S. et al. Risk of gastroparesis in subjects with type 1 and 2 diabetes in the general population. Am. J. Gastroenterol. 107 (1), 82-88 (2012).
- Camilleri, M. et al. ACG clinical guideline: Gastroparesis. Am. J. Gastroenterol. 117 (8), 1197-1220 (2022).
- Koch, K. L. et al. Baseline features and differences in 48-week clinical outcomes in patients with gastroparesis and type 1 versus type 2 diabetes. Neurogastroenterol. Motil. 28 (7), 1001-1015 (2016).
- Sangnes, D. A. et al. Wireless motility capsule compared with scintigraphy in the assessment of diabetic gastroparesis. Neurogastroenterol. Motil. 32 (4), e13771 (2020).
- Sangnes, D. A. et al. Gastrointestinal transit and contractility in diabetic constipation: A wireless motility capsule study on diabetes patients and healthy controls. United Eur. Gastroenterol. J. 9 (10), 1168-1177 (2021).
- Selby, A., Reichenbach, Z. W., Piech, G. & Friedenberg, F. K. Pathophysiology, differential diagnosis, and treatment of diabetic diarrhea. Dig. Dis. Sci. 64 (12), 3385-3393 (2019).
- Chandrasekharan, B. et al. Colonic motor dysfunction in human diabetes is associated with enteric neuronal loss and increased oxidative stress. Neurogastroenterol. Motil. 23 (2), 131-138, e26 (2011).
- Ferreira, P. E. B., Beraldi, E. J., Borges, S. C., Natali, M. R. M. & Buttow, N. C. Resveratrol promotes neuroprotection and attenuates oxidative and nitrosative stress in the small intestine in diabetic rats. Biomed. Pharmacother. 105, 724-733 (2018).
- Tashima, C. M., Hermes-Uliana, C., Perles, J. V. C. M., de Miranda Neto, M. H. & Zanoni, J. N. Vitamins C and E (ascorbate/alpha-tocopherol) provide synergistic neuroprotection in the jejunum in experimental diabetes. Pathophysiology. 22 (4), 241-248 (2015).
- Al Doghmi, A. et al. Gut region-specific interleukin-1 beta induction in different myenteric neuronal subpopulations of type 1 diabetic rats. Int. J. Mol. Sci. 24 (6), 5804 (2023).
- Grover, M. et al. Cellular changes in diabetic and idiopathic gastroparesis. Gastroenterology. 140 (5), 1575-1585.e8 (2011).
- Grover, M. et al. Clinical-histological associations in gastroparesis: Results from the Gastroparesis Clinical Research Consortium. Neurogastroenterol. Motil. 24 (6), 531-539, e249 (2012).
- Bernard, C. E. et al. Association of low numbers of CD206-positive cells with loss of ICC in the gastric body of patients with diabetic gastroparesis. Neurogastroenterol. Motil. 26 (9), 1275-1284 (2014).
- Grover, M. et al. Diabetic and idiopathic gastroparesis is associated with loss of CD206-positive macrophages in the gastric antrum. Neurogastroenterol. Motil. 29 (6), e13018 (2017).
- Park, K. S. et al. Characterization of smooth muscle, enteric nerve, interstitial cells of Cajal, and fibroblast-like cells in the gastric musculature of patients with diabetes mellitus. World J. Gastroenterol. 22 (46), 10131-10139 (2016).
- Choi, K. M. et al. Heme oxygenase-1 protects interstitial cells of Cajal from oxidative stress and reverses diabetic gastroparesis. Gastroenterology. 135 (6), 2055-2064.e2 (2008).
- Kashyap, P. C. et al. Carbon monoxide reverses diabetic gastroparesis in NOD mice. Am. J. Physiol. Gastrointest. Liver Physiol. 298 (6), G1013-G1019 (2010).
- Choi, K. M. et al. Interleukin-10 restores gastric emptying, electrical activity, and interstitial cells of Cajal networks in diabetic mice. Cell Mol. Gastroenterol. Hepatol. 2 (4), 454-467 (2016).
- Cipriani, G. et al. Change in populations of macrophages promotes development of delayed gastric emptying in mice. Gastroenterology. 154 (8), 2122-2136.e12 (2018).
- Anitha, M. et al. GDNF rescues hyperglycemia-induced diabetic enteric neuropathy through activation of the PI3K/Akt pathway. J. Clin. Invest. 116 (2), 344-356 (2006).
- Du, F., Wang, L., Qian, W. & Liu, S. Loss of enteric neurons accompanied by decreased expression of GDNF and PI3K/Akt pathway in diabetic rats. Neurogastroenterol. Motil. 21 (11), 1229-e114 (2009).
- Du, F. & Liu, S. Electroacupuncture with high frequency at acupoint ST36 induces regeneration of lost enteric neurons in diabetic rats via the GDNF and PI3K/Akt signaling pathway. Am. J. Physiol. Regul. Integr. Comp. Physiol. 309 (2), R109-R118 (2015).
- Costa, C. J., Cohen, M. W., Goldberg, D. C., Mellado, W. & Willis, D. E. Nicotinamide riboside improves enteric neuropathy in streptozotocin-induced diabetic rats through myenteric plexus neuroprotection. Dig. Dis. Sci. 68 (7), 2963-2974 (2023).
- Cheng, Y. et al. 5-Hydroxytryptamine 4 receptor agonist attenuates diabetic enteric neuropathy through inhibition of the receptor-interacting protein kinase 3 pathway. Am. J. Pathol. 194 (5), 785-795 (2024).
- Shi, H. et al. BM-derived mesenchymal stem cell microvesicles protect enteric neural precursor cells and alleviate diabetes-associated enteric neuropathy. J. Clin. Invest. 136 (6), e192437 (2026).
- Bagyánszki, M. & Bódi, N. Diabetes-related alterations in the enteric nervous system and its microenvironment. World J. Diabetes. 3 (5), 80-93 (2012).
- Bagyánszki, M. & Bódi, N. Key elements determining the intestinal region-specific environment of enteric neurons in type 1 diabetes. World J. Gastroenterol. 29 (18), 2704-2716 (2023).
- Vicentini, F. A. et al. Intestinal microbiota shapes gut physiology and regulates enteric neurons and glia. Microbiome. 9 (1), 210 (2021).
- Guo, L. et al. Neuroprotective role of Faecalibacterium prausnitzii-derived butyrate in diabetic gastrointestinal autonomic neuropathy. J. Genet. Genomics. In press (2026). doi: 10.1016/j.jgg.2026.06.005.
- Meldgaard, T. et al. Diabetic enteropathy: From molecule to mechanism-based treatment. J. Diabetes Res. 2018, 3827301 (2018).
- Meldgaard, T. et al. Pathophysiology and management of diabetic gastroenteropathy. Ther. Adv. Gastroenterol. 12, 1756284819852047 (2019).
- Törnblom, H. Treatment of gastrointestinal autonomic neuropathy. Diabetologia. 59 (3), 409-413 (2016).
- Grover, M., Farrugia, G. & Stanghellini, V. Gastroparesis: A turning point in understanding and treatment. Gut. 68 (12), 2238-2250 (2019).