Nous fournissons un protocole détaillé et reproductible pour disséquer, immunomarquer et monter le système visuel en développement et adulte de Drosophila afin d'obtenir des images haute résolution. Ces méthodes permettent de visualiser le positionnement des neuroblastes, la spécification neuronale, le ciblage des axones des photorécepteurs et l'organisation du neuropile adulte, offrant ainsi un cadre polyvalent pour l'étude du développement du système visuel.
Article de méthode
Un protocole pour la dissection, l'immunomarquage et la montaison du système visuel de Drosophila
Dans cet article
Résumé
Résumé
Le système visuel de Drosophila constitue un modèle puissant pour explorer la manière dont la diversité neuronale est générée et intégrée dans des circuits neuronaux fonctionnels — une question centrale en neurosciences du développement. Il comprend la rétine et quatre neuropiles distincts : la lame, le mésocarpe, le lobula et la plaque du lobula, qui forment ensemble une structure hautement organisée traitant les informations visuelles provenant de la rétine et les transmettant aux centres supérieurs du cerveau. Au cours du développement, le système visuel subit un remaniement important. Lors du développement larvaire, des neuroblastes sont progressivement générés à partir de l'épithélium neurogène et se divisent de manière asymétrique pour produire divers sous-types neuronaux en intégrant des programmes de mise en place spatiale et temporelle. Ces neurones se différencient ensuite et établissent des connexions synaptiques précises qui constituent les circuits fonctionnels du système visuel adulte. Ces processus dynamiques peuvent être étudiés de manière fiable par immunomarquage aux stades larvaire, pupal et adulte. Ici, nous présentons un protocole détaillé et reproductible de dissection et d'immunomarquage du système visuel en développement et adulte de Drosophila. Nous nous concentrons principalement sur l'imagerie représentative des neuroblastes larvaires afin de mettre en évidence la mise en place spatio-temporelle et la spécification neuronale, ainsi que pour visualiser la morphologie des neuropiles adultes. Ceci fournit un cadre robuste pour l'observation du système visuel en développement chez Drosophila.
Introduction
Le système visuel de Drosophila melanogaster constitue un modèle de développement important pour explorer les mécanismes cellulaires et moléculaires sous-jacents au développement du système nerveux. Ses structures hautement stéréotypées, son outil génétique étendu et ses processus développementaux conservés ont approfondi notre compréhension du développement des cellules souches neuronales, de la spécification neuronale, de l'assemblage des circuits et de l'organisation cérébrale. Le système visuel de la drosophile comprend la rétine de l'œil composé et quatre neuropiles optiques — la lame, la médulla, la lobula et la plaque lobulaire — organisés selon un circuit hiérarchique complexe1. Les cellules photoréceptrices sensorielles présentes dans la rétine détectent la lumière et la transforment en signaux neuronaux2,3,4. Ces signaux traversent des interneurones locaux et des neurones de projection qui interconnectent les quatre neuropiles optiques, où des stades successifs de traitement extraient des caractéristiques visuelles telles que le contraste, le mouvement et la couleur4,5. L'information visuelle traitée est ensuite transmise vers des centres cérébraux supérieurs par des neurones de projection visuels pour une intégration ultérieure4,5,6.
Le lobe optique en développement subit une série d'événements développementaux précisément coordonnés dans le temps, qui transforment un neuroépithélium prolifératif (NE) en un réseau complexe de circuits neuronaux7,8. Le NE provient du placode optique durant l'embryogenèse7,8. Durant les stades larvaires, les cellules neuroépithéliales se divisent d'abord de manière symétrique afin d'agrandir le réservoir de cellules souches. Ensuite, elles passent progressivement à l'état de neuroblastes, qui se divisent de façon asymétrique pour produire les neurones et les cellules gliales du système visuel adulte9,10,11,12,13. Les mécanismes de mise en place spatio-temporelle diversifient les identités neuronales, les neurones nouvellement formés s'organisant en couches concentriques au sein de la médulla en développement, puis se différenciant en circuits fonctionnels au cours du développement pupal14,15,16,17,18,19. L'intégration de signaux spatio-temporels active des facteurs de transcription neuronaux spécifiques à chaque type cellulaire, dont l'expression prolongée détermine les types cellulaires neuronaux14,15,20,21,22. Des mécanismes similaires existent dans la lame et la lobula pour déterminer les identités neuronales14,23,24,25,26.
L'imagerie en immunofluorescence du système visuel en développement est devenue la méthode de choix pour visualiser les événements cellulaires et moléculaires sous-jacents à son développement. Une visualisation réussie dépend non seulement de la préparation d'échantillons tissulaires de haute qualité et de réactifs d'immunomarquage fiables, mais aussi d'une dissection minutieuse et d'un positionnement précis de l'échantillon lors du montage27,28. Différentes structures en développement et différents processus cellulaires exigent que les échantillons soient orientés de manière spécifique afin de révéler les caractéristiques anatomiques du cerveau. Plusieurs articles et protocoles ont décrit en détail la dissection et l'immunomarquage du cerveau de Drosophila28,29,30,31,32. Toutefois, peu nombreux sont ceux qui ont abordé cette question dans le contexte d'un processus développemental largement étudié du système visuel27.
Nous présentons ici un protocole complet de dissection, d'immunomarquage et de montage des systèmes visuels larvaires et adultes. Une méthode simple et économique de dissection du cerveau larvaire utilise des aiguilles de seringue largement disponibles, rendant la procédure facilement accessible aux laboratoires et aux environnements pédagogiques disposant d'outils de dissection spécialisés limités. Nous illustrons le protocole par des exemples représentatifs, notamment la visualisation de la transition épithélium neurogène vers neuroblaste (NE vers NB) chez la larve, l'organisation neuronale concentrique au sein de la médulla en développement, ainsi que les neuropiles du lobe optique adulte. Nous fournissons également des exemples illustrant les analyses des profils spatiaux et temporels et du ciblage des photorécepteurs dans le système visuel en développement et adulte. Ensemble, ces procédures et les orientations définies pour le montage offrent un cadre pratique permettant d'obtenir des images reproductibles et de haute qualité du système visuel de Drosophila en développement et mature, destinées aux études de neurodéveloppement.
Protocole
1. Préparation des réactifs et du matériel
La dissection réussie et la coloration immunohistochimique du système visuel de Drosophila nécessitent la préparation de tous les réactifs et équipements avant le début de l'expérience. La préparation à l'avance de toutes les solutions réduit au minimum le temps de manipulation des tissus et contribue à préserver la morphologie tissulaire tout au long du protocole. Les réactifs suivants doivent être préparés et tenus prêts :
- Solution tamponnée au phosphate (PBS 1x) : Préparer le PBS 1x à partir de la solution mère 10x pour la dissection tissulaire, les lavages et la préparation des réactifs. Le PBS fournit un environnement isotonique qui préserve l'intégrité tissulaire pendant la manipulation. Conserver le PBS 1x à 4 °C.
- Milieu de dissection : Pour la dissection, utiliser du milieu pour insectes de Schneider glacé. Ce milieu est formulé pour maintenir les tissus de Drosophila en imitant étroitement la composition ionique de l'hémolymphe des insectes et est recommandé pour les dissections prolongées.
- Solution de fixation (formaldéhyde 4 % dans du PBS 1x avec Triton X-100 (PBST)) : Préparer une solution fraîche de formaldéhyde 4 % à partir d'une solution mère de formaldéhyde 16 % dans du PBST 1x afin d'assurer une fixation optimale et une bonne préservation tissulaire.
ATTENTION : Le formaldéhyde est hautement réactif et toxique s'il est inhalé, ingéré ou absorbé par la peau. Manipuler sous hotte chimique en portant des équipements de protection individuelle (EPI) appropriés, et éliminer dans le contenant dédié aux déchets dangereux contenant du formaldéhyde. - Solution de lavage (PBST 1x) : Préparer le PBST (PBS 1x contenant 0,3 % de Triton X-100) pour les étapes de lavage et de perméabilisation.
- Solution de blocage : Utiliser soit de l'albumine sérique bovine (BSA) à 5 % (préparée à partir de BSA 30 % dans du PBST 1x), soit du sérum de chèvre normal à 5 % (5 % SNC dans du PBST 1x) comme solution de blocage. Ceci permet de réduire la liaison non spécifique des anticorps. Conserver à 4 °C pour une utilisation à long terme.
- Préparation des boîtes recouvertes de Sylgard : Les boîtes de dissection recouvertes de Sylgard offrent une surface souple qui immobilise les tissus et protège les pointes de pince à dissection. Mélanger la base Sylgard 184 et l'agent de réticulation dans un rapport 10:1 jusqu'à homogénéité. Verser dans des boîtes de Pétri pour obtenir une couche uniforme, puis laisser polymériser à 37 °C pendant 2 à 4 jours jusqu'à séchage complet. La durée d'utilisation du Sylgard 184 catalysé à température ambiante (22–25 °C) est d'environ 2 h ; utiliser le mélange dans ce délai.
- Prérefroidir tous les milieux et tampons de dissection, et les maintenir sur glace pendant la préparation des échantillons, la dissection et l'immunomarquage afin de préserver la morphologie tissulaire et réduire la dégradation. Avant de commencer le protocole, s'assurer que tous les instruments de dissection, lames, lamelles, milieu de montage et pinces ou aiguilles de dissection sont prêts et facilement accessibles. Collecter les mouches ou larves au stade de développement approprié et les tenir prêtes pour la dissection.
Aucune approbation éthique ni recommandation particulière n'était requise pour travailler avec Drosophila melanogaster.
2. Dissection, immunomarquage et montage du cerveau larvaire
- Dissection :
- Collecter les larves de Drosophila de troisième stade instar errant (8–10) à l’intérieur du flacon à l’aide d’un pinceau humide, puis les laver dans une plaque creusée en verre avec du PBS 1X glacé pour éliminer les résidus alimentaires.
- À l’aide de pinces ou d’un petit pinceau, transférer une larve unique de la plaque creusée en verre vers la goutte de PBS 1X glacé ou de milieu Schneider au centre de la boîte de Pétri de 150 mm (sans Sylgard).
- Tenir la larve au niveau de la région médiane du corps avec une aiguille de seringue de 1 mL en utilisant la main non dominante. Avec la main dominante, effectuer une incision transversale à l’aide de l’aiguille de seringue à la même position, divisant ainsi la larve en deux moitiés (Figure 1A–B).
ATTENTION : Les aiguilles de seringue sont tranchantes et peuvent causer des blessures. Jeter les objets tranchants usagés dans un conteneur désigné à cet effet. - Tenir la moitié antérieure de la larve (identifiable par les crochets buccaux noirs) par le bord de l’incision avec la main non dominante. À l’aide de l’aiguille de seringue tenue dans la main dominante, pousser doucement les crochets buccaux vers l’intérieur de la cavité corporelle, comme si l’on retournait une chaussette. Cette manipulation évertue la cuticule larvaire, produisant une préparation en « intérieur vers l’extérieur ». La méthode de dissection en « intérieur vers l’extérieur » est plus rapide et permet de préserver le cerveau et les disques oculaires des dommages (Figure 1C–D).
- Une fois la cuticule évertue, le cerveau apparaît attaché aux disques imaginaux et aux crochets buccaux. À l’aide d’une aiguille de seringue, retirer les tissus indésirables, notamment l’intestin, les glandes salivaires et le corps adipeux (Figure 1E).
- Transférer le cerveau disséqué vers la plaque creusée en verre contenant 300 µL de PBS 1X glacé, maintenue sur de la glace (Figure 1F).
- Répéter les étapes 2.1.2 à 2.1.6 jusqu’à ce que suffisamment de cerveaux aient été disséqués, ou jusqu’à ce que 20 min se soient écoulées.
REMARQUE : Le temps de dissection ne doit pas dépasser 20 min afin de préserver une qualité tissulaire élevée. - Utiliser une pipette de 200 μL pour aspirer la majeure partie du tampon entourant les cerveaux, en laissant juste assez de liquide pour les maintenir immergés.
- Fixation : Ajouter 200 μL de solution fixatrice froide (4 % de formaldéhyde) aux cerveaux dans la boîte de dissection, puis recouvrir avec une lame de verre de microscope. Placer ensuite la boîte sur un agitateur rotatif à une vitesse de 28 et un angle de basculement de 8° pendant 20 min.
REMARQUE : Éviter les vitesses élevées d’agitation afin de prévenir la désintégration des tissus.
ATTENTION : Le formaldéhyde est dangereux. Porter des EPI appropriés, y compris des gants, une blouse de laboratoire, un masque facial et une protection oculaire, lors de la manipulation de solutions contenant du formaldéhyde. - Aspirer la solution fixatrice, puis ajouter 200 μL de tampon de lavage (PBS 1X avec 0,3 % de Triton X-100). Effectuer deux rinçages rapides au PBST, suivis de deux lavages de 20 min chacun.
REMARQUE : Le Triton X-100 est un détergent essentiel pour la perméabilisation des échantillons tissulaires et facilite la pénétration des anticorps. - Blocage : Aspirer le PBST, puis ajouter la solution de blocage (5 % de sérum normal de chèvre ou 5 % de BSA dans du PBST 1x) aux cerveaux. Incuber pendant 40 min à température ambiante.
REMARQUE : L’incubation dans la solution de blocage sature les sites de liaison non spécifiques du tissu, réduisant ainsi la coloration de fond et augmentant la spécificité des anticorps. Cette étape est recommandée, bien qu’elle puisse être omise si la coloration par anticorps est spécifique et montre un fond minimal.
- Immunomarquage
- Préparer le mélange d’anticorps primaires à la dilution recommandée dans environ 50 μL de PBST de lavage.
REMARQUE : Garder les aliquotes d’anticorps sur de la glace pendant la préparation afin de maintenir la stabilité et l’activité des anticorps. - Transférer les cerveaux de la cavité en verre vers des tubes microcentrifuges de 1,5 mL. Retirer l’excès de solution de blocage, en laissant suffisamment de liquide pour maintenir les cerveaux immergés.
- Préparer la solution du mélange d’anticorps et l’ajouter au tube contenant les cerveaux. Mélanger délicatement à l’aide d’une pipette de 20 µL pour assurer une répartition uniforme des anticorps.
REMARQUE : L’incubation des cerveaux dans une solution d’anticorps primaires de 50 µL réduit la consommation d’anticorps sans compromettre la qualité de la coloration. - Incuber les tubes contenant les cerveaux sur un support à 4 °C pendant 16 h.
REMARQUE : L’incubation avec l’anticorps primaire peut être prolongée à 48–72 h à 4 °C pour améliorer la coloration dans certains cas. Les anticorps primaires peuvent être réutilisés au moins 3 fois sans réduction de la qualité de coloration. - Ajouter 200 μL de PBST. Effectuer 2 rinçages rapides suivis de 2 longs lavages de 20 min chacun.
- Préparer le mélange d’anticorps secondaires aux dilutions recommandées dans environ 250 μL de PBST de lavage.
REMARQUE : Toutes les incubations après l’ajout des anticorps secondaires doivent être effectuées à l’abri de la lumière afin d’éviter la photodégradation. - Retirer l’excès de PBST, puis ajouter le mélange d’anticorps secondaires aux cerveaux. Incuber pendant 2 h à température ambiante (22–25 °C) ou 16 h à 4 °C sur un agitateur, en couvrant avec une boîte en carton pour maintenir l’obscurité.
- Répéter les étapes de lavage ci-dessus (2 rinçages rapides, suivis de 2 longs lavages de 20 min chacun) en utilisant du PBST.
POINT D’ARRÊT : Les cerveaux peuvent être conservés dans du PBST à 4 °C pendant jusqu’à 1 semaine. Toutefois, il est recommandé d’imager les échantillons dès que possible après montage afin de minimiser la perte de signal due à la dégradation tissulaire ou à la décroissance des fluorophores.
- Préparer le mélange d’anticorps primaires à la dilution recommandée dans environ 50 μL de PBST de lavage.
- Montage des lobes optiques larvaires
- Préparer une lame de microscope en la nettoyant avec de l’éthanol à 70 % et la laisser sécher pendant 5 min (Figure 2E).
- Appliquer deux bandes parallèles de ruban adhésif double face au centre de la lame de microscope, en laissant un espace de 5–10 mm entre les bandes.
- À l’aide d’une pipette de 200 µL équipée d’une pointe coupée, transférer les cerveaux vers une autre lame de microscope propre et retirer les tissus indésirables, tels que les disques imaginaux des pattes, susceptibles d’obstruer la région d’intérêt lors de l’imagerie.
REMARQUE : Les petits tissus qui n’obstruent pas la région d’intérêt durant l’imagerie peuvent être laissés en place lors du montage. - Transférer les cerveaux vers la lame de microscope contenant le ruban adhésif double face.
REMARQUE : Veiller à ce que les cerveaux ne s’assèchent pas et restent toujours immergés dans le tampon PBST 1x. - Identifier l’orientation antéro-postérieure de chaque cerveau larvaire au microscope stéréoscopique en utilisant la morphologie bombée caractéristique du cerveau et la position du cordon nerveux ventral (VNC) comme repères anatomiques (Figure 2A–D).
- Montage antérieur : Positionner le cerveau avec le côté bombé orienté vers le haut, éloigné de la lame, et le VNC orienté vers la lame (Figure 2A, Figure 3A).
- Montage postérieur : Positionner le cerveau avec le côté bombé orienté vers la lame et le VNC orienté à l’opposé de la lame (Figure 2B, Figure 3F).
- Montage latéral : Sectionner longitudinalement le cerveau monté antérieurement et le VNC le long de la ligne médiane à l’aide d’une aiguille de seringue de 1 mL ou d’une fine aiguille de tungstène afin d’obtenir deux demi-cerveaux (Figure 2C). Tourner chaque hémisphère de 90° et le positionner de sorte que le côté latéral, correspondant au plug lobulaire, soit orienté vers la lamelle et la surface médiane coupée soit orientée à l’opposé du plan d’imagerie (Figure 2D, Figure 3K).
REMARQUE : Ajuster la position du cerveau sous le microscope stéréoscopique selon les besoins afin d’obtenir l’orientation souhaitée. Maintenir le cerveau immergé pendant le positionnement. - Aspirer la majeure partie du tampon, en laissant suffisamment de liquide pour maintenir les cerveaux immergés.
- Ajouter 20–40 μL de milieu de montage (SlowFade Gold Antifade) sur la zone contenant les cerveaux et l’étaler uniformément à l’aide d’une pipette de 20 μL.
- Placer délicatement une lamelle de manière à ce qu’elle repose sur les deux bandes de ruban adhésif, puis sceller les bords avec du vernis à ongles.
REMARQUE : Si de grosses bulles apparaissent après avoir placé la lamelle, ajouter davantage de milieu de montage dans l’espace entre la lamelle et la lame jusqu’à disparition des bulles.
3. Dissection, immunomarquage et montage du cerveau adulte
- Disséction : La dissection du cerveau adulte est plus délicate sur le plan technique et nécessite une manipulation soigneuse. Il est fortement recommandé d'utiliser une pince fine en acier inoxydable pour la dissection du cerveau adulte.
- Anesthésier un nombre suffisant de mouches adultes de l'âge requis sur un tapis à CO2, puis les transférer sur un essuie-tout humide placé dans un récipient contenant de la glace afin de maintenir l'anesthésie pendant la dissection.
REMARQUE : Après l'anesthésie, les mouches peuvent rester humides grâce à un essuie-tout placé sur de la glace durant la dissection, ce qui élimine la nécessité de maintenir le tapis à CO2 activé et facilite la manipulation. - À l’aide d’une pince fine, saisir délicatement la mouche adulte par les pattes et la placer dans la boîte de Pétri recouverte de Sylgard.
- Fixer la mouche sur la plaque recouverte de Sylgard en insérant une épingle par le haut à travers le milieu du thorax, en s’éloignant de la région cérébrale. Plonger la mouche dans une goutte de tampon 1X PBS glacé ou de milieu Schneider, puis positionner la tête de la mouche pour la dissection en la faisant pivoter vers soi ou en déplaçant la plaque.
PRÉCAUTION : Les épingles de dissection sont pointues et peuvent provoquer des blessures. Les jeter dans un conteneur désigné pour les objets tranchants. - À l’aide de la pince dans la main dominante, retirer soigneusement le proboscis et la cuticule frontale située entre les yeux afin d’exposer partiellement le cerveau. Cette opération crée une ouverture sous la cuticule rétinienne, permettant à la pince d’accéder plus facilement au cerveau lors de la dissection ultérieure.
- À l’aide d’une pince fine, saisir délicatement la rétine par ses bords les plus externes et l’écarter des deux côtés. Veiller à ne pas percer les lobes optiques lors du retrait de la rétine.
- Nettoyer soigneusement les tissus résiduels, tels que la trachée ou le précurseur digestif, attachés au cerveau.
- Transférer le cerveau propre dans une plaque de culture en verre contenant 200 µL de 1X PBS, maintenue sur glace.
- Répéter les étapes de dissection 3.1.2 à 3.1.7 jusqu’à ce qu’un nombre suffisant de cerveaux soit collecté ou que 30 minutes se soient écoulées.
- Utiliser une pipette de 200 µL pour aspirer le PBS des cerveaux, en laissant juste assez de liquide pour les maintenir immergés.
- Fixation : Ajouter 200 μL de solution fixatrice froide (4 % de formaldéhyde dans 1X PBS) dans la plaque de culture en verre contenant les cerveaux adultes disséqués, puis placer la plaque, recouverte d’une lame de verre, sur un agitateur horizontal réglé à une vitesse de 28 pendant 30 minutes.
PRÉCAUTION : Le formaldéhyde est dangereux. Porter des gants appropriés, une blouse de laboratoire et une protection oculaire lors de la manipulation de solutions contenant du formaldéhyde. - Aspirer la solution de fixation, en laissant suffisamment de liquide pour immerger les cerveaux, puis ajouter 200 µL de PBST. Répéter 3 rinçages rapides et 2 rinçages longs, chacun de 20 minutes.
- Obturation : Retirer le PBST et incuber les cerveaux dans une solution d’obturation (5 % de SNG ou 5 % de BSA) pendant 45 minutes.
- Transférer les cerveaux dans un tube de 1,5 mL et retirer la majeure partie de la solution d’obturation, en laissant juste assez de liquide pour les maintenir immergés.
- Anesthésier un nombre suffisant de mouches adultes de l'âge requis sur un tapis à CO2, puis les transférer sur un essuie-tout humide placé dans un récipient contenant de la glace afin de maintenir l'anesthésie pendant la dissection.
- Immunomarquage
- Préparer le mélange d’anticorps primaires à la dilution appropriée dans 50 µL de PBST.
- Ajouter le mélange d’anticorps primaires dans le tube contenant les cerveaux et incuber 12 à 16 heures à 4 °C.
- Aspirer la solution d’anticorps, puis ajouter du PBST pour 2 rinçages rapides et 2 rinçages longs de 20 minutes chacun.
- Préparer le mélange d’anticorps secondaires aux dilutions recommandées dans 250 µL de PBST.
- Retirer le PBST, puis ajouter le mélange d’anticorps secondaires. Incuber sur un agitateur horizontal à température ambiante (22–25 °C) pendant 2 heures ou laisser 12 à 16 heures à 4 °C à l’abri de la lumière.
- Répéter les rinçages (3 rapides et 2 longs, chacun de 20 minutes).
POINT D’ARRÊT : S’interrompre à cette étape et conserver les cerveaux dans du PBST à 4 °C pendant une semaine.
- Montage des lobes optiques adultes
- Préparer une lame de microscope en la nettoyant avec de l’éthanol à 70 %.
- Construire un pont de couvre-objets en plaçant deux couvre-objets de 18 x 18 mm sur une petite goutte de colle adhésive universelle afin de créer un espace (inférieur à 1 mm) entre eux pour accueillir les cerveaux (Figure 2F).
- À l’aide d’une pipette munie d’une pointe coupée de 200 µL, transférer les cerveaux nettoyés sur une lame et retirer les tissus, tels que la trachée ou la cuticule de la tête, qui pourraient gêner l’observation lors de l’imagerie.
- Transférer les cerveaux nettoyés vers le côté de montage préparé à l’étape 3.3.2.
REMARQUE : Garder les cerveaux immergés dans du PBST 1x tout au long de la procédure de montage et ne pas les laisser sécher. - Sous un microscope stéréo, identifier l’orientation antéro-postérieure de chaque cerveau adulte à partir de sa morphologie générale. La surface convexe correspond au côté antérieur, tandis que la surface concave correspond au côté postérieur.
- Montage antérieur : Positionner le cerveau de manière à ce que la surface antérieure et les lobes antennaires soient orientés vers le couvre-objet (Figure 4A).
- Montage postérieur : Positionner le cerveau de manière à ce que la surface postérieure soit orientée vers le couvre-objet et les lobes antennaires soient dirigés à l’opposé du couvre-objet (Figure 4D).
- Montage latéral : Positionner le cerveau de manière à ce que les neuropiles visuels soient parallèles au plan d’imagerie. Placer le cerveau en position antérieure, le faire pivoter de 90°, puis le maintenir contre le bord du couvre-objet espaceur (Figure 4G).
- Aspirer la majeure partie du tampon PBST 1x, en laissant suffisamment de liquide pour maintenir les cerveaux immergés.
- Ajouter 40 μL de milieu de montage (de préférence VECTASHIELD Antifade Mounting Media) sur la zone contenant les cerveaux, puis l’étaler uniformément à l’aide d’une pipette de 20 μL. Ajouter davantage de milieu de montage si nécessaire.
REMARQUE : Le milieu de montage VECTASHIELD Antifade fonctionne bien avec une lame munie d’un pont de couvre-objets car sa viscosité plus élevée lui permet de rester en place entre les couvre-objets. - Placer délicatement un couvre-objet de 22 x 22 mm de manière à ce qu’il repose sur les deux couvre-objets. Éliminer les bulles éventuelles en ajoutant davantage de milieu de montage par l’interstice.
- Sceller les bords avec du vernis à ongles (Figure 2F).
4. Acquisition d'images et traitement d'images
- Acquérir les images à l’aide d’un microscope confocal Leica STELLARIS 8 équipé d’objectifs à immersion 40x (NA = 1,3) et 63x (NA = 1,4), avec une résolution de 1024 × 1024 pixels.
- Acquérir des coupes Z avec un pas z de 1 µm et une vitesse de balayage de 200 Hz.
- Imager en utilisant un balayage bidirectionnel avec un facteur de zoom compris entre 0,75 et 1,0x, selon l’échantillon.
- Régler le gain à 100 pour effectuer la détection, en utilisant le détecteur approprié pour chaque fluorophore.
REMARQUE : Utiliser des longueurs d’onde d’excitation de 405, 488, 555 et 647 nm, et ajuster la puissance du laser en fonction de l’anticorps et du fluorophore imagé. - Acquérir les images à l’aide du logiciel d’acquisition Leica et les traiter avec Fiji/ImageJ2 version 2.16.0/1.54p.
Résultats
Une dissection réussie, un marquage immunologique adéquat et des orientations correctes lors du montage sont essentiels pour préserver la structure globale du lobe optique en développement et pour rendre fidèlement compte de ses caractéristiques anatomiques, de ses transitions développementales et de ses types cellulaires. Différentes orientations lors du montage offrent des perspectives complémentaires des systèmes visuels larvaires et adultes de Drosophila et permettent de visualiser diverses régions anatomiques ainsi que des caractéristiques neuronales spécifiques.
Positions pour le montage des larves :
Cette section illustre des orientations représentatives de montage facilitant l'imagerie du lobe optique larvaire en développement (Figure 3). Le schéma du cerveau larvaire met en évidence les principales structures du lobe optique, notamment le CPO, la médulla et la lamina (Figure 3A). Un montage antérieur montre le CPO, la transition épithélium neuroépithélial-en neuroblaste (NE-en-NB), la bande de neuroblastes de la médulla et la lamina en développement. Un cerveau monté antérieurement et marqué avec Deadpan (Dpn), l'E-Cadhérine (ECad) et Dachshund (Dac) met en évidence ces structures (Figure 3B). Cette orientation permet également de distinguer la cascade de facteurs de transcription temporels dans les neuroblastes de la médulla, comme le montre l'expression séquentielle de Hth, Opa, Erm et Ey (Figure 3C). Les axones des photorécepteurs, marqués par des anticorps anti-Chp et entremêlés aux neurones de la lamina, peuvent également être visualisés en orientation antérieure (Figure 3D, E). Le montage postérieur expose le centre de prolifération interne (IPC) et les extrémités du CPO, offrant ainsi des vues complémentaires du lobe optique en développement (Figure 3F, G-H). Les axones des photorécepteurs (positifs pour Chp), entremêlés aux neurones de la lamina, peuvent également être visualisés en orientation postérieure (Figure 3I, J). Associé au montage antérieur, cette orientation permet un accès complémentaire à différentes régions du système visuel larvaire en développement. Le montage latéral révèle le positionnement spatial du CPO ainsi que l'organisation concentrique des neurones (Figure 3K). Le montage latéral fournit simultanément une vue de l'organisation concentrique des neurones de la médulla (Figure 3L). Des populations neuronales représentatives incluent des neurones intrinsèques de la médulla indépendants du domaine spatial, positifs pour Bsh (Mi1) et des neurones transmédullaires positifs pour TfAP-2 (Tm1, Tm2, Tm4 et Tm6), ainsi que des sous-types neuronaux spécifiques à certaines régions, tels que Dm8, DRA-Dm8 et Dm11 (Figure 3L). Vsx et Optix (Optix-GAL4>GFP) sont présents dans l'épithélium neurogène (NE) mais pas dans les neuroblastes (NB), tandis que Rx est exprimé à la fois dans le NE et les NB19. En outre, Vsx et Rx sont exprimés dans des neurones post-mitotiques spécifiques correspondant à leurs domaines spatiaux19 (Figure 3M). Les axones des photorécepteurs qui ciblent la lamina et la médulla peuvent être visualisés en orientation latérale (Figure 3N, O). Ces orientations de montage permettent d'analyser comment le positionnement spatial et temporel des neuroblastes de la médulla conduit à des identités neuronales distinctes14,22.
Orientations du montage chez l'adulte : Cette section présente un schéma et un exemple représentatif d'orientations de montage pour l'imagerie du spécimen adulte Drosophile lobe optique. Le montage antérieur offre une vue frontale du lobe optique, révélant la lame, le mésocarpe et les aspects antérieurs de la lobula et de la plaque de la lobula (Figure 4A). L'anticorps anti-Bruchpilot (Brp) marque les neuropiles optiques, tandis que Bsh marque les neurones Mi1 dans le cortex de la mésocarpe (Figure 4B). Dans la même orientation, l'anticorps anti-Chaoptin (Chp) marque les axones des photorécepteurs qui projettent vers la lame et la mésocéphale (Figure 4C). L’orientation postérieure du montage expose des régions plus profondes du lobe optique, permettant une visualisation en profondeur du neuropile de la médulla (Figure 4D, E). Dans cette orientation, la coloration par Chp met en évidence les terminaisons des photorécepteurs au sein de la lame (Figure 4F). Le montage latéral permet une vue latérale du lobe optique, permettant la visualisation simultanée de la lame, du mésocèle, du lobula et de la plaque du lobula.Figure 4G, H). Bsh marque les neurones de la lame (L4 et L5) ainsi que les neurones intrinsèques du mésocèle (Mi1), tandis que Brp délimite les frontières du neuropile. Les projections des photorécepteurs ciblent la lame et le mésocèle.Figure 4I), en fournissant un aperçu de l'organisation du système visuel adulte.
Pris ensemble, les orientations de montage antérieure, postérieure et latérale offrent des vues complémentaires des systèmes visuels en développement et matures, permettant aux chercheurs d'examiner différentes régions anatomiques, caractéristiques développementales et populations neuronales en fonction de leurs objectifs expérimentaux.
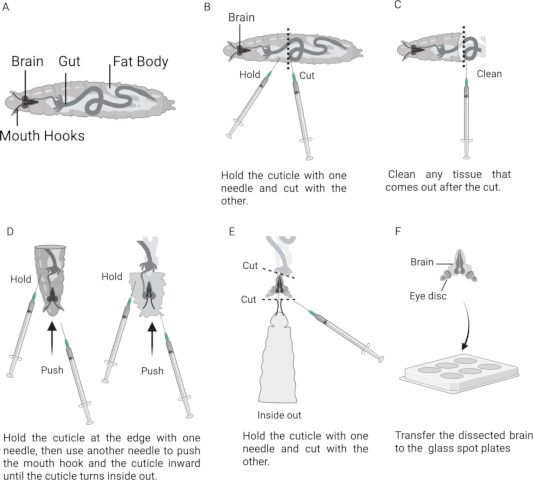
Figure 1 : Dissection du cerveau de larve de Drosophila à l’aide de la méthode de l’aiguille de seringue. (A) Schéma d'une larve de troisième stade tardif montrant l'emplacement du cerveau et des structures anatomiques associées. (B) Représentation de la larve positionnée entre deux aiguilles de seringue, la ligne pointillée indiquant l'endroit approximatif de la section transversale. (C) Moitié antérieure de la larve après élimination des tissus environnants. (D) Étapes successives illustrant l'inversion de la cuticule larvaire à l’aide d’aiguilles de seringue. (E) Préparation éversée montrant le cerveau, les disques imaginaux et les crochets buccaux. (F) Cerveau larvaire isolé dans une plaque de verre à alvéoles. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
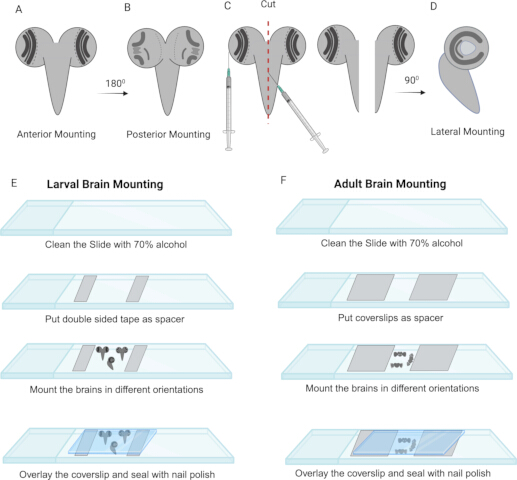
Figure 2 : Étapes de montage des lobes optiques des larves et des adultes de Drosophila. (A) Orientation antérieure pour le montage du cerveau larvaire. (B) Orientation postérieure pour le montage du cerveau larvaire. (C) Section bilitatérale du cerveau monté en position antérieure à l’aide d’une aiguille de seringue. (D) Orientation latérale du cerveau en demi-section. (E) Étapes représentatives du montage du cerveau larvaire. (F) Étapes représentatives du montage du cerveau adulte. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
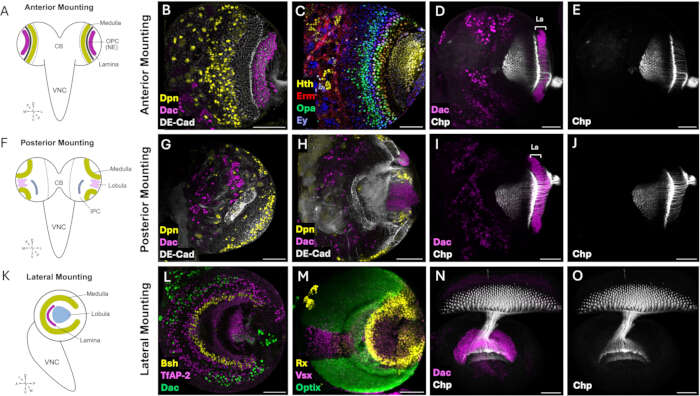
Figure 3 : Orientations de montage pour l'imagerie du système visuel larvaire de Drosophila. (A) Schéma illustrant l'orientation de montage antérieure du cerveau larvaire de troisième stade, la surface antérieure étant orientée vers la lamelle. (B) Image représentative en microscopie confocale d'un cerveau larvaire monté en orientation antérieure, montrant le centre de prolifération externe (CPE) marqué à l'aide d'un anticorps anti-DE-Cadherin (DE-CAD, en gris), les neuroblastes de la médulle marqués avec un anticorps anti-Deadpan (Dpn, en jaune) et la lamina en développement marquée avec un anticorps anti-Dachshund (Dac, en magenta). (C) Image des neuroblastes de la médulle exprimant successivement les facteurs de transcription temporels Homothorax (Hth), Odd-paired (Opa), Earmuff (Erm) et Eyeless (Ey) au cours du développement des neuroblastes. (D-E) Image représentative des axones des photorécepteurs provenant du disque imaginal de l'œil et pénétrant dans la lamina et la médulle en développement. (F) Schéma illustrant l'orientation de montage postérieure du cerveau larvaire, la surface postérieure étant orientée vers la lamelle. (G) Image confocale de la surface postérieure superficielle du lobe optique, montrant le centre de prolifération interne (CPI) et les neuroblastes de la médulle situés aux extrémités du CPE (CPEt). (H) Coupe optique réalisée plus en profondeur dans le lobe optique postérieur, mettant en évidence le CPI et le lobula en développement. (I-J) Vue postérieure des axones des photorécepteurs pénétrant dans le lobe optique en développement. (K) Schéma illustrant l'orientation de montage latérale d'un cerveau larvaire hémisecté, la surface médiale coupée étant orientée vers la lamelle afin de visualiser l'organisation concentrique de la médulle en développement, ainsi que la lamina et la « plaque du lobula ». (L) Image confocale représentative montrant l'agencement concentrique des populations neuronales de la médulle, incluant les neurones Mi1 marqués par Brain-specific homeobox (Bsh), les neurones Tm1, Tm2, Tm4 et Tm6 marqués par TfAP-2, les neurones Dm8 positifs pour Dachshund (Dac) dans la médulle ventrale, ainsi que les neurones DRA-Dm8 et Dm11 dans la région dorsale marginale, illustrant l'organisation spatiale des sous-types de neurones de la médulle. (M) Projection d'intensité maximale du centre de prolifération externe, montrant les domaines de mise en réseau spatiale définis par les facteurs de transcription Vsx, Optix (Optix-GAL4>GFP) et Rx dans le lobe optique en développement. (N-O) Image représentative des axones des photorécepteurs en orientation de montage latérale, montrant leurs projections et leur ciblage au sein de la lamina et de la médulle en développement. Échelle = 50 µm. Abréviations : La = Lamina. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
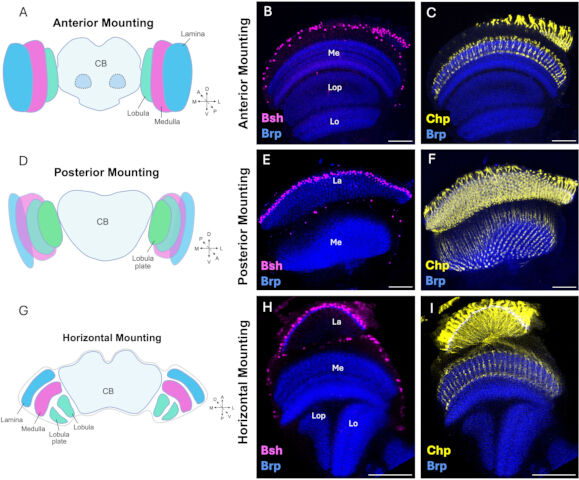
Figure 4 : Orientations de montage pour l'imagerie du système visuel de l'Drosophila adulte. (A) Schéma illustrant l'orientation de montage antérieure du cerveau adulte, la surface antérieure étant tournée vers la lame. (B) Image confocale représentative d'un cerveau adulte monté selon l'orientation antérieure, montrant les neurones Mi1 positifs pour la boîte homeo spécifique du cerveau (Bsh) (en magenta) dans le cortex et les neuropiles de la médulla, marqués avec l'anticorps anti-Bruchpilot (Brp, en bleu). Cette orientation fournit une vue antérieure de la lamina périphérique, de la médulla, du lobula et de la plaque du lobula. (C) Image représentative d'axones de photorécepteurs marqués avec l'anticorps anti-Chaoptin (Chp, en jaune) projetant vers les neuropiles de la lamina et de la médulla. (D) Schéma illustrant l'orientation de montage postérieure du cerveau adulte, la surface postérieure étant tournée vers la lame. (E) Image confocale représentative du système visuel adulte monté selon l'orientation postérieure, mettant en évidence les couches plus profondes du neuropile de la médulla marquées avec l'anti-Brp. (F) Vue postérieure d'axones de photorécepteurs marqués avec l'anti-Chaoptin (Chp, en jaune), montrant leur ciblage au sein du neuropile de la médulla. (G) Schéma illustrant l'orientation de montage latérale du cerveau adulte, un lobe optique étant positionné parallèlement à la lame afin de visualiser l'organisation globale du système visuel. (H) Vue latérale représentative du lobe optique adulte montrant les neurones de la lamina positifs pour Bsh (L4 et L5) et les neurones Mi1 de la médulla (en magenta), ainsi que les neuropiles marqués avec l'anti-Brp (en bleu), révélant l'organisation spatiale de la lamina, de la médulla, du lobula et de la plaque du lobula. (I) Image représentative d'axones de photorécepteurs marqués avec l'anti-Chaoptin (Chp, en jaune) projetant vers les neuropiles de la lamina et de la médulla marqués avec l'anti-Brp (en bleu). Échelle = 50 µm. Abréviations : Me = Médulla ; La = Lamina ; Lo = Lobula ; Lop = Plaque du lobula. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
Discussion
Ce protocole fournit une méthode fiable pour disséquer, immunomarquer et monter les systèmes visuels des larves et des adultes Drosophila afin d'obtenir des images en microscopie confocale haute résolution. La procédure préserve l'intégrité structurelle et la morphologie des lobes optiques en développement et matures, tout en proposant des orientations de montage permettant une visualisation optimale des processus développementaux clés, des populations neuronales et des structures neuropilaires. Les exemples représentatifs décrits incluent la transition épithélium neurogène vers neuroblaste (NE vers NB), le schéma spatio-temporel dans la mésoplée, le ciblage des axones des photorécepteurs dans le lobe optique, ainsi que l'organisation des neuropiles du système visuel adulte9,10,13,14,23. Ce protocole offre donc un cadre souple qui peut être facilement adapté pour visualiser d'autres processus ou types cellulaires à n'importe quelle étape du développement.
Par rapport aux méthodes publiées précédemment, ce protocole combine des procédures optimisées pour les systèmes visuels des larves et des adultes de Drosophila et propose plusieurs orientations de montage adaptées à différentes questions expérimentales. Bien que plusieurs protocoles publiés décrivent la dissection et l'immunomarquage du cerveau de Drosophila28,29,30,31,32, peu d'entre eux portent spécifiquement sur le système visuel dans le contexte des processus de développement27. Le protocole décrit une méthode alternative de dissection larvaire qui utilise des seringues de 1 mL facilement disponibles au lieu de pinces fines spécialisées. Bien que cette approche nécessite une courbe d'apprentissage plus abrupte, elle offre une alternative propre, peu coûteuse et rapide, qui pourrait s'avérer particulièrement utile pour les laboratoires d'enseignement et les équipes de recherche disposant d'un accès limité à du matériel de dissection spécialisé. Selon notre compréhension, cette méthode de dissection est moins traumatisante pour le cerveau que la méthode utilisant des pinces, qui tire sur le cerveau pendant la dissection et provoque souvent des lésions. De plus, notre protocole d'immunomarquage utilise judicieusement des mélanges d'anticorps en volumes réduits, sans compromettre la qualité de la coloration, permettant ainsi de préserver les anticorps commerciaux souvent coûteux. Ensemble, ces caractéristiques offrent des avantages pratiques en matière d'accessibilité, de dissection et de montage, tout en permettant d'adapter facilement le protocole à divers besoins expérimentaux.
La réussite du protocole dépend d'une attention minutieuse à plusieurs étapes clés. Les difficultés fréquentes peuvent généralement être résolues en ajustant les procédures de dissection, de fixation, de coloration ou de montage. Un stress mécanique excessif pendant la dissection, l'agitation ou la pipette peut entraîner des lésions ou une fragmentation des tissus. Par conséquent, effectuez les dissections rapidement dans du PBS glacé, en utilisant des mouvements doux lors de l'élimination des tissus environnants ainsi que lors des étapes ultérieures d'agitation et de pipetage. Une mauvaise fixation, indiquée par une distorsion du tissu, une perte de morphologie ou une coloration irrégulière, peut résulter d'un temps de fixation insuffisant ou d'une solution de fixateur inadéquate. L'utilisation d'une solution de formaldéhyde fraîchement préparée et l'immersion complète du tissu pendant la fixation permettent de préserver la morphologie tissulaire et la régularité de la coloration. Une coloration faible ou inégale peut résulter d'une perméabilisation insuffisante, d'une pénétration inadéquate des anticorps ou d'une incubation sous-optimale des anticorps. Allonger le temps de perméabilisation ou d'incubation des anticorps, et, le cas échéant, prolonger l'incubation de l'anticorps primaire à 4 °C, peut améliorer la pénétration des anticorps et la qualité de la coloration. Un fond élevé peut être dû à un blocage ou à des lavages insuffisants, ou à une concentration excessive d'anticorps. Un blocage et des lavages adéquats, combinés à un ajustement approprié de la concentration en anticorps, permettent de réduire la coloration non spécifique. Un mauvais positionnement lors du montage peut masquer la région d'intérêt ou la placer trop loin de la lame. Le fait de réorienter le cerveau selon les repères anatomiques décrits dans le protocole et de placer la région d'intérêt près de la lame facilite l'acquisition d'images de la structure anatomique correcte.
Malgré sa polyvalence, le protocole peut nécessiter des ajustements selon les tissus spécifiques, les stades de développement, les anticorps et les exigences d'imagerie. Par exemple, certains tissus peuvent bénéficier d'une fixation plus courte sur de la glace, tandis que certains anticorps peuvent nécessiter une incubation prolongée à 4 °C pendant jusqu'à une semaine, ou, au contraire, une incubation plus courte à 22–25 °C. La qualité de la fixation peut être évaluée par la préservation de la morphologie globale du cerveau et des lobes optiques, des limites tissulaires bien définies, ainsi qu'une distorsion, une fragmentation ou une détachement minimal. De même, une perméabilisation adéquate peut être évaluée par une coloration relativement uniforme aux anticorps dans tout le tissu, indiquant une pénétration suffisante des anticorps. Ces considérations permettent une certaine souplesse pour ajuster les conditions de fixation, de perméabilisation, de coloration et de montage selon l'application expérimentale spécifique, tout en préservant le système visuel de Drosophila.
Déclarations de divulgation
Les auteurs déclarent qu'ils n'ont aucun conflit d'intérêts. Les auteurs ont examiné et approuvé toutes les modifications finales.
L'outil de correction linguistique (Grammarly) a été utilisé pour corriger l'orthographe et restructurer les phrases.
Remerciements
Les anticorps monoclonaux Brp, Dac, DE-Cad et Chp ont été obtenus auprès de la Developmental Studies Hybridoma Bank, créée par le NICHD des NIH et gérée par le Département de biologie de l'Université de l'Iowa, Iowa City, IA 52242, États-Unis. Les travaux de A.B., A.R. et C.S. ont été financés par Tamkeen dans le cadre de la remise de recherche de l'Institut de recherche de NYU Abu Dhabi attribuée au Centre de génomique et de biologie des systèmes de NYU Abu Dhabi (ADHPG-CGSB), ainsi que par la subvention NIH RO1 EY017916 attribuée à C.D.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Austerlitz Insect Stabilisation Pins, 0,15 mm | Fine Science Tools | 26002-15 | |
| Anticorps : souris anti-Brp | Banque de lignées hybrides pour l'étude du développement | nc82 | Dilution 1:50 |
| Anticorps : souris anti-Chp | Banque des hybrides pour l'étude du développement | 24B10 | Dilution 1:50 |
| Anticorps : Rat anti-DE-CAD | Banque d'hybridomes pour l'étude du développement | DCAD2 | Dilution 1:20 |
| Anticorps : souris anti-Dac | Banque de lignées d'hybridomes pour l'étude du développement | mAbdac1-1 | Dilution 1:100 |
| Anticorps : anticorps de mouton anti-GFP | BioRad | 4745-1051 | Dilution 1:200 |
| Anticorps : Rabiit anti-Bsh | laboratoire Desplan | - | Dilution 1:1000 |
| Anticorps : anti-Hth provenant de cobaye | laboratoire Desplan | - | Dilution 1:100 |
| Anticorps : anti-TfAP-2 issu de cobaye | laboratoire Desplan | - | Dilution 1:500 |
| Anticorps : lapin anti-Ey | laboratoire Desplan | - | Dilution 1:200 |
| Anticorps : Rat anti-Erm | laboratoire Desplan | - | Dilution 1:100 |
| Anticorps : anti-Rx provenant de cobaye | laboratoire Desplan | - | Dilution 1:300 |
| Anticorps : lapin anti-Vsx | laboratoire Desplan | - | Dilution 1:100 |
| Anticorps : IgG de âne anti-souris conjuguée à l’Alexa Fluor 405 | Abcam | ab175658 | Dilution 1:250 |
| Anticorps : IgG de souris anti-souris provenant de l'âne conjuguée à l'Alexa Fluor 488 | Jackson ImmunoResearch | 715-547-003 | Dilution 1:400 |
| Anticorps : IgG de poisson d'âne anti-souris conjuguée à l’Alexa Fluor 555 | ThermoFisher Scientific | A31570 | Dilution 1:500 |
| Anticorps : IgG de poisson d'âne anti-souris conjuguée à l'Alexa Fluor 647 | Jackson ImmunoResearch | 715-605-151 | Dilution 1:250 |
| Anticorps : IgG de âne anti-IgG de cobaye conjuguée à l'Alexa Fluor 405 | Jackson ImmunoResearch | 706-475-148 | Dilution 1:250 |
| Anticorps : IgG anti-IgG de lapin provenant d'âne conjuguée à l'Alexa Fluor 555 | Sigma-Aldrich | SAB4600297-5OUL | Dilution 1:500 |
| Anticorps : IgG de âne anti-IgG de cobaye conjuguée à l'Alexa Fluor 647 | Jackson ImmunoResearch | 706-605-148 | Dilution 1:250 |
| Anticorps : IgG de âne anti-lapin conjuguée à l’Alexa Fluor 405 | Abcam | ab175651 | Dilution 1:250 |
| Anticorps : IgG anti-lapin issue d'âne conjuguée à l'Alexa Fluor 555 | Invitrogen | A31572 | Dilution 1:500 |
| Anticorps : IgG anti-rat provenant de l'âne conjuguée à l’Alexa Fluor 555 | Abcam | Ab150154 | Dilution 1:500 |
| Anticorps : IgG anti-ovin marquée à l’Alexa Fluor 488 provenant de l’âne | Jackson ImmunoResearch | 713-545-147 | Dilution 1:400 |
| Seringue BD de 1 ml complète avec aiguille de 25 g x 16 mm x 120 | BD | 303175 | |
| Bovin Sérum albumine (BSA), 30 % | Sigma-Aldrich | A7284-50ML | |
| Lame de verre 18 x 18 mm | VWR | 631-0120 | |
| Lame de verre 24 x 24 mm | VWR | 631-0126 | |
| Ruban adhésif double face 19 mm x 33 m | Scotch | AMS12354 | |
| Mouche : Canton S | BDSC | 64349 | |
| Drosophile : Optix-GAL4 | Kyoto | 104266 | |
| Mouche : nls-GFP/CyO-YFP | BDSC/ laboratoire Desplan | 4775 | |
| Flystuff Drosophila Ultimate Flypads | Genesee Scientific Corporation | 59-172B | |
| Seau à glace avec couvercle, rond, 4 L, bleu | Corning | 432123 | |
| Image (FIJI) | (Instituts nationaux de la santé, Bethesda, MD, États-Unis) | Fiji/ImageJ2 version 2.16.0/1.54p | |
| Kimtech Science Precision Wipes | Kimberly-Clark Professional | 05511 | |
| Film d'étanchéité de laboratoire | Parafilm M | PM-996 | |
| Lames de microscope | VWR | 8037/1 | |
| Mini centrifuge | VWR | 521-2848 | |
| Vernis à ongles | Mumuso | 2023/11/05 | |
| Sérum de chèvre normal | Sigma-Aldrich | G9023 | |
| Pinceau | Camlin | S-66 | |
| Paraformaldéhyde (PFA) | Sigma | P6148 | |
| Plaques de Petri 100 mm x 15 mm | Falcon | 351029 | |
| Solution tamponnée au phosphate (PBS) | Sigma | P5493 | |
| PYREX® 9 plaque à cavités en verre de Depression | Corning | 7220-85 | |
| Agitateur (de banc) | Fisherbrand | 8861025 | |
| Tubes Safelock de 1,5 mL | Eppendorf | O219706H | |
| Milieu pour insectes de Schneider | Sigma | S0146 | |
| Slowfade gold antifade | Invitrogen | S36936 | |
| Sylgard 184 Élastomère de silicone | Dow | 4019862 | |
| TritonX-100 | Sigma | 93426 | |
| Aiguilles en tungstène 0,25 mm | Fine Science Tools | 10130-10 | |
| Aiguilles en tungstène 0,5 mm | Fine Science Tools | 10130-20 | |
| UHU Adhésif Tout Usage | UHU | 40815 | |
| Pinces ultra-fines | WPI | 500235 | |
| Milieu de montage antifade Vectashield | Vecteur | H-1000 | |
| Agitateur vortex | VWR | VM-3000 |
Références
- Nériec N, Desplan C. From the Eye to the Brain: Development of the Drosophila Visual System. Curr Top Dev Biol. 2016;116:247–71.
- Montell C. Drosophila visual transduction. Trends Neurosci. 2012;35(6):356–63.
- Currier TA, Pang MM, Clandinin TR. Visual processing in the fly, from photoreceptors to behavior. Genetics. 2023;224(2),1–28.
- Fischbach KF, Dittrich APM. The optic lobe of Drosophila melanogaster. I. A Golgi analysis of wild-type structure. Cell Tissue Res. 1989;258(3):441–75.
- Dorkenwald S, et al. Neuronal wiring diagram of an adult brain. Nature. 2024;634(8032):124–38.
- Matsliah A, et al. Neuronal “parts list” and wiring diagram for a visual system. bioRxiv: The Preprint Server for Biology. Preprint posted online April 2024.
- Younossi-Hartenstein A, Nassif C, Green P, Hartenstein V. Early neurogenesis of the Drosophila brain. J Comp Neurol. 1996;370(3):313–29.
- Zhang Y, Li X. Development of the Drosophila Optic Lobe. Cold Spring Harb Protoc. 2024;2024(3):108156.
- Apitz H, Salecker I. A Challenge of Numbers and Diversity: Neurogenesis in the Drosophila Optic Lobe. J Neurogenet. 2014;28(3-4):233–49.
- Egger B, Gold KS, Brand AH. Notch regulates the switch from symmetric to asymmetric neural stem cell division in the Drosophila optic lobe. Development. 2010;137(18):2981–7.
- Sato M, Yasugi T, Minami Y, Miura T, Nagayama M. Notch-mediated lateral inhibition regulates proneural wave propagation when combined with EGF-mediated reaction diffusion. Proc Natl Acad Sci U S A. 2016;113(35):E5153–62.
- Wang W, et al. Notch signaling regulates neuroepithelial stem cell maintenance and neuroblast formation in Drosophila optic lobe development. Dev Biol. 2011;350(2):414–28.
- Yasugi T, Sugie A, Umetsu D, Tabata T. Coordinated sequential action of EGFR and Notch signaling pathways regulates proneural wave progression in the Drosophila optic lobe. Development. 2010;137(19):3193–203.
- Bakshi A, Ben El Kadhi K, Desplan C. Decoding neuronal diversity: Mechanisms governing neural cell fate in Drosophila. Curr Opin Neurobiol. 2025;93.
- Holguera I, Desplan C. Neuronal specification in space and time. Science (1979). 2018;362(6411):176–80.
- Konstantinides N, et al. A complete temporal transcription factor series in the fly visual system. Nature. 2022;604(7905):316–22.
- Li X, et al. Temporal patterning of Drosophila medulla neuroblasts controls neural fates. Nature. 2013;498(7455):456–62.
- Suzuki T, Kaido M, Takayama R, Sato M. A temporal mechanism that produces neuronal diversity in the Drosophila visual center. Dev Biol. 2013;380(1):12–24.
- Chen YC, et al. Single-locus chromatin memory enables flexible spatial fate specification in the Drosophila visual system. bioRxiv. Published online August 21, 2026:2026.08.09.743789.
- Erclik T, et al. Integration of temporal and spatial patterning generates neural diversity. Nature. 2017;541(7637):365–70.
- Simon F, et al. Spatial, temporal and Notch determination of terminal selector expression controls neuronal cell fate in the Drosophila optic lobe. Nat Neurosci. 2026;29(5):1068–78.
- Bhattacharya A, Rao H, Sen SQ. Chromatin priming and Hunchback recruitment integrate spatial and temporal cues in Drosophila neuroblasts. eLife15:RP110150.
- Bostock MP, Prasad AR, Donoghue A, Fernandes VM. Photoreceptors generate neuronal diversity in their target field through a Hedgehog morphogen gradient in Drosophila. Elife. 2022;11:e78093.
- El-Danaf RN, et al. Morphological and functional convergence of visual projection neurons from diverse neurogenic origins in Drosophila. Nat Commun. 2025;16(1):1–15.
- Pinto-Teixeira F, et al. Development of Concurrent Retinotopic Maps in the Fly Motion Detection Circuit. Cell. 2018;173(2):485–98.
- Xu C, Ramos TB, Rogers EM, Reiser MB, Doe CQ. Homeodomain proteins hierarchically specify neuronal diversity and synaptic connectivity. Elife. 2023;12:RP90133.
- Arain U, Valentino P, Islam IM, Erclik T. Dissection, Immunohistochemistry and Mounting of Larval and Adult Drosophila Brains for Optic Lobe Visualization. J Vis Exp. 2021;(170):e61273.
- Zhang Y, Li X. Immunostaining of Drosophila Brains to Study Optic Lobe Development. Cold Spring Harb Protoc. 2024;2024(3):108157.
- Daul AL, Komori H, Lee CY. Immunofluorescent staining of Drosophila larval brain tissue. Cold Spring Harb Protoc. 2010;2010(7):pdb.prot5460.
- Sweeney ST, Hidalgo A, de Belle JS, Keshishian H. Dissection of adult Drosophila brains. Cold Spring Harb Protoc. 2011;2011(12):1472–4.
- Tito AJ, Cheema S, Jiang M, Zhang S. A Simple One-step Dissection Protocol for Whole-mount Preparation of Adult Drosophila Brains. J Vis Exp. 2016;(118):55128.
- Wu JS, Luo L. A protocol for dissecting Drosophila melanogaster brains for live imaging or immunostaining. Nat Protoc. 2006;1(4):2110–5.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible