Une méthode détaillée est décrite pour évaluer les phénotypes des mutants des gènes d'intérêt et déterminer leur rôle dans la fusion des myoblastes en utilisant des embryons de Drosophila. Cette approche permet une caractérisation systématique de la fonction des gènes durant le développement musculaire embryonnaire.
Article de méthode
Analyse génétique, phénotypique et quantitative de la fusion des myoblastes chez les embryons de Drosophila
Dans cet article
Résumé
Résumé
La fusion de myoblastes mononucléés en syncytiums multinucléés est un processus fondamental du développement du muscle squelettique. Drosophila melanogaster est un modèle puissant et facilement manipulable sur le plan génétique permettant d'évaluer rapidement et efficacement la fonction de gènes candidats impliqués dans ce processus. Nous décrivons ici un protocole complet, avec des instructions étape par étape, pour analyser le phénotype de fusion des myoblastes chez les embryons de Drosophila . Cette méthode comprend la sélection de lignées mutantes pour un gène candidat, la collecte et la fixation des embryons, l'immunomarquage en préparation entière, le typage du stade de développement, l'imagerie confocale et l'analyse phénotypique. La coloration de la chaîne lourde de myosine (MHC) permet de visualiser la morphologie musculaire globale et d'identifier les myoblastes mononucléés non fusionnés. Parallèlement, la coloration de Even-skipped (Eve) marque les noyaux présents dans une fibre musculaire spécifique, permettant une analyse quantitative du degré de fusion par comptage des noyaux intégrés dans cette fibre. Pris ensemble, ce protocole permet aux lecteurs d'évaluer les phénotypes mutants de n'importe quel gène d'intérêt et d'analyser leur rôle dans la fusion des myoblastes. Cette approche fournit un cadre solide pour identifier et caractériser de nouveaux régulateurs de la fusion des myoblastes.
Introduction
Le muscle squelettique est le tissu le plus abondant dans le corps humain, représentant plus de 30 % du poids corporel total. Au cours du développement embryonnaire, les fibres musculaires squelettiques se forment par la fusion de cellules musculaires mononucléées, appelées myoblastes, en myofibres syncytiales multinucléées1,2. Ce processus est essentiel pour la formation, la croissance et le fonctionnement adéquats des muscles, et son altération est associée à de nombreuses affections musculaires3,4. De façon similaire au muscle squelettique des vertébrés, les myofibres multinucléées qui constituent la musculature pariétale embryonnaire et larvaire chez Drosophila melanogaster se forment également par la fusion de myoblastes mononucléés5,6,7,8. Chez Drosophila, la fusion s'effectue entre deux types de cellules musculaires, les cellules fondatrices musculaires et les myoblastes compétents pour la fusion (FCM), au niveau de la synapse fusogène asymétrique9,10,11,12,13. De manière importante, les événements cellulaires et les mécanismes moléculaires régissant la fusion des myoblastes sont fortement conservés entre Drosophila et les vertébrés14,15,16, ce qui fait de Drosophila un organisme modèle puissant pour étudier les bases génétiques et cellulaires de la fusion des myoblastes.
Le modèle Drosophila présente également plusieurs avantages expérimentaux. Premièrement, le cycle de vie court de Drosophila (~10 jours à 25 °C) permet des croisements génétiques rapides et une génération efficace de lignées mutantes. Deuxièmement, les embryons de Drosophila sont petits et facilement perméables aux anticorps après fixation, ce qui autorise la coloration immunologique en montage entier et l'imagerie à haute résolution du développement musculaire sans nécessiter de dissection tissulaire. Troisièmement, le développement musculaire embryonnaire de Drosophila suit un schéma fortement stéréotypé, avec 30 fibres musculaires présentes dans la plupart des hémiségments abdominaux. Chaque fibre musculaire est définie par une seule cellule fondatrice qui fusionne avec un nombre déterminé de CPM (variant de 3 à 30)17, permettant une analyse reproductible et quantitative de la fusion des myoblastes. Enfin, des collections publiques de mutants géniques et de lignées déficientes portant des délétions chromosomiques permettent des analyses rapides de perte de fonction pour presque tous les gènes, sans nécessiter la génération longue de mutants de novo.
Un protocole détaillé pour évaluer les phénotypes de fusion des myoblastes chez les embryons de Drosophila est présenté (Figure 1). Ce protocole comprend des stratégies pour sélectionner des allèles mutants appropriés, la collecte et la fixation des embryons, la coloration immunohistochimique en préparation entière, l'acquisition d'images embryonnaires et l'analyse quantitative des phénotypes de fusion. L'ensemble de ces procédures offre un flux de travail rapide et efficace pour l'analyse génétique de gènes candidats impliqués dans la fusion des myoblastes.
Protocole
1. Sélectionner des lignées mutantes pour l'analyse génétique de la fusion des myoblastes
- Rechercher dans FlyBase des lignées mutantes du gène d'intérêt. Ouvrir la page du rapport génétique correspondant et examiner les allèles mutés répertoriés sous « Allèles, Insertions, Constructions et Aberrations ».
- Sélectionner les allèles nuls ou les allèles à perte de fonction forte en analysant les lésions moléculaires indiquées pour chaque allèle. Privilégier les allèles portant des mutations non-sens, des mutations par décalage du cadre de lecture, des délétions ou des insertions qui perturbent la fonction du gène.
- Placer l'allèle muté sélectionné au-dessus d'un chromosome équilibreur portant un marqueur fluorescent afin de distinguer les embryons mutants homozygotes des frères et sœurs porteurs de l'équilibreur. Choisir un équilibreur fluorescent approprié en fonction du chromosome portant l'allèle muté (Tableau 1).
2. Collecter et fixer les embryons de Drosophila
- Préparer des gobelets de collecte d'embryons en créant plusieurs trous d'aération sur les côtés et le fond de béchers en plastique de 100 mL à l'aide d'une aiguille de 25 G (Figure 1).
- Préparer l'agar au jus de raisin en mélangeant 15 g d'agar avec 400 mL d'eau distillée (dH₂O) et en autoclavant à 121 °C pendant 21 min. Refroidir l'agar fondu jusqu'à ce qu'il soit tiède au toucher.
- Réchauffer 100 mL de jus de raisin à 100 % jusqu'à ce qu'il soit tiède au toucher, puis mélanger soigneusement avec l'agar fondu. Distribuer environ 10 mL dans chaque boîte de culture de 60 mm, laisser les boîtes durcir à température ambiante, puis les conserver à 4 °C.
- Préparer une pâte de levure fraîche en mélangeant 10 g de levure sèche dans 15 ml d'eau distillée (dH₂O) jusqu'à obtention d'une consistance lisse et étalable. Appliquer la pâte au centre d'une boîte de culture contenant de l'agar au jus de raisin et préchauffer la boîte à 25 °C (Figure 1).
NOTE : Conserver la pâte de levure préparée à 4 °C pendant un maximum de 2 semaines. - Transférer des mouches adultes âgées de 3 à 7 jours, hétérozygotes pour l'allèle muté et un équilibreur fluorescent approprié, dans les gobelets de collecte.
NOTE : Utiliser des mouches sauvages, telles que w1118, comme témoins. Environ 50 à 80 femelles et 40 à 50 mâles suffisent pour un gobelet de collecte. - Placer une boîte de culture contenant de l'agar au jus de raisin préchauffée au-dessus du gobelet de collecte et la fixer avec des élastiques (Figure 1). Incuber le gobelet de collecte à 25 °C pendant 12 h.
- Tapoter doucement le gobelet de collecte pour détacher les mouches, puis remplacer la boîte par une nouvelle boîte préchauffée. Répéter le remplacement de la boîte toutes les 12 h pendant 2 jours afin d'acclimater les mouches.
NOTE : Préchauffer chaque boîte à 25 °C avant utilisation, car la ponte est réduite sur des boîtes froides. - Remplacer la boîte par une boîte fraîche et préchauffée après la période d'acclimatation de 2 jours. Laisser les mouches pondre pendant la nuit, soit pendant 14 à 15 h.
- Remplir un tube microcentrifuge de 1,5 mL avec de l'eau distillée contenant 0,1 % (v/v) de Triton X-100. Collecter les embryons présents sur la boîte à l'aide d'un pinceau préalablement trempé dans du Triton X-100 à 0,1 %, puis les transférer dans le tube.
- Agiter vigoureusement le tube afin de remettre les embryons en suspension et éliminer la pâte de levure résiduelle. Laisser les embryons se déposer, puis les laver au moins 3 fois avec du Triton X-100 à 0,1 %, ou jusqu'à ce que la solution devienne limpide (Figure 1).
- Ajouter 1,5 mL d'eau de Javel ménagère à environ 50 % pour obtenir une concentration finale d'hypochlorite de sodium de 2,85 %. Agiter doucement pendant 3 min pour déchorionner les embryons.
NOTE : Éviter une exposition prolongée à l'eau de Javel, car une déchorionation excessive peut endommager les embryons et compromettre les immunomarquages ultérieurs. - Laisser les embryons se déposer, retirer l'eau de Javel, puis effectuer 3 lavages avec du Triton X-100 à 0,1 %.
- Éliminer la solution de lavage restante et ajouter 700 µL de formaldéhyde à 3,7 % dans du tampon phosphate-saline (PBS) et 700 µL d'heptane.
ATTENTION : Manipuler le formaldéhyde et l'heptane sous hotte chimique et les éliminer conformément aux procédures de sécurité chimique appropriées. - Fermer hermétiquement le tube et agiter vigoureusement pendant 30 s. Agiter doucement les embryons pendant 30 min pour terminer la fixation.
- Laisser les embryons s'accumuler à l'interface entre la phase supérieure d'heptane et la phase aqueuse inférieure (Figure 1). Retirer soigneusement la phase aqueuse sans perturber les embryons.
- Ajouter environ 700 µL de méthanol et agiter vigoureusement pendant 30 s pour dévittelliniser les embryons.
NOTE : Les embryons correctement dévittellinisés coulent au fond du tube, tandis que les membranes vitellines détachées restent à l'interface (Figure 1).
ATTENTION : Manipuler le méthanol sous hotte chimique et l'éliminer conformément aux procédures de sécurité chimique appropriées. - Éliminer l'heptane et le méthanol tout en conservant les embryons recouverts d'un petit volume de méthanol. Laver les embryons deux fois avec du méthanol.
- Hydrater à nouveau les embryons en effectuant trois lavages avec du PBST (PBS contenant 0,1 % de Triton X-100) pendant 5 min chacun sur un agitateur rotatif. Protéger les embryons de la lumière pendant cette étape et toutes les étapes suivantes.
NOTE : Garder les embryons recouverts de solution après la dévittellinisation afin d'éviter la déshydratation et de préserver la morphologie embryonnaire. Minimiser l'exposition à la lumière ambiante pour préserver les protéines fluorescentes et les anticorps conjugués à des fluorophores.
3. Réaliser une immunomarquage en montage entier
- Éliminer le PBST et incuber les embryons dans 1,5 mL de PBSBT (0,5 % de BSA (p/v) et 5 mM de NaN3 dans du PBST) pendant au moins 1 h à température ambiante sur un agitateur rotatif.
- Couper l'extrémité d'une pipette pour créer une ouverture plus large et minimiser les dommages mécaniques lors du transfert des embryons.
- Transférer les embryons bloqués dans un tube microcentrifuge de 0,5 mL et éliminer la solution de blocage. Ajouter 200−300 µL de PBSBT frais contenant l'anticorps anti-MHC (1:500)18 et/ou l'anticorps anti-Eve (0,5 µg/mL).
- Incuber les embryons avec les anticorps primaires toute la nuit à 4 °C sur un agitateur rotatif.
REMARQUE : Réaliser une co-marquage anti-Eve pour l'analyse quantitative après avoir identifié un phénotype de fusion des myoblastes. Un anticorps anti-MHC de lapin ou de rat peut être utilisé pour visualiser la musculature embryonnaire de Drosophila. - Éliminer la solution d'anticorps primaires et laver les embryons trois fois avec du PBST pendant 10 min par lavage sur un agitateur rotatif.
REMARQUE : Conserver la solution d'anticorps primaires à 4 °C pour une réutilisation éventuelle. La solution peut généralement être réutilisée jusqu'à trois fois dans le mois suivant. - Incuber les embryons dans 300 µL de PBSBT contenant les anticorps secondaires fluorescents appropriés dilués à 1:500 pendant 2 h à température ambiante sur un agitateur rotatif.
- Éliminer la solution d'anticorps secondaires et laver les embryons trois fois avec du PBST pendant 10 min par lavage.
- Éliminer le dernier lavage avec du PBST et ajouter environ 80 µL de milieu de montage. Déposer les embryons sur une lame de microscope, poser délicatement une lamelle sur l'échantillon et sceller les bords (Figure 1).
REMARQUE : Conserver les lames préparées à 4 °C, à l'abri de la lumière, et les imager dès que possible pour un signal de fluorescence optimal.
4. Mise en place et observation microscopique des embryons
- Identifier les embryons au stade tardif 15 par la morphologie en forme de cœur du mésentéron, caractéristique observée en éclairage en champ clair19.
REMARQUE : L'expression de la protéine MHC est indétectable chez les embryons au stade 14 ou antérieur. Chez les embryons au stade 16, le mésentéron en forme de cœur subit une constriction et se subdivise en quatre chambres19. - Identifier les embryons mutants homozygotes par l'absence du marqueur fluorescent.
REMARQUE : Les embryons mutants homozygotes ne portent pas l'équilibreuse marquée de façon fluorescente ; par conséquent, ils n'expriment pas la protéine fluorescente. Omettre cette étape pour les embryons contrôles de type sauvage. - Sélectionner des embryons orientés latéralement afin de visualiser l'ensemble de la musculature somatique marquée par l'anticorps anti-MHC.
REMARQUE : Les embryons orientés dorsalement ou ventralement révèlent principalement la partie correspondante de la musculature. Utiliser des embryons orientés latéralement pour évaluer de façon complète les défauts de fusion des myoblastes. - Régler la puissance du laser et le gain du détecteur pour obtenir une fluorescence MHC nette sans saturation du signal, et conserver ces réglages pour tous les échantillons au sein de chaque expérience. Définir les limites supérieure et inférieure de la pile z afin d'englober toute la profondeur de la musculature somatique.
- Régler la résolution d'image à 1024 × 1024 pixels, le diaphragme à 1 unité Airy, la moyenne de ligne/image à 1, et le facteur de zoom à 1, et conserver ces réglages pour tous les échantillons au sein de chaque expérience. Acquérir des images en pile z confocales à des intervalles de 1,0 µm à l'aide d'un objectif à immersion dans l'huile de 40×.
- Imager environ 6 à 10 embryons par génotype afin d'évaluer la reproductibilité du phénotype.
REMARQUE : Acquérir simultanément le canal du marqueur fluorescent de l'équilibreuse et le canal MHC lorsque la confirmation du génotype mutant homozygote est requise.
5. Imager le muscle DA1 pour la quantification de la fusion
- Réaliser une double coloration MHC et Eve après avoir identifié un défaut de fusion des myoblastes dans des embryons orientés latéralement.
- Sélectionner des embryons mutants et témoins à l'étape 15 orientés dorsalement pour l'acquisition d'images.
NOTE : Even-skipped (Eve) est spécifiquement exprimé dans les noyaux du muscle dorsal aigu 1 (DA1)20. Quantifier la fusion des myoblastes en déterminant le nombre de noyaux positifs pour Eve intégrés dans le muscle DA1. - Régler les paramètres d'acquisition afin d'obtenir un signal de fluorescence clair pour MHC et Eve, sans saturation. Définir un z-stack couvrant toute la profondeur du muscle DA1 en se basant sur le signal Eve.
- Acquérir des images en z-stack confocalles en utilisant les paramètres d'imagerie décrits ci-dessus. Acquérir environ 6 à 10 embryons par génotype pour la quantification de la fusion.
6. Quantifier les noyaux et effectuer une analyse statistique
- Identifier les hémiségments abdominaux A1−A7 selon leurs motifs musculaires stéréotypés et répétitifs.
- Identifier les noyaux positifs pour Eve au sein du muscle DA1 marqué par MHC. Examiner la pile complète en z et compter tous les noyaux positifs pour Eve situés à différents plans focaux dans chaque muscle DA1.
NOTE : Chaque hémisegment abdominal contient un seul muscle DA1. Par conséquent, tous les noyaux positifs pour Eve présents dans un hémisegment donné sont comptabilisés pour son muscle DA1 correspondant. - Quantifier les noyaux du DA1 dans le même ensemble d’hémiségments abdominaux, tels que A2−A5, pour chaque embryon.
NOTE : Bien que les muscles DA1 des hémiségments abdominaux A1−A7 soient adaptés à la quantification, analyser les sept hémiségments n’est pas nécessaire. Quantifier plutôt plusieurs hémiségments par embryon, par exemple A2−A5, et analyser le même ensemble d’hémiségments chez tous les embryons afin de garantir la cohérence. - Calculer le nombre moyen de noyaux par muscle DA1 pour chaque embryon et utiliser cette valeur moyenne comme point de données indépendant. Saisir les points de données individuels des embryons dans un logiciel d’analyse statistique pour l’analyse et la représentation graphique.
- Utiliser un test t de Student bilatéral pour comparer deux conditions. Utiliser une ANOVA à un facteur suivie du test de Dunnett pour comparer trois conditions ou plus, et considérer que les valeurs de p < 0,05 sont statistiquement significatives.
Résultats
La page de rapport génique FlyBase pour spook (spo) est présentée comme exemple afin d'illustrer la sélection d'un allèle mutant approprié. spo est l'un des gènes « Halloween » codant pour des enzymes impliquées dans la biosynthèse des hormones stéroïdiennes21,22 et a été montré pour favoriser la fusion des myoblastes23. La section « Allèles » de la page de rapport génique spo sur FlyBase répertorie 12 allèles mutants de spo décrits dans la littérature, dont quatre ont été déposés auprès du BDSC (Figure 2A) et sont facilement accessibles. Si un allèle souhaité n'est pas disponible via le BDSC, il peut être demandé directement au groupe de recherche ayant initialement décrit la lignée mutante.
Parmi les quatre allèles mutants disponibles auprès de BDSC, spo1 porte une mutation faux-sens (G481E), tandis que spoMI06810 contient une insertion MiMIC dans la séquence codante, entraînant un décalage du cadre de lecture au niveau de l'acide aminé Y341 (Figure 2B,C). Étant donné que la protéine Spo est composée de 543 acides aminés, on prévoit que spoMI06810 (Y341fs) produise une protéine tronquée dépourvue d'environ 40 % de sa longueur totale, ce qui en fait probablement un allèle d'effet nul ou fortement hypomorphe. Ainsi, spoMI06810 est préféré à spo1 pour l'analyse phénotypique de la fusion des myoblastes.
La fusion des myoblastes commence au stade embryonnaire 12 (7,3 à 9,3 h après la ponte [AEL]) et est largement terminée à la fin du stade 15 (11,3 à 13,3 h AEL)24. Les phénotypes de fusion sont donc généralement évalués chez des embryons en fin de stade 15, lorsque le patron des muscles somatiques s'est formé et que la plupart des événements de fusion ont été accomplis.
Les embryons de stade 15 peuvent être identifiés par deux caractéristiques morphologiques marquantes : l'achèvement de la fermeture dorsale et l'acquisition de la morphologie caractéristique en forme de cœur du tube digestif moyen (Figure 3A–C)19. Les embryons de stade 14 se distinguent par une invagination céphalique en cours (Figure 3A), tandis que les embryons de stade 15 présentent le tube digestif moyen caractéristique en forme de cœur (Figure 3B). Les embryons de stade 16 peuvent être identifiés par la constriction du tube digestif moyen et la formation de quatre chambres (cæques gastriques ; Figure 3C)19. De plus, l'expression de la protéine MHC est indétectable aux stades précédents, y compris au stade 14, mais devient importante au stade 15 et aux stades ultérieurs (Figure 3A–C).
À un stade embryonnaire tardif 15, la musculature de la paroi corporelle est entièrement organisée chez les embryons de type sauvage (w1118), et la plupart des hémiségments abdominaux présentent un motif musculaire identique et stéréotypé en vue latérale (Figure 3B). Ce motif musculaire stéréotypé peut être visualisé à l’aide d’anticorps anti-MHC de lapin ou de rat (Figure 3B,D). En revanche, moins de fibres musculaires sont visibles lorsque les embryons sont observés en orientation dorsale ou ventrale (Figure 3E,F). Ainsi, l’imagerie des embryons en orientation latérale permet de visualiser l’ensemble de la musculature de la paroi corporelle et facilite l’évaluation des défauts de fusion des myoblastes.
Pour examiner les défauts de fusion des myoblastes, la musculature de la paroi corporelle d'embryons mutants homozygotes est observée en orientation latérale. Les mutants homozygotes sont identifiés par l'absence d'un marqueur fluorescent de balanceur, tel que GFP ou YFP. Par exemple, les embryons mutants homozygotes spo issus de parents spoMI06810/TM3, twi>UAS-GFP sont négatifs pour GFP, tandis que les embryons frères porteurs du balanceur expriment GFP dans le mésoderme (Figure 4B,C). Contrairement aux embryons de type sauvage et aux embryons frères positifs pour GFP, les embryons mutants spo présentent un défaut de fusion des myoblastes caractérisé par la présence de nombreux myoblastes compétents pour la fusion (FCMs) non fusionnés (Figure 4A–C).
Notamment, on observe plus de myoblastes à fusionner (FCM) non fusionnés dans les sections optiques profondes (Z3 et Z4) que dans la section superficielle (Z1) des embryons mutants spo (Figure 4B). Cette distribution reflète l'organisation spatiale des cellules fondatrices et des FCM durant la fusion des myoblastes embryonnaires. Les cellules fondatrices et les myotubes en croissance se situent principalement dans la couche superficielle du mésoderme, tandis que les FCM résident dans des couches plus profondes avant de migrer vers les myotubes en croissance et de s'y fusionner25. Par conséquent, les myoblastes non fusionnés sont plus abondants dans les sections confocales profondes, particulièrement chez les embryons présentant des défauts partiels de fusion. L'acquisition de z-stacks couvrant toute la profondeur de la musculature de la paroi corporelle est donc nécessaire afin d'éviter de sous-estimer la gravité du phénotype de fusion.
Bien que la visualisation de l'ensemble de la musculature de la paroi corporelle en orientation latérale permette d'évaluer phénotypiquement les défauts de fusion des myoblastes, une analyse quantitative peut être réalisée en visualisant le muscle DA1 en orientation dorsale. Chez les embryons de type sauvage, le muscle DA1 est entièrement formé et contient 13,03 ± 0,60 noyaux positifs pour Eve (Figure 5A,C). Chez les embryons mutants spo, le nombre de noyaux positifs pour Eve dans le muscle DA1 est réduit à 8,16 ± 0,54 (Figure 5B,C), ce qui indique un défaut de fusion dans lequel moins de myoblastes à fusion multiple (FCM) fusionnent avec la cellule fondatrice du muscle DA1. Pour une quantification cohérente et reproductible, les noyaux positifs pour Eve dans les muscles DA1 des mêmes hémiségments abdominaux (A2−A5) sont dénombrés et moyennés par embryon, la moyenne de chaque embryon étant utilisée comme un point de données unique pour l'analyse statistique (Figure 5C).
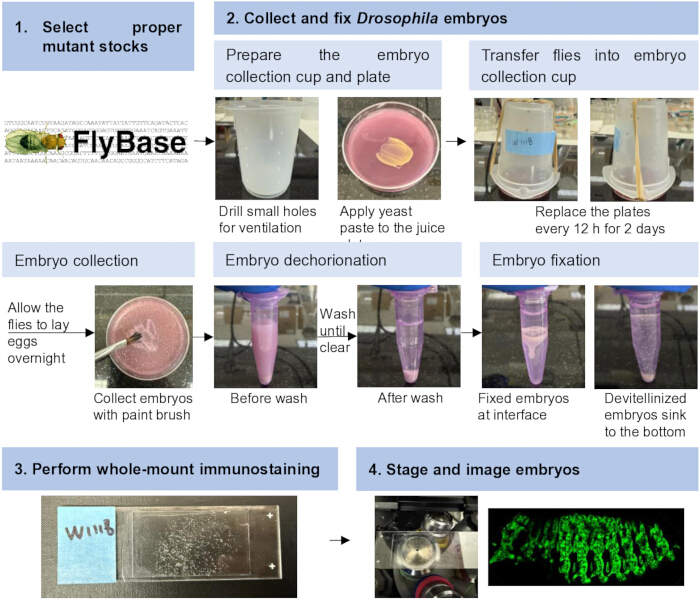
Figure 1 : Flux opératoire pour l'analyse génétique, phénotypique et quantitative de la fusion des myoblastes chez les embryons de Drosophila. Le flux opératoire comprend la sélection des lignées mutantes appropriées, la collecte et la fixation des embryons, l'immunomarquage en préparation entière et le montage, ainsi que le stade embryonnaire et l'acquisition d'images. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
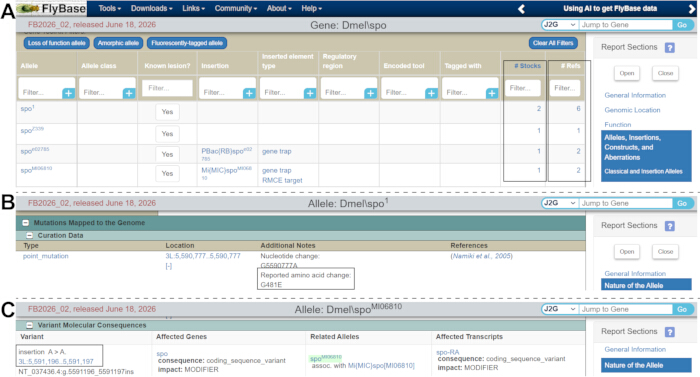
Figure 2 : Sélection d'allèles mutants à l'aide de FlyBase. (A) Capture d'écran de la page de rapport génique de FlyBase pour spo. Les allèles mutants sont répertoriés dans la section « Alleles ». La colonne Stocks (encadrée) indique le nombre de souches disponibles, tandis que la colonne Refs (encadrée) indique le nombre de références associées. (B,C) Lésions moléculaires de deux allèles mutants représentatifs de spo, spo1 (B) et spoMI06810 (C). Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
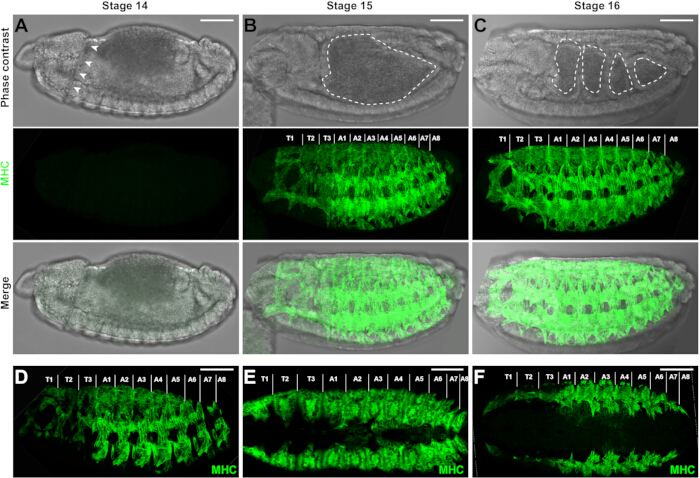
Figure 3 : musculature embryonnaire de Drosophila. (A–C) Images en contraste de phase, projections en z confocales marquées pour la MHC et images fusionnées d'embryons de type sauvage (WT) aux stades 14, 15 et 16. L'invagination de la tête est visible (flèches) chez l'embryon au stade 14 (A). Un tube digestif moyen en forme de cœur caractéristique (ligne pointillée) est observé chez l'embryon au stade 15 (B), tandis que le tube digestif moyen est subdivisé en quatre chambres distinctes (lignes pointillées) chez l'embryon au stade 16 (C). L'expression de la protéine MHC n'est pas détectable au stade 14 (A), mais devient marquée aux stades 15 (B) et 16 (C). Les embryons sont présentés en vue latérale, avec l'extrémité antérieure à gauche, l'extrémité postérieure à droite, le côté dorsal en haut et le côté ventral en bas. Les hémiségments thoraciques (T1–T3) et abdominaux (A1–A8) sont indiqués. (D) Image confocale en vue latérale de la musculature d'un embryon WT au stade 15, visualisée à l'aide d'un anticorps de rat anti-MHC. Un anticorps de lapin anti-MHC a été utilisé pour les images des autres panneaux. (E,F) Projections en z d'images confocales des vues dorsale (E) et ventrale (F) de la musculature d'embryons WT au stade 15. Moins de fibres musculaires sont visibles en orientation dorsale et ventrale qu'en orientation latérale. Échelle = 50 µm. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
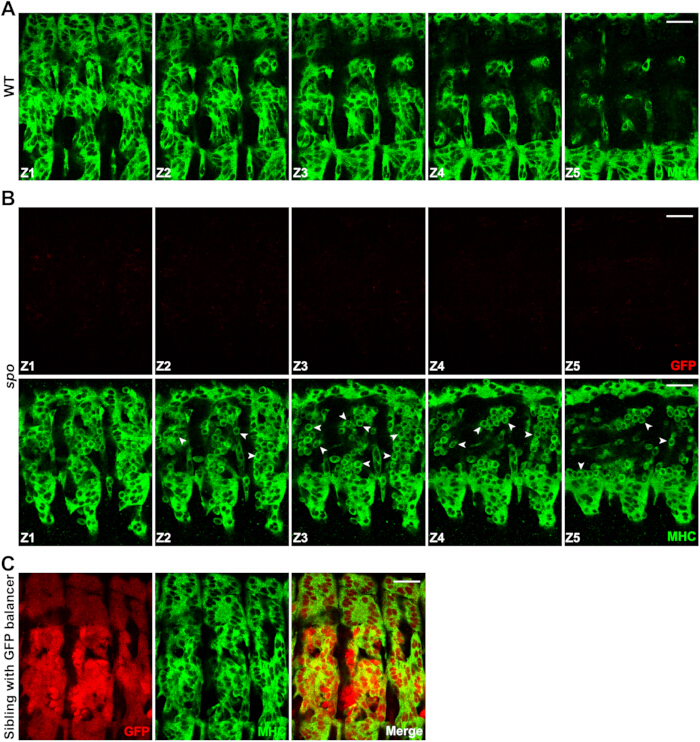
Figure 4 : Comparaison de la musculature entre des embryons de type sauvage et des mutants spo. (A) Images représentatives de z-stacks confocaux de la musculature de la paroi corporelle en vue latérale d'un embryon de type sauvage au stade tardif 15. La fusion des myoblastes est terminée, et aucun myoblaste non fusionné n'est observé. La MHC est en vert. (B) Images représentatives de z-stacks confocaux de la musculature de la paroi corporelle en vue latérale d'un embryon mutant spo négatif pour la GFP, issu de parents spoMI06810/TM3, twi>UAS-GFP. L'absence de fluorescence GFP (en rouge) indique que l'embryon est homozygote pour spoMI06810. Les flèches indiquent des myoblastes non fusionnés représentatifs. On observe davantage de myoblastes non fusionnés dans les sections optiques profondes (Z3 et Z4) que près de la surface de l'embryon (Z1). La MHC est en vert. (C) Images confocales en vue latérale d'un embryon frère positif pour la GFP, issu des mêmes parents spoMI06810/TM3, twi>UAS-GFP. L'expression mésodermique de la GFP (en rouge), induite par le transgène twi>UAS-GFP porté par l'équilibreur TM3, permet de distinguer les embryons frères positifs pour la GFP des embryons mutants spo homozygotes négatifs pour la GFP. La MHC est en vert. Échelle = 20 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
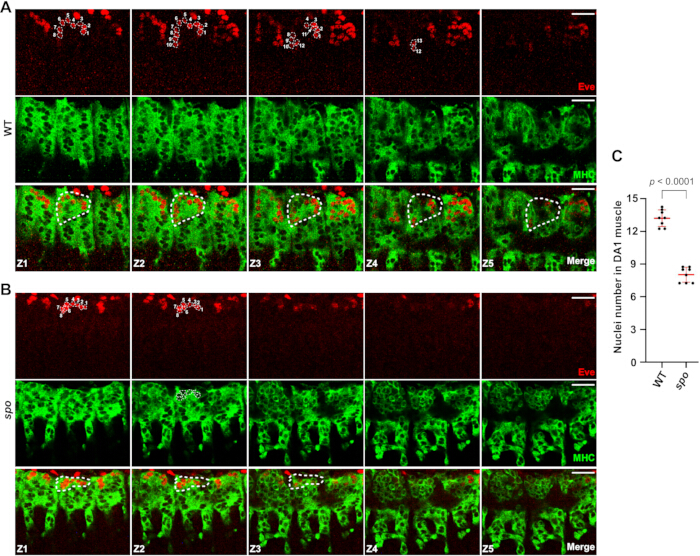
Figure 5: Images représentatives de z-stacks confocaux et quantification des muscles DA1. (A,B) Images en coupe Z confocales des vues dorsales de stade tardif 15 WT (A) et spo mutant (B) embryons marqués avec anti-MHC (vert) et anti-Eve (rouge). Des coupes z en confocal ont été acquises sur toute la profondeur du muscle DA1 positif pour Eve afin de capturer tous les noyaux présents dans le muscle. Les noyaux positifs pour Eve apparaissent comme des régions non marquées à l'intérieur du signal MHC. Un muscle DA1 représentatif est délimité par une ligne en pointillés, et les noyaux positifs pour Eve à l'intérieur du muscle DA1 sont numérotés. (C) Quantification des noyaux positifs pour Eve dans les muscles DA1 de type sauvage et spo embryons mutants. Huit embryons ont été quantifiés pour chaque génotype. Chaque point de données représente le nombre moyen de noyaux dans les muscles DA1 des hémiségments A2–A5 provenant d'un embryon. Les données sont présentées comme moyenne ± SD (barres rouges). La signification statistique a été déterminée à l'aide d'un test t de Student bilatéral. t-test ; p < 0,0001. Échelle = 20 µm. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
| Numéro de souche BDSC | Génotype | Objectif |
| 6873 | N1/FM7c, twi>UAS-GFP | L'expression mésodermique de GFP permet l'identification d'embryons mutants homozygotes négatifs pour la GFP. |
| 6662 | wgGla-1/CyO, twi>UAS-GFP | |
| 6663 | DrMio/TM3, twi>UAS-GFP | |
| 23229 | baz4/FM7c, Dfd-YFP | L'expression spécifique de YFP dans la tête permet l'identification d'embryons mutants homozygotes négatifs pour la YFP. |
| 23230 | snaSco/ CyO, Dfd-YFP | |
| 23232 | Dr1/TM6B, Dfd-YFP |
Tableau 1 : Stocks de Drosophila portant un gène marqueur fluorescent sur des chromosomes équilibreurs.
Discussion
Le protocole décrit ici fournit un flux de travail complet pour l'analyse génétique, phénotypique et quantitative de la fusion des myoblastes chez les embryons de Drosophila. Il est important de noter que l'observation d'un défaut de fusion dans une lignée mutante nécessite des analyses génétiques supplémentaires afin de valider que le gène d'intérêt est responsable du phénotype observé. Des mutations spontanées peuvent s'accumuler au cours du maintien des lignées et contribuer aux phénotypes mutants26. Une approche consiste à examiner des embryons trans-hétérozygotes obtenus en croisant l'allèle mutant avec une déficience chromosomique qui supprime le gène d'intérêt. L'observation du même défaut de fusion chez ces embryons appuierait la conclusion selon laquelle le phénotype résulte de l'altération du gène candidat et non de mutations d'arrière-plan non liées. Des expériences de complémentation génétique, telles que celles utilisant le système GAL4/UAS27, peuvent fournir une validation supplémentaire en déterminant si l'expression du gène d'intérêt restaure une fusion normale des myoblastes chez les embryons mutants.
Bien que le projet de perturbation génique de Drosophila ait produit une collection accessible au public de lignées mutantes couvrant environ 75 % des gènes de Drosophila28, des allèles mutés appropriés, en particulier des allèles nuls ou hypomorphes forts, peuvent ne pas être disponibles pour chaque gène d'intérêt. Dans de tels cas, les lignées présentant des déficiences chromosomiques peuvent constituer une ressource alternative pour évaluer si un gène candidat est impliqué dans la fusion des myoblastes. Les collections actuelles de lignées déficientes couvrent plus de 98 % du génome euchromatique de Drosophila29, permettant ainsi une analyse en perte de fonction de presque tous les gènes. Les déficiences chromosomiques peuvent être identifiées dans la section « Aberrations » du rapport génique sur FlyBase. Toutefois, comme chaque lignée déficiente supprime plusieurs gènes, un défaut de fusion des myoblastes observé chez des embryons homozygotes pour une déficience ne peut pas être attribué à un gène spécifique situé dans la région chromosomique supprimée sans une validation supplémentaire. Par conséquent, lorsqu'un défaut de fusion est identifié à l'aide d'une lignée déficiente, un mutant d'invalidation d'un seul gène doit être généré et analysé afin de déterminer le rôle précis du gène candidat dans la fusion des myoblastes.
Bien que ce protocole se concentre sur l'analyse phénotypique de mutants pour des gènes individuels d'intérêt, le flux de travail peut également être appliqué à des criblages à grande échelle par déficience afin d'identifier de nouveaux régulateurs de la fusion des myoblastes, en utilisant des collections de déficiences disponibles29. De plus, le remplacement de l'anticorps anti-MHC par des anticorps dirigés contre des régulateurs spécifiques de la fusion des myoblastes permet d'adapter le flux de travail général, incluant la collecte d'embryons, la fixation et l'immunomarquage, afin d'étudier la localisation protéique par rapport au synapse fusogène. Enfin, les méthodes décrites ici peuvent être adaptées à l'analyse phénotypique d'autres processus développementaux embryonnaires au-delà de la fusion des myoblastes, élargissant ainsi l'utilité de ce protocole à un éventail plus vaste d'études développementales.
Déclarations de divulgation
Les auteurs déclarent qu’ils n’ont aucun intérêt concurrent. ChatGPT 5 (OpenAI) a été utilisé uniquement pour la correction grammaticale et linguistique. Il n’a pas été utilisé pour générer du contenu scientifique, des données, des analyses ou des figures.
Remerciements
Nous remercions le centre de ressources Bloomington pour les souches de drosophiles. Ce travail a été financé par les subventions NIH R01AR085116 et R35GM136316 attribuées à E.H.C.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Agar | Fisher | BP1423-500 | Poudre d'agar ; utilisée pour préparer un milieu de culture solide. |
| Albumine sérique bovine (BSA) | Sigma | A7906 | Albumine sérique bovine ; utilisée pour la préparation de solutions de blocage lors de l'immunomarquage. |
| Microscope confocal | Leica | SP8 | Microscope confocal à balayage laser utilisé pour l'imagerie de fluorescence des échantillons marqués. |
| Microscope confocal | Nikon | A1R | Microscope confocal à balayage laser utilisé pour l'imagerie de fluorescence des échantillons marqués. |
| Lame à couvrir | Fisher | 12-545-CP | Lame à couvrir en verre, 40 mm × 22 mm ; utilisée pour monter les échantillons en microscopie. |
| Boîte de culture | Corning | 430166 | Boîte de culture de 60 mm ; utilisée pour manipuler, cultiver ou traiter des échantillons biologiques. |
| Levure sèche | Sigma | YSC2 | Levure sèche utilisée comme source nutritionnelle pour la culture d'organismes. |
| Formaldéhyde, 37 % | Fisher | BP531-500 | Solution concentrée de formaldéhyde utilisée pour préparer un fixateur. ATTENTION : toxique et volatil ; manipuler avec des équipements de protection individuelle adaptés et sous hotte chimique. |
| Anticorps secondaire IgG de chèvre anti-souris 647 | ThermoFisher | A-21236 | Anticorps secondaire IgG de chèvre anti-souris conjugué à un fluorophore, utilisé pour la détection en fluorescence des anticorps primaires de souris. |
| Anticorps secondaire IgG de chèvre anti-lapin 568 | ThermoFisher | A-11036 | Anticorps secondaire IgG de chèvre anti-lapin conjugué à un fluorophore, utilisé pour la détection en fluorescence des anticorps primaires de lapin. |
| Héptane | Fisher | H350 | Solvant organique utilisé lors de la fixation et de la perméabilisation des échantillons. ATTENTION : inflammable et nocif ; manipuler sous hotte chimique avec des équipements de protection individuelle adaptés. |
| Incubateur | Percival | I36LL | Incubateur thermostaté utilisé pour maintenir des cultures ou des organismes expérimentaux dans des conditions environnementales définies. |
| Méthanol | Pharmco | 339000ACSBK01 | Méthanol utilisé lors de la fixation, de la déshydratation ou de la perméabilisation des échantillons. ATTENTION : inflammable et toxique ; manipuler sous hotte chimique avec des équipements de protection individuelle adaptés. |
| Lames de microscope | Fisher | 12-550-15 | Lames de microscope en verre utilisées pour monter les échantillons en imagerie. |
| Milieu de montage | ThermoFisher | P36980 | Milieu de montage antifade utilisé pour préserver la fluorescence et monter les échantillons marqués en microscopie. |
| Anticorps primaire monoclonal de souris anti-Even skipped (Eve) | DSHB | 2B8 | Anticorps primaire monoclonal de souris reconnaissant la protéine Even skipped ; utilisé pour la coloration en immunofluorescence. |
| Nutateur | Corning | 6720 | Agitateur rotatif de paillasse utilisé pour une agitation douce et continue des échantillons lors des étapes de lavage, de blocage ou d'incubation avec les anticorps. |
| Bécher en plastique | Sigma | Z245380 | Le bécher en plastique de 100 mL est utilisé pour fabriquer un piège à mouches. |
| Anticorps primaire de lapin anti-myosine lourde (MHC) | — | — | Anticorps primaire de lapin reconnaissant la chaîne lourde de la myosine de Drosophila ; la source de l'anticorps est décrite par Kiehart et Feghali (1986), Journal of Cell Biology 103, 1517–1525. |
| Anticorps primaire monoclonal de rat anti-myosine lourde (MHC) | DSHB | BB7/21.14 | Anticorps primaire monoclonal de rat reconnaissant la chaîne lourde de la myosine ; utilisé pour la coloration en immunofluorescence. |
| Azoture de sodium (NaN3) | Sigma | S8032 | Azoture de sodium utilisé comme conservateur dans les solutions d'anticorps ou de tampon. ATTENTION : hautement toxique ; éviter l'ingestion, l'inhalation, le contact cutané et le contact avec les métaux. |
| Triton X-100 | Fisher | AAA16046AP | Détergent non ionique utilisé pour la perméabilisation membranaire et la préparation de tampons de lavage ou de blocage. |
| Solution saline tamponnée au phosphate 10× (PBS) | Fisher | BP3994 | Solution concentrée de solution saline tamponnée au phosphate utilisée pour préparer du PBS 1× pour les lavages, les dilutions et la préparation de tampons. |
Références
- Abmayr SM, Pavlath GK. Myoblast fusion: Lessons from flies and mice. Development. 2012;139(4):641-656.
- Petrany MJ, Millay DP. Cell fusion: Merging membranes and making muscle. Trends Cell Biol. 2019;29(12):964-973.
- Wherley TJ et al. Current topics in developmental biology. Vol. 158. Academic Press; 2024:53-82.
- Millay DP. Regulation of the myoblast fusion reaction for muscle development, regeneration, and adaptations. Exp Cell Res. 2022;415(2):113134.
- Dworak HA, Sink H. Myoblast fusion in Drosophila. Bioessays. 2002;24(7):591-601.
- Schejter ED. Myoblast fusion: Experimental systems and cellular mechanisms. Semin Cell Dev Biol. 2016;60:112-120.
- Deng S, Azevedo M, Baylies M. Acting on identity: Myoblast fusion and the formation of the syncytial muscle fiber. Semin Cell Dev Biol. 2017;72:45-55.
- Lee DM, Chen EH. Drosophila myoblast fusion: Invasion and resistance for the ultimate union. Annu Rev Genet. 2019;53:67-91.
- Bate M. The development of Drosophila melanogaster. CSH Laboratory Press; New York; 1993:1013-1090.
- Baylies MK, Bate M, Ruiz Gomez M. Myogenesis: A view from Drosophila. Cell. 1998;93(6):921-927.
- Chen EH, Olson EN. Towards a molecular pathway for myoblast fusion in Drosophila. Trends Cell Biol. 2004;14(8):452-460.
- Sens KL et al. An invasive podosome-like structure promotes fusion pore formation during myoblast fusion. J Cell Biol. 2010;191(5):1013-1027.
- Kim JH et al. Mechanical tension drives cell membrane fusion. Dev Cell. 2015;32(5):561-573.
- Chen EH. Invasive podosomes and myoblast fusion. Curr Top Membr. 2011;68:235-258.
- Kim JH, Jin P, Duan R, Chen EH. Mechanisms of myoblast fusion during muscle development. Curr Opin Genet Dev. 2015;32:162-170.
- Kim JH, Chen EH. The fusogenic synapse at a glance. J Cell Sci. 2019;132(18).
- Haralalka S, Abmayr SM. Myoblast fusion in Drosophila. Exp Cell Res. 2010;316(18):3007-3013.
- Kiehart DP, Feghali R. Cytoplasmic myosin from Drosophila melanogaster. J Cell Biol. 1986;103(4):1517-1525.
- Campos-Ortega JA, Hartenstein V. The embryonic development of Drosophila melanogaster. 2nd ed. Springer Berlin Heidelberg; Berlin, Heidelberg; 1997:9-102.
- De Joussineau C, Bataille L, Jagla T, Jagla K. Diversification of muscle types in Drosophila: Upstream and downstream of identity genes. Curr Top Dev Biol. 2012;98:277-301.
- Namiki T et al. Cytochrome P450 CYP307A1/Spook: A regulator for ecdysone synthesis in insects. Biochem Biophys Res Commun. 2005;337(1):367-374.
- Niwa R, Niwa YS. Enzymes for ecdysteroid biosynthesis: Their biological functions in insects and beyond. Biosci Biotechnol Biochem. 2014;78(8):1283-1292.
- Ruan ZR, Yu Z, Xing C, Chen EH. Inter-organ steroid hormone signaling promotes myoblast fusion via direct transcriptional regulation of a single key effector gene. Curr Biol. 2024;34(7):1438-1452.e6.
- Beckett K, Baylies MK. 3D analysis of founder cell and fusion competent myoblast arrangements outlines a new model of myoblast fusion. Dev Biol. 2007;309(1):113-125.
- Richardson B, Beckett K, Baylies M. Visualizing new dimensions in Drosophila myoblast fusion. BioEssays. 2008;30(5):423-431.
- Huang W et al. Spontaneous mutations and the origin and maintenance of quantitative genetic variation. eLife. 2016;5.
- McGuire SE, Roman G, Davis RL. Gene expression systems in Drosophila: A synthesis of time and space. Trends Genet. 2004;20(8):384-391.
- Bellen HJ et al. The Drosophila Gene Disruption Project: Progress using transposons with distinctive site specificities. Genetics. 2011;188(3):731-743.
- Cook RK et al. The generation of chromosomal deletions to provide extensive coverage and subdivision of the Drosophila melanogaster genome. Genome Biol. 2012;13(3).
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible