Ce protocole fournit un guide pour l'imagerie confocale en direct des dynamiques des microtubules à l'aide de marqueurs fluorescents des microtubules dans les neurones sensoriels larvaires de Drosophila.
Article de méthode
Imager la dynamique des microtubules in vivo dans les dendrites sensorielles de Drosophila
* These authors contributed equally
Dans cet article
Résumé
Résumé
Les neurones sensoriels larvaires de classe IV de Drosophila se situent juste sous la cuticule et se caractérisent par des arbres dendritiques fortement ramifiés qui s'étendent de manière isotrope en deux dimensions au cours du développement des larves. La croissance de ces arbres est dirigée par des processus stochastiques impliquant la croissance, la rétraction et l'arrêt des extrémités terminales des dendrites. Afin de tester l'hypothèse selon laquelle la dynamique des extrémités est régie par la dynamique des microtubules, des protocoles ont été mis au point pour l'imagerie de microtubules marqués par fluorescence au sein des dendrites. Cette méthode permet de visualiser la dynamique des microtubules dans les dendrites terminales fines des neurones sensoriels de classe IV à l'aide de la microscopie confocale. Elle est conçue pour préserver la morphologie de l'arbre dendritique pendant l'imagerie, tout en permettant de visualiser les microtubules conjointement avec un marqueur de membrane. Ce manuscrit décrit les procédures utilisées pour préparer les larves de Drosophila pour l'imagerie en temps réel et pour visualiser les microtubules marqués par fluorescence dans les dendrites. Le protocole fournit donc une approche permettant d'étudier le comportement des microtubules dans les dendrites terminales fines, tout en restant compatible avec un double marquage membranaire.
Introduction
Les neurones sont des cellules hautement polarisées dont le cytosquelette définit l'architecture. Les microtubules, une composante du cytosquelette neuronal, assurent un soutien structurel et servent de pistes pour le transport de cargaisons sur de longues distances1,2. Le cytosquelette de microtubules joue un rôle essentiel dans le développement des dendrites3. Les dendrites croissent de manière stochastique par un processus de ramification, d'allongement et de contraction4. Les neurones sensoriels arborisés (da) des larves de Drosophila constituent un puissant modèle in vivo pour l'étude de la morphogenèse dendritique. Ces neurones sensoriels sont regroupés en quatre classes (I–IV) selon leur degré croissant de complexité dendritique3,5. Les neurones da de classe IV possèdent des dendrites complexes et fortement ramifiées, et fonctionnent comme des nocicepteurs multimodaux6,7,8. Les dendrites de ces neurones forment des champs récepteurs stéréotypés le long des segments abdominaux et se situent juste sous la cuticule transparente9,10. Cette anatomie, combinée à la facilité d'analyse génétique offerte par Drosophila, fait des neurones da de classe IV un système approprié pour visualiser le développement dendritique in vivo avec une résolution spatiale et temporelle élevée. Lors de leur croissance au cours du développement, les extrémités des dendrites passent de manière stochastique entre des états de croissance, de rétraction et d'arrêt11. La croissance et la rétraction des extrémités présentent de nombreuses similitudes cinétiques avec la croissance et la rétraction des microtubules12. Par conséquent, la visualisation de la dynamique des microtubules dans ces cellules présente un intérêt considérable.
Une approche courante pour visualiser la dynamique des microtubules dans des cellules vivantes, y compris celles des larves de Drosophila, consiste à imager des protéines de liaison aux extrémités marquées par un fluorophore, telles que EB1 et EB313,14,15,16,17,18. Toutefois, l'interprétation des signaux EB-GFP peut être ambiguë. Par exemple, un point EB-GFP se déplaçant vers l'extrémité distale, s'éloignant du corps cellulaire, pourrait représenter l'extrémité plus d'un microtubule en croissance vers l'extérieur ou l'extrémité plus en croissance d'un microtubule glissant dans la direction distale. Bien que EB-GFP marque principalement les extrémités plus des microtubules en croissance, elle peut également marquer les extrémités moins en croissance19, ce qui ajoute une ambiguïté supplémentaire. La visualisation directe des microtubules peut réduire ces ambiguïtés.
Une approche alternative à l'EB-GFP consiste à marquer directement les microtubules à l'aide de tubuline-GFP20,21. Toutefois, la tubuline fluorescente marque efficacement les dendrites proximales22, mais échoue à marquer les dendrites distales23. Un autre problème lié à la tubuline fluorescente est que la forte concentration de tubuline soluble rend difficile la distinction des microtubules individuels dans des prolongements étroits tels que les dendrites terminales. Par conséquent, l'observation de la dynamique des microtubules dans des neurones intacts dans des conditions physiologiques normales reste difficile.
La protéine Jupiter, associée aux microtubules chez Drosophila (MAP), homologue structural de la protéine Tau, de MAP2 et de MAP4 chez les mammifères, a été utilisée pour marquer les microtubules dans les tissus de Drosophila, notamment l'ovaire et les embryons24. Dans les dendrites de classe IV, mCherry-Jupiter et sfGFP-Jupiter ont été utilisés pour quantifier les microtubules dans les branches proximales22,25,26. Ce protocole décrit une méthode d'imagerie en temps réel qui permet d'observer, avec une haute résolution et en séquences temporelles, le comportement des microtubules neuronaux dans les dendrites distales des neurones de classe IV de Drosophila, en utilisant des lignées de drosophiles exprimant le domaine de liaison à la tubuline marqué par un fluorophore de la protéine Jupiter.
Protocole
Cette étude a utilisé Drosophila melanogaster, un modèle d'invertébré pour lequel une approbation institutionnelle en matière d'éthique animale n'était pas requise. Les outils utilisés pour le protocole sont répertoriés dans le Tableau des matériaux.
1. Génération de lignées expérimentales de drosophiles
- Met en place un croisement pour obtenir la lignée parentale souhaitée. Utilise le système binaire GAL4/UAS pour exprimer mNeonGreen (mNG)-Jupiter dans les neurones d'arborisation dendritique de classe IV (da) exprimant GAL4 sous le promoteur ppk.
- Croise des femelles vierges provenant d'une lignée homozygote UAS-mNG-Jupiter avec des mâles provenant d'une lignée homozygote ppk-GAL4 ; CD4tdTomato. Obtient une descendance F1 portant à la fois ppk-GAL4 ; CD4tdTomato et UAS-mNG-Jupiter.
REMARQUE : La descendance F1 portant à la fois ppk-GAL4 ; CD4tdTomato et UAS-mNG-Jupiter exprime fortement mNG et CD4tdTomato dans les neurones da de classe IV. Réalise l'imagerie à partir de larves issues d'au moins trois croisements génétiques indépendants, avec un minimum de six larves analysées par croisement. - Garde le croisement dans un flacon d'entretien pour le croisement, en appliquant une petite quantité de pâte de levure sur la paroi. Incube à 25 °C pendant 2 à 3 jours.
REMARQUE : L'ajout de levure stimule la ponte et l'oviposition. - Prépare la pâte de levure en plaçant une cuillérée de levure dans un petit bécher et en ajoutant quelques gouttes d'eau. Mélange soigneusement avec une spatule jusqu'à l'obtention d'une consistance semi-solide, en ajoutant de l'eau goutte à goutte si nécessaire.
- Transfère les mouches quotidiennement dans un nouveau flacon d'entretien contenant de la pâte de levure fraîche.
REMARQUE : Veille à ce que la pâte de levure ne soit ni trop molle ni trop liquide. Si elle devient trop molle, les mouches risquent de s'y coller. Pour plus de détails méthodologiques, consulter Hales et al.27 et Roote et Prokop28.
2. Ponte sur des plaques d'agar-raisin, collecte des œufs et détermination des stades larvaires
- Préparer environ 0,5 L de milieu à base de raisin et d'agar en mélangeant 376 mL d'eau distillée, 126 mL de jus de raisin, 15 g d'agar et 6 g de saccharose dans un bécher d'1 L compatible avec le micro-ondes.
- Faire chauffer au micro-ondes pendant 3 à 5 min, en remuant toutes les 1 min, jusqu'à dissolution complète de l'agar. Laisser refroidir légèrement le mélange, puis ajouter 10 mL d'éthanol et 5 mL d'acide acétique.
- Mélanger soigneusement, puis verser le milieu dans des boîtes de Pétri de 60 mm pour préparer les plaques d'agar-raisin. Préparer les plaques à l'avance, les conserver à 4 °C en les empilant à l'envers et en les enveloppant dans des housses pour boîtes de Pétri, et les utiliser dans les 2 semaines. Prérchauffer les plaques à température ambiante avant utilisation.
- Transférer environ 150 mouches, composées de 50 mâles et 100 femelles, du flacon de maintenance vers une cage de ponte.
- Couvrir la cage de ponte avec une plaque d'agar-raisin de 60 mm contenant une petite quantité de pâte de levure.
- Laisser les mouches pondre pendant 2 h à 25 °C sur la plaque d'agar-raisin contenant la pâte de levure. Remplacer la plaque par une plaque fraîche d'agar-raisin contenant de la pâte de levure et prolonger la ponte pendant 2 h supplémentaires.
- Fournir une troisième plaque d'agar-raisin de 60 mm contenant de la pâte de levure et laisser les mouches pondre pendant 2 h.
- Utiliser la troisième plaque comme plaque expérimentale et éliminer les deux premières plaques afin de minimiser l'hétérogénéité de l'âge des embryons.
REMARQUE : La première collecte d'œufs contient souvent des embryons à différents stades de développement, car les femelles de Drosophila peuvent conserver des œufs fécondés dans leur appareil reproducteur pendant plusieurs heures avant de les pondre. Éliminer les premières plaques permet d'obtenir des œufs plus synchronisés. - Pour l'observation d'embryons à des stades précis après la ponte (AEL), laisser les embryons sur les plaques expérimentales vieillir à 25 °C jusqu'à l'atteinte du stade souhaité : stade 1, 24 h ; stade 2, 48 h ; stade 3, 72 h ; stade 4, 96 à 120 h.
3. Nettoyage des larves
- Laver les larves avec 5 mL de solution de saccharose à 5 %, suivis de 5 mL d’eau distillée (dH₂O), afin d’éliminer les débris de levure présents à la surface et d’éviter la dessiccation.
- Transférer les larves, généralement trois ou quatre, sur le couvercle d’une boîte de culture cellulaire de 35 mm à l’aide d’un pinceau 3/0. Sécher les larves avec un mouchoir de laboratoire pour éliminer l’excès d’eau.
4. Anesthésie
- Nettoyer et sécher les larves avant l'anesthésie.
- Préparer au préalable le dispositif d'anesthésie (Figure 1). Placer la boîte de culture cellulaire à l'intérieur de l'enceinte en carton afin de réduire les mouvements d'air au-dessus de la boîte et de minimiser les perturbations de l'anesthésie à l'isoflurane.
PRÉCAUTION : L'isoflurane est un anesthésique volatil. Manipuler et utiliser l'isoflurane avec une ventilation de laboratoire appropriée et conformément aux procédures institutionnelles de sécurité chimique. Immobiliser les larves en ajoutant le volume mesuré d'isoflurane dans le conduit du bâtonnet anesthésiant fixé avec du ruban adhésif à l'intérieur d'une boîte de culture cellulaire de 35 mm servant de réservoir d'évaporation. - Placer le couvercle de la boîte de culture cellulaire contenant les larves propres et sèches par-dessus la boîte de culture cellulaire.
- Anesthésier les larves pendant 2 à 3 minutes.
REMARQUE : Le volume d'isoflurane et la durée de l'anesthésie dépendent du stade larvaire et du nombre de larves. Déterminer ces quantités empiriquement. Par exemple, utiliser 10 à 20 µL d'isoflurane pendant 2 minutes pour anesthésier trois larves de 72 h pendant environ 30 minutes. Utiliser 5 µL d'isoflurane par larve et par minute comme dose initiale pour l'immobilisation, quel que soit le stade larvaire.
5. Montage
- Créer une enceinte rectangulaire ou circulaire avec du Vaseline sur une lame de microscope en verre propre et laisser un petit espace libre dans un coin (Figure 1C). Utiliser un applicateur à henné pour dessiner l’enceinte sur la lame.
- Transférer les larves anesthésiées dans l’enceinte à l’aide d’un pinceau. Monter les larves en position dorsale supérieure dans une goutte d’huile d’halocarbure 700.
- Placer une lamelle de type No. 1.5 au-dessus de la larve. Appliquer une pression douce jusqu’à ce que le Vaseline scelle l’espace entre la lamelle et la lame et que la larve soit légèrement aplatie contre la lame de microscope.
- Imager l’échantillon immédiatement pendant une durée allant jusqu’à 30–45 min à compter de l’étape de transfert décrite à l’étape 5.2. Interrompre l’imagerie si des bulles ou des lésions neuronales, incluant une rupture des dendrites, sont observées sur le canal membranaire ; utiliser alors une dose plus faible d’anesthésique.
REMARQUE : S’assurer qu’aucune bulle d’air ne soit présente dans l’huile d’halocarbure après le positionnement de la lamelle. L’absence de bulles est nécessaire pour obtenir des vidéos dynamiques de haute qualité et pour minimiser les dérives. Pour réduire la formation de bulles d’air, laisser un petit espace libre dans un coin de l’enceinte en Vaseline afin de permettre à l’air de s’échapper lors du positionnement de la lamelle. Sceller l’espace au besoin à l’aide d’un pinceau fin.
6. Microscopie et acquisition d'images
- Réalisez un examen en direct des échantillons larvaires à l’aide d’un microscope confocal à disque tournant équipé d’un diaphragme de 50 µm et d’un système de focalisation parfaite.
- Réglez les lignes laser à 488 nm et 561 nm à 30 % de la puissance maximale, en supposant des lasers de 100 mW, afin de visualiser le marqueur des microtubules, tel que mNG-Jupiter, et le marqueur membranaire, CD4tdTomato.
- Réglez le temps d’exposition sur 200 ms. Capturez les images à l’aide d’une caméra sCMOS dotée de capteurs de 6,5 µm et du logiciel d’acquisition d’images associé.
- Acquérez toutes les images à l’aide d’un objectif à immersion dans l’eau de 40×, ayant une ouverture numérique de 1,25 et une taille de pixel de 0,1614 µm.
- Focalisez manuellement l’échantillon pour localiser les deuxième, troisième et quatrième hémiségments abdominaux de la face dorsale, où les neurones de classe IV sont facilement accessibles à travers la cuticule transparente.
- Pour chaque enregistrement, acquérez une série de coupes en z couvrant jusqu’à 10 µm de profondeur par pas de 1 µm. Acquérez les coupes à des intervalles de 10 s pendant 10 ou 15 min.
REMARQUE : Sauf indication contraire, utilisez des larves âgées de 72 h AEL pour l’imagerie.
7. Traitement et analyse des images
- Importer les films en laps de temps acquis au format .ND2 dans FIJI (Fiji Is Just ImageJ) à l'aide de l'importateur Bio-Formats. Convertir les films au format TIFF pour l'analyse ultérieure.
- Stabiliser les films afin de corriger la dérive de l'échantillon à l'aide du module de stabilisation d'image avec des paramètres de transformation affine dans FIJI.
- Exclure les films de l'analyse si le mouvement est excessif. Considérer comme excessif un déplacement supérieur à 1 µm/min et exclure ces films de l'analyse. Exclure également les films si des bourgeonnements sont observés sur le canal du marqueur membranaire (CD4tdTomato).
- Réduire les piles z en séries temporelles bidimensionnelles en générant des projections d'intensité maximale le long de l'axe z dans FIJI.
- Tracer des régions d'intérêt linéaires (ROIs) dans FIJI le long de la structure d'intérêt afin de quantifier les propriétés dynamiques des extrémités et des microtubules. Utiliser le module Multi Kymograph dans FIJI pour générer des kymographies. Générer la kymographie à l'aide d'une analyse linéaire de 3 pixels de large le long de la ROI et la traiter à l'aide du module Multi Kymograph dans FIJI.
- Extraire les profils d'intensité à l'aide de l'outil Profil d'intensité (Plot Profile) avec une largeur de ligne de 3 pixels. Générer un fichier CSV multicolumn dans lequel des colonnes alternées encodent la position et l'intensité le long de chaque analyse linéaire.
- Estimer l'intensité du fond à partir d'une ROI correspondante située dans une région vide du champ. Soustraire l'intensité du fond de chaque image.
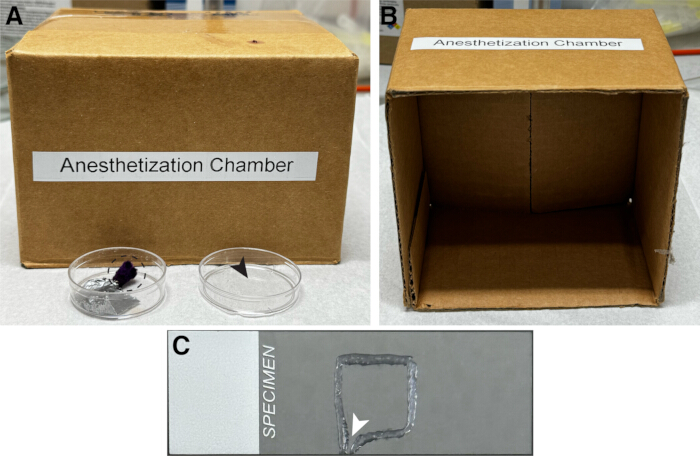
Figure 1 : Composants du dispositif d'anesthésie. (A) Une petite boîte en carton recouvrant une boîte de culture cellulaire de 35 mm contenant une baguette anesthésiante par évaporation fixée avec du ruban adhésif (cercle pointillé noir). Le couvercle de la boîte de culture cellulaire a été utilisé pour maintenir les larves propres et sèches avant et pendant l'anesthésie (flèche noire). (B) Vue intérieure de la boîte. (C) Une lame de microscope munie d'un enclos carré en vaseline préparé à l'aide d'un distributeur de henné pour contenir l'échantillon larvaire pendant l'imagerie. Un petit espace (flèche blanche) facilite l'élimination de l'air lors de la pose du couvre-objet. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
Résultats
Suite au protocole décrit ci-dessus, les microtubules ont été visualisés avec succès dans les neurones de l'arborisation dendritique de classe IV (da) à l'aide de mNG-Jupiter combiné au marqueur membranaire CD4tdTomato (Figure 2A–C). Le marqueur membranaire délimitait la morphologie générale de l'arborisation dendritique, tandis que mNG-Jupiter marquait les régions contenant des microtubules à l'intérieur des dendrites. Aux extrémités distales des dendrites terminales, la fluorescence de mNG-Jupiter était faible ou absente près des extrémités dendritiques, alors que la fluorescence de CD4tdTomato restait intense dans les terminaisons correspondantes (Figure 2D–F).
Les arbres dendritiques ne présentaient aucune différence morphologique évidente par rapport aux larves observées avec le marqueur membranaire seul dans des études antérieures11. Afin d'évaluer quantitativement si l'expression de mNG-Jupiter provoquait des anomalies morphologiques, le nombre de terminaisons dendritiques a été compté dans les arbres exprimant mNG-Jupiter et dans les arbres contrôles à 72 h AEL. Dans huit cellules provenant de huit larves exprimant mNG-Jupiter, le nombre de terminaisons dans un quart de l'arbre était de 153 ± 25 (moyenne ± ÉT), comparé à 144 ± 27 (moyenne ± ÉT) chez les larves témoins (Figure 2G). Aucune différence significative n'a été détectée à l'aide du test t de Welch (voir la légende de la Figure 2). Par conséquent, l'expression de mNG-Jupiter n'a pas modifié de manière détectable le nombre de branches dendritiques.
L'imagerie en lapse de temps a démontré le comportement dynamique du signal mNG-Jupiter au sein des dendrites terminales. Dans la séquence représentative présentée dans la Figure 3A, la position de l'extrémité du microtubule marquée par mNG-Jupiter varie au cours du temps. Des balayages linéaires successifs du signal mNG-Jupiter ont été alignés dans le temps afin de visualiser les changements de position et de longueur des microtubules. Le kymographe résultant, montré dans la Figure 3B, révèle des phases alternées d'extension et de rétraction du signal fluorescent, compatibles avec la croissance et la diminution observées du microtubule marqué dans les dendrites terminales (Vidéos 1 et 2). Dans les dendrites plus épaisses, situées près du soma, le nombre plus élevé de microtubules a empêché la visualisation des dynamiques individuelles de chaque microtubule.
Les images représentatives et les enregistrements en time-lapse montrent conjointement que le protocole permet de visualiser à la fois la morphologie dendritique et les changements dynamiques de la fluorescence associée aux microtubules dans des neurones sensoriels larvaires intacts de Drosophila. Le marqueur membranaire fournit une référence pour la structure dendritique, tandis que mNG-Jupiter permet de suivre dans le temps le comportement des microtubules au sein de la dendrite (Figures 2 et 3).
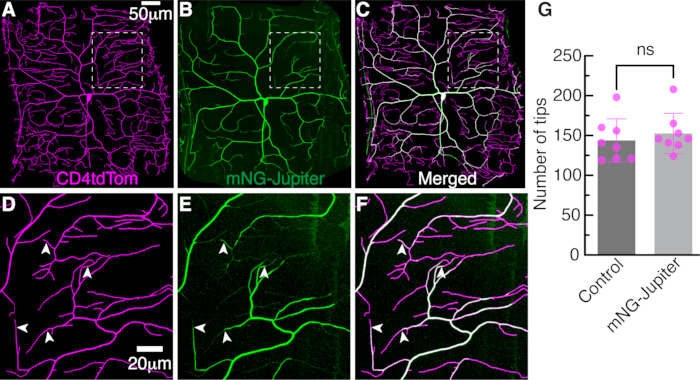
Figure 2 : Dendrites dans les neurones de classe IV. L'arborisation dendritique d'un neurone d'arborisation dendritique (da) de classe IV, observée par microscopie confocale à disque tournant à 72 h après la ponte (AEL). Les microtubules sont visualisés à l'aide du système binaire d'expression GAL4/UAS. Le conducteur spécifique aux cellules de classe IV, ppk-GAL4 (pickpocket), permet l'expression de Jupiter marquée par mNG (UAS-mNG-Jupiter). Les membranes dendritiques sont marquées par l'expression directe, médiée par le promoteur ppk, de la protéine tdTomato fusionnée au marqueur membranaire CD4 (ppk-CD4tdTomato). (A) Marqueur membranaire, CD4tdTomato. (B) Marqueur des microtubules, mNG-Jupiter. (C) Image fusionnée. (D–F) Vues agrandies des régions délimitées par les cadres pointillés blancs dans A–C, respectivement, illustrant la distribution des marqueurs des microtubules et des membranes. Les flèches blanches indiquent la distribution de mNG-Jupiter dans les dendrites terminales. (G) Quantification du nombre de terminaisons dendritiques dans les neurones témoins et exprimant mNG-Jupiter à 72 h AEL. Chaque point représente le nombre de terminaisons comptées dans un quart d'un neurone unique provenant d'une larve distincte. Huit neurones issus de huit larves indépendantes ont été analysés par groupe. Les barres d'erreur représentent la moyenne ± écart-type. Les groupes ont été comparés à l'aide d'un test t de Welch non apparié bilatéral ; ns, non significatif (P > 0,05). Veuillez cliquer ici pour consulter une version agrandie de cette figure.
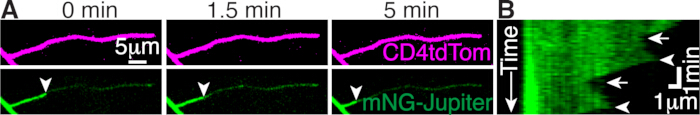
Figure 3 : Dynamique des microtubules dans une dendrite terminale. (A) Trois images d'une dendrite terminale exprimant CD4tdTomato (en haut) et mNG-Jupiter (en bas) aux points temporels indiqués. Les flèches indiquent l'extrémité du microtubule. Un signal faible de mNG est visible au-delà du signal intense du microtubule. (B) Kymographe montrant la croissance et la rétraction des microtubules. Les flèches indiquent les phases de croissance, et les flèches les phases de rétraction. Des balayages linéaires successifs de 3 pixels de largeur du signal mNG sont disposés les uns en dessous des autres, le temps augmentant vers le bas. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Vidéo 1 : Imagerie en lapse de temps de mNG-Jupiter dans les neurones arborisés dendritiques de classe IV. Séquence en lapse de temps montrant la fluorescence de mNG-Jupiter dans les dendrites larvaires de classe IV de Drosophila. La séquence illustre les changements de fluorescence associée aux microtubules au fil du temps au sein de l'arborisation dendritique. Les images ont été acquises en utilisant les conditions d'imagerie en direct décrites dans le protocole. Échelle, 20 µm. Veuillez cliquer ici pour télécharger ce fichier.
Vidéo 2 : Imagerie en lapse de temps du marqueur membranaire CD4tdTomato dans les neurones d’arborisation dendritique de classe IV. Séquence en lapse de temps montrant la fluorescence de CD4tdTomato dans l’arborisation dendritique de classe IV de la larve de Drosophila correspondante. Le marqueur membranaire fournit une référence pour la morphologie dendritique pendant la période d’imagerie. Les images ont été acquises en utilisant les conditions d’imagerie en temps réel décrites dans le protocole. Échelle, 20 µm. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Ce protocole décrit l'utilisation de lignées transgéniques de mouches Jupiter pour l'imagerie en direct de la dynamique des microtubules dans les neurones sensoriels de Drosophila à l'aide de la microscopie confocale. Cette méthode permet de visualiser la fluorescence associée aux microtubules chez des larves intactes tout en préservant la morphologie dendritique, comme évalué à l'aide d'un marqueur membranaire11,29. Une approche similaire a également été utilisée pour imager la dynamique de l'actine à l'aide de GFP-actine et de LifeAct-GFP dans les neurones de classe IV22,30,31,32. En principe, la même approche générale pourrait également être appliquée à l'imagerie d'autres protéines liant les microtubules dans les cellules de classe IV et dans d'autres classes de neurones à arborisation dendritique (classes I, II et III). En particulier, la combinaison de l'étiquetage fluorescent des microtubules avec celui des protéines EB pourrait réduire l'ambiguïté dans l'interprétation de la croissance des microtubules. Par exemple, l'absence d'un comète EB pourrait indiquer soit l'absence de microtubules, soit la présence de microtubules qui ne croissent pas activement ; la visualisation directe des microtubules peut aider à distinguer ces deux possibilités. Ainsi, l'étiquetage simultané de mNG-Jupiter avec EB1 fluorescent pourrait permettre d'interpréter la dynamique de croissance des microtubules dans le contexte local de leur organisation, de leur abondance et de leur orientation supposée.
Plusieurs étapes sont cruciales pour obtenir des données d'imagerie en direct adaptées. Le protocole utilise l'anesthésique volatil isoflurane pour un régime d'immobilisation défini et bref. La dose d'isoflurane doit être soigneusement contrôlée pendant l'immobilisation, car une anesthésie insuffisante permet le mouvement des larves, tandis qu'une anesthésie excessive peut entraîner une dégradation neuronale. Les bulles d'air doivent également être évitées lors du montage, car elles peuvent nuire à la qualité des images et contribuer à la dérive de l'échantillon. En outre, il faut éviter une pression excessive exercée par la lame couvre-objet, car elle pourrait provoquer des bourgeonnements dendritiques et des lésions neuronales ultérieures. Ces étapes sont importantes pour maintenir la stabilité de l'échantillon et la morphologie dendritique tout au long de l'imagerie.
Une limitation importante de ce protocole est que la méthode d'immobilisation et de visualisation, impliquant une combinaison d'exposition à un anesthésique et de contrainte physique par la lame, pourrait influencer la dynamique des microtubules. Pour déterminer si les microtubules sont perturbés dans ces conditions, des méthodes alternatives d'immobilisation peuvent être utilisées séparément ou en combinaison avec ce protocole. Ces approches comprennent l'imagerie d'embryons et l'utilisation de mutants sensibles à la température, tels que Shibirets 33, suivies de la comparaison de paramètres cinétiques tels que les vitesses de croissance et la fréquence des catastrophes.
Étant donné cette limitation, le protocole actuel permet d'observer les larves pendant environ 30 minutes après leur montage, sans formation de bourgeons dendritiques, détérioration de la morphologie ou perte de la dynamique détectable des microtubules et des extrémités. La méthode permet l'acquisition de données temporelles à haute résolution provenant de larves intactes et la visualisation du comportement dynamique des microtubules dans les dendrites terminales.
Déclarations de divulgation
Les auteurs n'ont aucun conflit d'intérêts à divulguer.
Remerciements
Les auteurs remercient tous les membres du laboratoire Howard, en particulier l'ancien membre du laboratoire, le Dr Maijia Liao, pour avoir initié le projet d'étiquetage des microtubules, et le Dr Sonal Shree pour avoir mis au point le protocole de visualisation de la dynamique dendritique chez Drosophila au sein du laboratoire Howard. Les recherches décrites dans cette publication ont été financées par les National Institutes of Health dans le cadre de la subvention R35 GM161634 (National Institute of General Medical Sciences) et de la subvention R01 NS118884 (National Institute of Neurological Disorders and Stroke) attribuées à J.H. Le contenu relève uniquement de la responsabilité des auteurs et ne représente pas nécessairement les points de vue officiels des National Institutes of Health. Ce travail a également été soutenu par la subvention NSF PHY-2210464 et par la bourse PEW Charitable Trusts 38044 attribuée à J.H.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Acide acétique (glacial, réactif ACS, ≥99,7 %) | Sigma-Aldrich | 695092 | Utilisé pour préparer le milieu agar-raisin ; 5 mL par préparation d’environ 0,5 L |
| Agar (bactoagar) | Becton Dickinson | 214010 | Utilisé pour préparer le milieu agar-raisin ; 15 g par préparation d’environ 0,5 L |
| Applicateur d’anesthésique | Carolina Biological Supply Co. | 173010 | Utilisé pour contenir l’isoflurane dans le réservoir d’évaporation pendant l’anesthésie des larves |
| Bécher, 1 L, compatible micro-ondes | Corning Inc. | 1000-1L | Utilisé pour préparer environ 0,5 L de milieu agar-raisin |
| Bécher, 100 mL | Corning Inc. | 1000-100 | Utilisé pour préparer la pâte de levure |
| Module d'importation Bio-Formats | Projet Open Microscopy Environment | Non applicable | Module complémentaire FIJI utilisé pour importer les fichiers temporels .ND2 |
| Caméra (sCMOS, Zyla 4.2 Plus) | Andor Technology | ZYLA-4.2P-USB3 | Senseur de 6,5 µm ; utilisé pour l’acquisition d’images |
| Boîte en carton (5 × 5 × 3 po) | Uline | S-4579 | Utilisée pour couvrir le dispositif d’anesthésie et réduire les mouvements d’air au-dessus de la boîte de culture cellulaire |
| Boîte de culture cellulaire | Corning Incorporated | 430165 | 35 × 10 mm ; utilisée pour la manipulation des larves et comme réservoir d’évaporation de l’isoflurane |
| Couvre-objet | Globe Scientific Inc. | 1404-15 | 22 × 22 mm, n° 1,5 ; placé au-dessus de la larve montée |
| Chambre Darwin | Darwin Chambers | IN030-AA-LT-DA-MP | Utilisée pour maintenir les croisements de drosophiles, la ponte et le stade larvaire à 25 °C |
| Eau distillée, qualité réactif de laboratoire | Research Products International (RPI) | Non applicable | Utilisée pour la préparation de l’agar-raisin, de la pâte de levure et pour le lavage des larves |
| Scotch-mastic | Uline | S-6519 | Utilisé pour fixer l’applicateur d’anesthésique à l’intérieur de la boîte de culture cellulaire |
| Cage de ponte / cage de collecte d’embryons | Genesee Scientific | 59-100 | Taille petite ; s’adapte à une boîte de Pétri de 60 × 15 mm ; utilisée pour une collecte d’œufs contrôlée |
| Éthanol (anhydre, 200 preuves) | Decon Labs Inc. | V1001G | Utilisé pour préparer le milieu agar-raisin ; 10 mL par préparation d’environ 0,5 L |
| FIJI (Fiji Is Just ImageJ) | NIH | Version 2.16.0/1.54p | Utilisé pour l’importation d’images, la stabilisation, la projection d’intensité maximale, l’analyse des régions d’intérêt (ROI), la génération de kymogrammes et l’extraction de profils d’intensité |
| Lignées de drosophiles : (1) w ; ppk-Gal4 ; ppk-cd4-tdTom ; (2) w ; w+, UASt-mNeonGreen-Jupiter-RD/CyO | Centre de stockage des drosophiles de Bloomington (1) ; Laboratoire Howard (2) | BDSC# 32078, BDSC# 35845 | Utilisées pour exprimer CD4tdTomato et mNG-Jupiter dans les neurones des arborisations dendritiques de classe IV |
| Jus de raisin, 100 % Concord | Welch's | Non applicable | Utilisé pour préparer le milieu agar-raisin ; 126 mL par préparation d’environ 0,5 L |
| Huile de halocarbone 700 | Sigma-Aldrich | H8898 | Utilisée pour monter les larves en imagerie vivante |
| Applicateur de henné | ZEYER | ZEYER-1005 | Utilisé pour former l’enceinte en vaseline sur la lame de microscope |
| Stabilisateur d’image | Développé par Kang Li | Non applicable | Module complémentaire FIJI utilisé avec des paramètres de transformation affine pour corriger la dérive de l’échantillon |
| Isoflurane | Santa Cruz Biotechnology, Inc. | sc-470926 | Utilisé pour immobiliser les larves avant le montage et l’imagerie |
| Papier absorbant de laboratoire (Kimwipes) | Kimberly-Clark Professional | 34120 | Utilisé pour éliminer l’excès d’eau des larves lavées avant l’anesthésie |
| Flacon de maintenance | Lab Express Inc. | 7001-PBT | Flacon en polypropylène à fond carré, 6 oz ; contient la nourriture pour drosophiles B (recette de Bloomington) et est utilisé pour maintenir les souches et croisements de drosophiles |
| Micro-ondes | Panasonic | NN-SN686S | Utilisé pour dissoudre l’agar lors de la préparation du milieu agar-raisin |
| Microscope inversé | Nikon Instruments Inc. | 736228 | Microscope Ti Eclipse équipé d’un système de mise au point parfaite pour l’imagerie vivante |
| Lame de microscope | Fisherbrand | 12550143 | Lame Superfrost ; utilisée pour monter les larves en imagerie |
| Multi Kymograph | Développé par Jens Rietdorf, Arne Seitz et Johannes Schindelin | Non applicable | Module complémentaire FIJI utilisé pour générer des kymogrammes de la dynamique des microtubules |
| Logiciel Nikon Elements | Nikon Instruments Inc. | Version 5.21.03 | Utilisé pour l’acquisition d’images de microscopie temporelle et la génération de fichiers .ND2 |
| Objectif, immersion dans l’eau | Nikon Instruments Inc. | MRD77400 | 40×, 1,25 NA ; utilisé pour l’imagerie vivante |
| Pinceau | Dynasty | 2157r | Tailles 0 et 3/0 ; utilisé pour transférer les larves et sceller l’enceinte en vaseline |
| Boîte de Pétri | Falcon | 351007 | 60 × 15 mm ; utilisée pour les plaques d’agar-raisin |
| Spatule | VWR | 82027-532 | 22,9 cm (9 po) ; utilisée pour mélanger la levure et l’eau lors de la préparation de la pâte de levure |
| Unité confocale à disque tournant | Yokogawa CSU-W1 | SBW001 | Diaphragme de 50 µm ; utilisée pour l’imagerie confocale vivante |
| Saccharose | Sigma-Aldrich | 57-50-1 | Utilisé dans le milieu agar-raisin et sous forme de solution à 5 % pour le lavage des larves |
| Vaseline | Unilever | Non applicable | Utilisée pour former l’enceinte entre la lame de microscope et le couvre-objet |
| Levure (levure sèche active Red Star) | Lesaffre Corporation | Non applicable | Utilisée pour préparer la pâte de levure et favoriser la ponte |
Références
- Kapitein LC, Hoogenraad CC. Building the neuronal microtubule cytoskeleton. Neuron. 2015;87(3):492–506.
- Howard J, Hyman AA. Dynamics and mechanics of the microtubule plus end. Nature. 2003;422(6933):753–758.
- Jan YN, Jan LY. Branching out: mechanisms of dendritic arborization. Nature Reviews Neuroscience. 2010;11(5):316–328.
- Fujishima K, Horie R, Mochizuki A, Kengaku M. Principles of branch dynamics governing shape characteristics of cerebellar Purkinje cell dendrites. Development. 2012;139(18):3442–3455.
- Grueber WB, Jan LY, Jan YN. Tiling of the Drosophila. epidermis by multidendritic sensory neurons. Development. 2002;129(12):2867–2878.
- Hwang RY, et al. Nociceptive neurons protect Drosophila. larvae from parasitoid wasps. Current Biology. 2007;17(24):2105–2116.
- Grueber WB, et al. Dendrites of distinct classes of Drosophila. sensory neurons show different capacities for homotypic repulsion. Current Biology. 2003;13(8):618–626.
- Guo Y, et al. Identification of the peptide Vulnusin, a wound signal that mediates mechanical-injury-induced nociception in Drosophila. Neuron. 2025;113(20):3352–3362.e5.
- Han C, et al. Integrins regulate repulsion-mediated dendritic patterning of Drosophila. sensory neurons by restricting dendrites in a 2D space. Neuron. 2012;73(1):64–78.
- Grueber WB, et al. Projections of Drosophila. multidendritic neurons in the central nervous system: links with peripheral dendrite morphology. Development. 2007;134(1):55–64.
- Shree S, et al. Dynamic instability of dendrite tips generates the highly branched morphologies of sensory neurons. Science Advances. 2022;8(26):eabn0080. doi: 10.1126/sciadv.abn0080.
- Ouyang X, et al. Neurons exploit stochastic growth to rapidly and economically build dense dendritic arbors. Nature Communications. 2025;16(1):5903. doi: 10.1038/s41467-025-60800-7.
- Mimori-Kiyosue Y, Shiina N, Tsukita S. The dynamic behavior of the APC-binding protein EB1 on the distal ends of microtubules. Current Biology. 2000;10(14):865–868.
- Stepanova T, et al. Visualization of microtubule growth in cultured neurons via .the use of EB3-GFP (end-binding protein 3-green fluorescent protein). Journal of Neuroscience. 2003;23(7):2655–2664.
- Piehl M, Cassimeris L. Organization and dynamics of growing microtubule plus ends during early mitosis. Molecular Biology of the Cell. 2003;14(3):916–925.
- Ori-McKenney KM, Jan LY, Jan YN. Golgi outposts shape dendrite morphology by functioning as sites of acentrosomal microtubule nucleation in neurons. Neuron. 2012;76(5):921–930.
- Stone MC, Roegiers F, Rolls MM. Microtubules have opposite orientation in axons and dendrites of Drosophila. neurons. Molecular Biology of the Cell. 2008;19(10):4122–4129.
- Zheng Y, et al. Dynein is required for polarized dendritic transport and uniform microtubule orientation in axons. Nature Cell Biology. 2008;10(10):1172–1181.
- Zanic M, Stear JH, Hyman AA, Howard J. EB1 recognizes the nucleotide state of tubulin in the microtubule lattice. PLoS One. 2009;4(10):e7585. doi: 10.1371/journal.pone.0007585.
- Carminati JL, Stearns T. Microtubules orient the mitotic spindle in yeast through dynein-dependent interactions with the cell cortex. Journal of Cell Biology. 1997;138(3):629–641.
- Straight AF, Marshall WF, Sedat JW, Murray AW. Mitosis in living budding yeast: anaphase A but no metaphase plate. Science. 1997;277(5325):574–578.
- Nanda S, Bhattacharjee S, Cox DN, Ascoli GA. Distinct relations of microtubules and actin filaments with dendritic architecture. iScience. 2020;23(12):101865. doi: 10.1016/j.isci.2020.101865.
- Lee HH, Jan LY, Jan YN. Drosophila. IKK-related kinase Ik2 and Katanin p60-like 1 regulate dendrite pruning of sensory neuron during metamorphosis. Proceedings of the National Academy of Sciences of the United States of America. 2009;106(15):6363–6368.
- Karpova N, et al. Jupiter, a new Drosophila. protein associated with microtubules. Cell Motility and the Cytoskeleton. 2006;63(5):301–312.
- Poe AR, et al. Dendritic space-filling requires a neuronal type-specific extracellular permissive signal in Drosophila. Proceedings of the National Academy of Sciences of the United States of America. 2017;114(38):E8062–E8071.
- Nanda S, Bhattacharjee S, Cox DN, Ascoli GA. Local microtubule and F-actin distributions fully constrain the spatial geometry of Drosophila. sensory dendritic arbors. International Journal of Molecular Sciences. 2023;24(7):6741. doi: 10.3390/ijms24076741.
- Hales KG, Korey CA, Larracuente AM, Roberts DM. Genetics on the fly: a primer on the Drosophila. model system. Genetics. 2015;201(3):815–842.
- Roote J, Prokop A. How to design a genetic mating scheme: a basic training package for Drosophila. genetics. G3: Genes|Genomes|Genetics. 2013;3(2):353–358.
- Shree S, Howard J. Protocol for imaging the same class IV neurons at different stages of development. Bio-protocol. 2024;14(16):e5052. doi: 10.21769/BioProtoc.5052.
- Stürner T, et al. The branching code: a model of actin-driven dendrite arborization. Cell Reports. 2022;39(4):110746. doi: 10.1016/j.celrep.2022.110746.
- Nithianandam V, Chien CT. Actin blobs prefigure dendrite branching sites. Journal of Cell Biology. 2018;217(10):3731–3746.
- Kilo L, Stürner T, Tavosanis G, Ziegler AB. Drosophila. dendritic arborisation neurons: fantastic actin dynamics and where to find them. Cells. 2021;10(10):2777. doi: 10.3390/cells10102777.
- Liao M, Liang X, Howard J. The narrowing of dendrite branches across nodes follows a well-defined scaling law. Proceedings of the National Academy of Sciences. 2021;118(27):e2022395118. doi: 10.1073/pnas.2022395118.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible