Ce protocole décrit l'analyse de la durée de vie fondée sur la microfluidique par microscopie en prise de vue différée des gamètes de Saccharomyces cerevisiae obtenus à partir de cellules précursrices jeunes ou âgées.
Article de méthode
Un test basé sur la microfluidique pour la découverte de facteurs de rajeunissement gamétogéniques chez Saccharomyces cerevisiae
Dans cet article
Résumé
Résumé
Saccharomyces cerevisiae vieillit progressivement par des divisions cellulaires asymétriques, en retenant les dommages liés à l'âge dans la cellule mère tout en produisant des cellules filles jeunes. La gamétogenèse réinitialise complètement la durée de vie réplicative des cellules âgées, remettant ainsi à zéro l'horloge du vieillissement pour la génération suivante. Bien que la rajeunissement gamétogénique chez la levure ait déjà été décrit, des techniques permettant de quantifier la réinitialisation de la durée de vie réplicative en grand nombre ont jusqu'ici fait défaut. Les méthodes antérieures de quantification du rajeunissement après la gamétogenèse étaient limitées à des approches peu performantes et laborieuses, reposant sur des manipulations manuelles répétées au micromanipulateur pour chaque cellule individuelle. Nous décrivons ici en détail un test microscopique basé sur la microfluidique et à haut débit, permettant la caractérisation systématique des facteurs nécessaires au rajeunissement cellulaire gamétogénique chez S. cerevisiae. Cette méthode s'appuie sur deux modifications génétiques inertes qui permettent l'évaluation, grâce à la microfluidique, de la durée de vie réplicative des gamètes. Après tri selon l'âge et dissociation des tétrades, les gamètes conditionnellement stériles sont chargés dans des dispositifs d'imagerie basés sur la microfluidique et identifiés à l'aide d'un marqueur spécifique aux gamètes. L'imagerie en laps de temps prolongé permet un suivi fiable et une comparaison des durées de vie réplicatives des gamètes issus de cellules précursrices jeunes et âgées. Nous fournissons ici un protocole étape par étape qui permet la quantification systématique de la durée de vie des gamètes et l'identification à haut débit des facteurs moléculaires impliqués dans le rajeunissement cellulaire gamétogénique chez S. cerevisiae.
Introduction
Les cellules de Saccharomyces cerevisiae vieillissent de manière réplicative pendant la mitose en se divisant de façon asymétrique, en retenant les lésions associées au vieillissement dans la cellule mère tout en produisant des cellules filles jeunes1,2,3,4. La durée de vie réplicative de la levure est donc limitée, définie comme le nombre de cellules filles qu'une cellule mère donnée produit avant sa division terminale, suivie de sénescence et, ultimement, de mort. De manière frappante, si une cellule âgée de S. cerevisiae achève la gamétogenèse, la durée de vie réplicative de tous les gamètes résultants est entièrement réinitialisée, les rendant indistinguables des gamètes issus de cellules précurseurs jeunes5,6,7,8,9 (Figure 1A). Depuis la découverte initiale du rajeunissement gamétogénique chez la levure, plusieurs facteurs importants ayant pour rôle d'éliminer les lésions associées au vieillissement durant la gamétogenèse ont été identifiés, mais l'absence de techniques à haut débit a rendu difficile l'étude de l'impact de ces voies sur la durée de vie des gamètes6. La quantification de la durée de vie réplicative des gamètes s'est traditionnellement appuyée sur le comptage manuel des divisions cellulaires à l'aide d'un microscope fluorescent de microdissection, méthode selon laquelle la durée de vie réplicative des gamètes est évaluée sur plusieurs jours par comptage continu et élimination manuelle des cellules filles produites7. Bien que la durée de vie réplicative des gamètes puisse être analysée à l'aide de cette technique, son caractère laborieux et chronophage a entraîné une adoption marginale dans le domaine au cours de la dernière décennie10,11. Le fait qu'aucune voie moléculaire spécifique n'ait été démontrée comme contribuant directement au rajeunissement gamétogénique depuis sa découverte initiale7 souligne les limites de la technique actuelle et la nécessité d'un dosage automatisé et à haut débit.
Ces dernières années, de nouvelles approches fondées sur la microfluidique ont remplacé la quantification de la durée de vie réplicative par micromanipulation, éliminant ainsi la nécessité de séparer manuellement les cellules filles12. Différents pièges ont été conçus pour capturer et retenir les cellules mères dans des chambres d'imagerie, avec un flux constant de milieu frais tout au long de leur durée de vie réplicative complète, éliminant les cellules filles nouvellement formées. La parallélisation de plusieurs chambres d'imagerie permet en outre d'acquérir la durée de vie réplicative de centaines de cellules appartenant à divers fonds génétiques sur plusieurs jours, le tout dans une seule expérience13,14,15,16,17,18,19. Bien que ces approches basées sur la microfluidique soient désormais privilégiées pour les cellules de levure haploïdes en croissance végétative, l'application de cette technique à la mesure de la durée de vie réplicative des gamètes de levure n'a pas encore été rapportée à ce jour.
Trois principaux obstacles techniques et biologiques entravent l'évaluation de la durée de vie réplicative des gamètes de S. cerevisiae à l'aide de dispositifs microfluidiques. Premièrement, durant la gamétogenèse, une cellule de levure diploïde subit deux divisions méiotiques et forme un tétrade étroitement compacté contenant quatre gamètes haploïdes avec une ségrégation 2:2 des deux types d'accouplement, MATa et MATα (Figure 1A). Ainsi, lors du chargement des gamètes MATa et MATα dans des dispositifs microfluidiques, les phéromones sexuelles sécrétées induisent une réponse d'accouplement chez les cellules voisines, provoquant un arrêt de croissance, des morphologies cellulaires anormales et l'obstruction des dispositifs microfluidiques. Deuxièmement, les quatre gamètes au sein d'un asque tétrade ne se séparent pas naturellement lors de la germination. Par conséquent, en l'absence de séparation manuelle, seuls des tétrades entiers peuvent être piégés dans les chambres microfluidiques. La rétention réduite des tétrades non séparés et l'impossibilité de suivre individuellement les divisions des quatre gamètes encore connectés rendent l'évaluation de la durée de vie réplicative de chaque gamète individuel impossible. Troisièmement, si les tétrades sont séparés en gamètes individuels avant leur chargement dans les dispositifs microfluidiques, ceux-ci sont nettement plus petits que les cellules en croissance végétative et ne sont pas capturés par les pièges standards (Figure 2A–C).
Pour surmonter ces limitations, Spiri et al. 20269 ont combiné des modifications génétiques inertes, la séparation des tétrades et la germination des gamètes, ainsi qu'un marqueur spécifique aux gamètes, afin de permettre une quantification à haut débit, basée sur la microfluidique, de la durée de vie réplicative des gamètes et la caractérisation des facteurs nécessaires à la rajeunissement gamétogénique chez S. cerevisiae (Figure 1B–F). Premièrement, afin d'empêcher l'accouplement post-germination sans interférer avec les croisements génétiques standards, un allèle stérile conditionnel a été conçu (Figure 3A). Deuxièmement, pour séparer les tétrades en gamètes individuels, un traitement à la zymolyase, qui affaiblit la paroi externe des spores, a été combiné à une manipulation mécanique. Troisièmement, afin de permettre une identification efficace des gamètes, même après leur séparation et la brève phase de germination nécessaire à l'utilisation des pièges microfluidiques standards, un rapporteur fluorescent spécifique aux gamètes, à durée de vie longue et rétention prolongée, a été introduit. Grâce à cette approche, des gamètes individuels issus de cellules précurseurs jeunes et âgées préalablement triées peuvent être isolés et chargés dans des dispositifs microfluidiques pour réaliser un suivi en imagerie en temps-laps continu sur 72 h, permettant une analyse quantitative et une comparaison de la durée de vie réplicative des gamètes provenant de cellules précurseurs jeunes et âgées9. Le protocole détaillé décrit ici améliore considérablement la faisabilité et le débit de l'analyse de la durée de vie des gamètes dans les cellules précurseurs jeunes et âgées, permettant l'identification directe des voies moléculaires qui médient le rajeunissement cellulaire durant la gamétogenèse.
Protocole
Une liste détaillée des réactifs et équipements utilisés dans ce protocole est présentée dans le Tableau des matériaux.
1. Vieillissement réplicatif des cellules fondatrices
REMARQUE : Toutes les expériences utilisant le protocole ci-dessous sont réalisées avec des cellules diploïdes de S. cerevisiae de souche SK1 possédant le fond génétique minimal suivant : pPMA2-PMA2-eGFP, ste5::NATR-pTet07.1-STE5, pRNR2-TetR-TUP1, pTetO7.1-TetR, flo8Δ, amn1D368V. Pour toutes les cultures incubées dans des flacons en verre, le volume de culture ne doit pas dépasser 1/5 du volume du flacon afin d'assurer une aération adéquate.
- Dégeler les cellules diploïdes sur des plaques de glycérol contenant de l'extrait de levure et du peptone (YP), puis incuber à 30 °C toute la nuit. Transférer les cellules diploïdes sur des plaques YPD (extrait de levure, peptone, dextrose), puis incuber à 30 °C (>8 h).
- Inoculer les cellules diploïdes fraîchement décongelées dans 5 mL de milieu liquide YPD (2 % de dextrose). Agiter les cultures (300 tr/min) à température ambiante toute la nuit (>12 h).
- Re-diluer la pré-culture à une densité optique à 600 nm (OD600) = 0,2 dans 30 mL de milieu YPD (2 % de dextrose). Agiter les cultures (300 tr/min) à 30 °C pendant 3 à 4 h jusqu'à ce que la densité cellulaire atteigne une OD600 = 0,6–1.
- S'assurer de démarrer avec un volume suffisant de culture pour disposer de 16 unités d'OD600 de cellules à marquer par génotype. Transférer 2 x 8 unités d'OD600 de cellules pour chaque génotype dans un tube conique de 50 mL.
- Recommandé : diviser les 16 unités d'OD600 en deux échantillons (8 unités d'OD600 chacun) afin de préparer deux cultures indépendantes de cellules fondatrices pour chaque génotype. Après le tri par âge (étape 2.16), combiner les cellules âgées provenant des deux cultures fondatrices afin d'augmenter le rendement total de cellules âgées.
- Centrifuger le tube conique de 50 mL pendant 2 min à 1 900 x g et décanté le surnageant. Resuspendre le culot dans 20 mL de solution tampon phosphate-saline (PBS) (pH 8).
- Répéter l'étape 1.6 deux fois supplémentaires, pour un total de trois lavages dans du PBS (pH 8). Préparer une solution de biotine à 8 mg/mL (500 μL nécessaires par 8 unités d'OD600 de cellules).
- Prélever la biotine (4 mg/échantillon) et suspendre complètement la poudre dans du PBS (pH 8) afin d'obtenir une concentration finale de 8 mg/mL (500 μL nécessaires par échantillon). Après le troisième lavage, resuspendre les cellules dans 1 mL de PBS (pH 8).
- Répartir 500 μL de suspension cellulaire dans deux tubes de centrifugation à faible adhérence, divisant ainsi les 2 x 8 unités d'OD600 initiales. Ajouter 500 μL de solution de biotine (8 mg/mL) à chaque tube de centrifugation, pour un volume total de 1 mL (Figure 1B).
- Fermer hermétiquement le couvercle avec du parafilm et vortexer pendant 1 minute. Les cellules âgées sont sensibles au stress mécanique ; c'est la dernière fois que les cellules sont vortexées. Resuspendre les culots cellulaires par pipetage doux de haut en bas à partir de maintenant.
- Transférer les tubes de centrifugation sur un agitateur rotatif et incuber pendant 30 min à 4 °C. Centrifuger pendant 2 min à 1 900 x g, puis pipeter le surnageant. Resuspendre le culot dans 1 mL de PBS (pH 8 + 100 mM glycine) afin de bloquer chimiquement l'excès de biotine.
- Répéter l'étape 1.11 trois fois supplémentaires, pour un total de 3 lavages avec du PBS (pH 8 + 100 mM glycine). Resuspendre les cellules dans 1 mL de milieu YPD (2 % de dextrose).
- Centrifuger pendant 2 min à 1 900 x g et pipeter le surnageant. Préparer des cultures de 50 mL de milieu YPD (2 % de dextrose) + ampicilline (100 µg/mL) dans des flacons de 500 mL pour chaque échantillon marqué à la biotine.
- Resuspendre les cellules marquées à la biotine dans 1 mL de milieu YPD (2 % de dextrose) et ajouter au flacon de 500 mL. Mesurer la densité optique (OD600) de la culture fondatrice afin d'estimer le nombre de générations le lendemain.
- Agiter les cultures fondatrices (300 tr/min) à 30 °C toute la nuit (16–18 h) pour induire le vieillissement réplicatif (Figure 1B). Cela entraînera environ 6 à 7 divisions de chaque cellule fondatrice marquée à la biotine.
2. Isolement des cellules fondatrices âgées
REMARQUE : Conserver le PBS (pH 7,4) + BSA (5 g/L) à 4 °C et maintenir sur glace pendant l'expérience.
Lors de la re-dilution des culots cellulaires, s'assurer qu'ils sont complètement resuspendus et bien mélangés afin d'éviter l'obstruction de la colonne et d'optimiser l'efficacité du tri. Pour améliorer la pureté de la population cellulaire âgée, deux tris consécutifs sont réalisés en réinjectant l'éluate provenant de la première colonne de tri sur une seconde colonne fraîche. Cette procédure permet d'obtenir des populations cellulaires âgées avec une contamination minimale par des cellules jeunes (pureté de 90 à 98 %). Les cellules âgées sont sensibles au stress mécanique ; resuspendre les culots cellulaires en pipetant doucement de haut en bas à l'aide d'une pipette sérologique.
- Après 16 à 18 h d'incubation, enregistrez la densité optique (DO600) de chaque culture initiatrice. Calculez le nombre estimé de générations (âge moyen = log2(DO600Fin / DO600Début)).
- Centrifugez chaque culture pendant 2 min à 1 900 x g dans des tubes coniques de 50 mL et décantez le surnageant. Resuspendez le culot avec 20 mL de PBS (pH 7,4 + BSA (5 g/L)) en pipetant plusieurs fois à l’aide d’une pipette sérologique de 25 mL.
- Répétez une fois l’étape 2.2. Mélangez le flacon de suspension de MicroBilles anti-biotine par retournement. À l’aide d’une pipette à embout coupé, ajoutez 100 μL de MicroBilles anti-biotine à la suspension cellulaire.
- Mélangez par retournement. Incubez à 4 °C pendant 15 min. Incubez sur un agitateur rotatif ou retournez le tube au moins 3 à 4 fois toutes les 5 min (Figure 1C).
- Préparez le support magnétique QuadroMACS, les colonnes et les filtres de pré-séparation (30 µm). Placez un récipient sous la colonne pour recueillir tous les déchets qui passent au travers.
- Pré-humidifiez chaque filtre/colonne avec 3 mL de PBS (pH 7,4 + BSA (5 g/L)). Étiquetez deux tubes coniques de 15 mL pour chaque colonne et condition (un pour « éluat des cellules âgées » et un pour « passage des cellules jeunes »).
- Centrifugez les suspensions cellulaires pendant 2 min à 1 900 x g et décantez le surnageant. Resuspendez le culot avec 20 mL de PBS (pH 7,4 + BSA (5 g/L)) puis centrifugez à nouveau.
NOTE : Cette étape est importante pour éliminer l’excès de MicroBilles anti-biotine libres, qui satureraient autrement la colonne. - Resuspendez complètement le culot cellulaire dans 5 mL de PBS (pH 7,4 + BSA (5 g/L)) et appliquez sur la première colonne de tri (Figure 1C). Étiquetez les colonnes avec le génotype appliqué pour assurer le suivi.
- Recueillez le premier passage dans les tubes coniques de 15 mL étiquetés « passage des cellules jeunes ». Remplacez les tubes coniques de 15 mL par un récipient de déchets une fois que la suspension cellulaire a traversé la colonne.
- Combinez les deux suspensions du passage des cellules jeunes provenant du même génotype dans un seul tube conique de 15 mL. Diluez 250 μL de passage des cellules jeunes combiné avec 9,75 mL de PBS (pH 7,4 + BSA (5 g/L)) dans un nouveau tube conique de 15 mL. Mettez de côté, étiqueté comme « cellules jeunes diluées », pour les étapes ultérieures.
- Lavez chaque colonne 4 fois avec 3 mL de PBS (pH 7,4 + BSA (5 g/L)). Pour le premier lavage, prélevez 3 mL de PBS (pH 7,4 + BSA (5 g/L)) dans le tube conique de 50 mL qui contenait la suspension cellulaire. Transférez sur la colonne correspondante afin d’appliquer les cellules restantes. Lavez ensuite la colonne 3 fois avec 3 mL frais de PBS (pH 7,4) + BSA (5 g/L).
- Préparez des colonnes neuves et des filtres de pré-séparation (30 µm) pour le second tri. Pré-humidifiez chaque filtre/colonne avec 3 mL de PBS (pH 7,4 + BSA (5 g/L)).
- Retirez la première colonne de l’aimant et maintenez-la au-dessus de la deuxième colonne pour le second tri. Ajoutez 5 mL de PBS (pH 7,4 + BSA (5 g/L)) dans la première colonne et poussez de manière continue (doucement mais fermement) avec le piston fourni pour éluer les cellules âgées.
- Appliquez les cellules âgées élutées sur la deuxième colonne. Étiquetez les colonnes avec le génotype appliqué pour assurer le suivi.
- Lavez chaque colonne 3 fois avec 3 mL de PBS (pH 7,4) + BSA (5 g/L). Retirez la colonne de l’aimant et placez-la dans un tube conique de 15 mL étiqueté « éluat des cellules âgées ». Ajoutez 5 mL de PBS (pH 7,4) + BSA (5 g/L) dans les colonnes et poussez de manière continue (doucement mais fermement) avec le piston fourni pour éluer les cellules âgées.
- Combinez les deux éluats provenant des deux cultures initiatrices indépendantes du même génotype afin d’augmenter le rendement total des cellules âgées (voir étape 1.5).
3. Marquage fluorescent des cicatrices de bourgeonnement et de la biotine
REMARQUE : Lorsqu'elles sont marquées avec des colorants fluorescents, les cellules doivent être protégées de la lumière pendant l'incubation. Le milieu conditionné inducteur de gamétogenèse est obtenu en filtrant de façon stérile une culture inductrice de gamétogenèse dans un milieu standard inducteur de gamétogenèse, 5 h après l'induction de la gamétogenèse. Conserver le milieu conditionné inducteur de gamétogenèse scellé avec du parafilm à 4 °C.
- Centrifuger la suspension cellulaire combinée âgée et diluée pendant 2 min à 1 900 x g et décanté le surnageant. Resuspendre les cellules dans 12 mL de PBS (pH 7).
- Répéter l'étape 3.1 deux fois, puis resuspendre les cellules dans 4 mL de PBS (pH 7) lors de la deuxième fois. Ajouter 4 μL de concanavaline A marquée au fluorochrome (1 µg/mL) et 4 μL de streptavidine marquée au fluorochrome (1 µg/mL) dans chaque tube (Figure 1C).
- Incuber pendant 15 min à l'abri de la lumière à température ambiante. Retourner le tube 3 à 4 fois toutes les 5 min. Centrifuger les cellules pendant 2 min à 1 900 x g, puis décanté le surnageant.
- Resuspendre dans 12 mL de milieu inducteur de gamétogenèse. Répéter trois fois la centrifugation et le lavage par resuspension ; après le dernier lavage, resuspendre les cellules dans 2 mL de milieu inducteur de gamétogenèse conditionné contenant de l'ampicilline (100 µg/mL).
4. Induction de la gamétogenèse et analyse du tri par âge
ATTENTION : Le formaldéhyde est toxique et irritant ; manipulez-le dans une hotte chimique en portant des équipements de protection individuelle (EPI) appropriés.
- Measurez la densité (OD600) de la suspension cellulaire re-suspendue (de l'étape 3.4). Diluez les cultures à une OD600 de 0,8 avec du milieu conditionné inducteur de la gamétogenèse contenant de l'ampicilline (100 µg/mL), puis transférez dans un flacon en verre.
NOTE : Le volume dépend du rendement total de cellules âgées ; un volume de culture final de 10 mL est suffisant pour les applications ultérieures. - Prélevez 135 μl de la culture pré-gamétogénique diluée dans des tubes de centrifugation de 1,5 mL contenant 15 μl de formaldéhyde (37 %). Agitez doucement et incubez 15 min à température ambiante. Conservez à 4 °C.
- Agitez les cultures (300 tr/min) à 30 °C pendant 24 h pour achever la gamétogenèse (Figure 1C).
POINT D'ARRÊT : L'observation microscopique des cellules fixées au formaldéhyde peut être effectuée à tout moment jugé opportun. Toutefois, il est recommandé de vérifier l'efficacité du tri des cellules âgées avant de poursuivre le reste du protocole. Les cellules peuvent être conservées jusqu'à 48 h dans le milieu de fixation au formaldéhyde à 4 °C. Pour une conservation à long terme, remplacez la solution contenant du formaldéhyde par du sorbitol (1,2 M) et conservez à -20 °C. - Avant l'observation, centrifugez les cellules fixées au formaldéhyde 2 min à 1 900 x g. Aspirez le surnageant dans un récipient dédié aux déchets de formaldéhyde.
- Resuspendez-les dans 20 μL de sorbitol (1,2 M). Ajoutez 3,3 μL de suspension cellulaire sur une lame standard et posez une lamelle de 22 x 22 mm.
- Acquérez un z-stack incluant tout le volume des cellules dans les canaux DAPI, mCherry, FITC et contraste interférentiel différentiel (DIC) afin d'évaluer le nombre de cicatrices de bourgeonnement, le marquage par la biotine et la protéine Pma2-GFP (Figure 1C et Figure 4A ; montrés respectivement en magenta, jaune et cyan).
- Continuez à acquérir au moins 50 cellules par condition.
5. Analyse d'image pour évaluer l'efficacité du marquage par la biotine et le nombre de cicatrices de bourgeonnement
POINT DE PAUSE : L'analyse d'image permettant de vérifier la séparation par âge peut être effectuée à tout moment jugé le plus pratique. Toutefois, il est recommandé de vérifier l'efficacité du tri avant de poursuivre le reste du protocole.
REMARQUE : Les images sont quantifiées à l'aide de macros personnalisées semi-automatisées pour Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Des notes spécifiques sur les entrées des macros sont indiquées dans l'en-tête de chaque macro et doivent être adaptées aux données d'entrée individuelles.
- Ouvrez Fiji/ImageJ. Faites glisser et déposez la macro Sélection manuelle des régions d'intérêt et exportation au format TIFF (Fichier supplémentaire 1) dans Fiji/ImageJ pour l'ouvrir.
- Cliquez sur Exécuter dans la fenêtre de la macro. Sélectionnez les dossiers d'entrée et de sortie comme demandé, puis cliquez sur OK.
- Dessinez un rectangle autour des cellules d'intérêt et ajoutez chaque rectangle au gestionnaire de régions d'intérêt (ROI), soit manuellement, soit en utilisant le raccourci t. Incluez l'ensemble de la cellule dans le rectangle et laissez une marge d'environ un diamètre cellulaire de chaque côté.
- Une fois que toutes les ROI ont été ajoutées au gestionnaire de ROI à partir de la première image, cliquez sur OK dans la fenêtre d'invite : Action requise (toutes les ROI sélectionnées et enregistrées dans le gestionnaire de ROI (t) ?) (Figure supplémentaire 1). Toutes les ROI choisies seront automatiquement découpées et enregistrées. L'image suivante du dossier d'entrée s'ouvrira automatiquement.
- Répétez les étapes 5.3 à 5.4 pour toutes les images du dossier d'entrée. La macro s'arrête une fois qu'elle a parcouru toutes les images du dossier d'entrée. Faites glisser et déposez la macro Projection 3D et en Z au niveau de la cellule unique (Fichier supplémentaire 2) dans Fiji/ImageJ pour l'ouvrir.
- Ajustez l'espacement des tranches dans la commande Projection 3D… si nécessaire. Cliquez sur Exécuter dans la fenêtre de la macro. Sélectionnez les dossiers d'entrée et de sortie comme demandé, puis cliquez sur OK.
NOTE : La macro s'exécutera automatiquement, aucune intervention de l'utilisateur n'est requise. La macro s'arrête une fois qu'elle a parcouru toutes les images du dossier. - Déplacez toutes les images nommées Y_projection… dans un nouveau dossier d'entrée pour le comptage. Faites glisser et déposez la macro Annotation manuelle des cicatrices de bourgeonnement et de la biotine (Fichier supplémentaire 3) dans Fiji/ImageJ pour l'ouvrir.
- Cliquez sur Exécuter dans la fenêtre de la macro. Sélectionnez les dossiers d'entrée et de sortie comme demandé, puis cliquez sur OK. Comptez les cicatrices de bourgeonnement en faisant tourner la cellule en 3D.
NOTE : Chaque structure en forme d'anneau positive pour DAPI et mCherry est comptée comme une cicatrice de bourgeonnement, sauf si elles se chevauchent et représentent le même événement de cicatrice. La grande marque circulaire pleine positive pour la biotine (mCherry) sur chaque cellule, correspondant à sa naissance, n'est pas incluse dans le nombre total de cicatrices de bourgeonnement (Figure 4A). - Cliquez sur OK dans la fenêtre d'invite : Action requise (Nombre de cicatrices de bourgeonnement ?). Indiquez le nombre de cicatrices comptées dans la fenêtre d'invite, puis cliquez sur OK (Figure supplémentaire 2).
- Déterminez si la cellule est marquée à la biotine en examinant le signal mCherry. Si une cellule était présente pendant le marquage à la biotine, toute la cellule est positive pour mCherry (Figure 4A).
- Cliquez sur OK dans la fenêtre d'invite : Action requise (Marquage à la biotine : Non = 0 / Oui = 1 ?). Choisissez 0 si la cellule n'est pas marquée à la biotine et 1 si elle l'est. Dans l'autre fenêtre d'invite, cliquez sur OK (Figure supplémentaire 3).
- Les résultats seront automatiquement enregistrés dans la fenêtre Journal et sauvegardés sous forme de fichier .txt dans le dossier de sortie. Ne fermez pas la fenêtre Journal pendant le comptage.
- L'image suivante s'ouvrira automatiquement. Répétez les étapes 5.9 à 5.13 pour toutes les images du dossier d'entrée. La macro s'arrête une fois qu'elle a parcouru toutes les images du dossier d'entrée.
6. Évaluer l'efficacité de la gamétogenèse et analyser l'âge des tétrades
REMARQUE : Il est important de revérifier la séparation par âge des tétrades afin d'exclure une désenrichissement spécifique à la gamétogenèse des cellules âgées. Utilisez le même pipeline d'analyse que celui décrit à l'étape 5 pour les cellules pré-gamétogéniques (analyse d'image pour évaluer l'efficacité du marquage biotine et le nombre de cicatrices de bourgeonnement), avec toutefois la différence que seules les tétrades sont recadrées et utilisées pour l'analyse dans les conditions post-gamétogéniques, car seuls les gamètes présents au sein des tétrades survivront au traitement à la zymolyase et contribueront donc à la population de gamètes. La quantification des images est effectuée à l'aide de macros personnalisés semi-automatiques pour Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Des notes spécifiques concernant les entrées des macros sont indiquées dans l'en-tête de chaque macro et doivent être adaptées aux données d'entrée individuelles.
POINT DE PAUSE : Le comptage de l'efficacité de sporulation peut être effectué après la mise en place de la séparation des spores, en prélevant une aliquote (100 μl) de la culture initiale dans un tube d'ultracentrifugeuse pour effectuer le comptage.
- Compter l'efficacité de sporulation en déterminant le nombre de monades, de dyades et de tétrades pour 300 cellules provenant de chaque culture à l'aide d'un microscope optique.
- Au bout de 24 h en milieu inducteur de gamétogenèse, prélever un aliquot de 135 μL de la culture diluée post-gamétogenèse (de l'étape 4.3) dans des tubes contenant 15 μL de formaldéhyde (37 %).
- Agiter doucement et incuber à température ambiante pendant 15 min. Conserver à 4 °C.
POINT D'ARRÊT : Si le tri par âge a été effectué sur les cellules pré-gamétogéniques, l'acquisition d'images de tétrades fixées au formaldéhyde peut être réalisée à tout moment jugé le plus pratique. Les cellules peuvent être conservées jusqu'à 48 h dans le milieu de fixation au formaldéhyde à 4 °C. Pour une conservation à long terme, remplacer la solution contenant du formaldéhyde par du sorbitol (1,2 M) et conserver à -20 °C. - Avant l'acquisition d'images, centrifuger les cellules fixées au formaldéhyde pendant 2 min à 1 900 x g. Éliminer le surnageant à l'aide d'une pipette dans un contenant dédié aux déchets de formaldéhyde.
- Resuspendre dans 20 μL de sorbitol (1,2 M). Déposer 3,3 μL de la suspension cellulaire sur une lame standard et poser une lamelle de 22 x 22 mm.
- Acquérir un z-stack incluant tout le volume des cellules dans les canaux DAPI, mCherry, FITC et DIC afin d'évaluer le nombre de cicatrices de bourgeonnement, le marquage par la biotine et PMA2-GFP (Figure 1D et Figure 4A ; montrés respectivement en magenta, jaune et cyan).
- Poursuivre l'acquisition pour au moins 50 tétrades par condition.
POINT D'ARRÊT : Si le tri par âge a été effectué sur les cellules pré-gamétogéniques, l'analyse de l'efficacité du marquage par la biotine et du nombre de cicatrices de bourgeonnement sur les tétrades peut être réalisée à tout moment jugé le plus pratique. - Analyser l'efficacité du marquage par la biotine et le nombre de cicatrices de bourgeonnement des tétrades post-gamétogéniques comme décrit à l'étape 5.
7. Séparation des tétrades en gamètes individuels
REMARQUE : Après le traitement par la zymolyase, les cellules sont très adhérentes ; faites attention lors de la resuspension des culots cellulaires afin d'éviter de les aspirer ou de les perdre. Préparez du YPD (2 % de dextrose) contenant de l'ampicilline (100 µg/mL) frais et stérilisé par filtration le jour de l'expérience afin d'éliminer tout débris indésirable ou précipitation.
PRÉCAUTION : Le β-mercaptoéthanol est toxique et volatil ; manipulez-le sous hotte aspirante en portant des équipements de protection individuelle adaptés.
- Après 24 heures dans le milieu inducteur de gamétogenèse, transférer les cultures (de l'étape 4.3) dans des tubes coniques de 15 mL. Centrifuger pendant 2 min à 1 900 x g, puis décanté le surnageant.
- Resuspendre dans 900 μl d'eau H2O stérile désionisée et transférer dans des tubes de faible adhérence de 1,5 mL. Ajouter 100 μL de zymolyase (1 mg/mL).
- Dans une hotte, ajouter 2 μL de β-mercaptoéthanol. Sceller les tubes avec du parafilm, les transférer sur un agitateur rotatif et incuber pendant 3 h à 30 °C (Figure 1D).
- Après 3 heures d'incubation, transférer la suspension dans un tube conique de 15 mL. Pippetter soigneusement : les cellules sont très adhérentes. Centrifuger les échantillons pendant 2 min à 1 900 x g. Retirer complètement et soigneusement le surnageant, en évitant le culot collant, puis resuspendre dans 1 mL d'eau H2O stérile désionisée.
- Répéter une fois l'étape 7.4. Soniquer les échantillons à l’aide d’un sonicateur manuel (Figure 1D). Soniquer les échantillons pendant 20 secondes à 1 impulsion/seconde et 50 % de cycle de travail. Placer les échantillons sur de la glace pendant 1 minute entre chaque cycle de sonication.
- Nettoyer le sonicateur avec de l’éthanol à 70 % entre chaque échantillon. Répéter la procédure de sonication décrite à l’étape 7.5 cinq fois supplémentaires, pour un total de six cycles de sonication.
- Vérifier la séparation des tétrades à l’aide d’un microscope optique (Figure 3B). Ajouter 1 mL de YPD (2 % de dextrose) + ampicilline (100 µg/mL) (stérilisé par filtration le jour de l’expérience) à chaque échantillon.
- Re-diluer à une DO600 = 0,8 avec du YPD (2 % de dextrose) + ampicilline (100 µg/mL). Le volume dépend du rendement total de cellules séparées.
NOTE : Le volume maximal est de 12 mL si des tubes coniques de 15 mL sont utilisés. - Filtrer les cultures à travers un filtre de pré-séparation dans un tube conique propre de 15 mL. Transférer sur un agitateur rotatif, incuber à 30 °C pendant 3 h avant de charger dans les dispositifs microfluidiques (Figure 1D).
8. Préparation du dispositif microfluidique
REMARQUE : Cette section décrit la mise en place de dispositifs microfluidiques (Figure 2A–C) conformément aux recommandations du fabricant, en utilisant un microscope à fluorescence inversé équipé d'une chambre de contrôle environnemental. Utilisez de l'éthanol à 70 % pour stériliser la zone de travail, les ciseaux, les tubes et les gants tout au long de la mise en place, afin de réduire le risque de contamination. Pour diminuer le risque d'agrégation cellulaire et d'obstruction durant l'expérience, du Pluronic F-127 est ajouté au milieu de culture. Dissolvez 5 g de poudre de Pluronic F-127 (10 g/L) dans 500 mL de milieu YPD (2 % de dextrose) un jour avant l'expérience, ajoutez de l'ampicilline (100 µg/mL), puis filtrez et stérilisez 1 à 2 heures avant utilisation. Veillez à ce qu'aucune bulle d'air ne subsiste dans les seringues et les tubes contenant le milieu lors de la mise en place du dispositif microfluidique.
- Dissoudre 5 g de poudre de Pluronic F-127 (10 g/L) dans 500 mL de YPD (2 % de dextrose). Préparer un jour avant l'expérience et laisser dissoudre toute la nuit. Le jour de l'expérience, ajouter de l'ampicilline (100 µg/mL) au YPD (2 % de dextrose), Pluronic F-127 (10 g/L).
- Filtrer et stériliser le YPD (2 % de dextrose) + ampicilline (100 µg/mL) + Pluronic F-127 (10 g/L). Laisser reposer 1 à 2 h avant de charger les pompes à milieu afin d'éliminer les bulles d'air introduites lors de la filtration.
- Inspecter le dispositif microfluidique pour détecter tout dommage, tel qu'un verre de couverture fissuré. Boucher les orifices d'entrée de chargement des cellules avec des broches en acier inoxydable pleines (Figure 2A,D,E).
REMARQUE : Il faut faire attention à ne pas insérer trop profondément les broches en acier inoxydable pleines dans les orifices de chargement des cellules, car cela pourrait rendre leur retrait difficile lors du chargement des cellules. - Couper le tube pour la sortie du milieu à la longueur nécessaire pour relier l'orifice de sortie du milieu au récipient de collecte des déchets, en laissant du jeu pour le déplacement de la platine pendant l'acquisition d'images (Figure 2A,G).
- Relier des broches creuses en acier inoxydable aux tubes de sortie du milieu. Brancher les broches creuses en acier inoxydable et les tubes aux orifices de sortie du milieu (Figure 2D–F). Ajouter de l'huile sur l'objectif du microscope et sur le verre de couverture du dispositif microfluidique.
- Monter le dispositif microfluidique sur le microscope (Figure 2G). Trouver le plan focal des unités d'imagerie et vérifier l'intégrité des structures en U en polydiméthylsiloxane (PDMS) (Figure 2C).
- Orienter le tube de l'orifice de sortie du milieu vers un récipient de déchets (Figure 2G). Fixer le tube de sortie du milieu sur la platine du microscope à l'aide de ruban adhésif (Figure 2G, ruban vert).
- S'assurer que le tube de sortie du milieu se trouve bien au-dessus du fond du récipient de déchets afin d'éviter qu'il ne soit immergé dans le milieu usagé qui s'accumulera pendant l'expérience, ce qui créerait une pression arrière.
- Raccourcir le tube de sortie du milieu si nécessaire. Couper le tube d'entrée du milieu à la longueur nécessaire pour relier l'orifice d'entrée du milieu aux seringues de milieu placées sur les micropompes. Prévoir du jeu pour le déplacement de la platine pendant l'acquisition d'images.
- Relier des broches creuses en acier inoxydable aux tubes d'entrée du milieu. Ouvrir l'emballage de la seringue de 20 mL et en chasser complètement l'air.
- Aspirer 20 mL de YPD (2 % de dextrose) + ampicilline (100 µg/mL) + Pluronic F-127 (10 g/L) dans des seringues de 20 mL. Relier un adaptateur de seringue à l'extrémité de la seringue de milieu.
- S'assurer que l'adaptateur de seringue est bien vissé. Relier le tube d'entrée du milieu à l'adaptateur de seringue de milieu. Fixer l'autre extrémité du tube d'entrée du milieu à un récipient de collecte des déchets de manière à ce que la broche creuse en acier inoxydable soit orientée vers le récipient.
- Éliminer soigneusement les bulles d'air restantes de la seringue de milieu. Tenir la seringue de milieu verticalement, en laissant les bulles d'air remonter vers l'extrémité de la seringue. Appliquer une pression pour expulser les bulles d'air et le milieu à travers le tube vers le récipient de déchets.
- Tapoter doucement le côté de la seringue contre une table tout en la tenant verticalement pour libérer les éventuelles bulles d'air restantes, puis réappliquer la pression jusqu'à ce que toutes les bulles d'air soient expulsées. Vérifier attentivement le tube et la seringue pour s'assurer qu'aucune bulle d'air ne subsiste.
- Monter la seringue de milieu sur la micropompe. Si l'on utilise une micropompe avec plusieurs fentes, répéter la préparation de la seringue décrite aux étapes 8.10–8.14 pour chaque seringue supplémentaire et monter chaque seringue préparée sur la micropompe jusqu'à ce que toutes les fentes souhaitées soient remplies. Avancer le piston de la micropompe jusqu'à ce qu'il s'engage avec les pistons des seringues, et que le milieu commence à être expulsé à travers les tubes de toutes les seringues.
- Insérer les broches creuses en acier inoxydable, reliées au tube et à une seringue de milieu, dans l'orifice d'entrée du milieu du dispositif microfluidique monté (Figure 2A,H,I).
- Démarrer la pompe avec un débit de 2,4 µL/min une fois que toutes les seringues montées sur la micropompe sont branchées au dispositif microfluidique. Fixer avec du ruban adhésif le tube relié à l'orifice d'entrée du milieu sur la platine du microscope (Figure 2I, ruban vert à l'arrière-plan).
- S'assurer qu'il y a du jeu dans les tubes pour permettre le déplacement de la platine pendant l'acquisition d'images. Allumer la chambre environnementale et la régler à 30 °C. Faire fonctionner les pompes à milieu pendant au moins 2 h avant de charger les cellules, afin de préparer les unités d'imagerie avec le milieu.
- Prendre des images de test de la région d'intérêt (ROI) après environ 1 h d'écoulement du milieu pour tester les différences de plan focal sur une seule unité d'imagerie.
- En fonction du microscope et du grossissement, acquérir pour chaque chambre 2 x 27 images et trois coupes en z par position avec un espacement de 3 à 8 µm, afin de compenser les différences de plan focal sur une seule unité d'imagerie.
- Arrêter les pompes 1 h avant le chargement des cellules pour réduire la pression et faciliter le chargement.
9. Chargement des gamètes dans les dispositifs de microfluidique
REMARQUE : Le chargement des cellules pour toutes les conditions doit être terminé en moins de 1 h afin d'éviter les divisions cellulaires prématurées des gamètes. En cas d'échec, les gamètes seront dilués par les nouvelles cellules filles générées, ce qui entraînera une évaluation imprécise de la durée de vie réplicative totale. Pour chaque condition et chaque génotype, deux unités d'imagerie sont chargées afin d'obtenir deux réplicats techniques pour l'analyse.
- Couper le tube pour le chargement des cellules à la longueur nécessaire pour relier l'entrée de chargement des cellules à la seringue. Relier des broches creuses en acier inoxydable aux tubes de chargement des cellules. Fixer un adaptateur de seringue à l'extrémité d'une seringue de 5 mL.
- Relier le tube de chargement des cellules à l'adaptateur de seringue sur la seringue de 5 mL. Après 3 h de repousse (étape 7.9), vérifier si la majorité des gamètes ont entamé la croissance. Rechercher des gamètes agrandis et des bourgeons émergents au microscope optique.
- Prélever 2 mL de la première condition à charger dans un tube de centrifugation de 2 mL. Pour chaque condition, effectuer les étapes 9.3 à 9.15 une par une. Retirer la broche solide en acier inoxydable des deux unités d'imagerie qui seront chargées avec des cellules d'une condition spécifique afin de relâcher la pression.
- Soniquer les cellules prélevées à l’aide d’un sonicateur manuel (cinq impulsions à raison d’une impulsion par seconde et un cycle de travail de 50 %) juste avant de les aspirer dans une seringue. Faire passer la suspension cellulaire soniquée à travers un filtre de pré-séparation (30 µm) dans un nouveau tube de centrifugation de 2 mL.
- Charger la suspension cellulaire dans la seringue de 5 mL préparée à travers la broche creuse en acier inoxydable et le tube connecté. Expulser l’air de la seringue contenant la suspension cellulaire, en s’assurant qu’aucun air ne reste dans la seringue ni dans le tube.
- Pousser le piston de la seringue jusqu’à l’apparition d’une petite goutte de liquide sur la broche creuse en acier inoxydable. Insérer une broche creuse en acier inoxydable dans l’entrée de chargement des cellules du dispositif microfluidique.
- S’assurer qu’aucun air n’est introduit en reliant directement une goutte de liquide provenant d’une broche en acier inoxydable à l’entrée de chargement des cellules. Utiliser un chiffon de laboratoire sans peluches enroulé pour essuyer l’excès de liquide sur le dispositif microfluidique.
- Charger manuellement les cellules en appliquant soigneusement une pression sur le piston de la seringue tout en observant directement l’unité d’imagerie au microscope en vision directe. Appliquer une pression sur le piston jusqu’à ce que les structures en U en PDMS commencent légèrement à se déformer.
- Maintenir une pression continue et attendre que les cellules commencent à s’écouler dans la zone d’imagerie. Ne pas appliquer une pression excessive, car cela pourrait entraîner un surchargement et/ou un détachement des structures en PDMS du verre de couverture, rendant l’unité d’imagerie inutilisable.
- Relâcher la pression une fois que les cellules commencent à se charger dans les pièges et surveiller l’efficacité du chargement sur l’ensemble de l’unité d’imagerie. Réappliquer la pression pour répéter le cycle de chargement jusqu’à ce qu’un nombre suffisant de cellules soit piégé.
- Répéter le cycle de chargement si moins de 200 pièges sont occupés. Les unités correctement chargées présenteront des cellules occupant les deux tiers des pièges, équilibrant un chargement suffisant et le risque de surchargement, qui augmente la probabilité de colmatage pendant l’expérience.
- Si des pompes partagées sont utilisées pour différentes unités d’imagerie et qu’une unité d’imagerie est surchargée, déconnecter le tube de l’unité concernée de la pompe de milieu afin d’empêcher la pompe de caler en raison d’un colmatage et d’éviter la perte d’autres conditions expérimentales supplémentaires (Figure 2J).
- Retirer les broches creuses en acier inoxydable de l’entrée de chargement des cellules une fois qu’un nombre suffisant de cellules a été chargé. Rebrancher soigneusement la broche solide en acier inoxydable lentement dans le port d’entrée de chargement.
- Éviter d’insérer la broche solide en acier inoxydable trop profondément ou trop rapidement dans le port de chargement, car cela pourrait provoquer une augmentation soudaine de la pression dans l’unité d’imagerie, entraînant la perte des cellules piégées. Charger le deuxième canal pour la même condition, en reprenant à l’étape 9.6.
- Retirer la broche solide en acier inoxydable des unités d’imagerie à charger ensuite, puis reprendre à l’étape 9.3 pour charger la condition suivante. Répéter jusqu’à ce que toutes les conditions soient chargées.
- À l’aide de la vision directe au microscope, inspecter toutes les unités d’imagerie chargées, en s’assurant d’un chargement suffisant et stable, et confirmer que l’unité n’est pas surchargée. Une fois que toutes les unités d’imagerie connectées à la micropompe sont chargées et qu’un chargement cellulaire approprié est confirmé, démarrer la micropompe à un débit constant de 2,4 µL/min.
- Inspecter soigneusement le dispositif microfluidique pour détecter toute fuite provenant des ports de chargement rebranchés une fois que le flux de milieu est repris. En cas de fuite : débrancher et rebrancher soigneusement la broche solide en acier inoxydable.
- Si la fuite ne peut être arrêtée, déconnecter l’unité d’imagerie concernée de la pompe de milieu en retirant le tube de l’adaptateur de la seringue de 20 mL de milieu (Figure 2J). Si l’unité d’imagerie est surchargée, déconnecter l’unité d’imagerie de la pompe de milieu en retirant le tube de l’adaptateur de seringue situé à l’extrémité de la seringue de 20 mL de milieu.
10. Acquisition d'images
REMARQUE : Une fois que les pompes sont en marche et que le contrôle qualité est terminé, les gamètes sont identifiés en imagerie de tout le champ de vision (zones contenant des cellules piégées) pour chaque chambre, aux canaux FITC et en champ clair, au point temporel t0 (Figure 1E et Figure 3D,E). Les conditions d’imagerie dépendent du système spécifique et des besoins expérimentaux, et peuvent être adaptées en conséquence. Par exemple, avec un objectif 40x, 2 x 27 images et trois coupes en z par position, espacées de 3 à 8 µm, sont acquises aux canaux FITC et en champ clair afin de compenser les différences variables de plan focal sur une même unité. Après l’acquisition de t0, une imagerie en laps de temps du même champ de vision est effectuée à des intervalles de 15 à 20 minutes pendant 72 h afin de couvrir toute la durée de vie réplicative des gamètes (Figure 3D,E). L’imagerie en laps de temps est réalisée uniquement au canal DIC afin d’éviter une phototoxicité cumulative due à des acquisitions répétées au canal FITC.
- Lorsque les micropompes sont en marche, vérifiez à nouveau tous les ROIs et plans focaux pour toutes les unités d'imagerie chargées. Acquérez le premier point temporel (t0) dans les canaux FITC et DIC pour tous les ROIs afin d'identifier les gamètes (positifs pour la GFP) (Figure 1D et Figure 3C).
- Après l'acquisition de t0, démarrez l'acquisition en laps de temps avec des intervalles de 15 à 20 min pendant une durée totale de 72 h, en n'acquérant que dans le canal DIC (Figure 1E et Figure 3D,E). Surveillez périodiquement l'appareil pendant l'expérience afin de détecter toute fuite spontanée. En cas d'observation de fuites, débranchez la seringue correspondante pour éviter des pannes majeures des pompes ou un déversement de milieu dans le microscope.
- Une fois l'acquisition en laps de temps terminée, transférez les données puis procédez au nettoyage.
11. Nettoyage
- Arrêtez les pompes 30 min avant de procéder au nettoyage, une fois l'acquisition en lapse de temps terminée. Retirez les seringues de milieu des micropompes et éteignez les pompes. Débranchez les broches creuses en acier inoxydable reliées aux tubulures et à la seringue de milieu.
- Retirez le dispositif microfluidique du microscope et débranchez toutes les broches en acier inoxydable. Nettoyez l'huile présente sur l'objectif du microscope.
- Jetez le dispositif microfluidique et les broches en acier inoxydable dans des conteneurs à déchets dédiés. Transférez les données et éteignez le microscope.
12. Analyse de la durée de vie réplicative des gamètes
REMARQUE : Pour quantifier la durée de vie réplicative des gamètes à l'issue d'une expérience de microscopie temporelle, les images sont traitées et la durée de vie réplicative des gamètes est déterminée (Figure 1F). Le traitement dépend du montage du microscope et des besoins spécifiques. Brièvement, les images en contraste de phase de chaque condition (même unité d'imagerie) sont assemblées pour former un hyper-empilement. Si nécessaire, l'hyper-empilement temporel en contraste de phase et les images FITC à t0 sont rognées et redimensionnées afin que les coordonnées X-Y d'un point spécifique soient identiques sur l'ensemble des images. La quantification des images est effectuée à l'aide de macros personnalisés semi-automatisés pour Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m)20,21. Des remarques spécifiques concernant les entrées des macros sont indiquées dans l'en-tête de chaque macro et doivent être adaptées aux données d'entrée individuelles. La durée de vie réplicative est mesurée sur 200 cellules par réplicat technique pour chaque génotype et chaque condition. Les comptages provenant de deux réplicats techniques sont concaténés afin d'obtenir des mesures robustes de la durée de vie réplicative. L'expérience est répétée pour obtenir un réplicat biologique indépendant.
POINT DE PAUSE : Une analyse d'image pour évaluer la durée de vie réplicative des gamètes peut être effectuée à tout moment opportun une fois la partie expérimentale du protocole terminée.
- Ouvrir t0 Image FITC pour une unité spécifique de microfluidique. Choisissez les dossiers d'entrée et de sortie comme demandé, puis cliquez sur OK.
- Dessinez un rectangle autour du gamète positif pour la FITC chargé dans le piège microfluidique et ajoutez le rectangle au gestionnaire de régions d’intérêt (ROI) (raccourci t). Ne recadrez pas trop près de la cellule ; laissez une marge d’environ la largeur d’un piège de chaque côté. (Figure 1D, Figure 3C, et Figure supplémentaire 4).
- Continuer jusqu'à ce que tous les gamètes positifs pour la FITC soient ajoutés au gestionnaire de régions d'intérêt (ROI)Figure supplémentaire 5. Accédez au gestionnaire de régions d'intérêt (ROI) et sélectionnez tous les points. Cliquez sur Plus et Enregistrer.
- Enregistrer la liste des régions d'intérêt dans le dossier de sortie. Faites glisser et déposez le macro Rognage manuel de la zone d'intérêt et exportation au format TIFF - Ouvrir les images (Fichier supplémentaire 4) dans FIJI/ImageJ pour ouvrir.
- Sélectionnez la dernière ROI dans la liste et cliquez sur Exécuter dans la fenêtre macro : Rognage manuel de la zone d'intérêt et exportation au format TIFF - Ouvrir les images (Fichier supplémentaire 4). Choisissez le dossier de sortie en suivant les invites pour démarrer la macro.
- La macro démarre en dupliquant et en enregistrant toutes les zones d'intérêt (ROI) sélectionnées dans le dossier de sortie spécifié. La macro s'arrête une fois qu'elle a dupliqué et enregistré toutes les ROI.
- Fermer t0 Image en FITC. Ouvrir la série temporelle en champ clair hyper superposée pour la même unité de microfluidique. Si elle n'est pas déjà ouverte, glisser et déposer le macro Rognage manuel de la zone d'intérêt et exportation au format TIFF - Ouvrir les images (Fichier supplémentaire 4) dans Fiji/ImageJ pour ouvrir.
- Si ce n'est pas déjà ouvert, glissez et déposez la liste d'ROIs enregistrée à partir du t0 Importer l'image FITC dans Fiji/ImageJ pour l'ouvrir. Sélectionner la dernière région d'intérêt (ROI) dans la liste et cliquer Exécuter sur macro : Rognage manuel de la zone d'intérêt et exportation au format TIFF - Ouvrir les images (Fichier supplémentaire 4).
- Choisissez le dossier de sortie en suivant les invites pour démarrer la macro, puis cliquez sur OKLe macro-début duplique et enregistre toutes les régions d'intérêt sélectionnées dans le dossier de sortie spécifié.
- La macro s'arrête une fois qu'elle a dupliqué et enregistré toutes les régions d'intérêt sélectionnées. Fermez l'hyper-pile enregistrée en contraste de phase.
- Faites glisser et déposez la macro Annotation manuelle de GFP, de la durée de vie et du phénotype terminal (Fichier supplémentaire 5) dans Fiji/ImageJ pour ouvrir. Cliquer Exécuter dans la fenêtre macro.
- Choisissez les dossiers d'entrée et de sortie comme demandé, puis cliquez sur OK. Inspecter t0 FITC pour s'assurer qu'un gamète (cellule positive au GFP) est chargé. Comparer t0 Image en FITC et t0 champ clair en laps de temps pour s'assurer que la même cellule est toujours chargée en t0 chronophotographie en champ clairFigure 3C).
- Cliquez OK dans la fenêtre contextuelle : Action requise (Cellule GFP piégée O/N ?)Figure supplémentaire 6. Si le t0 La cellule FITC n'est pas positive au GFP, choisir 0 dans la fenêtre contextuelle.
- Si la cellule chargée dans l'acquisition en temps réel en champ clair à t0 n'est pas la même cellule que celle chargée dans l'image FITC à t0, choisir 0 dans la fenêtre contextuelle. Si le t0 La cellule FITC est positive pour GFP et la cellule chargée au temps t0 en microscopie à contraste de phase en enregistrement temporel est la même cellule que celle chargée au temps t0 Image FITC, choisir 1 dans la fenêtre d'invite (Figure supplémentaire 7). Cliquez OK dans la fenêtre contextuelle une fois que la décision concernant la cellule GFP est prise.
- Compter la durée de vie réplicative en évaluant le nombre de cellules filles produites à partir du gamète chargé avant qu'il n'atteigne un phénotype terminal (arrêt de la division) ou ne soit expulsé du piège (perte de la région d'intérêt, ROI).
- Une fois que la durée de vie réplicative a été décomptée, cliquez sur OK dans la fenêtre contextuelle : Action requise (RLS de la cellule ?)Figure supplémentaire 8). Dans la fenêtre contextuelle, choisissez le nombre de divisions observées (RLS) (Figure 3D,; Figure supplémentaire 9).
- Une fois que le SJS a été signalé, cliquez sur OK dans la fenêtre contextuelle. Déterminer si la cellule a atteint le phénotype terminal ou a été expulsée du piège avant d'arrêter de se diviser.
- Cliquez OK dans la fenêtre contextuelle : Action requise (Terminal ?)Figure supplémentaire 10). Dans la fenêtre d'invite, choisissez 0 si la cellule est éjectée alors qu'elle est encore en cours de division, avant que le phénotype terminal n'ait été observé.
- Dans la fenêtre contextuelle, choisissez 1 si un phénotype terminal a été observé (Figure supplémentaire 11). Dans la fenêtre contextuelle, choisir «?” si non précisé.
- Cliquez sur OK dans la fenêtre d'invite une fois que la décision concernant le destin terminal a été prise. Cliquez OK dans la fenêtre d'invite : Action requise (Raison ?) (Figure supplémentaire 12).
- Si la cellule est éjectée avant d'atteindre le phénotype terminal, choisir le destin cellulaire « éjectée » : « éjectée » = cellule éjectée alors qu'elle est encore en cours de division ; si la cellule a atteint le phénotype terminal, choisir l'un des destins cellulaires terminaux suivants : (a) éjectée/terminée = la cellule a acquis une morphologie terminale mais a été éjectée dans les 3 heures suivant la dernière division ; (b) agrandie = la cellule s'est agrandie et a cessé de se diviser ; (c) division ratée et agrandie = la cellule n'a pas réussi à se séparer lors de la dernière division et a cessé de se diviser ; (d) rétractée = la cellule ne se divise plus et présente une morphologie rétrécie et flétrieFigure supplémentaire 13); (e) autre = toute autre catégorie ne correspondant pas aux descriptions ci-dessus.
- Cliquez OK dans la fenêtre d'invite une fois que la décision concernant le destin cellulaire terminal a été prise. Les résultats de toutes les invites seront automatiquement enregistrés dans la fenêtre de journalisation et sauvegardés sous forme de fichier .txt dans le dossier de sortie.
- Ne fermez pas la fenêtre de journal pendant le comptage. L'image suivante du dossier d'entrée s'ouvrira automatiquement. Répétez les étapes 12.12 à 12.22 jusqu'à ce que le script ait traité toutes les images des dossiers d'entrée.
Résultats
Évaluation de la séparation par âge réplicatif et de l'efficacité de la gamétogenèse
Pour comparer la durée de vie réplicative des gamètes provenant de cellules précursors d'âges différents, il est essentiel d'assurer une séparation et une pureté suffisantes des populations cellulaires. Afin d'augmenter la pureté des populations cellulaires âgées obtenues à 90–100 %, une adaptation critique du protocole standard de séparation par âge a été mise en œuvre, dans laquelle l'éluat cellulaire âgé provenant d'un premier tri est réappliqué sur une colonne neuve pour un second tri9. Pour évaluer la pureté et l'âge des populations cellulaires âgées et jeunes triées deux fois, une coloration dirigée contre les cicatrices de bourgeonnement et la biotine est réalisée, et environ 50 cellules sont observées pour chaque condition. L'agglutinine de germe de blé se lie spécifiquement aux cicatrices de bourgeonnement, structures en forme d'anneau riches en chitine présentes dans la paroi cellulaire de la levure, dont une est laissée après chaque événement de bourgeonnement, révélant ainsi l'âge réplicatif précis d'une cellule (Figure 1C et Figure 4A)22. Les images des cellules pré-gamétogéniques sont analysées selon le pipeline d'analyse d'image décrit à l'étape 5 du protocole.
Le protocole de tri consécutif décrit ici donne systématiquement des populations cellulaires jeunes contenant environ 3,63 % de cellules biotinylées et un âge réplicatif moyen de 1,16, ainsi que des populations cellulaires âgées composées d’environ 96,74 % de cellules biotinylées avec un âge réplicatif moyen de 8,55 (Figure 4B,C)9. Si la pureté de l'une ou l'autre population cellulaire, jeune ou âgée, évaluée par coloration à la biotine, est inférieure à 80 %, l'expérience est interrompue. Dans une expérience optimale, la différence d'âge moyen entre les populations cellulaires jeunes et âgées est d'au moins 6 divisions ; si la séparation est inférieure à 4 divisions, l'expérience est interrompue.
L'efficacité de la gamétogenèse est analysée après 24 h en milieu inducteur de gamétogenèse. Dans les conditions décrites, 79,8 % des cellules jeunes et 78,89 % des cellules âgées forment avec succès des tétrades clairement distinctes dans le génotype témoin (Figure 4D)9. Une faible efficacité de gamétogenèse ne constitue pas un goulot d'étranglement strict pour ce protocole, mais elle réduit le rendement en gamètes, rendant les étapes ultérieures plus difficiles et moins reproductibles. Par conséquent, si l'efficacité de la gamétogenèse est inférieure à 30 %, la quantité de cellules en entrée pour le tri est doublée (4 x 8 OD600) afin de garantir un rendement suffisant de gamètes à partir des cellules précurseurs âgées.
Les populations de tétrades post-gamétogéniques issues de cellules précursors jeunes présentent de manière reproductible une pureté de 13,38 % de cellules biotinylées et un âge réplicatif moyen de 1,31, tandis que celles issues de cellules âgées affichent une pureté de 97,34 % de cellules biotinylées et un âge réplicatif moyen de 8,17 (Figure 4E,F)9. Des évaluations supplémentaires doivent être effectuées si, pour un génotype spécifique, la pureté des populations de tétrades triées varie de plus de 20 % ou si l'âge moyen des tétrades âgées diminue de plus de 3 divisions par rapport aux populations de cellules âgées pré-gamétogéniques (Figure 4E,F).
En résumé, le tri consécutif par billes magnétiques permet une séparation efficace par âge des cellules pré-méiotiques, avec des rendements comparables de gamétogenèse chez les cellules jeunes (79,8 %) et âgées (78,89 %). L’âge réplicatif et la pureté des populations cellulaires sont analysés deux fois : avant et après la gamétogenèse. Il est important de vérifier à nouveau la séparation par âge des tétrades afin d'exclure la possibilité qu'une mutation donnée interfère avec la gamétogenèse d'une manière dépendante de l'âge, entraînant une désenrichissement spécifique à la gamétogenèse des cellules âgées.
Évaluation du rajeunissement gamétogénique
Des cellules sauvages pré-gamétogéniques ont été triées en populations cellulaires jeunes et âgées, et la gamétogenèse a été induite comme décrit ici. Le nombre de cicatrices de bourgeons par tétrade a été quantifié afin de déterminer l'âge réplicatif des populations avant la séparation des gamètes et l'acquisition de la durée de vie réplicative des gamètes (Figure 5A)9. Après un suivi par imagerie en temps réel, la quantification et la comparaison des durées de vie réplicatives des gamètes issus de cellules précursrices jeunes et âgées ont révélé des durées médianes similaires (21 et 22 divisions, respectivement ; p = 0,982 ; Figure 5B), confirmant que le protocole décrit ici permet de capter la rajeunissement gamétogénique.
Grâce à cette approche, nous avons établi que la dégradation des composants cellulaires endommagés par l'autophagie sélective est nécessaire à la rajeunissement gamétogénique9. Les voies d'autophagie, qui assurent la dégradation des composants endommagés via la vacuole, déclinent avec l'âge, entraînant une accumulation de composants cellulaires endommagés23,24. Atg11, la principale protéine d'échafaudage de l'autophagie sélective nécessaire au recrutement du mécanisme autophagique de base vers les récepteurs d'autophagie sélective marquant des cargaisons spécifiques, est régulée à la hausse de manière dynamique durant la gamétogenèse9. Afin de tester si l'élimination des lésions par l'autophagie sélective est importante pour le rajeunissement gamétogénique, des cellules pré-gamétogéniques atg11Δ ont été triées en populations cellulaires jeunes et âgées, puis la gamétogenèse a été induite selon le protocole décrit ici. Après confirmation de l'âge réplicatif de la population de tétrades par quantification des cicatrices de bourgeonnement par tétrade (Figure 5C)9, les tétrades ont été dissociées et la durée de vie réplicative des gamètes a été déterminée. L'analyse de la durée de vie réplicative médiane des gamètes atg11Δ issus de précurseurs jeunes et âgés a révélé que les gamètes provenant de cellules précurseurs âgées présentaient une durée de vie réplicative significativement et reproductiblement plus courte que celle des gamètes issus de cellules précurseurs atg11Δ jeunes (Figure 5D, Rep.1, p = 2 x 10⁻⁶, Rep.2, p = 3 x 10⁻⁶ comparé à Figure 5B)9. Ce résultat suggère que l'autophagie sélective médiée par Atg11 joue un rôle crucial dans le rajeunissement complet des gamètes dérivés de cellules précurseurs âgées, et démontre que le protocole décrit ici permet d'identifier les composants nécessaires à la production de gamètes pleinement rajeunis.
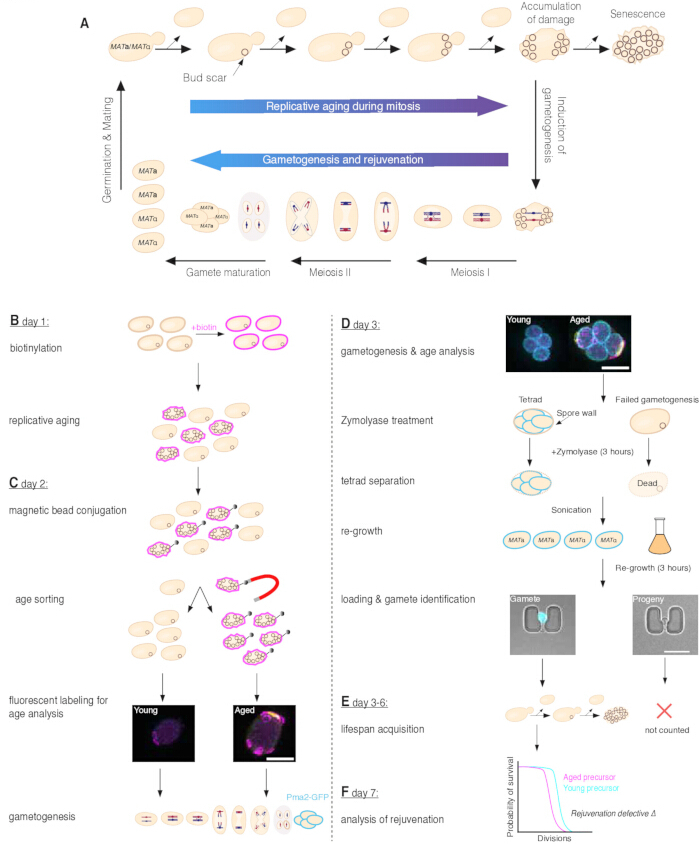
Figure 1. Rajeunissement gamétogénique et un protocole pour évaluer la durée de vie réplicative des gamètes. (A) Pendant la croissance végétative, la levure bourgeonnante se divise de manière asymétrique. Les nouvelles cellules filles naissent jeunes, tandis que les cellules mères accumulent progressivement des dommages liés à l’âge et finissent par devenir sénescents. L’âge réplicatif d’une cellule de levure individuelle est indiqué par le nombre de cicatrices de bourgeonnement, qui se forment après chaque division et persistent sur la paroi de la cellule mère (panneau supérieur). La gamétogenèse est induite par la privation de nutriments (flèche vers le bas, à droite). Au cours de ce processus, la levure diploïde se divise de manière symétrique, produisant des tétrades contenant quatre gamètes haploïdes également jeunes de deux types d’accouplement. La durée de vie réplicative des gamètes est entièrement réinitialisée, même dans les gamètes issus de cellules précurseurs âgées sur le plan réplicatif (panneau inférieur). Après ajout de nutriments, les gamètes germent, reprennent une croissance mitotique et forment des cellules diploïdes lors de l’accouplement des deux types d’accouplement (flèche vers le haut, à gauche). (B) Les cellules fondatrices sont marquées au biotine le jour 1 et cultivées toute la nuit dans un milieu riche à la température optimale de croissance afin de générer des cellules fondatrices âgées sur le plan réplicatif et des cellules filles jeunes. (C) Le jour 2, les cellules fondatrices marquées au biotine sont conjuguées à des billes magnétiques, suivies d’un tri magnétique par âge pour séparer les cellules fondatrices âgées des cellules filles jeunes. La fluorescence du biotine et des cicatrices de bourgeonnement est ensuite évaluée pour déterminer l’efficacité du tri et vérifier les âges réplicatifs des populations séparées. Les cellules sont ensuite incubées toute la nuit dans un milieu inducteur de gamétogenèse afin de produire des tétrades exprimant Pma2-GFP. (D) Le jour 3, l’efficacité de la gamétogenèse, le marquage au biotine et les cicatrices de bourgeonnement sont évalués pour confirmer la gamétogenèse et les distributions d’âge des populations. Les tétrades sont traitées avec de la zymolyase pendant 3 h pour digérer la paroi des spores et lyser les cellules qui n’ont pas progressé dans la gamétogenèse, puis séparées mécaniquement par sonication. Les gamètes séparés sont laissés en régénération pour faciliter leur rétention dans les pièges en U microfluidiques, puis chargés dans le dispositif microfluidique. Des images représentatives montrent un gamète positif pour Pma2-GFP (à gauche) et un descendant négatif pour Pma2-GFP (à droite) piégé dans le piège en U, visualisés en champ clair et par fluorescence Pma2-GFP (cyan). (E) La durée de vie réplicative des gamètes est mesurée par imagerie en microscopie à laps de temps prolongé basée sur la microfluidique, entre les jours 3 et 6 du protocole. (F) Résultat hypothétique après analyse de la durée de vie réplicative des gamètes dans un contexte déficient en rajeunissement, le jour 7 du protocole. Échelles = 5 µm. Cette figure est adaptée de Spiri et al.9. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
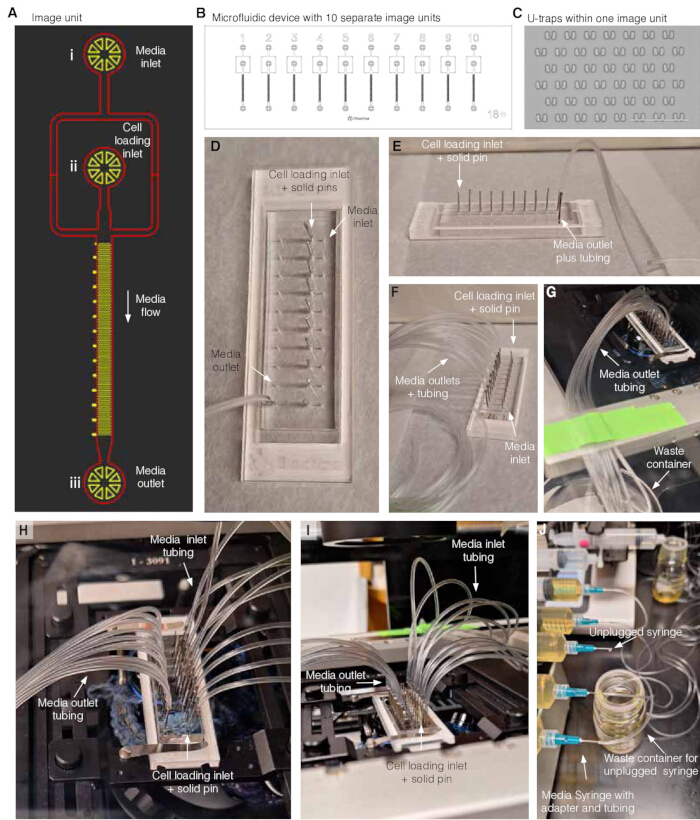
Figure 2. Préparation du dispositif microfluidique. (A) Vue schématique d'une unité d'imagerie. (i) Entrée du milieu ; (ii) entrée de chargement des cellules ; et (iii) sortie du milieu. Pendant l'expérience, du milieu frais circule de l'entrée du milieu (i) vers la sortie du milieu (iii), tandis que l'entrée de chargement des cellules (ii) est bouchée par une épingle en acier inoxydable solide. (B) Vue schématique d'un dispositif microfluidique contenant 10 unités d'imagerie distinctes. (C) Image des pièges en U en PDMS et de l'espacement dans une unité d'imagerie ; l'échelle représente 100 µm. (D) Vue de dessus du dispositif microfluidique avec des épingles en acier inoxydable solides insérées dans toutes les entrées de chargement des cellules, et une épingle creuse en acier inoxydable munie d'un tube insérée dans une sortie de milieu pour la collecte du milieu en flux continu. (E) Vue latérale du dispositif microfluidique avec des épingles en acier inoxydable solides insérées dans toutes les entrées de chargement des cellules, et une épingle creuse en acier inoxydable munie d'un tube insérée dans une sortie de milieu pour la collecte du milieu en flux continu. (F) Dispositif microfluidique avec des épingles en acier inoxydable solides insérées dans toutes les entrées de chargement des cellules, et des épingles creuses en acier inoxydable munies de tubes insérées dans toutes les sorties de milieu pour la collecte du milieu en flux continu. (G) Dispositif microfluidique avec des épingles en acier inoxydable solides insérées dans toutes les entrées de chargement des cellules, des épingles creuses en acier inoxydable munies de tubes insérées dans toutes les sorties de milieu pour la collecte du milieu en flux continu, monté sur un microscope. Les tubes destinés à la collecte du milieu en flux continu sont fixés (ruban vert) sur la platine du microscope et dirigés vers le récipient de collecte des déchets. (H) Dispositif microfluidique avec des épingles en acier inoxydable solides insérées dans toutes les entrées de chargement des cellules, des épingles creuses en acier inoxydable munies de tubes insérées dans toutes les sorties de milieu, et des épingles creuses en acier inoxydable munies de tubes reliées à des seringues de milieu insérées dans toutes les entrées de milieu, monté sur un microscope. (I) Dispositif microfluidique avec des épingles en acier inoxydable solides insérées dans toutes les entrées de chargement des cellules, une épingle creuse en acier inoxydable munie d'un tube insérée dans toutes les sorties de milieu, et une épingle creuse en acier inoxydable munie d'un tube reliée à des seringues de milieu insérées dans toutes les entrées de milieu, monté sur un microscope. Les tubes provenant des seringues de milieu sont fixés sur la platine du microscope (ruban vert à l'arrière-plan). (J) Exemple de la manière de débrancher la seringue de milieu du dispositif microfluidique en cas de fuite ou d'une unité d'imagerie surchargée. Les figures 2A–C sont adaptées de Jo et al.15. Les figures D–J sont adaptées de Spiri et al.9. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
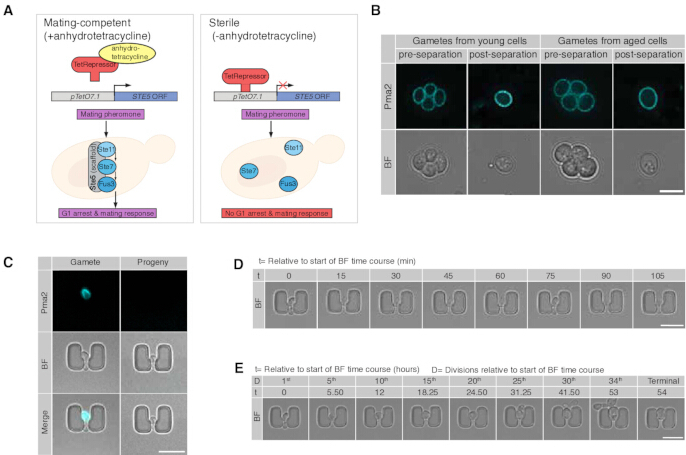
Figure 3. Préparation des gamètes pour l'acquisition de la durée de vie réplicative des gamètes basée sur la microfluidique. (A) Représentation schématique du système génétique permettant d'obtenir une stérilité conditionnelle. Le promoteur endogène de STE5, une protéine support nécessaire à la transduction du signal lors de la détection du phéromone de conjugaison, est remplacé par le fragment promoteur pTetO7.1. À l'état de base, la protéine répresseur Tet (TetR), exprimée sous un promoteur constitutif, se lie au promoteur pTetO7.1 et réprime la transcription à partir de ce dernier. L'ajout et la liaison de l'anhydrotétracycline induisent un changement conformationnel du répresseur Tet, réduisant son affinité pour pTet07.1 et, par conséquent, déréprimant la transcription de STE5. (B) Coupes z individuelles représentatives de tétrades jeunes (panneau gauche) et âgées (panneau droit) avant et après séparation, ainsi que des gamètes respectifs, visualisant le champ clair et Pma2-GFP (cyan). (C) Gamète positif pour Pma2-GFP (panneau gauche) et descendance de gamètes négatifs pour Pma2-GFP (panneau droit) piégés dans des dispositifs basés sur la microfluidique, visualisant le champ clair et Pma2-GFP (cyan). (D) Division deux fois d’un gamète piégé représentatif sur une période de 2 h. (E) Gamète piégé représentatif dans une unité d'imagerie microfluidique, visualisé à chaque 5e division jusqu'à la division terminale, la 34e, sur une durée de 54 h. Échelles = 5 µm. Cette figure est adaptée de Spiri et al.9. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
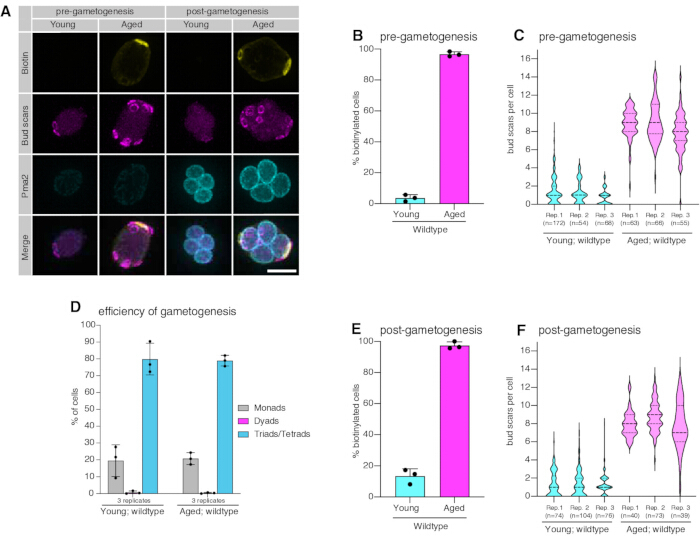
Figure 4. Quantification de l'âge réplicatif et de l'efficacité de la gamétogenèse. (A) Exemples de cellules pré-gamétogéniques triées par âge (panneau gauche) et de tétrades post-gamétogéniques (panneau droit), projetées en intensité maximale, visualisant la biotine à l’aide de streptavidine marquée par un fluorophore (jaune), les cicatrices de bourgeonnement riches en chitine visualisées avec l’agglutinine de germe de blé marquée par un fluorophore (magenta) et Pma2-GFP (cyan). (B) Quantification de la fraction de cellules biotinylées chez des populations cellulaires jeunes (3,63 ± 2,12 %, moyenne ± écart-type (ET), 3 réplicats, n = 172, 54 et 68, respectivement) et âgées (96,74 ± 1,58 %, moyenne ± ET, 3 réplicats, n = 63, 66 et 55, respectivement) de type sauvage ; les barres d’erreur représentent l’écart-type. (C) Quantification de l’âge réplicatif par évaluation du nombre de cicatrices de bourgeonnement chez des populations cellulaires jeunes (1,16 ± 0,41, moyenne ± ET, n = 3 réplicats, n = 172, 54 et 68, respectivement) et âgées (8,55 ± 0,66, moyenne ± ET, 3 réplicats, n = 63, 66 et 55, respectivement) de type sauvage. (D) Quantification de la fraction de tétrades chez des populations cellulaires post-gamétogéniques jeunes (79,8 ± 9,43 %, moyenne ± ET, 3 réplicats, n = 300 pour les réplicats 1 et 3, n = 281 pour le réplicat 2) et âgées (78,89 ± 3,17 %, moyenne ± ET, 3 réplicats, n = 300 chacun) de type sauvage ; les barres d’erreur représentent l’écart-type. (E) Quantification de la fraction de tétrades biotinylées chez des populations de type sauvage jeunes (13,38 ± 4,74 %, moyenne ± ET, n = 3 réplicats, n = 74, 104 et 76, respectivement) et âgées (97,34 ± 2,33 %, moyenne ± ET, 3 réplicats, n = 40, 73 et 39, respectivement) après achèvement de la gamétogenèse ; les barres d’erreur représentent l’écart-type. (F) Quantification de l’âge réplicatif par évaluation du nombre de cicatrices de bourgeonnement chez des populations de tétrades jeunes (1,31 ± 0,04, moyenne ± ET, 3 réplicats, n = 74, 104 et 76 respectivement) et âgées (8,17 ± 0,54, moyenne ± ET, 3 réplicats, n = 40, 73 et 39 respectivement) de type sauvage. Échelles = 5 µm. Les intervalles de confiance ont été calculés selon la méthode du score de Wilson. Les diagrammes en violon indiquent la médiane (lignes continues), les percentiles 25e et 75e (lignes pointillées). Cette figure est adaptée de Spiri et al.9. Veuillez cliquer ici pour consulter une version agrandie de cette figure.
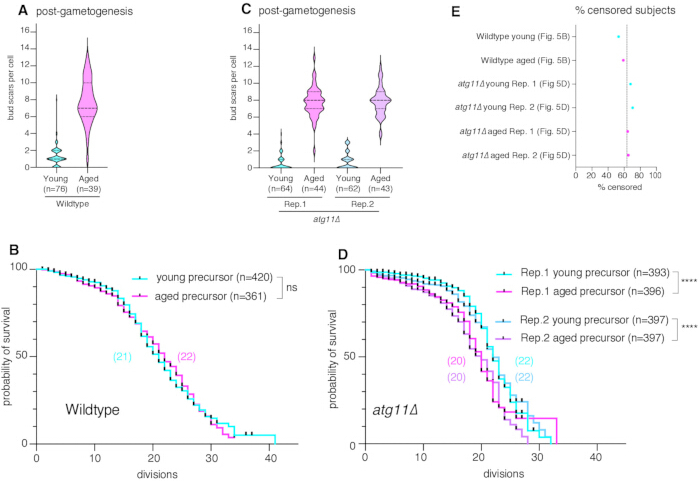
Figure 5. Quantification de la durée de vie réplicative. (A) Quantification de l’âge réplicatif par évaluation du nombre de cicatrices de bourgeonnement chez des populations de gamètes jeunes (1,3 ± 1,2, moyenne ± ÉT, n = 76) et âgées (7,8 ± 2,6, moyenne ± ÉT, n = 39) de type sauvage, mêmes données que celles présentées dans la figure 4F pour la répétition 3. (B) Quantification de la durée de vie réplicative de gamètes jeunes (durée médiane = 21, n = 420, 223 sujets censurés) et âgés (durée médiane = 22, n = 361, 213 sujets censurés, p = 0,982 comparé aux jeunes) de type sauvage. Les décomptes provenant de deux réplicats techniques ont été concaténés. (C) Quantification de l’âge réplicatif par évaluation du nombre de cicatrices de bourgeonnement dans des populations de tétrades atg11Δ : répétition 1, jeunes (0,53 ± 0,91, moyenne ± ÉT, n = 64) et âgés (7,8 ± 1,8, moyenne ± ÉT, n = 44) ; répétition 2, jeunes (0,82 ± 1, moyenne ± ÉT, n = 62) et âgés (7,9 ± 1,7, moyenne ± ÉT, n = 43). (D) Quantification de la durée de vie réplicative de gamètes atg11Δ pour deux réplicas biologiques indépendants : répétition 1, jeunes (durée médiane = 22, n = 393, 267 sujets censurés) et âgés (durée médiane = 20, n = 396, 255 sujets censurés, p = 2 × 10⁻⁶) ; répétition 2, jeunes (durée médiane = 22, n = 397, 280 sujets censurés) et âgés (durée médiane = 20, n = 397, 259 sujets censurés, p = 3 × 10⁻⁶ comparé aux jeunes). Pour chaque réplica biologique indépendant, les décomptes provenant de deux réplicats techniques ont été concaténés. (E) Pourcentage d’événements censurés sur l’ensemble des expériences de durée de vie. La ligne pointillée indique la moyenne (63,4 % ± 6,2, moyenne ± ÉT) des sujets censurés provenant de n = 6 expériences. La signification statistique des différences dans les durées de vie réplicatives a été évaluée à l’aide du test de Log-rank (Mantel-Cox) ; les tirets sur les courbes de survie représentent les événements censurés. Les diagrammes en violon indiquent la médiane (lignes continues), les percentiles 25e et 75e (lignes pointillées). Les valeurs de p sont indiquées (ns = p > 0,05, * = p ≤ 0,05, ** = p ≤ 0,01, *** = p ≤ 0,001, **** = p ≤ 0,0001). Cette figure est adaptée de Spiri et al.9. Veuillez cliquer ici pour visualiser une version agrandie de cette figure.
Figure supplémentaire 1 : Sélection des régions d'intérêt pour l'analyse des cicatrices de bourgeonnement. Image représentative d'ImageJ montrant des cellules individuelles sélectionnées à l'aide de régions rectangulaires d'intérêt (ROIs) ajoutées au gestionnaire de régions d'intérêt (ROI Manager) pour une analyse ultérieure. Les ROIs sélectionnées sont affichées sous forme de cadres jaunes. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire 2 : Saisie manuelle du nombre de cicatrices de bourgeonnement. Capture d'écran représentative d'ImageJ montrant la boîte de dialogue utilisée pour saisir manuellement le nombre de cicatrices de bourgeonnement identifiées pour chaque cellule sélectionnée. Les cicatrices de bourgeonnement sont comptées en faisant pivoter la projection en Y et en examinant le signal de l'agglutinine de germe de blé. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire 3 : Classification manuelle du marquage à la biotine. Exemple de capture d'écran d'ImageJ montrant la boîte de dialogue utilisée pour indiquer si une cellule sélectionnée est positive ou négative pour le marquage à la biotine. Une valeur de 1 indique une cellule positive à la biotine, et une valeur de 0 indique une cellule négative à la biotine. Veuillez cliquer ici pour télécharger ce fichier.
Figure suplémentaire 4 : Sélection de régions d'intérêt dans un dispositif microfluidique. Image représentative d'ImageJ montrant des pièges en U microfluidiques individuels sélectionnés à l'aide de régions d'intérêt rectangulaires (ROIs) et ajoutés au gestionnaire de régions d'intérêt (ROI Manager). Chaque ROI englobe un piège en U unique destiné à une analyse ultérieure. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire 5 : Visualisation des régions d'intérêt (ROI) sélectionnées du piège en U microfluidique. Capture d'écran représentative d'ImageJ montrant plusieurs ROI rectangulaires superposés sur le dispositif microfluidique après sélection des pièges en U individuels. Les ROI sont affichés simultanément à l'aide de la fonction « Afficher tout » dans le gestionnaire de ROI. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire 6 : Identification des cellules positives à la GFP dans des pièges en U microfluidiques. Exemple de capture d'écran d'ImageJ montrant l'invite utilisée pour déterminer si une cellule positive à la GFP est piégée dans le piège en U sélectionné. Une image de fluorescence est affichée à côté de l'image en champ clair afin de faciliter l'identification. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire 7 : Classification manuelle des cellules positives pour la GFP. Capture d'écran représentative d'ImageJ montrant la boîte de dialogue utilisée pour enregistrer le statut GFP d'une cellule dans un U-trap sélectionné. Une valeur de 1 indique une cellule positive pour la GFP, tandis qu'une valeur de 0 indique une cellule négative pour la GFP. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire 8 : Saisie manuelle de la durée de vie réplicative. Capture d'écran représentative d'ImageJ montrant la boîte de dialogue utilisée pour saisir la durée de vie réplicative (RLS) d'une cellule individuelle après examen de la pile d'images en laps de temps. La RLS est déterminée comme étant le nombre total de divisions cellulaires observées. Veuillez cliquer ici pour télécharger ce fichier.
Figure supplémentaire 9 : Saisie manuelle de la durée de vie réplicative. Capture d'écran représentative de Fiji/ImageJ montrant la boîte de dialogue utilisée pour saisir la durée de vie réplicative (RLS) d'une cellule individuelle après examen de la pile d'images en contraste de phase en enregistrement temporel. La RLS est enregistrée comme le nombre total de divisions cellulaires observées. Veuillez cliquer ici pour télécharger ce fichier.
Figure suplémentaire 10 : Évaluation du statut terminal lors de l'analyse de la durée de vie réplicative. Capture d'écran représentative de Fiji/ImageJ montrant l'invite « Terminal ? » utilisée pour déterminer si la cellule analysée a atteint un phénotype terminal ou a été éjectée du piège avant l'arrêt terminal. Veuillez cliquer ici pour télécharger ce fichier.
Figure suplémentaire 11 : Enregistrement de l'état terminal lors de l'analyse de la durée de vie réplicative. Capture d'écran représentative de Fiji montrant la sélection de la valeur d'état terminal après avoir déterminé si un phénotype terminal avait été observé. Veuillez cliquer ici pour télécharger ce fichier.
Figure suplémentaire 12 : Sélection du destin cellulaire terminal. Capture d'écran représentative de Fiji montrant l'invite utilisée pour attribuer la raison de la censure ou le destin terminal d'une cellule analysée. Veuillez cliquer ici pour télécharger ce fichier.
Figure suplémentaire 13 : Classification de la morphologie des cellules terminales. Capture d'écran représentative de Fiji montrant la sélection du phénotype terminal, incluant la classification « racornie » pour une cellule ayant cessé de se diviser et présentant une morphologie rétractée. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 1. Macro complémentaire pour la sélection manuelle des zones d'intérêt et l'exportation au format TIFF dans Fiji. Macro personnalisé pour Fiji/ImageJ utilisé pour sélectionner manuellement des cellules individuelles en tant que zones d'intérêt (ROIs), découper les ROIs sélectionnées et exporter les images découpées au format TIFF pour des analyses ultérieures. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 2. Macro complémentaire Fiji pour les projections 3D et en Z au niveau de la cellule unique. Macro personnalisé pour Fiji/ImageJ utilisé pour générer des projections tridimensionnelles et des images de projection en Z de cellules individuelles recadrées, en vue d'une analyse ultérieure des cicatrices de bourgeonnement et du marquage par la biotine. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 3. Macro complémentaire Fiji pour l'annotation manuelle des cicatrices de bourgeonnement et de la biotine. Macro personnalisé pour Fiji/ImageJ utilisé pour enregistrer manuellement le nombre de cicatrices de bourgeonnement et classer les cellules individuelles selon leur état de marquage à la biotine. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 4. Recadrage manuel des zones d'intérêt et exportation au format TIFF – Macro Open Images Fiji. Macro personnalisée pour Fiji/ImageJ utilisée pour recadrer et exporter les régions d'intérêt correspondantes à partir des images FITC en t0 et des hyper-piles en lapso-temporel en champ clair, en vue d'une analyse ultérieure de la durée de vie réplicative des gamètes. Veuillez cliquer ici pour télécharger ce fichier.
Fichier supplémentaire 5. Macro complémentaire Fiji pour l'annotation manuelle des phénotypes GFP, de la durée de vie réplicative (RLS) et des phénotypes terminaux. Macro personnalisé pour Fiji/ImageJ utilisé afin d'identifier les gamètes GFP-positifs, d'enregistrer manuellement la durée de vie réplicative (RLS), de déterminer l'état terminal et de classer les phénotypes terminaux ou d'éjection lors de l'analyse de la durée de vie réplicative des gamètes. Veuillez cliquer ici pour télécharger ce fichier.
Discussion
Ici, nous fournissons un protocole détaillé permettant de mesurer la durée de vie réplicative de gamètes de levure issus de cellules précursors âgées différemment, en utilisant un flux opératoire à haut débit basé sur la microfluidique, introduit par Spiri et al9. Cette technique accélère l'étude de l'efficacité du rajeunissement gamétogénique dans divers contextes génétiques et peut être utilisée pour obtenir des éclairages mécanistiques sur le processus conservé de rajeunissement gamétogénique. La découverte que la gamétogenèse réinitialise la durée de vie réplicative chez la levure a été initialement réalisée dans les souches W303 et A364, en utilisant des tests de microdissection comme lecture7. La réinitialisation de la durée de vie réplicative lors de la gamétogenèse n'avait pas pu être évaluée dans la souche SK1, malgré son utilisation prédominante pour l'étude de la gamétogenèse, en raison des difficultés à séparer les premières cellules filles du gamète7. Lors du développement de ce protocole, nous avons contourné cette limitation en modifiant génétiquement la souche SK1, en introduisant une mutation ponctuelle D368V dans le locus AMN1 afin de moduler la séparation cellulaire, et en supprimant FLO8 pour éliminer la floculation25,26. De plus, l'expression de STE5, une protéine d'échafaudage de signalisation essentielle pour déclencher la réponse de conjugaison, a été restreinte de manière conditionnelle par la mise en place d'un système Tet-OFF inductible à l'anhydrotétracycline au locus endogène (Figure 3A)27,28,29. Cela entraîne un déficit complet et conditionnel de conjugaison entre les cellules MATa et MATα, permettant ainsi des croisements génétiques tout en évitant le déclenchement de la réponse de conjugaison entre les gamètes MATa et MATα durant les expériences. Enfin, afin d'identifier les gamètes et de les distinguer des cellules végétatives après une brève phase de croissance, un rapporteur transgénique portant une protéine de fusion Pma2-GFP sous son promoteur endogène a été introduit. Pma2-GFP est spécifiquement exprimé tardivement au cours de la gamétogenèse, se localise à la membrane plasmique du gamète et est conservé pendant plusieurs cycles de division cellulaire après la germination (Figure 1D, Figure 3B,C, et Figure 4A)9. Le test basé sur la microfluidique décrit ici augmente considérablement le débit et la faisabilité des études sur le programme de rajeunissement gamétogénique par rapport aux tests de microdissection laborieux et s'étalant sur plusieurs jours, qui constituaient jusqu'alors la seule méthode disponible pour quantifier le rajeunissement gamétogénique. En accord avec les résultats obtenus dans les souches W303 et A364 par microdissection7, nous démontrons que la durée de vie réplicative est entièrement réinitialisée après la gamétogenèse dans la souche SK1. De plus, en appliquant cette méthode, nous avons révélé que l'autophagie sélective dépendante d'Atg11 est essentielle pour un rajeunissement complet des gamètes (Figure 5B,D) (données issues de Spiri et al)9.
Les dispositifs microfluidiques (Figure 2A–D) sont installés et montés conformément au protocole décrit (étape 8). Avant de monter le dispositif microfluidique sur le microscope, la lame de verre est soigneusement inspectée à la recherche de fissures. Il convient de manipuler le dispositif microfluidique avec précaution afin d'éviter d'endommager la lame de verre. Si des fissures sont détectées, l'unité d'imagerie concernée ne sera pas utilisée afin d'éviter tout déversement de milieu dans le microscope et des incohérences de pression durant l'expérience. Bien que, en théorie, les unités d'imagerie non affectées du même dispositif microfluidique puissent encore être utilisées, il est recommandé de passer à un nouveau dispositif microfluidique, car la lame de verre structurellement compromise présente un risque élevé de propagation supplémentaire des fissures pendant l'expérience. Ensuite, chaque unité d'imagerie doit être inspectée au microscope afin de vérifier l'intégrité des structures en PDMS et leur bon collage à la lame de verre. Afin de réduire le risque d'agrégation cellulaire et d'obstruction durant l'expérience, du Pluronic F-127 est ajouté au milieu de croissance, et le milieu est stérilisé par filtration pour éliminer les débris avant l'expérience. Le milieu est fait circuler dans les unités d'imagerie microfluidiques pendant au moins 2 h avant la mise en charge des cellules, afin de s'assurer que les unités d'imagerie sont suffisamment amorcées avec le milieu. Si une quantité importante de débris s'accumule au sommet de la région du piège en U dans une unité d'imagerie spécifique, entravant la mise en charge des cellules et l'écoulement du milieu, il est conseillé de retirer cette unité de l'expérience en la déconnectant de la pompe à milieu (Figure 2J). Une fois que le milieu est entièrement réparti dans les unités d'imagerie, une image test des zones d'intérêt (ROIs) est acquise afin de contrôler les différences de plan focal au sein d'une même unité d'imagerie et sur l'ensemble du dispositif microfluidique. Si le dispositif microfluidique présente une inclinaison interne, des micro-ajustements de l'inclinaison de la platine peuvent atténuer ce problème. En alternative, acquérir trois coupes en z par position et point temporel avec un espacement en z de 3–8 µm permet de compenser les différences de plan focal à travers une même unité d'imagerie.
Pour séparer les tétrades en gamètes individuels, des cultures triées par âge après la gamétogenèse sont incubées avec de la zymolyase pendant 3 h (Figure 1D). Cet enzyme digère spécifiquement la paroi cellulaire de la levure, affaiblissant l'asque de la tétrade qui protège les gamètes et provoquant la lyse des cellules non gamétiques (Figure 1D). Les gamètes séparés sont protégés par leurs propres parois cellulaires, qui sont plus résistantes à la digestion et empêchent ainsi la lyse. Après la séparation des tétrades, examiner les gamètes séparés afin de confirmer une dissociation suffisante des tétrades et la préservation de l'intégrité des gamètes. Si plus de 30 % des cellules restent des tétrades intactes, des cycles supplémentaires de sonication peuvent aider à les dissocier davantage (Figure 3B). Il est recommandé d'interrompre l'expérience et de recommencer avec un nouveau lot de zymolyase si plus de 30 % des tétrades restent intactes, car elles pourraient former des agrégats cellulaires lors de la repousse, ce qui pourrait poser problème lors du chargement et du fonctionnement du système microfluidique. Après la séparation, les cultures de gamètes sont repiquées pendant 3 h à 30 °C dans un milieu riche, une durée suffisante pour permettre aux gamètes d'augmenter de taille afin qu'ils puissent être facilement piégés dans les dispositifs microfluidiques, mais assez courte pour que la majorité des cellules n'aient pas encore terminé leur première division (Figure 1D). Après la repousse, les cellules sont observées au microscope optique afin de vérifier l'augmentation de taille et l'apparition du premier bourgeon. Si un génotype spécifique nécessite un temps nettement plus long pour que les gamètes augmentent de taille et commencent à se diviser, le délai doit être ajusté en conséquence afin d'assurer un piégeage efficace des gamètes.
Les cellules en surcroissance sont ensuite chargées manuellement dans les unités d'imagerie microfluidiques en appliquant soigneusement une pression sur la seringue tout en observant l'unité à l’aide de la vue en direct du microscope. Il faut veiller à ne pas appliquer une pression excessive, car cela pourrait détacher les structures en PDMS du verre de couverture, endommageant ainsi l'unité d'imagerie. La pression est maintenue jusqu’à ce que les structures en PDMS commencent légèrement à se déformer et que les cellules commencent à s’écouler vers la zone d’imagerie. Dès que les cellules pénètrent dans le dispositif d’imagerie, la pression est réduite progressivement à mesure qu’elles traversent l’unité, occupant individuellement les pièges. Si moins de 200 cellules sont piégées lors du premier cycle, la pression est réappliquée pour répéter le chargement. Les unités correctement chargées doivent présenter des cellules occupant au moins 66 % des pièges, ce qui permet d’équilibrer un chargement suffisant sans surcharge, cette dernière augmentant le risque d’obstruction durant l’expérience. Les unités d’imagerie surchargées contiennent un excès de cellules et de débris au-dessus et à l’intérieur de la zone du piège en U, ce qui peut entraver l’écoulement du milieu dans toute l’unité d’imagerie. Lorsque des pompes partagées sont utilisées pour différentes unités d’imagerie et qu’une unité est accidentellement surchargée, l’unité concernée est déconnectée de la pompe à milieu afin d’éviter que la pompe ne bloque à cause d’un colmatage, empêchant ainsi de perturber d’autres groupes expérimentaux (Figure 2J). Le chargement de toutes les conditions est terminé dans l’heure afin d’éviter les divisions cellulaires prématurées des gamètes, qui entraîneraient une dilution des gamètes par les cellules filles produites et une évaluation imprécise de la durée de vie réplicative. Une fois le chargement de toutes les conditions terminé et l’écoulement du milieu rétabli, le dispositif microfluidique est soigneusement inspecté afin de détecter toute fuite de milieu provenant des orifices de chargement rebranchés. Si une fuite est observée, retirer délicatement l’aiguille en acier inoxydable et la réinsérer dans les orifices de chargement pour résoudre le problème. Sinon, si la fuite ne peut être arrêtée, l’unité d’imagerie est débranchée de la pompe à milieu afin d’éviter tout déversement de liquide dans le microscope durant l’expérience (Figure 2J). Si l’unité d’imagerie est surchargée, comme indiqué par le nombre de cellules et la présence de débris autour des premiers pièges, elle est également débranchée de la pompe à milieu afin d’empêcher la pompe de bloquer durant l’expérience en raison d’une pression rétrograde accrue causée par une réduction de l’écoulement du milieu (Figure 2J).
Les dispositifs microfluidiques personnalisés en U-trap ouverts utilisés ici, conçus spécifiquement pour être utilisés avec SK1, permettent de capturer une large gamme dynamique de durée de vie réplicative avec une moindre contrainte spatiale des cellules par rapport à d'autres conceptions de pièges, réduisant ainsi le risque d'effets précédemment rapportés sur la longévité30. Toutefois, cette conception ouverte présente l'inconvénient que les cellules peuvent être éjectées prématurément avant que la sénescence ne soit observée, principalement en raison d'une augmentation significative de la taille cellulaire au cours des dernières divisions de la vie réplicative (spécifiquement observée pour SK1 et inévitable) ou en raison de légères fluctuations de pression dans le système fluidique au fil du temps. Par conséquent, il est essentiel de faire particulièrement attention à ne pas introduire d'air dans le système microfluidique lors de la préparation du dispositif et du chargement des cellules. Afin d'éviter tout biais lors de l'évaluation de la durée de vie réplicative des gamètes, chaque gamète chargé au début de notre suivi temporel est compté jusqu'à ce que 200 gamètes aient été analysés. Les cellules éjectées avant la sénescence sont strictement classées comme sujets censurés aux fins d'analyse. Nous avons constaté que les taux de censure sont comparables entre les génotypes (Figure 5E, sujets censurés = 63,4 % ± 6,2, moyenne ± écart-type), sans relation systématique entre la fréquence d'éjection et les phénotypes observés de durée de vie. Bien que cela n'ait pas encore été observé à ce jour, nous recommandons de répéter l'expérience si les taux d'éjection dépassent 80 % parmi les cellules analysées. Ainsi, bien que l'éjection des cellules constitue une source importante de censure inhérente au test, en partie parce que nous comptons chaque gamète chargé même s'il est éjecté au cours des premières divisions, nous ne constatons aucune preuve que des différences d'éjection entre génotypes expliquent les différences de durée de vie rapportées. En suivant cette approche, la durée de vie réplicative peut être mesurée de manière cohérente et robuste. Afin de réduire les événements d'éjection dans les futures expériences, des dispositifs dotés de nouvelles conceptions de pièges sont actuellement en cours de développement et de test.
Bien que le débit de quantification de la réinitialisation gamétogénique de la durée de vie soit nettement plus élevé que celui de la méthode précédemment existante, les divisions cellulaires de chaque gamète doivent être comptées manuellement par un scientifique formé, ce qui fait de l'analyse des données une limitation actuelle de la méthode présentée. Les récents progrès des approches d'apprentissage automatique visant à automatiser l'analyse de la durée de vie réplicative des levures offrent une stratégie prometteuse pour surmonter cette limitation31. Une approche récemment publiée, appelée BudFinder, est particulièrement prometteuse : elle utilise un auto-encodeur masqué préentraîné de manière auto-supervisée sur des données d'imagerie de levures à grande échelle, puis l'exploite pour affiner un modèle de type transformeur afin de détecter directement les événements de division cellulaire32. Cette approche réduit considérablement le nombre d'événements de division annotés manuellement nécessaires pour l'affinement du modèle, par rapport aux méthodes antérieures. De manière encourageante, la grande quantité de données déjà produites et annotées à l'aide du protocole décrit ici convient bien à une approche similaire, qui pourrait automatiser à l'avenir l'analyse de la durée de vie réplicative des gamètes et ainsi surmonter la limitation actuelle. En outre, pour des applications futures, ce protocole peut facilement être combiné à des biomarqueurs établis et à des systèmes d'expression sophistiqués afin d'identifier les mécanismes moléculaires et les facteurs impliqués dans le rajeunissement cellulaire durant la gamétogenèse chez S. cerevisiae, permettant ainsi de nouvelles avancées dans la compréhension de ce processus conservé.
Déclarations de divulgation
Les auteurs déclarent qu'ils n'ont aucun intérêt concurrentiel.
Remerciements
Nous remercions les membres actuels et anciens des laboratoires Brar et Ünal pour leurs discussions critiques et leurs commentaires sur le manuscrit. Ce travail est soutenu par une bourse de mobilité de la Fondation suisse pour la recherche scientifique (P500PB_214421) attribuée à S.S., G.A.B. bénéficie d'un financement des National Institutes of Health (R01AG071869), T.L.S. a bénéficié d'une subvention Longevity Impetus du Norn Group, de la Hevolution Foundation et de la Rosenkranz Foundation. E.Ü. bénéficie d'un financement des National Institutes of Health (R01AG071801) et de l'Astera Institute.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| Système de filtration sous vide/bouteille de stockage de 1000 mL | Corning | 431098 | Mémbbrane PES stérile, pore de 0,22 µm, surface de 54,5 cm2. Conserver à température ambiante. |
| Seringue de 20 mL | Becton, Dickinson and Company (BD) | 302830 | Seringue Luer-Lok de 20 mL. Conserver à température ambiante. |
| Seringue de 5 mL | Becton, Dickinson and Company (BD) | 14-829-45 | Seringue Luer-Lok de 5 mL, conserver à température ambiante. |
| Ampicilline | Alpha Teknova | A9510 | Conserver à -20 °C après reconstitution dans l’eau. |
| Microbilles magnétiques anti-biotine | Miltenyi Biotechnology | 130-097-046 | Conserver à 4 °C. |
| β-mercaptoéthanol | MilliPORE SIGMA | M625-250mL | Conserver à 4 °C. |
| BSA | MilliPORE SIGMA | A4503-100G | Conserver à 4 °C. |
| Adaptateur Luer-Stub Clay Adams Intramedic | Becton, Dickinson and Company (BD) | 427565 | Calibre 23, conserver à température ambiante. |
| Cuvettes | Bio Rad | 2239955 | Cuvettes jetables en polystyrène semi-microvolume. Conserver à température ambiante. |
| Éthanol | NA | divers | |
| EZ-Link Sulfo-NHS-LC-biotine | ThermoFisher Scientific | 21335 | Biotine pour marquer les cellules fondatrices dans le vieillissement réplicatif |
| Logiciel Fiji | https://fiji.sc/ | NA | version : Fiji/ImageJ (ImageJ2, V. 2.14.0/1.54m) |
| Streptavidine marquée par fluorescence | ThermoFisher Scientific | S11225 | Conjugué Alexa Fluor 546, conserver à -20 °C en aliquots. |
| Agglutinine de germe de blé marquée par fluorescence | ThermoFisher Scientific | W11263 | Conjugué Alexa Fluor 350, conserver à -20 °C en aliquots. |
| Formaldéhyde | ThermoFisher Scientific | F79-1 | 37 %, conserver à 4 °C. |
| Milieu inducteur de gamétogenèse | NA | Préparé en interne selon une recette standard | Acétate de potassium à 2 %, suppléments en acides aminés et ampicilline (40 mg/L d’adénine, 40 mg/L d’uracile, 10 mg/L d’histidine, 10 mg/L de leucine et 10 mg/L de tryptophane, 100 μg/mL d’ampicilline) |
| Glycine | ThermoFisher Scientific | BP381-1 | 100 %, 200 preuves. Conserver à température ambiante. |
| Épingle creuse en acier inoxydable | iBiochips | HSP-100 | Réf. : 0,28”, OD, 0,016”, ID, 0,500” de long, conserver à température ambiante. |
| Microscope à fluorescence inversé | NA | NA | |
| Pompes à seringue Legato 200 | kdScientific | 788200 | Conserver à température ambiante. |
| Support plastique ou en verre Legato 200/210 pour 6/10 seringues | kdScientific | 788300 | Conserver à température ambiante. |
| Microscope optique | NA | NA | |
| Tubes à faible adhérence | USA Scientific | 1415-2600 | Conserver à température ambiante. |
| Colonnes LS | Miltenyi Biotechnology | 130-042-401 | Conserver à température ambiante. |
| Dispositifs microfluidiques | iBiochips | ADU-10, (AD-Chips du #18++) | Conserver à température ambiante. |
| Tuyau médical sans DEHP | iBiochips | MTB-100 | ID = 0,202”, OD = 0,060”, épaisseur = 0,20”, conserver à température ambiante. |
| PBS | NA | Préparé en interne selon une recette standard | Préparer 1 L de : PBS pH 7 ; PBS pH 8, PBS pH 8 + 100 mM glycine, PBS pH 7,4 + 0,5 % BSA |
| Pluronic F-127 | MilliPORE SIGMA | P2443 | Conserver à température ambiante. |
| Filtre de pré-séparation | Miltenyi Biotechnology | 130-041-407 | Taille des pores : 30 µm |
| Séparateur QuadroMACS et kits de démarrage | Miltenyi Biotechnology | 130-091-051 | Conserver à température ambiante. |
| Épingle pleine en acier inoxydable | iBiochips | SSP-200 | OD, 0,027”, ID, 0,500”, conserver à température ambiante. |
| Sonicateur | Branson | 100-132-1623R & 101-135-066R | |
| Spectrophotomètre | NA | NA | |
| Agitateur rotatif pour tubes | NA | NA | |
| Y+A8+2:29+2:31+A8+2+2:33 | Base de données des souches de levure Brar-Ünal | pÜB42275 | trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| Souche de levure 2 | Base de données des souches de levure Brar-Ünal | pÜB48561 | atg11Δ::KanMX, trp1::pPma2-Pma2-eGFP::TRP1, ste5::NatR-pTet07.1-STE5, ura3::pRNR2-TetR-Tup1, pTetO7.1-TetR::URA3, flo8Δ, Amn1D368V |
| YPD (YEP + 2 % glucose, supplémenté en Trp et Ura) | NA | Préparé en interne selon une recette standard | YPD (1 % d’extrait de levure, 2 % de peptone, 2 % de glucose, 22,4 mg/L d’uracile et 80 mg/L de tryptophane). |
| Zymolyase 100T | MP Biomedicals | 8320932 | Conserver à -20 °C en aliquots après reconstitution dans l’eau. |
Références
- Denoth Lippuner A, Julou T, Barral Y. Budding yeast as a model organism to study the effects of age. FEMS Microbiol Rev. 2014;38(2):300-25.
- Higuchi-Sanabria R et al. Role of asymmetric cell division in lifespan control in Saccharomyces cerevisiae. FEMS Yeast Res. 2014;14(8):1133-46.
- Hughes AL, Gottschling DE. An early age increase in vacuolar pH limits mitochondrial function and lifespan in yeast. Nature. 2012;492(7428):261-5.
- Nyström T, Liu B. Protein quality control in time and space—links to cellular aging. FEMS Yeast Res. 2014;14(1):40-8.
- Neiman AM. Sporulation in the budding yeast Saccharomyces cerevisiae. Genetics. 2011;189(3):737-65.
- Sing TL, Brar GA, Ünal E. Gametogenesis: exploring an endogenous rejuvenation program to understand cellular aging and quality control. Annu Rev Genet. 2022;56(1):89-112.
- Ünal E, Kinde B, Amon A. Gametogenesis eliminates age-induced cellular damage and resets life span in yeast. Science. 2011;332(6037):1554-7.
- Ünal E, Amon A. Gamete formation resets the aging clock in yeast. Cold Spring Harb Symp Quant Biol. 2011;76:73-80.
- Spiri S et al. A role for selective ER autophagy in gametogenic rejuvenation revealed by high-throughput lifespan profiling. Nat Commun. 2026. doi:10.1038/s41467-026-77993-0.
- Koch BA, Staley E, Jin H, Yu HG. The ESCRT-III complex is required for nuclear pore complex sequestration and regulates gamete replicative lifespan in budding yeast meiosis. Nucleus. 2020;11(1):219-36.
- Lee MB et al. Defining the impact of mutation accumulation on replicative lifespan in yeast using cancer-associated mutator phenotypes. Proc Natl Acad Sci U S A. 2019;116(8):3062-71.
- Mortimer RK, Johnston JR. Life span of individual yeast cells. Nature. 1959;183(4677):1751-2.
- Chen KL, Crane MM, Kaeberlein M. Microfluidic technologies for yeast replicative lifespan studies. Mech Ageing Dev. 2017;161(Pt B):262-9.
- Jin M et al. Divergent aging of isogenic yeast cells revealed through single-cell phenotypic dynamics. Cell Syst. 2019;8(3):242-53.e3.
- Jo MC et al. High-throughput analysis of yeast replicative aging using a microfluidic system. Proc Natl Acad Sci U S A. 2015;112(30):9364-9.
- Li Y et al. A programmable fate decision landscape underlies single-cell aging in yeast. Science. 2020;369(6501):325-9.
- Li Y et al. Multigenerational silencing dynamics control cell aging. Proc Natl Acad Sci U S A. 2017;114(42):11253-8.
- Liu P, Young TZ, Acar M. Yeast Replicator: a high-throughput multiplexed microfluidics platform for automated measurements of single-cell aging. Cell Rep. 2015;13(3):634-44.
- Thayer NH et al. The Yeast Lifespan Machine: a microfluidic platform for automated replicative lifespan measurements. bioRxiv. 2022;2022.02.14.480146.
- Schindelin J et al. Fiji: an open-source platform for biological-image analysis. Nat Methods. 2012;9(7):676-82.
- Spiri S. Fiji macros for microscopy analysis of gametogenic rejuvenation [Internet]. Zenodo; 2026. Available from: [https://doi.org/10.5281/zenodo.22004193](https://doi.org/10.5281/zenodo.22004193)
- Cabib E, Bowers B. Chitin and yeast budding: localization of chitin in yeast bud scars. J Biol Chem. 1971;246(1):152-9.
- Mizushima N, Levine B, Cuervo AM, Klionsky DJ. Autophagy fights disease through cellular self-digestion. Nature. 2008;451(7182):1069-75.
- Rubinsztein DC, Mariño G, Kroemer G. Autophagy and aging. Cell. 2011;146(5):682-95.
- Kobayashi O, Suda H, Ohtani T, Sone H. Molecular cloning and analysis of the dominant flocculation gene FLO8 from Saccharomyces cerevisiae. Mol Gen Genet. 1996;251(6):707-15.
- Fang O et al. Amn1 governs post-mitotic cell separation in Saccharomyces cerevisiae. PLoS Genet. 2018;14(10):e1007691.
- Azizoglu A, Brent R, Rudolf F. A precisely adjustable, variation-suppressed eukaryotic transcriptional controller to enable genetic discovery. eLife. 2021;10:e69549.
- Choi KY, Satterberg B, Lyons DM, Elion EA. Ste5 tethers multiple protein kinases in the MAP kinase cascade required for mating in S. cerevisiae. Cell. 1994;78(3):499-512.
- Bellí G et al. An activator/repressor dual system allows tight tetracycline-regulated gene expression in budding yeast. Nucleic Acids Res. 1998;26(4):942-7.
- Gao Z et al. Comparative analysis of yeast replicative lifespan in different trapping structures using an integrated microfluidic system. Adv Mater Technol. 2020;5(12):2000655.
- Aspert T, Hentsch D, Charvin G. DetecDiv, a generalist deep-learning platform for automated cell division tracking and survival analysis. eLife. 2022;11:e79519.
- Nguyen P et al. BudFinder: a masked auto-encoder vision transformer framework for yeast budding detection and lifespan quantification. PLoS Comput Biol. 2026;22(5):e1013700.
Réimpressions et autorisations
Cet article a été publié
Vidéo bientôt disponible