במאמר זה אנו מתארים פרוטוקול לאופטימיזציה ופרמטריזציה של שאריות חומצות אמינו שהשתנו עם מיני קרבוניל תגובתי, הניתנים להתאמה למערכות חלבון. שלבי הפרוטוקול כוללים תכנון ואופטימיזציה של מבנה, הקצאות מטען, בניית פרמטרים והכנת מערכות חלבונים.
מאמר שיטה
סינתזה של חומצות אמינו שהותאמו עם קרבונילים תגובתיים בסיליקו להערכת השפעות מבניות באמצעות סימולציות דינמיקה מולקולרית
במאמר זה
סיכום
תקציר
קרבונילציה של חלבונים על ידי אלדהידים תגובתיים שמקורם בחמצון שומנים מובילה לקישור צולב, אוליגומריזציה וצבירה של חלבונים, מה שגורם לנזק תוך-תאי, לפגיעה בתפקודי התא, ובסופו של דבר למוות תאי. היא תוארה בהזדקנות ובמספר מצבים כרוניים הקשורים לגיל. עם זאת, הבסיס לשינויים מבניים הקשורים לאובדן תפקוד ביעדי חלבון עדיין אינו מובן היטב. מכאן מתואר מסלול לבניית סיליקו של פרמטרים חדשים לחומצות אמינו מוגבונות עם מיני קרבוניל תגובתי שמקורם בחמצון חומצות שומן. נבנו תעלות מיכאל עבור Cys, His, ו-Lys עם 4-hydroxy-2-nonenal (HNE), 4-hydroxy-2-hexenal (HHE), וצורת טבעת פוראן עבור 4-Oxo-2-nonenal (ONE), בעוד malondialdehyde (MDA) היה מחובר ישירות לכל שאריות. הפרוטוקול מתאר פרטים עבור הבנייה, אופטימיזציה של הגיאומטריה, הקצאת מטענים, קשרים חסרים, זוויות, פרמטרים של זוויות דיהדרליות ותיקוף שלו עבור כל מבנה שאריות שונה. כתוצאה מכך, השפעות מבניות המושרות על ידי קרבונילציה עם נגזרות שומנים אלה נמדדו על ידי סימולציות דינמיקה מולקולרית על מערכות חלבונים שונות כגון אנזים thioredoxin, אלבומין בסרום בקר ותחום הממברנה Zu-5-ankyrin תוך שימוש בסטיית שורש-ממוצע-ריבוע (RMSD), תנודות ריבוע ממוצע שורש (RMSF), חיזוי משני מבני (DSSP) וניתוח שטח פנים נגיש לממס (SASA), בין היתר.
מבוא
במרדף המתמיד אחר הבנת ההתנהגות המולקולרית של חלבונים עם שינויים חמצוניים, כימיה חישובית הפכה לעמוד יסוד בתחום הרחב של המחקר המדעי. זה מסתמך על שימוש במודלים תיאורטיים המסוגלים לפרש תופעות פיזיקליות במערכות אלקטרוניות, תוך שימוש במשוואות מתמטיות כדי לתאר את ההתנהגות האטומית של מולקולות. בתוך הנוף הזה, סימולציות חישוביות של חלבונים בולטות ככלים חיוניים לניתוח ההתנהגות האטומית של מערכות מולקולריות. בהתבסס על הערכה של התנהגות מבנית, חישובים אנרגטיים ומצבים קונפורמטיביים1, שיטות אלה הופכות לבעלי ברית אסטרטגיים לחיזוי ההתנהגות של מערכות ביומולקולריות.
סימולציות אלה מתמחות בחקר שינויים מבניים ובהערכת אובדן או רווח של תפקודים ביולוגיים במערכות חלבונים. עם זאת, גישות חישוביות הראו מגבלות משמעותיות כאשר הן מיושמות על מערכות חלבונים המכילות שאריות שהשתנו שנוצרו על ידי שינויים קוולנטיים לאחר תרגום ברצף. הסיבה לכך היא שלשיטות זמינות רבות חסרים משאבים עם פרמטרים הניתנים להתאמה לשדות כוח התואמים את חבילות התוכניות הנפוצות ביותר לסימולציות דינמיקה מולקולרית של חלבונים 2,3,4,5,6. לכן, הסטנדרטיזציה של פרמטרים אדפטיביים תואמי תוכנה חישובית של שדה כוח חיונית כדי להקל על הצימוד המדויק של טופולוגיות וקואורדינטות אטומיות עם המשוואה השולטת באנרגיה הפוטנציאלית של המערכת7.
בתגובה לאתגרים אלה, פותח פרוטוקול המותאם לשאריות חדשות של חומצות אמינו מעובדות עם אלדהידים שמקורם בחמצון שומנים בשיטות ab initio . במובן זה, אופטימיזציה של הגיאומטריה המבנית של השאריות החדשות מאפשרת הקצאה של מטענים אדפטיביים לפרמטרים חדשים של קשר, זווית ודיהדרל שניתן להריץ בשדות כוח כלליים כגון AMBER. אימות מאוחר יותר של פרמטרים אלה מאפשר לקבוע את העקביות והחוסן של השיטה החלה על סימולציות דינמיקה מולקולרית.
אחת מנקודות החוזק הבולטות של שיטה זו טמונה ביכולתה להסתגל לשינויים מגוונים לאחר התרגום, החל מקרבונילציה ועד זרחון, אצטילציה ומתילציה, בין היתר. רב-תכליתיות זו אינה מוגבלת רק למערכות חלבונים אלא מתרחבת למבנים מקרומולקולריים, ומאפשרת צימוד עם טופולוגיות אטומיות וקואורדינטות. לעומת זאת, מחקרים קודמים מגלים כי הפרמטריזציה הסטנדרטית של שינויים לאחר תרגום מתאימה רק לסוג מסוים של שינוי וניתן לקבלה רק ממאגרים שפורסמו, ללא יכולת ליצור מבנים חדשים8.
כיום, אתגרים בחיזוי ועיצוב מבנה חלבונים הופכים ברורים יותר כאשר מודלים מבנים עם שינויים לאחר תרגום. מיעוט הפרמטרים המתארים שינויים באתרי חומצות אמינו ספציפיים מדגיש את הצורך הדחוף לפתח וליישם שיטות חישוביות שניתן להתאים לפרמטרים סטנדרטיים. מטרת פרוטוקול זה היא לספק מסלול לבניית סיליקו של פרמטרים חדשים עבור חומצות אמינו ששונו באופן קוולנטי עם מיני קרבוניל תגובתיים שמקורם בחמצון חומצות שומן. חומצות אמינו מהונדסות אלה מוכרות על ידי שדה כוח הענבר הכללי (GAFF) ולכן ניתן להשתמש בהן כדי להעריך בסיליקו את ההשפעות המבניות והפונקציונליות שיש לסוג זה של קרבונילציה על חלבוני היעד שלהן.
פרוטוקול
1. תכנון ואופטימיזציה של חומצת האמינו החדשה שהשתנתה
הערה: שלב זה כולל ציור המבנים של שאריות שהשתנו ואופטימיזציה של האנרגיה שלהם.
- תכנון המבנים שהשתנו וייעול המבנה שלהם.
- השתמש בחבילת תוכנה לכימיה חישובית כדי לצייר את מולקולות חומצות האמינו הקשורות לאלדהידים הריאקטיביים שמקורם בחמצון שומנים, כלומר עם HNE, HHE, MDA ו- ONE. לאחר שינוי, בקצה קבוצת קרבוקסיל של חומצת אמינו לצייר את הצורה של קבוצת methylamine. בקצה האמינו, ציירו קבוצת אצטיל כדי לחקות את הקשרים הפפטידים של חומצת האמינו שעברה שינוי, כפי שמוצג באיור 1.
- לחץ על סמל הניקוי לניקוי מבנה. למיטוב מבנה, לחץ על חשב > הגדרת חישוב גאוסיאני... או Ctrl+G, ולאחר מכן לחץ על כללי ובטל את הסימון של קישוריות כתיבה. לחץ על סוג משרה > אופטימיזציה, כפי שמוצג באיור 2. במילות מפתח נוספות הקלד את השורה הבאה:
SCF = בדיקה הדוקה פופ = MK iop (6/33 = 2) iop(6/42 = 6) opt
הערה: כאן, GaussView מגדיר באופן אוטומטי את Hartree Fock (HF) כפונקציונלי ואת הבסיס מוגדר ל- 3-21. HF משמש בדרך כלל כפונקציה ביישומים שונים, אם כי נעשה שימוש גם בפונקציות אחרות, כגון M062X, בהתאם למערכת הספציפית ולמטרות החוקר. זכור כי מכיוון שמדובר במולקולת מטען נייטרלית, המטען והריבוי חייבים להיות 0 ו -1, בהתאמה. - כדי לשנות את ערכת הבסיס, לחץ על שיטה > 6-31G עבור ערכת הבסיס.
- כדי לבצע את האופטימיזציה באותו מחשב, לחץ על שלח. כדי למטב ממסוף גאוס, כתוב את הפקודה הבאה:
G16 name_of_the_file.com & - לחץ על קובץ > שמור. שמור את הקובץ כ- .com עבור Linux או. gjf עבור Windows. לאחר השלמת האופטימיזציה, פתח את קובץ הפלט (.out ב- Windows ו- .log ב- Linux) וודא שהכל הלך כשורה. לא אמורות להופיע הודעות שגיאה בסוף המסמך.
הערה: אם אין הודעות שגיאה בסוף קובץ הפלט, פירוש הדבר שהאופטימיזציה בוצעה כראוי.
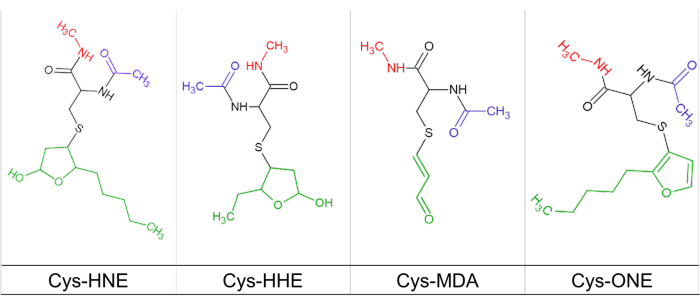
איור 1: ציסטאין שונה עם קרבונילים תגובתי. ייצוג המבנה הכימי של ציסטאין (קו שחור) שונה עם HNE, HHE, MDA ו- ONE (קו ירוק), ומקושר עם אצטילאמיד (קו כחול) ומתילאמיד (קו אדום) קבוצות מרכיבות. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
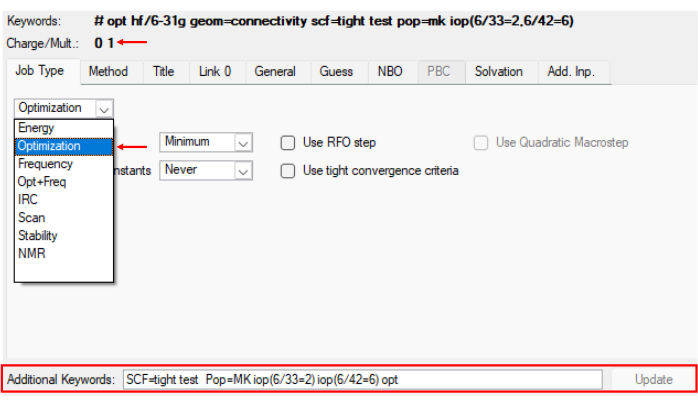
איור 2: תפריט למיטוב שאריות שעברו סינתזה. תמונת הפניה הממחישה את שלב 1.1 של הפרוטוקול, המציג את שלב המיטוב של המבנה שהשתנה בתוכנית גאוס. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
2. פרמטריזציה של שאריות חומצות אמינו שהשתנו
- צור את קובץ ה- prepin באמצעות תוכנית antechamber מחבילת AmberTools 16 או מהגרסה הזמינה. עיין באיור 3 לקבלת תמונה של איך קובץ ה- prepin אמור להיראות.
antechamber -i init-gau.log -fi gout -o u00.prepin -fo prepi -c resp -s 2 -rn U00 -at gaff2 -nc 0
הערה: להלן, הטקסט הנטוי מתאים לשם הקובץ ומשתנה בהתאם לקריטריונים של החוקר. במקרה זה, init-gau.log מתאים לקובץ שהתקבל לאחר אופטימיזציה. - לבניית קובץ הפרמטרים, הקלד את הפקודה הבאה:
parmchk -i u00.prepin -f prepi -o u00.frcmod
בשלב זה ודא כי . נוצר קובץ FRCMOD. עיין באיור 3 לקבלת דוגמה לאופן שבו קובץ .frcmod עשוי להיראות. - בניית קובץ הספרייה
- פתח את XLEaP, עורך היקום עם הפקודה xleap. ייפתח חלון דומה לזה שמוצג באיור 4. לאחר מכן, בצע את השלבים הבאים כדי ליצור את קובץ הספרייה המכיל נתונים רלוונטיים. הקלד את הפקודות הבאות:
מקור: leaprc.gaff2
loadamberparams u00.frcmod
loadamberprep u00.prepin
רשימה
הערה: ודא שקובץ U00 נוצר באמצעות הפקודה רשימה. - ערוך את הקצוות של מבנים שהשתנו והתאם את החיובים המתקבלים על-ידי הקלדת הפקודות הבאות:
ערוך U00
יוצג ממשק גרפי (ראה איור 4). - בחר באפשרות מחק . לחצו על האטומים של קצוות האצטיל והמתילאמין שנוספו בשלב 1.1 כדי למחוק אותם (ראו איור 4 להתייחסות למה צריכים להידמות קצוות הקרבוקסיל והאמינו של השאריות שעברו שינוי).
- נטרול מטען
- בשלב זה, המטען של המולקולה כבר אינו נייטרלי עקב חיסול האטומים בשלב 2.3.3. המטען מגיע הן מהקצה הקרבוקסיל והן מהקצה האמינו. כדי לנטרל הן את המטען של קצה האמינו והן את קצה הקרבוקסיל, בצע את השלבים הבאים.
- כדי לקבל את ערך החיוב הכולל (ראה איור 5), הקלד:
טעינה U00
מחלקים בשניים את החיוב המתקבל. השתמש בערך המוחלט עבור ערך החיוב הכולל. - בממשק הגרפי, בחר את המולקולה כולה. לחץ על הצג > שמות. לחץ על ערוך > ערוך אטומים נבחרים. בשלב זה אמור להופיע חלון עם טבלה.
- אמת את שם אטומי הטרמינל N ו- C. בטבלה, הוסף את הערך המתקבל עבור חלוקת החיוב הכולל (ערך מוחלט; ראה איור 5). לאחר מכן שמור וצא על ידי לחיצה על טבלה > שמור וצא.
- ודא שהטעינה היא אפס (ראה איור 5):
טעינה U00 - כדי לצאת מהתוכנית ולשמור את סוג הקובץ של הספריה:
desc U00
saveoff U00 u00.lib
התפטר - ודא שקובץ הספרייה ( .lib) נוצר כהלכה (ראה איור 6 לעיון).
- פתח את XLEaP, עורך היקום עם הפקודה xleap. ייפתח חלון דומה לזה שמוצג באיור 4. לאחר מכן, בצע את השלבים הבאים כדי ליצור את קובץ הספרייה המכיל נתונים רלוונטיים. הקלד את הפקודות הבאות:
- בנה את קובץ ה- pdb של השאריות שהשתנו עם הפרמטרים החדשים כמתואר להלן.
טלייפ
מקור: leaprc.gaff2
loadamberparams u00.frcmod
loadoff u00.lib
x = U00
savepdb U00 from-lib.pdb
התפטר - הכנת החלבון
- הורד את קובץ PDB של החלבון לשינוי. Thioredoxin נבחרה כמערכת חלבון מודל (PDB ID: 2IFQ). השתמש בהדמיה חלבונית מתאימה כדי למחוק מולקולות מים, דימרים (במידת הצורך), ליגנדות וכו '.
הערה: ניתן לבצע שלב זה בצופים כגון UCSF Chimera או Discovery - הוסף את הקובץ from-lib.pdb (קובץ שהתקבל בשלב 2.4) ושכב אותו על שאריות חומצות האמינו שיש לשנות (כפי שמוצג באיור 7). ודא שהקצוות הדקים של האמינו והקרבוניל של from-lib.pdb תואמים לחומצת האמינו שיש לשנות.
- מחק את החלבון, רק הקובץ from-lib.pdb צריך להישאר במרחב התלת-ממדי שנכבש על ידי השאריות שיש לשנות. הסר את H מאטומי N ו-C.
- שמור את from-lib.pdb כ - u00-moved.pdb עם הקואורדינטות החדשות.
- לאחר שמירת הקואורדינטות של השאריות ששונו, עם עורך טקסט פתח את u00-moved.pdb ואת קובץ החלבון PDB שנוקה קודם לכן. כאן, אנו משתמשים Notepad++ v8.4.8 עורך טקסט.
- העתק את הקואורדינטות מ- u00-moved.pdb כפי שמוצג באיור 8 והדבק אותן בקובץ pdb החלבוני, תוך החלפת השאריות שיש לשנות. זה נועד להתאים את הקשר בין השאריות המהונדסות לבין מערכת החלבון.
- התאם את הטיפולוגיה כך שתהיה תואמת לתבנית PDB של החלבון, שנה את HEATATM ל - ATOM ושנה את המספור 1 לזה המתאים לשאריות שיש לשנות. שמור את הקובץ החדש כקובץ מורכב.PDB.
- הורד את קובץ PDB של החלבון לשינוי. Thioredoxin נבחרה כמערכת חלבון מודל (PDB ID: 2IFQ). השתמש בהדמיה חלבונית מתאימה כדי למחוק מולקולות מים, דימרים (במידת הצורך), ליגנדות וכו '.
- יצירת קשרי קישור חלבון-שאריות שהשתנו
- בתוכנית visualizer חלבון, לפתוח את הקובץ from-lib.pdb. בחר את המבנה כולו. לחץ על מבנה > תוויות > הוסף... > אישור.
- אמת את המינוח שהוקצה לאטומי N ו- C- טרמינל. בחלון אחר, פתח את הקובץ u00.lib בעורך הטקסט.
- ברשימה שמופיעה, אמת את המיקום של N- ו- C מסוף, תוך התחשבות במינוח שהוקצה.
- בקובץ u00.lib, אתר את השורה: !entry. מערך U00.unit.connect int. מתחת לשורה זו יופיעו שני מספרים. שנה את המספר הראשון למיקום מסוף N ושנה את המספר השני למיקום מסוף C ושמור.
- צור את רשימת הפרמטרים על-ידי הקלדת השורות הבאות:
טלייפ
מקור: leaprc.gaff2
מקור leaprc.protein.ff14SB
loadoff u00.lib
loadamberparams u00.frcmod
x = loadpdb complex.pdb
בדוק X
הערה: בשלב זה, tleap יספק רשימה של קשרים, זוויות וזוויות דיהדרליות לפרמטרים. - זיהוי טיפולוגי
- פתח את הקובץ complex.pdb בהמחשת החלבון. בחר את השאריות שהשתנו ואת השאריות הסמוכות משני הצדדים.
הערה: במבנה השלישוני של החלבון, זה נפוץ עבור פער להתרחש באתר של שאריות שונה. - מבנה כדור תצוגה ומקל עבור השאריות שנבחרו. הצג מינוח רק עבור השאריות שהשתנו כפי שמוצג בשלב 2.6.1 פתח קובץ ספריה ( .lib) בעורך הטקסט שנבחר.
- בהתבסס על המינוח שנצפה, זהה בקובץ הספרייה ( .lib) את הטופולוגיה שהוקצתה (נמצאת במרכאות ליד המינוח) המתאימה לזו המשמשת ברשימת הקשרים, הזוויות והזוויות הדיהדרליות שיש לפרמטרים, שנוצרה בשלב 2.7.
הערה: ברשימת הקשרים, הזוויות והזוויות הדיהדרליות המסופקות על-ידי tleap, אותיות גדולות מייצגות את האטומים של חומצות האמינו הסמוכות לשאריות שעברו שינוי.
- פתח את הקובץ complex.pdb בהמחשת החלבון. בחר את השאריות שהשתנו ואת השאריות הסמוכות משני הצדדים.
- פרמטריזציה של קשרים, זוויות וזוויות דיהדרליות עם פרמקאל (תוכנית באמבר)
הערה: עבור שלב זה, יהיה צורך להשתמש בתוכנית parmcal של חבילת אמבר. זה יהיה גם הכרחי כדי לקבל את הקובץ frcmod (u00.frcmod) ואת קובץ הספרייה פתוח בעורך הטקסט. יש להשתמש בהמחשת החלבון כדי לדמיין את הזוויות ואת מרחקי הקשר. בהמחשת החלבון, שאריות חומצות האמינו הקשורות לזו שהשתנתה ייבחרו על מנת ליצור את מרחקי הקשר, הזוויות והדיהדרלים (ראה שלב רשימה 2.7). נתונים אלה ייושמו כדי לחשב את הקבועים ב parmcal ולהוסיף אותם בקובץ frcmod ליצירת הפרמטר.- יצירת מרחקים וזוויות קשר ב- Visualizer
- ב- Visualizer, בחר את האטומים המעורבים בקשר או בזווית. לחץ על מבנה > צג > מרחק או זווית.
- בצע את ההליך הבא עבור כל פרמטר חדש שיתווסף. הנתונים שיש להזין בפרמקאל מסומנים מודגשים. להלן דוגמה כיצד ליצור את הפרמטר מחייב בין מסוף N של חומצת האמינו שונה לבין C הסמוך של חומצת אמינו אחרת.
פרמקאל
אנא בחר:
0. הגדר פרמטר SE (GAFF)
1. חישוב פרמטר אורך האג"ח: A-B
2. חשב את פרמטר זווית האג"ח: A-B-C
3. יציאה
0
בחר באיזה פרמטר להשתמש: 1-gaff (ברירת המחדל) או 2-gaff2
2
קבוצת פרמטרי שדה Force הוגדרה ל- gaff2
אנא בחר:
0. הגדר פרמטר SE (GAFF)
1. חישוב פרמטר אורך האג"ח: A-B
2. חשב את פרמטר זווית האג"ח: A-B-C
3. יציאה
1
הזן את שם האלמנט של אטום A ב- A-B
C
הזן את שם האלמנט של אטום B ב- A-B
נ.ס.
הזן את אורך איגרת החוב במספר לא חיובי
פירושו לחשב אותו על פי כללים אמפיריים
1.455
אג"ח ג-נ 270.256 1.455
הערה: הקו התחתון הכפול מועתק ונוסף לקובץ frcmod. עבור דוגמה זו, הוא נוסף מתחת לשורה האחרונה של סעיף BOND. הזוויות הדיהדרליות מתווספות בהתאם לערכים המדווחים על ידי Alviz-Amador et al.9. - לאחר יצירת כל הפרמטרים קשר, זווית ודיהדרל והוספתם לקובץ frcmod, שמור את קובץ frcmod, וודא שהפרמטרים החדשים כלולים.
- יצירת מרחקים וזוויות קשר ב- Visualizer
- עבור טופולוגיה ויצירת קובץ קואורדינטות, הקלד את הפקודות הבאות:
טלייפ
מקור: leaprc.gaff2
מקור leaprc.protein.ff14SB
loadoff u00.lib
loadamberparams u00.frcmod
x = loadpdb complejo.pdb
מקור leaprc.water.tip3p
טעינה X- הוסף את מספר יוני Na או Cl הדרושים לנטרול המטען על-ידי הקלדה:
תוספות x Na+ 5
SolvateOCT X TIP3PBOX 10.0
SaveamberParm X Prot.Topo Prot.Coords
הערה: אם ברצונך להוסיף יוני Cl במקום Na, החלף את Na+ ב- Cl-. ה-5 מתאים למספר היונים שיש להוסיף ומותאם על מנת לנטרל את המטען.
- הוסף את מספר יוני Na או Cl הדרושים לנטרול המטען על-ידי הקלדה:
- עבור סוג חישוב מולאריות:
זנב -f prot.coords- העתק את השורה הסופית שהופקה, והחלף אותה בתוכן מודגש בתוך ההוראה הבאה. 0.15 מתאים לטוחנת המטרה.
USR/BIN/perl molarity.perl 0.15 101.3356150 101.3356150 101.3356150 109.4712190 109.4712190 109.4712190 Kconts
פעולה זו תיצור את כמות יוני Cl- ו- Na+ שיש להוסיף, כמתואר בשלב 2.10. בשלב זה מתרחש הדור של קבצי הטופולוגיה והקואורדינטות של שאריות חומצות האמינו שהשתנו עם הפרמטרים החדשים.
- העתק את השורה הסופית שהופקה, והחלף אותה בתוכן מודגש בתוך ההוראה הבאה. 0.15 מתאים לטוחנת המטרה.
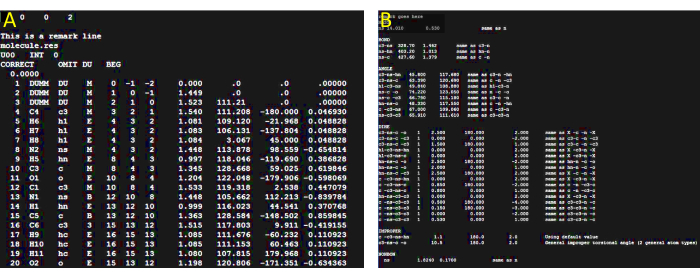
איור 3: הכנת קובץ פרמטרים. (A) תמונת הפניה הממחישה את המראה הצפוי של קובץ ה- prepin שנוצר בשלב 2.1. ההדמיה של הקובץ בוצעה באמצעות עורך הטקסט ננו של גנו v2.3.1. (B) תמונת הפניה הממחישה את המראה הצפוי של קובץ frcmod שנוצר בשלב 2.1. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
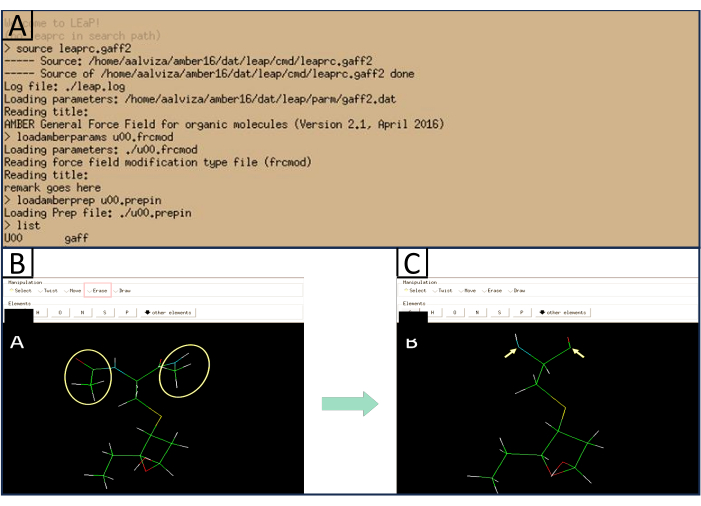
איור 4: תמונת הפניה של חלון XLEaP. (A) מציג את התגובה הצפויה בעת הקלדת הפקודות שהוזכרו. (B) מציג את האטומים שיש להסיר (צהוב) ואת האפשרות שיש לבחור כדי לעשות זאת (אדום). (C) מציג תמונת ייחוס של איך צריכים להיראות הקצוות הסופיים של האמינו והקרבוניל של השאריות ששונו לאחר מחיקת קבוצות האצטיל והמתילאמין. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
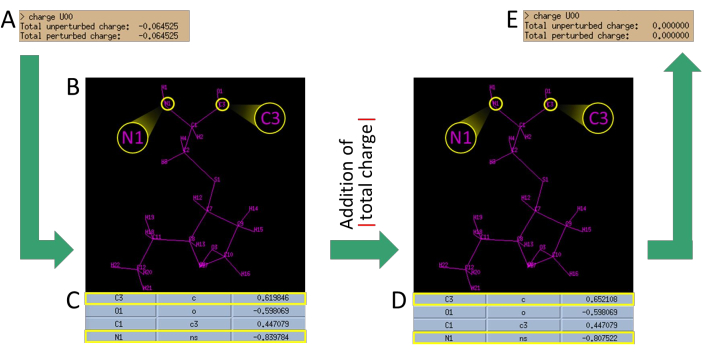
איור 5: הליך נטרול מטען. (A) חישוב המטען הכולל לאחר הסרת קבוצות אצטיל ומתילאמין. (B) קביעת המינוח המוקצה לאטומים של השאריות. שימו לב למינוח שהוקצה עבור N של מסוף האמינו ו- C של מסוף קרבוקסיל. (C) זיהוי המטענים שהוקצו לשני אטומים אלה (N1 ו-C3) בטבלה. קח את ערך המטען של האטומים (מחולק ב -2) והוסף את הערך המוחלט של המטען המתקבל. (D) החלפת ערכי החיוב של N1 ו- C3 בערכים המתקבלים. (ה) אימות שהחיוב המתקבל הוא כעת אפס. (כל הנתונים שסופקו הם להמחשה בלבד ועשויים להשתנות בהתאם לשאריות ששונו). אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
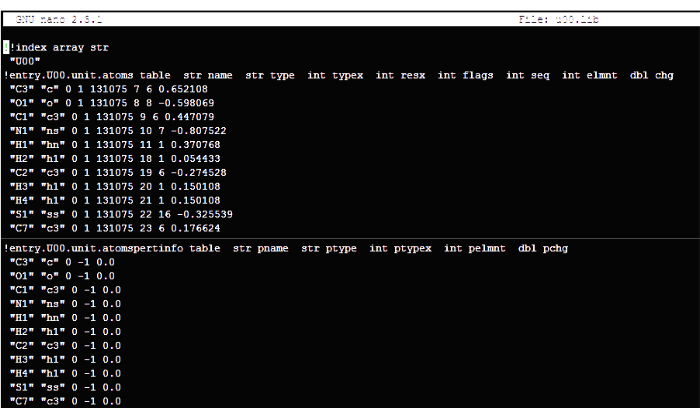
איור 6: תמונת הפניה של המבנה הרצוי של קובץ הספרייה ( .lib). חשוב לציין כי התמונה שסופקה מציגה רק ייצוג מרוכז של הקובץ המלא. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
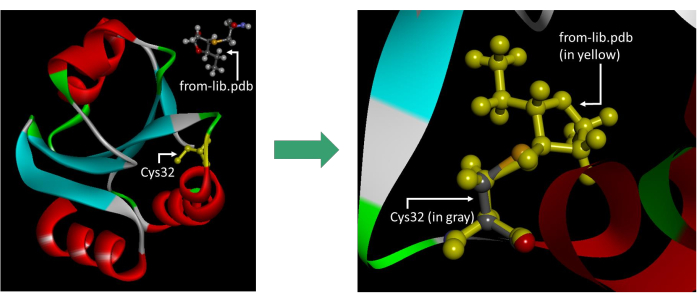
איור 7: תמונת הפניה הממחישה את המיקום הנכון של הקובץ from-lib.pdb. חשוב לציין כי התמונה המוצגת כוללת את המימן על מסוף N ו- C, אשר יש להוציא לפני שמירת הקובץ. התמונה צולמה בתוכנת Visualizer. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
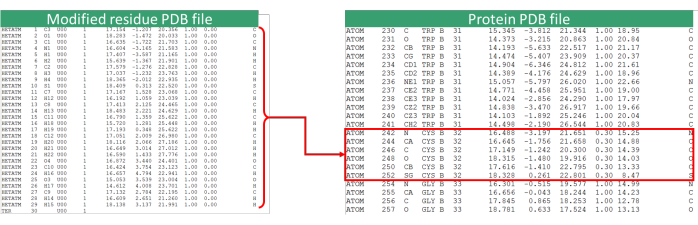
איור 8: עדכון קובץ PDB. תמונת התייחסות של הליך החלפת קואורדינטות השאריות (במקרה זה Cys32) עם שאריות שונה. קובץ PDB השאריות שהשתנה מתייחס לקובץ u00-moved.pdb. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
תוצאות
כדי להמחיש את יישום הפרוטוקול ולהעריך את התוצאות, ייבחנו הניתוחים הבאים. מערך הנתונים שנוצר על ידי הקצאת פרמטרים חדשים לשאריות חומצות אמינו שהשתנו נבנה על בסיס אופטימיזציה של המבנים האלקטרוניים, שנתמכו בהעמסת RESP חלקית. איור 9 מראה את הקונפורמציה המבנית של אחת משאריות חומצות האמינו הממוטבות עם הקצאת הפרמטרים.
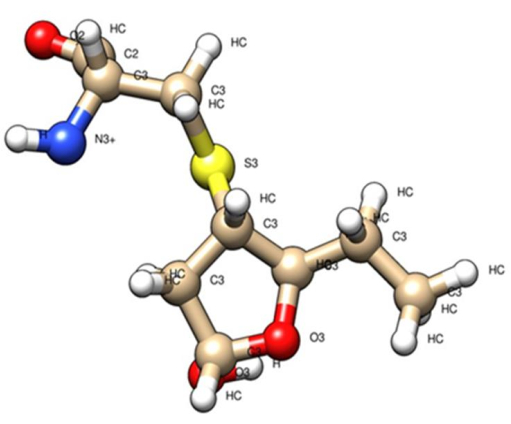
איור 9: שאריות Cys-HHE מסונתזות בסיליקו. ייצוג של חומצת אמינו ציסטאין HHE שונה עם טופולוגיה שהוקצו פרמטרים קואורדינטות. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
המבנים שהתקבלו מרמות DFT תיאורטיות עם M062X/6-31G הושוו למבני המכניקה הקלאסית באמצעות סימולציות דינמיקה מולקולרית ב- AMBER. כל אחד מהפרמטרים שהתקבלו מהסימולציות הראה מתאם טוב עם הנתונים התיאורטיים ממכניקת הקוונטים. שגיאות מרחק הקשר הממוצע הראו ערכים של בערך 0.001 - 0.002 Å, בעוד הזוויות היו ~ 8.2°. הטיפולוגיה, המרחקים והקבועים של קשרים וזוויות מפורטים בטבלה 1. נתונים אלה היו דומים לאלה שדווחו במאמר הנתונים על ידי Alviz-Amador et al.9. קובצי פרמטרים זמינים בכתובת http://research.bmh.manchester.ac.uk/bryce/amber/.
| Cys-HHE | ||||||
| שיטות | בונד | פינה | ||||
| (Å, ± Stdev) | (°, ± Stdev) | |||||
| QM | S1 –C4 | C6-C8 | C8-C9 | S1-C4-C5 | O2-C6-C8 | C6-C8-C9 |
| (M062X/631G(D) | 1.82 | 1.52 | 1.53 | 115.9 | 109.25 | 112.21 |
| MM (AMBER) aa לבד | 1.85± | 1.55± | 1.54± | 111.66± | 109.77± | 113.16± |
| 0.002 | 0.002 | 0.002 | 0.152 | 0.14 | 0.148 | |
טבלה 1: השוואת פרמטרים של מרחק וזווית אג"ח. הערכים של מרחקי הקשר והזווית שהתקבלו על ידי קוונטית (QM) ושיטות קלאסיות לא הראו הבדלים משמעותיים.
לאחר שכל אחד מהפרמטרים עבור שאריות חומצות האמינו שהשתנו נוצר ואומת, ההתנהגויות הדינמיות נבדקו באמצעות סימולציות דינמיקה מולקולרית עם מסלולים של 1 μs על מנת להעריך את ההשפעה על היציבות של כל שארית בהשוואה למקבילתה הטבעית (איור 10). ערכי RMSD שהתקבלו עבור כל אחת מחומצות האמינו שהשתנו לא הראו הבדלים משמעותיים ממקבילתם הטבעית, והם שמרו על יציבות הקונפורמציה שלהם לאורך כל המסלול.
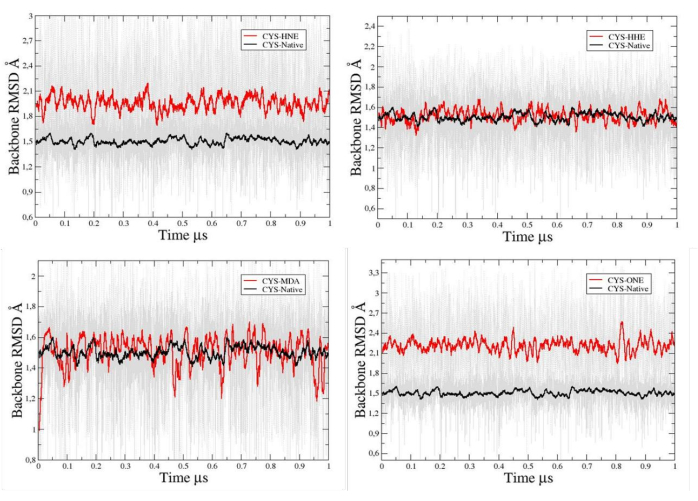
איור 10: גרף RMSD של שאריות מסונתזות בסיליקו. נציג RMSD של שאריות ציסטאין ללא שינוי ושינוי עם HHE, HNE, MDA ואחד. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
הקבצים הנובעים מפרמטריזציה של שאריות חומצות אמינו שעברו שינוי נוצלו כדי להחליף חומצות אמינו מבניות טבעיות בחלבונים שיש להם ראיות ניסיוניות לקרבונילציה. החלפה זו נעשתה כדי להעריך את ההשפעות המבניות והתפקודיות שעלולות להתרחש בחלבון כתוצאה משינויים אלה. זה דווח על ידי מחקרי סיליקו של קרבונילציה על ידי מיני קרבוניל תגובתי על מערכות חלבונים כמו Ankyrin ו Thioredoxin10,11.
דיון
אחד השלבים הקריטיים בפיתוח פרוטוקול הפרמטריזציה של AMBER היה אופטימיזציה קוונטית של שאריות חומצות אמינו חדשות ששונו עם נגזרות חמצון השומנים, בשל השונות האנרגטית הקשורה למזעור והדרך להקצאת מטעני RESP בתא הכניסה של AMBER. לשם כך, ab initio שיטות אופטימיזציה עם Hartree-Fock (HF/6-31G) ותורת פונקציונל צפיפות חצי אמפירית (DFT; B3LYP/6-31G ו-M062X/6-31G) הוקמו כדי להעריך את התגובה להקצאת העומס. כתוצאה מכך, פונקציית HF הציגה יחס ביצועים / עלות חישובית טוב יותר, תוך התחשבות בכך כצעד קודם לפרוטוקול. זה הודגם גם במחקר על ידי Zhou et al.12.
במהלך היישום של הפרוטוקול יכולים להיות מספר מקורות של שגיאות. המכשולים הסטריים האפשריים הנוצרים על ידי המבנים הנוספים של השינוי מובילים לעתים קרובות לטעויות הנפתרות לעתים קרובות באמצעות שלבי המזעור של המערכת המולקולרית. מצד שני, הפרמטרים של הזוויות הדיהדרליות מותאמים בדרך כלל בסוף תהליך הפרמטריזציה ולכן, לפעמים הם נוטים להראות כשגיאה אפשרית, במקרה מסוים זה מוצע להתאים את הפרמטרים על ידי הומולוגיה, כפי שדווח על ידי Alviz-Amador9 ולהוסיף אותו בפורמט החדש כדי למנוע את השגיאה.
אחת המגבלות של השיטה היא המאמץ הנדרש לפיתוח שלב אחר שלב של הפרמטרים. יצירת פרמטרים חדשים מהמבנים האלקטרוניים החדשים ולאחר מכן התאמת פרמטרים אלה למערכות חלבונים דורשת מסירות רבה לביצועה הטוב. לכן, אסטרטגיה טובה בעת יישום הפרוטוקול שלנו היא לעקוב אחר ההוראות שלב אחר שלב ולקרוא את המדריך בעיון.
בנוף של סימולציות דינמיקה מולקולרית, המשמעות של פרוטוקול AMBER מתבררת. אופיו המסתגל והרבגוניות שלו הופכים אותו לכלי רב ערך עבור חוקרים החוקרים תחומי מחקר מגוונים. מעבר ליישומו במערכות חלבונים, הרחבתו למבנים מקרומולקולריים פותחת דלתות לאפשרויות חדשות. יכולת הסתגלות זו לא רק מטפלת בפערים הקיימים בשיטות פרמטריזציה סטנדרטיות, אלא גם מציעה נתיב ליצירת מבנים חדשים, ובכך מרחיבה את אופקי המחקר של דינמיקה מולקולרית. נהפוך הוא, מחקרים אחרים מראים כי הפרמטרים המקובלים של שינויים לאחר תרגום מוגבלים לסוג שינוי מסוים ונגזרים באופן בלעדי ממאגרים זמינים לציבור8, חסרי היכולת ליצור מבנים חדשים.
שינויים הנובעים מנוכחותם של מיני קרבוניל תגובתיים קשורים לעתים קרובות למגוון פתולוגיות, כולל סרטן, הפרעות מטבוליות ומחלות ניווניות בעקבות מנגנונים שונים13,14 . התמיכה הניתנת על ידי פרוטוקול זה שימושית להערכת תכונות חיוניות שונות, כגון יציבות קונפורמטיבית, גמישות אטומית, אובדן מבנים משניים, נגישות ממס ואנרגיית אינטראקציה חלבון-חלבון, בין היתר. כתוצאה מכך, מדידת תכונות אלה יכולה להיות מועילה במצבים שבהם חלבונים קרבוניליים יכולים לגרום לשינויים בלתי הפיכים במערכות ביולוגיות, מה שמוביל לחוסר יציבות קונפורמטיבית, גמישות אטומית מוגברת או מופחתת, ואובדן מבנה משני10,11.
לסיכום, פרוטוקול הפרמטריזציה של AMBER, על השלבים הקריטיים, יכולת ההסתגלות והרבגוניות שלו, עומד כשיטה חלוצית בתחום סימולציות הדינמיקה המולקולרית. תוך הכרה במגבלותיה, חשיבותה מודגשת על ידי יכולתה להתמודד עם החסרונות של השיטות הקיימות, ומספקת לחוקרים כלי רב עוצמה לחקור את המורכבויות של מבנים מולקולריים והתנהגויות על פני ספקטרום של מערכות ביולוגיות וכימיות.
גילויים
למחברים אין מה לחשוף.
תודות
עבודה זו נתמכה על ידי קוד מענקי מחקר 1107-844-67943 מ- Ministerio de Ciencia, Tecnología e Innovación (Minciencias) ואוניברסיטת קרטחנה (קולומביה) למענק לתמיכה בקבוצות המחקר 2021 ו- Acta 017-2022.
חומרים
| שם | חברה | מספר קטלוג | הערות |
|---|---|---|---|
| AmberTools16 או עליון | פרויקט | Amber הוא חבילה של תוכניות סימולציה ביו-מולקולרית | |
| Gaussian 09 או Upper | Gaussian Inc | צייר ואופטימיזציה של מבנים | |
| לינוקס אובונטו | פלטפורמת גנו/לינוקס | עבור AmberTools | |
| NVIDIA GPUs GTX 1080 או Upper | Nvidia | תואם ל-PMEMD |
מקורות
- Cornell, W. D., et al. A second generation force field for the simulation of proteins, nucleic acids, and organic molecules. J Am Chem Soc. 117 (19), 5179-5197 (1995).
- Wang, J., Wolf, R. M., Caldwell, J. W., Kollman, P. A., Case, D. A. Development and testing of a general amber force field. J Comput Chem. 25 (9), 1157-1174 (2004).
- Brooks, B. R., et al. CHARMM: A program for macromolecular energy, minimization, and dynamics calculations. J Comput Chem. 4 (2), 187-217 (1983).
- Mayo, S. L., Olafson, B. D., Goddard, W. A. DREIDING: a generic force field for molecular simulations. J Phys Chem. 94 (26), 8897-8909 (1990).
- Daura, X., Mark, A. E., van Gunsteren, W. F. Parametrization of aliphatic CHn united atoms of GROMOS96 force field. J Comput Chem. 19 (5), 535-547 (1998).
- Robertson, M. J., Tirado-Rives, J., Jorgensen, W. L. Improved peptide and protein torsional energetics with the OPLS-AA force field. J Chem Theory Comput. 11 (7), 3499-3509 (2015).
- Guvench, O., MacKerell, A. D. Comparison of protein force fields for molecular dynamics simulations. Methods Mol Biol. 443, 63-88 (2008).
- Petrov, D., Margreitter, C., Grandits, M., Oostenbrink, C., Zagrovic, B. A systematic framework for molecular dynamics simulations of protein post-translational modifications. PLoS Comput Biol. 9 (7), e1003154(2013).
- Alviz-Amador, A., et al. Development and benchmark to obtain AMBER parameters dataset for non-standard amino acids modified with 4-hydroxy-2-nonenal. Data Brief. 21, 2581-2589 (2018).
- Pineda-Alemán, R., et al. Cysteine carbonylation with reactive carbonyl species from lipid peroxidation induce local structural changes on thioredoxin active site. J Mol Graph Model. 124, 108533(2023).
- Alviz-Amador, A., et al. Effect of 4-HNE modification on ZU5-ANK domain and the formation of their complex with β-Spectrin: A molecular dynamics simulation study. J Chem Info Model. 60 (2), 805-820 (2020).
- Zhou, A., Schauperl, M., Nerenberg, P. S. Benchmarking electronic structure methods for accurate fixed-charge electrostatic models. J Chem Info Model. 60 (1), 249-258 (2020).
- Gęgotek, A., Skrzydlewska, E. Biological effect of protein modifications by lipid peroxidation products. Che Phys Lipids. 221, 46-52 (2019).
- Moldogazieva, N. T., Zavadskiy, S. P., Astakhov, D. V., Terentiev, A. A. Lipid peroxidation: Reactive carbonyl species, protein/DNA adducts, and signaling switches in oxidative stress and cancer. Biochem Biophys Res Comm. 687, 149167(2023).
הדפסות חוזרות והרשאות
