לצורך חקר מוטציות ב-Mycobacterium tuberculosis להבנת תפקוד גנים ועמידות לתרופות, מתוארות ומושוות שתי טכניקות של מוטגנזה מכוונת לאתר (site-directed mutagenesis) להחדרת שינויים לרקע איזוגני: החלפה אללית בשני שלבים (AE) באמצעות וקטור התאבדות, או recombineering באמצעות אוליגונוקלאוטידים של ssDNA. המוטגנזה מאומתת באמצעות PCR וריצוף של האמפליקון.
מאמר שיטה
מוטגנזה מכוונת לאתר ב- Mycobacterium tuberculosis
* These authors contributed equally
במאמר זה
סיכום
תקציר
מניפולציה מדויקת של הגנום המיקובקטרי נחוצה כדי לחקור את ההשפעה של מוטציות ספציפיות ללא השפעות מטעות מרקעים גנטיים מגוונים בבידודים קליניים. דבר זה חשוב במיוחד לבדיקת תפקודי גנים ומנגנוני עמידות לתרופות, שבהם מוטציות רקע עלולות להגביר או לדכא את ההשפעות של מוטציה מסוימת הנחקרת. כאן מתוארות ומושווים שתי גישות למוטגנזה ממוקדת באתר (site-directed mutagenesis) להחדרת מוטציות מוגדרות לרקע איזוגני של Mycobacterium tuberculosis: חילוף אללי בשני שלבים באמצעות וקטור התאבדות, וריקומבנירינג (recombineering) בתיווך אוליגונוקליאוטידים.
חילוף אללי דו-שלבי עושה שימוש בווקטור התאבדות (suicide vector) החסר מוצא שחזור של מיקומיבקטריה ונושא מקטע DNA מוטגני, סמני ברירה כגון sacB לרגישות לסוכרוז, lacZ לסינון כחול-לבן, וגנים לעמידות לאנטיביוטיקה (kan או hyg). התהליך כולל יצירה של המקטע המוטגני באמצעות תגובת שרשרת פולימראז (PCR) רב-שלבית או סינתזה, שיבוט שלו לתוך הווקטור, אלקטרופורציה של הווקטור לתוך M. tuberculosis, וברירה של אירועי אינטגרציה של שחלוף יחיד (SCO) באמצעות עמידות לאנטיביוטיקה וסינון מושבות כחול-לבן. לאחר מכן מתבצעת ברירה נגדית באמצעות סוכרוז ו-X-gal כדי לסלק חיידקים הנושאים את רצף הטיפוס (wild-type). שיטה זו מבטיחה מוטציות יציבות וללא סמנים, אך היא גוזלת זמן ודורשת עבודה רבה.
ריקומבינירינג (Recombineering) משתמש בפלסמיד המבטא רקומבינזה, כגון pJV75amber המבטא את הרקומבינזה Che9c gp61 תחת פרומוטור אצטמידאז (acetamidase) הניתן להשראה, יחד עם אוליגנוקלאוטיד DNA גשמי (ssDNA) להחדרת מוטציות מדויקות. טרנספורמנטים נבחרים על ידי אנטיביוטיקה מתאימה ומאשרים באמצעות PCR וריצוף סנגר (Sanger sequencing). גישה זו פשוטה, מהירה וכלכלית יותר, אך עשויה להיות מוגבלת בשל יעילות טרנספורמציה נמוכה, הצורך בתאים קומפטנטיים טריים ויעילות משתנה התלויה באזור הגנומי ובתכנון האוליגנוקלאוטיד.
יחד, החלפה אללית דו-שלבית וריקומבינירינג (recombineering) מציעות אסטרטגיות משלימות להחדרת מוטציות מוגדרות לתוך M. tuberculosis. שתי השיטות מאפשרות תיקוף ניסיוני של מוטציות, כגון וריאנטים הקשורים לתפקוד גנים ועמידות לתרופות.
מבוא
לימוד מוטציות גנומיות מאפשר בחינה של תפקוד גנים ועמידות לתרופות באמצעות מגוון שיטות. עם זאת, הרקע הגנטי המורכב של בידודים קליניים הנושאים מוטציה רלוונטית מסבך לעיתים קרובות את פירוש התוצאות, שכן מוטציות רבות אחרות עשויות להשפיע באופן הדדי, מה שמוביל לאפקטים סינרגים או אנטגוניים1. למרות שגישות המבוססות על בינה מלאכותית (AI) יכולות לחזות עמידות, הן אינן יכולות להוכיח אותה באופן נחרץ או לקבוע את ההשפעות במורד המסלול2,3.
בדיקות תנודה (Fluctuation assays), הנשענות על מוטציות ספונטניות, יכולות לבצע סלקציה יעילה לעמידות תחת גורמי עקה ידועים, כגון תרופות אנטי-מיקובקטריאליות4,5. עם זאת, אסטרטגיה לא מכוונת זו דורשת סריקה נרחבת ואינה מבטיחה בידוד של מוטציה ספציפית, למשל מוטציות חדשות בגנים הקשורים לעמידות לתרופות שנצפו בבידודים קליניים.
פותחו מספר גישות ממוקדות, ביניהן מוטגנזה מכוונת לאתר (site-directed mutagenesis), הכוללת מערך של טכניקות מולקולריות המשמשות להחדרת תחליפים מדויקים של נוקלאוטיד בודד (מוטציות נקודתיות) לתוך הגן המבוקש6. זרימת העבודה הכללית כוללת: (1) יצירת מקטע DNA תורם או פלסמיד המכיל את הגן המבוקש עם המוטציה(ות) הנקודתית(ית) הרצויה, (2) החדרת DNA זה לחיידק, (3) העברת הרצף המוטגני לאתר היעד הכרומוזומלי, (4) קידום שילוב המוטציה באמצעות רקומבינציה, ו-(5) סריקה לאיתור מוטנטים רקומביננטיים.
בפרסום זה מתוארות שתי אסטרטגיות נפרדות של מוטגנזה מכוונת לאתר למניפולציה ממוקדת של גנים ב-M. tuberculosis, מושווים תזרימי העבודה שלהן, ונדונים היתרונות והחסרונות של כל אחת מהן. השיטות מנצלות או את נתיב תיקון הרקומבינציה ההומולוגית (HR) הטבעי של המיקובקטריום, המכונה כאן גם החלפה אללית (AE) דו-שלבית באמצעות וקטור התאבדות7, או מערכת recombineering המקודדת בפלסמיד ונגזרת מפאג8.
שיטת ה-AE הדו-שלבית משלבת וקטור הובלה מסוג "התאבדות" (suicide delivery vector) לתוך ה-DNA הכרומוזומלי של אורגניזם באמצעות רקומבינציה הומולוגית (HR). וקטור הובלה זה מכיל קסטה גמישה המהווה חלק מסדרת וקטורי pNIL/pGOAL אשר דונה בהרחבה7. הוא מספק דיוק גבוה ואינטגרציה יציבה עבור עריכות מורכבות, כולל השתקת גנים (gene knockouts) והחדרות גדולות. עקרונות הליבה של AE באמצעות וקטורי התאבדות ורקומבינירינג (recombineering) נקבעו בפרוטוקולים קודמים עבור מיקובקטריות9,10, כולל השתקת גנים המבוססת על HR והחדרת מוטציות נקודתיות7. מגבלות ה-AE כוללות לחץ אנטיביוטי פוטנציאלי in vitro כתוצאה ממספר סמני ברירה, סיכון למוטציות ספונטניות במהלך מעברים סדרתיים, שלבי שיבוט (cloning) עתירי עבודה, ותהליך ברירה דו-שלבי שעלול להימשך 8–12 שבועות.
לעומת זאת, שיטת ה-recombineering מנצלת את הרקומבינאז Che9c gp61 מתוך pJV75amber ואוליגונוקלאוטידים של DNA גמיש (ssDNA)8,11, כדי להקל על מוטגנזה מכוונת לאתר (site-directed mutagenesis) וסינון. הפלסמיד האפיסומלי pJV75amber מבטא את הרקומבינאז Che9c gp61 (חלבון להדבקת DNA גמיש ההומולוגי ל-RecT של E. coli) תחת בקרתו של פרומוטור אינדוקבילי של אצטמידאז8. חלבון הרקומבינאז מתווך את הזיהוי, ההדבקה והחלפה אללית בין תבנית אוליגונוקלאיד ssDNA שסונתזה באופן אקסוגני ומכילה מוטציה נקודתית, לבין גדילי ה-DNA ההומולוגים האנדוגניים8.
ריקומינירינג (Recombineering) מבטל את שלבי השיクלונינג, ומקצר את לוח הזמנים ל-4–6 שבועות, מה שהופך אותו לאידיאלי לאימות מהיר של וריאנטים של עמידות לתרופות בבידודים קליניים. עם זאת, ריקומינירינג עשוי להפגין יעילות משתנה באזורים גנומיים מסוימים או להוביל לרקומינציה לא ספציפית (בלתי לגיטימית) עקב שימוש בזרועות הומולוגיה קצרות, דבר הדורש סבבים חוזרים של ניסויים. ייתכן כי הוא ידרוש בנוסף סריקה נרחבת של מושבות בהיעדר מנגנון ברירה נגדי (counter-selection) מובנה.
הצגת שתי השיטות זו לצד זו מאפשרת לחוקרים לבחור באחת מהן בהתאם לצרכי הפרויקט: AE עבור עריכות חסונות ללא סמנים בגנים חיוניים, לעומת recombineering עבור מהירות ופשטות במוטגנזה בתיעוד גבוה. בסופו של דבר, גישות אלו מקלות על מחקרים הנוגעים לתפקוד גנים, אפיסטזיס ומנגנוני עמידות ללא רקעים גנטיים מבלבלים. אנו מדגישים את התאמתה של AE לעריכות מורכבות, את המהירות של recombineering ואת העומס העבודה של AE. יתרה מכך, recombineering מראה תלות באזור הגנומי, דבר שלא הודגש בפרוטוקולים קודמים של שיטה אחת בלבד8. כאן, מוצגות התאמות ושיפורים ממוקדים עבור מוטגנזה מכוונת לאתר ב-M. tuberculosis.
כל הניסויים הכוללים מניפולציות של M. tuberculosis חי חייבים להתבצע על ידי כוח אדם מיומן במתקן BSL3, בהתאם לפרוטוקולי הבטיחות הביולוגית והערכות הסיכון המוסדיות. המתקן צריך להיות מצויד בגישה מבוקרת, זרימת אוויר בלחץ שלילי ומערכת פליטה עם מסנני HEPA, והעבודה צריכה להתבצע בתוך קבינות בטיחות ביולוגיות מאושרות (Class II). בנוסף, יש ללבוש תמיד ציוד הגנה אישי (PPE), כגון מסנן אוויר מופעל (PAPR) או מסנני N95, כפפות, חלקיקים או חלוקים והגנה על העיניים, בעת השהייה במתקן BSL-3. את כל הפסולת, כולל מצעי תרבית וחומרים חד-פעמיים, יש להעביר באוטוקלאב או לנטרל כימית לפני הוצאתה מה-BSL3.
לפני ההוצאה ממעבדת BSL3 לצורך אנליזות המשך כגון PCR, יש להעביר חומרים שהוצאו מתרביות, כולל משקעי תאים, אינקוואציה תרמית לניטרול (heat-inactivation) ב-80 °C למשך 60 min. לאחר מכן, יש להניח את הדגימות המנוטרלות בשתי שקיות, לבצע דה-קונטמינציה של השטח באמצעות דטרגנט מתאים ו-70% ethanol, ולהעבירן למעבדת BSL2 לעבודות מולקולריות. אמצעי בטיחות אלו חיוניים כדי למזער את הסיכון ליצירת אירוסול במהלך פרוצדורות כגון סבב (centrifugation) או פיפטינג, העלולות להוביל לחשיפה מקרית.
יש להרכיב משקפי מגן מפני UV או מגן פנים, וכפפות במהלך החשיפה ל-UV; יש לבצע חשיפות רק בתוך מערכת הקרנה סגורה ל-UV כדי למנוע נזקים לעור ולעיניים.
פרוטוקול
שיטה א': חילוף אללי בשני שלבים (AE)
הערה: רקומינציה הומולוגית מספקת שיטה יעילה להחדרת מוטציות נקודתיות לגен המטרה של M. tuberculosis. הטכניקה מורכבת מחמישה שלבים: 1) יצירה והגברה של רצף ההחדרה; 2) בניית וקטור הובלה מסוג "השחיתה" (suicide vector); 3) הובלת ה-DNA המוטנטי לגנום המיקובקטוריאלי; 4) טרנספורמציה של הפלסמיד הנושא את האלל המוטנטי ליצירת קו-אינטגרנט (co-integrant); ו-5) ברירה נגדית (counter-selection) להרחבה של הקו-אינטגרנט. בעוד שניתן להשתמש בשיטה זו לבניית מוטנטים של מחיקה (deletion mutants), הדגש כאן הוא על יצירת זנים עם וריאנט של נוקליאוטיד בודד.
- הפקה של מקטע dsDNA עבור רקומבינציה הומולוגית
הערה: בעת חקירת ההשפעה של שינוי בנוקלאוטיד בודד באמצעות AE, קיימות שלוש אפשרויות להפקת המקטע או הגן המדובר הנושאים את הווריאנט של הנוקלאוטיד הבודד (SNV). (1) הגברה של אזור גנומי המכיל SNV רלוונטי מזן קליני באמצעות תגובת שרשרת פולימראז (PCR) ושכפולו לתוך וקטור מתאים. (2) רכישת אוליגונוקלאוטיד בעיצוב מותאם אישית שסונתז כדי לשאת את מוטציית הנקודה הרלוונטית. (3) שימוש בשיטת PCR בת שלושה שלבים (מתוארת להלן) להחדרת מוטציית הנקודה למקטע או לגן המדובר. PCR חופף זה מחדיר שינוי של נוקלאוטיד בודד בדיוק במיקום המטרה ברצף גנומי. הוא דורש שני סטים של פריימרים וכולל שלושה שלבים: 1) הגברת PCR של האזורים שמעלה (upstream) ושמטה (downstream) בנפרד, 2) היברידיזציה (annealing) של שני המקטעים החופפים, ו-3) הגברה של מקטע ה-DNA באורכו המלא באמצעות הפריימרים החיצוניים.- עצבו את הפריימרים החיצוניים כך שייקשרו לקצוות 5' ו-3' של האזורים שמעלה ושמטה של הגן, בהתאמה. כללו בפריימרים חיצוניים אלו אזור הומולוגיה של 20 זוגות בסיסים (bp) לגן, אתרי אנזימי הגבלה, ותבליט (overhang) נוסף של רצף לא מקודד בן 6-bp בכל קצה של הפריימר כדי לאפשר עיכול ישיר על ידי אנזימי הגבלה במהלך ניסויי השכפול. ודאו שאתרי ההגבלה נמצאים בוקטור אך לא בגן המדובר (טבלת חומרים).
- עצבו את הפריימרים המרכזיים כך שיהיו משלימים וישאו את ה-SNV הרלוונטי. אפשרו לפריימרים המשלימים (קדמי ואחורי) לחפוף במרכז האזורים שמעלה ושמטה, תוך שילוב שינוי בסיס הנוקלאוטיד במרכז מקטע ה-dsDNA.
- השתמשו ב-dsDNA גנומי מ-M. tuberculosis H37Rv כ-DNA תבנית בתערובת תגובת PCR בנפח 25 µL (איור 1) תוך שימוש ב-Taq polymerase עם תיקון שגיאות (proofreading) בעל רמת אי-התאמה גבוהה. הכינו את התגובות הנפרדות באופן הבא: הוסיפו 5 µL של GC Buffer (ריכוז סופי 1×, מומלץ עבור DNA של M. tuberculosis עשיר ב-GC), 0.5 µL של 10 mM dNTPs (ריכוז סופי 200 µM לכל אחד), 1.25 µL של פריימר קדמי בריכוז 10 µM (סופי 0.5 µM), 1.25 µL של פריימר אחורי בריכוז 10 µM (סופי 0.5 µM), 0.25 µL של Polymerase (סופי 1 U), 1 µL של DNA תבנית (50–100 ng), 0.75 µL של 100% DMSO (סופי 3% עבור תבניות עשירות ב-GC), ומים נקיים מנוקלאז עד לנפח סופי של 25 µL. השתמשו בפריימרים A ו-B בתגובה אחת, וב-C ו-D בתגובה השנייה (איור 1A).
- הגבירו שני מקטעי DNA בנפרד: את האזור שמעלה עם פריימרים A ו-B, ואת האזור שמטה עם פריימרים C ו-D (איור 1A). אופטימיזציה של תנאי המחזור תתבצע בהתאם לפריימרים שבהם נעשה שימוש ולאורך האמפליקון, החל מדה-נטורציה ראשונית ב-98 °C למשך 30 s; 30 מחזורים של דה-נטורציה ב-98 °C למשך 10 s, היברידיזציה ב-Tm (בדרך כלל 55–65 °C עבור פריימרים אלו) למשך 30 s, והארכה ב-72 °C למשך 30 s לכל קילו-בסיס (kb); הארכה סופית ב-72 °C למשך 5 min. שמירה ב-4 °C.
- בצעו היברידיזציה והארכה של האזורים שמעלה ושמטה על ידי שילוב של 5 µL מכל תוצר PCR שהופק (משלב 1.4) לתוך תגובה חדשה של 25 µL (התאימו את פרופורציות הרכיבים באופן יחסי, ללא הוספת פריימרים) (איור 1B). השתמשו באותם תנאי מחזור אך הפחיתו את מספר המחזורים ל-10–15.
- כדי להסיר פריימרים עודפים מתוצרי ה-PCR של השלב הראשון לפני השלב השלישי, דילול (1:10 עד 1:50) הוא לרוב מספיק, אך לרמת טהרה גבוהה יותר, השתמשו בערכות ניקוי מסחריות מבוססות עמודות או במיצוי ג'ל אם קיימים פסים לא ספציפיים.
- בשלב ההגברה האחרון, הוסיפו 2 µL מתוצר ה-PCR החופף (משלב 1.5) לתגובה חדשה של 25 µL עם פריימרים A ו-D (סופי 0.5 µM לכל אחד) (איור 1C). השתמשו באותם תנאי מחזור כמו בשלב 1.4.
הערה: זכרו להתאים את ה-Tm של ההיברידיזציה ואת זמן ההארכה עבור השילוב החדש של הפריימרים (פריימר A ו-D) ואורך המקטע המוארך. - אששו את ההגברה באמצעות אלקטרופורזה של ג'ל אגרוז; צפו בפס בודד בגודל החזוי, ללא מריחות.
הערה: אין להשליך את הג'ל. הוא ישמש בשלב 2.1.
- בניית וקטור לריצוף מקטע dsDNA המכיל SNV
הערה: סעיף זה מתאר את השלב השני של AE. המקטע המדובר שהופק משוכפל לתוך וקטור ריצוף כדי לאפשר הגברה של הפלסמיד והשגת עותקים מרובים לשכפול יעיל יותר בשלבים הבאים.- הכינו תאי E. coli בעלי כשירות כימית (chemically competent) לפי השיטה של Green ו-Rogers12.
- גזרו את מקטע ה-dsDNA שהוגבר ב-PCR ומכיל את ה-SNV הרלוונטי משלב 1.8 מהג'ל באמצעות להב סכין נקי, וטהרו אותו באמצעות ערכה מסחרית לניקוי ג'ל ו-PCR לפי פרוטוקול היצרן. מדדו את ריכוז ה-DNA באמצעות ספקטרופוטומטריה; שאפו ל-50–100 ng/µL. ודאו שהתמיסה צלולה לאחר הניקוי.
- בצעו ליגציה של מקטע ה-DNA הליניארי לתוך וקטור ריצוף (למשל, pJET1.2) באמצעות ליגאז מתאים. בצעו ליגציות בתגובה של 10 µL: הוסיפו 1 µL של באפר ליגאז 10×, 50 ng של וקטור, 150 ng של אינסרט (יחס מולרי של 3:1), 1 µL של DNA ligase (400 U/µL), ומים עד ל-10 µL; הדגירו ב-4 °C למשך לילה ובטלו את הפעילות על ידי הדגרה למשך 10 min ב-65 °C.
- החדירו (transform) את מבנה הפלסמיד לתאי E. coli בעלי כשירות כימית על ידי הוספת 5 µL של DNA של פלסמיד שעבר ליגציה (ראו שלב 2.3) ל-100 µL של תאים כשירים וערבבו בעדינות על ידי נקישה. הדגירו את התערובת על קרח למשך 30 min. בצעו הלם חום לתאים ב-42 °C למשך 90 s, ולאחר מכן החזירו מיד את המבחנה לקרח למשך 2 min. הוסיפו 900 µL של מצע Luria-Bertani (LB) והדגירו את התאים ב-37 °C עם ניעור (200 rpm) למשך 1 h כדי לאפשר התאוששות.
- אספו את התאים על ידי צנטריפוגה (3,000 × g למשך 10 min) והשליכו את מצע ה-LB. השעיקו מחדש תאים רקומביננטיים ב-100 µL מצע LB טרי, פזרו 50 µL על אגר LB המכיל את האנטיביוטיקה המתאימה, והדגירו ללא ניעור ב-37 °C למשך לילה. צפו ב-50–500 מושבות לצלחת.
- סרקו את המושבות לנוכחות מקטע ה-DNA באמצעות colony PCR על ידי בחירה של 1–10 מושבות בודדות והוספת תאי כל מושבה לתגובת PCR, כפי שמתואר בשלב 1.3 עם פריימרים A ו-D. את ה-PCR הריצו כפי שמתואר בשלב 1.4.
- בחרו מושבות חיוביות ל-PCR (בדרך כלל 5–10) וגדלו אותן למשך לילה ב-5 mL של מצע LB עם אנטיביוטיקה ב-37 °C עם ניעור ב-200 rpm.
- הכינו מאגרי מקפיא בגליצריול ב-80 °C- עבור כל תרבית לילה. הפקו DNA פלסמידי באמצעות ערכה מסחרית לניקוי DNA (miniprep) ובצעו ריצוף סנגר (Sanger sequencing) כדי לאשר את רצף מקטע ה-dsDNA ואת נוכחות ה-SNV. בנוסף, השתמשו במיפוי אנזימי הגבלה (RE mapping) כדי להבטיח שמקטע בגודל הנכון שולב בפלסמיד הריצוף. אששו באמצעות אלקטרופורזה של ג'ל; צפו במקטעים התואמים לגדלים החזויים.
- בניית וקטור העברה "התאבדותי" (suicide delivery vector)
הערה: סעיף זה מתאר את ההכנה הסופית של וקטור ההעברה ההתאבדותי. שני וקטורי ההעברה ההתאבדותיים הנפוצים הם p1NIL ו-p2NIL, הנבדלים רק באתרי החיתוך של אנזימי ההגבלה באתר השכפול הרב-פעמי (MCS) שלהם. פרוטוקול זה מתייחס ל-p2NIL (טבלת חומרים). לסיוע בבניית הוקטור, עיינו במפות הפלסמידיות של p2NIL ו-pGOAL19 עבור אתרי הגבלה ייחודיים.- בצעו עיכול RE כדי להוציא את מקטע ה-DNA המאושש המכיל SNV משלב 2.8 מתוך וקטור הריצוף, תוך שימוש באנזימים המתאימים (למשל, HindIII ו-KpnI). בתגובה נפרדת, עכלו את וקטור ההעברה ההתאבדותי (למשל, p2NIL) עם אותם אנזימים. בצעו את שני העיקולים בקנה מידה גדול (1 µg DNA) בתגובה של 50 µL: הוסיפו 10 µL של באפר 10×, 1 µL מכל אנזים (10 U/µL), 1 µg של DNA, ומים נקיים מנוקלאז עד לנפח סופי של 50 µL; הדגירו ב-37 °C למשך 1 h. בצעו נטרול בחום אם נדרש, בהתאם להמלצת היצרן.
- הפרידו את מקטעי ה-DNA באמצעות אלקטרופורזה של ג'ל אגרוז. צפו בפסים ברורים בגדלים החזויים. גזרו את וקטור p2NIL הליניארי ואת מקטע ה-DNA המכיל את ה-SNV מג'ל האגרוז וטהרו אותם באמצעות ערכה מסחרית לניקוי ג'ל ו-PCR.
- מדדו את ריכוזי ה-DNA באמצעות ספקטרופוטומטריה וחשבו את נפח ה-DNA הדרוש להשגת יחס מולרי של 3:1 בין האינסרט לווקטור, תוך שימוש ב-50 ng של DNA של וקטור p2NIL. בצעו ליגציות בתגובה של 10 µL: הוסיפו 1 µL של באפר ליגאז 10×, 50 ng של וקטור, 150 ng של אינסרט (מולרי 3:1), 1 µL של T4 DNA ligase (400 U/µL), ומים עד ל-10 µL; הדגירו ב-4 °C למשך לילה.
- החדירו את הוקטור שעבר ליגציה עם האינסרט לתאי E. coli כשירים (ראו שלב 2.4). פזרו את התרמומרנסציה על אגר LB עם 50 μg/mL קנמיצין (Kan). הדגירו ב-37 °C למשך לילה.
- העבירו את המושבות שנוצרו (p2NIL עם מקטע ה-DNA המכיל את ה-SNV, להלן p2NIL_insert) ל-colony PCR (ראו שלב 2.6) ואלקטרופורזה של ג'ל אגרוז כדי לאשר את נוכחות מקטע ה-DNA המכיל את ה-SNV. הריצו את ה-PCR כפי שמתואר בשלב 1.3, תוך שימוש בפריימרים A ו-D כפי שאופטימיזו בשלב 1.7.
- החדירו מושבה המכילה את וקטור p2NIL_insert הבנוי כהלכה ל-10 mL של מצע LB עם Kan ב-37 °C, ניעור ב-200 rpm למשך לילה. הכינו מאגרי מקפיא (השתמשו ב-1–2 mL של תרבית) ובצעו miniprep לבידוד p2NIL_insert.
- החדירו סמני בחירה (selectable markers) מסדרת וקטורי pGOAL (pGOAL17 או pGOAL19) לתוך p2NIL_insert על ידי עיכול של pGOAL ושל p2NIL_insert עם אנזים ההגבלה PacI בתגובות נפרדות של 50 µL (ראו שלב 3.1).
- הפרידו את המקטעים שנוצרו באמצעות אלקטרופורזה של ג'ל אגרוז, גזרו את המקטעים הרלוונטיים וטהרו אותם באמצעות ערכה מסחרית לניקוי ג'ל ו-PCR.
- בצעו דה-פוספורילציה ל-p2NIL_insert הליניארי כדי למנוע ליגציה עצמית של קצוות 5' ו-3' באמצעות טיפול באלקליין פוספטאז: הוסיפו 1 unit/µg של DNA של המקטע בתגובה של 20 µL עם 2 µL של באפר 10× ומים; הדגירו למשך 10 min ב-37 °C, ולאחר מכן בצעו נטרול בחום למשך 2 min ב-75 °C.
הערה: כאשר נדרש למנוע ליגציה עצמית, DNA של וקטור עובר דה-פוספורילציה באמצעות 1 unit/µg של rAPid alkaline phosphatase ומודגר לנטרול בחום. - בצעו ליגציה של קסטת סמן הבחירה של pGOAL לתוך p2NIL_insert הדה-פוספורילתי כדי להפיק את p2NIL_insert_SM בתגובה של 10 µL (ראו שלב 2.3) והחדירו לתאי E. coli בעלי כשירות כימית (ראו שלב 2.4).
- פזרו תאים על אגר LB עם האנטיביוטיקה המתאימה (50 µg/mL Kan ו/או 200 µg/mL Hyg) ו-50 µg/mL X-gal כדי לאשר את התפקוד של סמני הבחירה. הדגירו ב-37 °C למשך לילה; צפו במושבות כחולות המעידות על פעילות LacZ.
- אששו רגישות לסוכרוז על ידי מריחה של מושבות כחולות בודדות על אגר LB המכיל אנטיביוטיקה, עם ובלי 2% סוכרוז, כדי לאשר את הרגישות לסוכרוז.
- אששו את המבנה הסופי של וקטור ההעברה ההתאבדותי באמצעות מיפוי RE. אששו את דפוסי המקטעים החזויים על ידי טהרת הפלסמיד מ-E. coli. בצעו מיפוי RE של הפלסמיד כדי להשוות את דפוס ההגבלה לזה שנחזה מקובץ הרצף של הפלסמיד.
- הפקה של M. tuberculosis הנושא SNV באמצעות רקומבינציה הומולוגית
הערה: וקטור העברה התאבדותי מוחדר לתוך DNA גנומי באמצעות רקומבינציה הומולוגית, ולאחריה שיטת בחירה דו-שלבית לבחירה עבור, ואז נגד, סמני הבחירה. השלבים הבאים מבוצעים תחת תנאי רמה 3 של בטיחות ביולוגית (Biosafety Level 3).
הערה: שלבים 1-11 מתארים בחירה של זן M. tuberculosis קו-אינטגרנטי (co-integrant).- הכינו תאי M. tuberculosis בעלי כשירות חשמלית (electrocompetent) על ידי איסוף תאים ב-OD600 של 0.6–1.0 ושטיפה של שלוש פעמים בנפח של 1/50 גליצריול 10% קר, ולאחר מכן השעיה ב-10% גליצריול. ריכוז התאים צריך להיות סביב 1011 תאים למילליליטר, וניתן לאחסנם ב-80 °C-10.
- הניחו 10 µg של DNA פלסמידי בצלחת פטרי במערכת הקרנה של UV וחשפו לאור UV עד שהאנרגיה מגיעה ל-100 mJ/cm2.
- הוסיפו 10 µg DNA פלסמידי שטופל מראש ב-UV או 6 µL של באפר Tris-EDTA (TE) (בקרה שלילית) ל-400 µL של תאי M. tuberculosis בעלי כשירות חשמלית במבחנות מיקרו-צנטריפוגה נפרדות של 1.5 mL. ערבבו בעדינות על ידי פיפטא.
- העבירו את התערובת לקוובט אלקטרופורציה של 0.2 cm ובצעו אלקטרופורציה עם פולס בודד של 2.5 kV, 25 µF, והתנגדות של 1,000 Ω. עקבו אחר קבוע הזמן (אופטימום 15–25 ms). השליכו את הדגימה אם התרחש קשתיות (arcing).
- השעיקו מחדש את התאים שעברו אלקטרופורציה ב-600 µL של מצע 7H9-OADC והעבירו את התאים למבחנות סטריליות של 2 mL עם מכסה הברגה (עם אטם גומי).
- הדגירו תאים שעברו טרנספורמציה למשך 24–48 h ב-37 °C.
- אספו תאים על ידי צנטריפוגה ב-3,000 × g למשך 10 min בטמפרטורת החדר. צפו במשקע נראה לעין. הסירו את המצע מהתאים המשוקעים.
- מרחו תאים על צלחות אגר 7H11-OADC המכילות את האנטיביוטיקה המתאימה (20 µg/mL Kan ו/או 50 µg/mL Hyg) ו-50 µg/mL X-gal.
הערה: הוסיפו X-gal לאגר 7H11-OADC שקורר (50 °C) לפני מזיגת הצלחות. X-gal עלול להתפרק במהלך הדגאות ממושכות ב-37 °C (3–4 שבועות) הנדרשות עבור M. tuberculosis, מה שעלול להפחית את רגישות הסינון הכחול-לבן בשל חוסר יציבות תרמית. אחסנו צלחות שנמזגו מראש ב-4 °C בחושך למשך עד שבועיים כדי למזער פירוק. אם נצפה צבע חלש, שקלו את שיטת תחתית ה-X-gal: מזגו צלחות אגר 7H11-OADC פשוטות, הניחו להן להתגבש, לאחר מכן הרימו מעט את האגר והוסיפו 200–500 µL של תמיסת X-gal (20 mg/mL ב-DMF) מתחת לאגר לפני הסגירה וההדגרה. הדבר מפחית חשיפה ישירה לחום במהלך האחסון וההדגרה. - הדגירו ב-37 °C למשך 21 ימים. מושבות שעברו בהצלחה את שלב ה-AE הראשון יופיעו כחולות, יהיו רגישות לסוכרוז ועמידות לאנטיביוטיקה (איור 2). זני M. tuberculosis עם שחלוף בודד (SCO) מכילים הן את האזור מהסוג הפראי והן את האזור המכיל את ה-SNV.
- בחרו מושבות SCO והחדירו ל-5 mL של 7H9-OADC בתוספת 0.05% Tween 80 (מעתה, 7H9-OADC-Tween) והאנטיביוטיקה המתאימה. הדגירו ב-37 °C למשך 7 ימים.
- כדי לאשר רגישות לסוכרוז, מרחו כל תרבית על צלחת אגר 7H11-OADC המכילה 2% סוכרוז. הדגירו ב-37 °C למשך 21 ימים. צפו שתרביות SCO לא יגדלו על סוכרוז. המשיכו להשתמש בתרביות SCO משלב 4.10 שהפגינו רגישות לסוכרוז.
הערה: שלבים 12-18 מתארים בחירה של פירוק (resolution) של זן M. tuberculosis קו-אינטגרנטי. - בצעו תת-תרבית למושבות SCO לתוך 5 mL של 7H9-OADC-Tween (ללא אנטיביוטיקה) והדגירו למשך 7 ימים ב-37 °C כדי לבחור עבור פירוק של הקו-אינטגרנט (DCO).
- מרחו 100 µL על צלחות אגר 7H11-OADC עם 2% סוכרוז ו-X-gal (50 µg/mL). הדגירו ב-37 °C למשך 21 ימים. למרות שזה עדיין צריך להיות מאושר, צפו במושבות לבנות שהן רגישות לאנטיביוטיקה ועמידות לסוכרוז אם שלב החלפת האלל השני הצליח (איור 2).
- בחרו 10–30 מושבות DCO בודדות והחדירו אותן ל-5 mL של 7H9-OADC-Tween (ללא אנטיביוטיקה). הדגירו למשך 7 ימים ב-37 °C.
- כדי לאשר פירוק של שלד הוקטור המוטמע, בצעו בדיקות טלאים (patch tests) לקנמיצין, ובמידת הצורך, להיגרומיצין (עבור מבני pGOAL19). בנוסף, בצעו בדיקות טלאים של בחירה נגדית לסוכרוז בהתאם לווקטור שנעשה בו שימוש (pGOAL17 או pGOAL19): מרחו מושבות על צלחות אגר 7H11-OADC המכילות או 50 µg/mL Hyg או 2% סוכרוז, הדגירו ב-37 °C למשך עד 21 ימים. מושבות שפירוקו את שלד הוקטור המוטמע יגדלו על הצלחת המכילה 2% סוכרוז, אך לא על הצלחות המכילות היגרומיצין.
- בצעו colony PCR על ידי חימום של מנה של 200 µL של תרביות DCO M. tuberculosis ב-80 °C למשך 60 min. צנטריפוגו את התרביות המורתחות ב-15,000 × g למשך 15 min בטמפרטורת החדר כדי ליצור משקע; השתמשו בעלה (supernatant) (המכיל DNA) להגברת PCR. בצעו הגדרת PCR כפי שמתואר בשלב 1.3, עם פריימרים A ו-D. הריצו את ה-PCR כפי שמתואר בשלב 1.4.
- הפרידו את המקטעים שנוצרו באמצעות אלקטרופורזה של ג'ל אגרוז. גזרו את המקטעים הרלוונטיים וטהרו אותם באמצעות ערכה מסחרית לניקוי ג'ל ו-PCR לפי פרוטוקול היצרן.
- בצעו ריצוף סנגר לתוצר ה-PCR כדי לאשר את נוכחות ה-SNV. נתחו את הפלט על ידי מיפוי מקטע ה-DNA המרוצץ לגנום הייחוס של M. tuberculosis H37Rv (GenBank NC_000962.2). בנוסף, בצעו ריצוף גנום מלא של זני המקור והמוטנטים כדי לוודא שלא נרכשו מוטציות חוץ-מטרה במהלך הגידול.
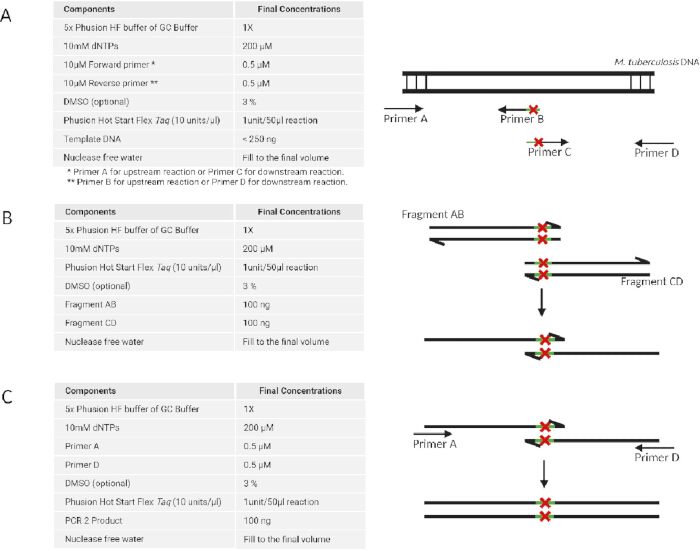
איור 1: יצירת מקטעי dsDNA הנושאים וריאנט של נוקלאיד בודד באמצעות שיטת PCR רב-שלבית. יצירת מקטע ה-DNA כוללת שלושה שלבים: (A) הגברה ב-PCR של האזורים במעלה ובמורד הזרם בנפרד באמצעות שני סטים של פריימרים. (B) האזורים במעלה ובמורד הזרם עוברים היברידיזציה (annealing) כדי ליצור מקטע חופף יחיד. (C) הגברה נוספת של מקטע ה-DNA באורכו המלא מבוצעת באמצעות הפריימרים החיצוניים. אנא לחץ כאן כדי לצפות בגרסה גדולה יותר של איור זה.
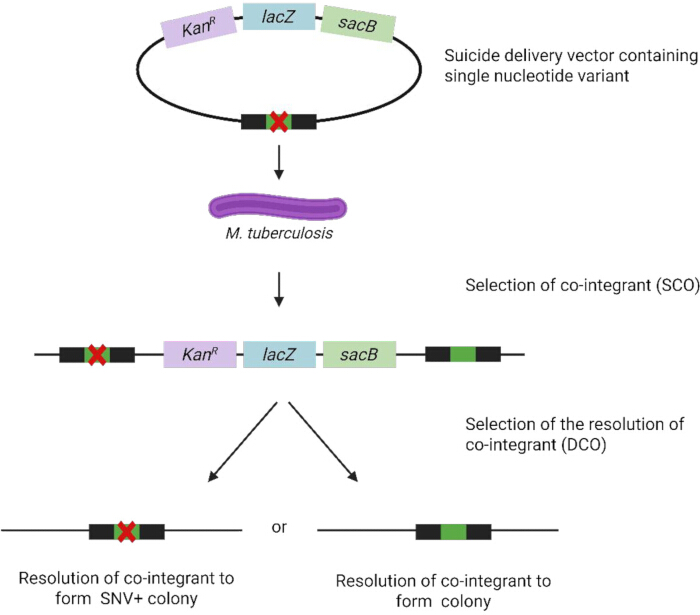
איור 2בנייה של אף *M. tuberculosis* זן הנושא SNV לרקומינציה הומולוגיתנוצר ב-BioRender (https://BioRender.com). אנא לחצו כאן כדי להציג גרסה גדולה יותר של איור זה.
שיטה B: Rekombineering
הערה: תהליך ה-Recombineering מתחיל באלקטרופורציה של M. tuberculosis עם שלושה מרכיבים: הפלסמיד pJV75amber, אוליגונוקלאיד ssDNA באורך 63 bp מסוג JCV198 (להחזרת העמידות להיגרומיצין בפלסמיד), ואוליגונוקלאיד ssDNA באורך 63 bp הנושא את מוטציית הנקודה הרצויה. לאחר מכן, התרמוספורמנטים נסרקים באמצעות colony PCR וריצוף סנגר (Sanger sequencing). הרכב התמיסה לעיכול של pJV75amber באמצעות אנזימי הגבלה מפורט בטבלה 1. השלבים הבאים מבוצעים תחת תנאי בטיחות ביולוגית רמה 3 (Biosafety Level 3):
| ריאגנטים | מבחנה A (µL) | מבחנה B (µL) | מבחנה C (µL) | מבחנה D (µL) |
| 10x Buffer B | 2 | - | 2 | 2 |
| 10x Buffer M | - | 2 | - | - |
| מים נקיים מנוקלאז (Nuclease-free water) | 16 | 15 | 15 | 13 |
| מנות pJV75 amber DNA | 2 | 2 | 2 | 2 |
| אנזים Dra1 | - | 1 | - | 2 |
| אנזים EcoRv | - | - | 1 | 1 |
| נפח תגובה סופי | 20 | 20 | 20 | 20 |
טבלה 1: עיכול רסטריקציה: DNA של pJV75amber.
- טרנספורמציה של M. tuberculosis באמצעות pJV75amber
- הכינו תאי M. tuberculosis אלקטרו-קומפטנטים כפי שמתואר בשיטה A, שלב 4.1.
- הוסיפו 100 ng של DNA פלסמידי pJV75amber או 5 µL של מים נקיים מנוקלאז (ביקורת שלילית) ל-95 µL של תאי M. tuberculosis אלקטרו-קומפטנטים באנבוביות מיקרו-צנטריפוגה נפרדות של 1.5 mL. ערבבו בעדינות באמצעות פיפטור.
- העבירו לשתי קובטות אלקטרופורציה נפרדות (מרווח של 0.2 cm) והדגרירו בטמפרטורת החדר למשך 30 דקות. ודאו שתלי התאים שוקעים לתחתית הקובטה (הקישו בעדינות להסרת בועות, במידת הצורך).
- הניחו את הקובטה בתא הדגימה של מכשיר האלקטרופורטור והפעילו את הפולס בהתנגדות של 1000 Ω, מתח של 2.5 kV וקיבול של 25 µF. עקבו אחר קבוע הזמן (אופטימלי 15–25 ms). השליכו את הדגימה אם התרחש קשתיות (arcing).
- הוסיפו מיד 900 µL של 7H9-OADC-Tween וערבבו על ידי פיפטור מעלה ומטה 10 פעמים.
- העבירו את התאים (נפח כולל של 1.0 mL) לשתי מבחנות של 50 mL, אחת לדגימה ואחת לביקורת, והדגרירו למשך 48 שעות ב-37 °C.
- קצרו את התאים על ידי צנטריפוגציה ב-3,000 × g למשך 15 דקות ב-37 °C. צפו למשקע נראה לעין. הסירו את המצע מהתאים ששקעו. השביו את התאים ב-200 µL של 7H9-OADC-Tween.
- פזרו 100 µL מהתרבית על צלחות אגר 7H11-OADC המכילות 25 µg/mL Kan.
- הדגרירו את הצלחות למשך 21 ימים ב-37 °C.
- בדיקת Colony PCR לאישור pJV75amber
הערה: עיינו בפרוטוקול ה-Colony PCR הכללי (ראו שיטה A, שלב 2.6) עם ההתאמות הבאות הספציפיות ל-M. tuberculosis:- בחרו מושבות בודדות של חיידקים שעברו טרנספורמציה עם pJV75amber לתוך מבחנות מיקרו-צנטריפוגה של 15 mL עם 7H9-OADC-Tween ו-Kan (25 µg/mL).
- הדגרירו ב-37 °C למשך 7 ימים.
- העבירו 200 µL מהתרבית למבחנות צנטריפוגה של 1.5 mL, ושמרו את השאר ב-4 °C, או כמלאי גליצרול של 50% ב-80 °C- לשימוש בשיטה B, שלב 3.1.
- שחררו DNA פלסמידי מתאי M. tuberculosis על ידי חימום התרבית למשך 60 דקות ב-80 °C.
- שקיעו את התאים על ידי צנטריפוגציה ב-16,000 × g למשך 15 דקות בטמפרטורת החדר.
- בצעו PCR באמצעות פריימר קדמי (KANR_F) ופריימר אחורי (KANR_R): הוסיפו 12.5 μL Taq master mix, כ-1.25 μL מכל פריימר (ריכוז סופי 0.5 μM), 1 μL של DNA תבנית (הנוזל העליון משיטה B, שלב 2.5), ומים עד לנפח של 25 μL. השתמשו בתנאי מחזור אופטימליים עבור סט הפריימרים של גן הקנמיצין (aph): דנטורציה ראשונית ב-95 °C למשך 3 דקות; 35 מחזורים של 95 °C למשך 30 שניות, 55 °C למשך 30 שניות, ו-72 °C למשך 45 שניות; הארכה סופית ב-72 °C למשך 5 דקות. שמירה ב-4 °C.
- נתחו על ג'ל אגרוז של 1% במתח של 150 V למשך 45 דקות. מושבות המפיקות את פס aph הצפוי של 700 bp מאושרות כמכילות pJV75amber; בחרו אלו לצורך recombineering בהמשך.
- Recombineering של תאי M. tuberculosis אלקטרו-קומפטנטים שעברו טרנספורמציה עם pJV75amber
- באמצעות תרביות של מושבות בודדות, עם pJV75amber מאושר, משלב 2.2 (שיטה B), חדילו 20 mL של 7H9-OADC-Tween המכיל Kan (25 μg/mL) ו-0.2% סוקצינאט.
- הדגרירו ב-37 °C עד שערך ה-OD600 מגיע ל-0.6 (שלב צמיחה mid-log) כדי להכין תאי M. tuberculosis קומפטנטים (ראו שיטה A, שלב 4.1).
- הוסיפו אצטמידים לריכוז סופי של 0.2%.
- הדגרירו ב-37 °C למשך לילה.
- הכינו קובטות אלקטרופורציה מסומנות (מרווח 0.2 cm), שכל אחת מכילה 100 µL של תאי M. tuberculosis קומפטנטים שעברו אינדוקציה, והוסיפו אוליגו-נוקלאוטידי ssDNA ל-recombineering כפי שמתואר בטבלה 2:
- דגימה: הוסיפו 1 µg של אוליגו-נוקלאוטיד JCV198 ssDNA ו-1 µg של אוליגו-נוקלאוטיד ssDNA ל-recombineering עם הרצף הרצוי.
- ביקורת חיובית: הוסיפו 1 µg של אוליגו-נוקלאוטיד JCV198 ssDNA.
- ביקורת שלילית: הוסיפו 2 µL של מים נקיים מנוקלאז (ללא DNA).
- ערבבו בעדינות באמצעות פיפטור.
- בצעו אלקטרופורציה והשב תאים כפי שמתואר בשיטה B, שלבים 1.3 - 1.7.
- פזרו 100 µL מתרביות הטרנספורמציה על צלחות אגר 7H11-OADC עם ובלי Hyg (50 µg/mL).
- הדגרירו את הצלחות למשך 21 ימים ב-37 °C.
- סריקה עבור M. tuberculosis רקומביננטי לאישור מוטציית הנקודה שהוכנסה
- בחרו מושבות בודדות של תאי M. tuberculosis רקומביננטיים וחדילו אותם ב-5 mL של 7H9-OADC-Tween עם Hyg (50 µg/mL).
- הדגרירו ב-37 °C למשך 7 ימים.
- העבירו מנות של 200 µL מכל תרבית לילה למבחנות מיקרו-צנטריפוגה סטריליות של 1.5 mL. שמרו את שאר התרביות ב-4 °C (או הכינו מלאי גליצרול) עד ש-PCR וריצוף סנגר יזהו את המושבות הנושאות את ה-SNV הרצוי. בצעו הרגה חמות על ידי חימום ב-80 °C למשך שעה, וצנטריפוגה ב-16,000 × g למשך 5 דקות בטמפרטורת החדר כדי לשקיע את הפסולת.
- בצעו PCR וריצוף סנגר על הנוזל העליון כדי לאשר את נוכחות ה-SNV הרצוי. אמתו על ידי מיפוי לרצף ייחוס; צפו ל-SNV ללא מוטציות נוספות.
- כדי להאיץ את אישור ה-Colony PCR של pJV75amber ב-M. tuberculosis (ראו שיטה B, שלב 2), שקלו שיטת ליזה ישירה באמצעות Chelex-100:
- בחרו מושבה בודדת (תוך שמירה על חלק מהחומר החי) ישירות לתוך 100 µL של תמיסת 5% Chelex-100 במבחנה של 1.5 mL, ערבבו ב-vortex לשביבה, הרתיחו ב-100 °C למשך 10 דקות, צנטריפוגה ב-16,000 × g למשך 5 דקות, והשתמשו ב-1–2 µL מהנוזל העליון הצלול כתבנית ל-PCR.
הערה: שלב זה עוקף את שלב התרבית הנוזלית של 7 ימים, ומקצר את לוח הזמנים הכולל משבוע ליום אחד, תוך השגת כמות מספקת של DNA פלסמידי להגברת aph. - עקבו אחר עיכוב פוטנציאלי ב-PCR או תוצאות שליליות שגויות עקב ליזה לא מלאה במיקובקטריות, בשל דופן התא העבה העשירה בחומצות מיקוליות.
- אם התוצאות אינן עקביות, בדקו במקביל הן את שיטת הליזה הישירה של Chelex והן את גישת הליזה בחום על אותה קבוצת מושבות כדי להשוות רגישות ואמינות.
- בחרו מושבה בודדת (תוך שמירה על חלק מהחומר החי) ישירות לתוך 100 µL של תמיסת 5% Chelex-100 במבחנה של 1.5 mL, ערבבו ב-vortex לשביבה, הרתיחו ב-100 °C למשך 10 דקות, צנטריפוגה ב-16,000 × g למשך 5 דקות, והשתמשו ב-1–2 µL מהנוזל העליון הצלול כתבנית ל-PCR.
| דגימות | כשיר M. tuberculosis|pJV75amber | JCV198 | ssDNA המדובר | מים נקיים מנוקלאזות |
| A: דגימה | 100 μL | 1 μL | 1 μL | לא רלוונטי |
| B: ביקורת חיובית | 100 μL | 1 μL | לא רלוונטי | 1 μL |
| C: ביקורת שלילית | 100 μL | לא רלוונטי | לא רלוונטי | 2 μL |
טבלה 2: מערך ניסויי לטרנספורמציה עם אוליגונוקלאוטידים של ssDNA.
תוצאות
החלפת אללים בשני שלבים
הגברה ב-PCR של מקטע ה-DNA rv0678 A97G המוקף באתרי אנזימי הגבלה
האזורים שמעלה (upstream) ושמטה (downstream) של M. tuberculosis H37Rv rv0678 (1413 bp כל אחד) הוגברו באמצעות PCR. שלב זה הבטיח שילוב של שינוי נוקלאיד יחיד c.97A>G ב-rv0678 (Thr33Ala), כמו גם אתרי הגבלה (restriction sites) כדי לאפשר שיבוט לתוך וקטור p2NIL. פסים המתאימים לגודל הפסגמנט הצפוי, כ-1400 bp, אומתו באמצעות אלקטרופורזה של ג'ל אגרוז (איור 3). פסי ה-DNA טוהרו מהג'ל, והניבו 67.9 ng/µL ו-40.50 ng/µL של מקטעי ה-DNA העליון והתחתון, בהתאמה.
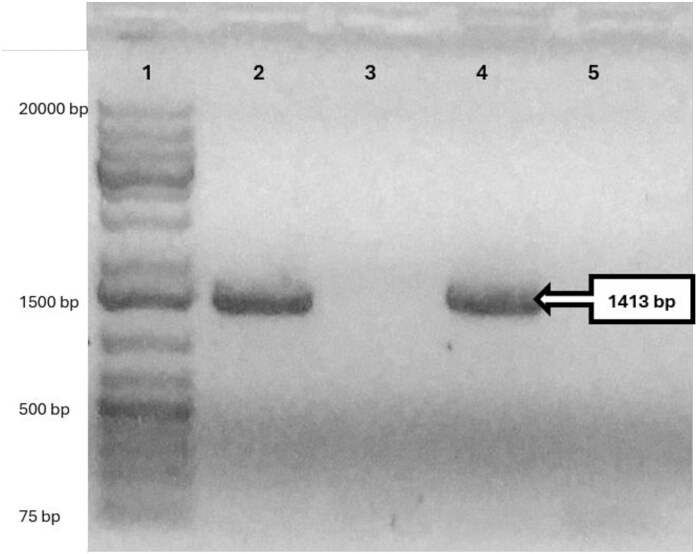
איור 3אזורים עליונים (1413 bp) ותחתונים (1413 bp) שהוגברו באמצעות PCR של rv0678 לבניית וקטור העברה למות תאים (suicide delivery vector)השתמשו בג'ל אגרוז בריכוז 0.5% כדי לאשר הגברה מוצלחת של ה- rv0678 מקטעים שמעלה (upstream) ושמטה (downstream). נתיב 1: סולם DNA של 1 קילו-בסיס (1 kb); נתיב 2: תוצר PCR של rv0678 אזור ה-upstream; נתיב 3: ביקורת שלילית להגברה של rv0678 אזור במעלה הזרם; נתיב 4: תוצר PCR של rv0678 אזור זורם במורד (downstream region); נתיב 5: ביקורת שלילית להגברה של rv0678 אזור זורם מטה (downstream region). אנא לחצו כאן כדי להציג גרסה מורחבת של איור זה.
מקטע rv0678 מלא, המכיל את שינוי הנוקלאוטיד המרכזי c.97A>G, הופק באמצעות overlap PCR של המקטעים שמעלה ושמטה, מה שהניב מקטע בודד באורך 2825 bp, אשר אושש באמצעות אלקטרופורזה בג'ל (איור 4).
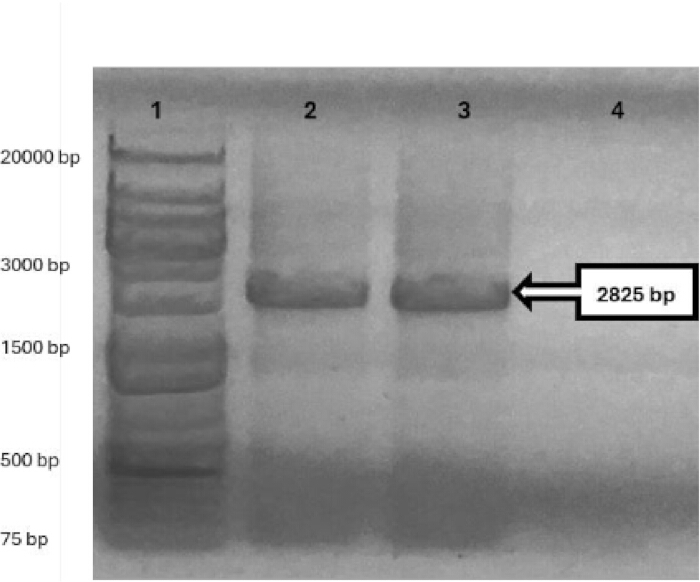
איור 4: Overlap PCR של מקטע ה-DNA המלא של rv0678 (2825 bp). ג'ל agarose בריכוז 0.5% שימש כדי לאשר את החפיפה המוצלחת של האזורים שמעלה (upstream) ושמטה (downstream) ליצירת מקטע ה-DNA המלא של rv0678 המכיל את המוטציה A97G. נתיב 1: מקטע DNA של 1 kb; נתיבים 2 ו-3: מקטע rv0678 מלא; נתיב 4: ביקורת שלילית. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
תוצרי ה-PCR טוהרו באמצעות עמודה כדי להניב 126.6 ng/µL של מומס מטוהר rv0678 DNA, אשר לאחר מכן שורשר לתוך וקטור פלסמיד לריצוף. ריצוף סנגר (Sanger sequencing) של DNA פלסמידי (pJET1.2_rv0678בודדו מ- *E. coli* מושבות בודדות (ampR) שבודדו מלוחיות טרנספורמציה איששו את *E. coli* מושבה של pJET1.2_rv0678 המכיל את המוטציה הרצויה ACC > GCC במיקום נוקלאוטידי 97. לא נמצאו מוטציות מחוץ למטרה (off-target mutations) בתוך הגן. עיכול באמצעות אנזימי הגבלה כפולים (HindIII ו-KpnI) שימש לחיתוך של מקטע ה-DNA מהווקטור המעגלי pJET1.2.rv0678הפרדה של תוצר זה בוצעה באמצעות אלקטרופורזה של ג'ל, אשר איששה את הגדלים הנכונים של וקטור pJET1.2 (2974 bp) ושל ה- rv0678 המקטע (2825 bp). המקטע טוהה מפרוסות ג'ל שגולו והודבק לתוך p2NIL (4418 bp) שעבר עיכול באמצעות HindIII ו-KpnI (איור 5) ליצירת p2NIL_rv0678 (7243 bp); המבנה אומת באמצעות מיפוי רסטריקציה.
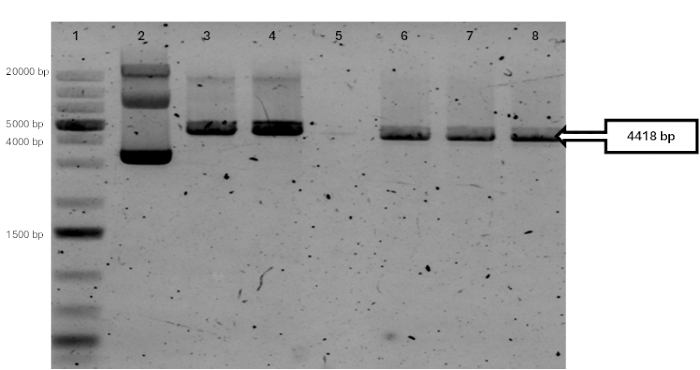
איור 5: ניתוח עיכול רסטריקציה של DNA פלסמידי p2NIL (4753 bp). ג'ל אגרוז בריכוז 1% אישר עיכול כפול מוצלח של p2NIL עם HindIII ו-KpnI, שהניב פרגמנט וקטור גדול יותר (4418 bp), הנושא את קסטת ה-aph, ופרגמנט קטן יותר (335 bp), שאינו נראה עקב תנאי האלקטרופורזה, בנתיבים 6–8. ביקורות: נתיב 5, ללא חומר DNA; נתיב 2, p2NIL מעגלי שאינו מעובד; נתיב 3, p2NIL מליניארי עם HindIII (4753 bp); נתיב 4, p2NIL מליניארי עם KpnI (4753 bp). כל הפרגמנטים הופרדו ביחס לנתיב 1, סולם DNA של 1 kb. אנא לחצו כאן כדי להציג גרסה גדולה יותר של איור זה.
כדי לבנות את וקטורי ההתאבדות הסופיים, p2NIL_rv0678, שבודד מ-E. coli, הו lineales באמצעות האנזים PacI high-fidelity (HF) ועבר דה-פוספורילציה כדי למנוע סגירה מעגלית. מקטע ה-DNA של קסטת הסימון הגמישה מ-pGOAL19 (7949 bp; lacZ, sacB, ו-hph) הוצא גם הוא על ידי עיכול עם אנזים ההגבלה PacI-HF. מקטעי ה-DNA טוהרו מנתחי הג'ל שהוצאו. מקטע ה-DNA המטופר של pGOAL19 (7949 bp; lacZ, sacB, ו-hph) שורש אל תוך p2NIL_rv0678 ליניארי כדי לבנות את p2NIL_rv0678_pGOAL19 (15182 bp).
ה-p2NIL_rv0678_pGOAL19 *E. coli* הטרנספורמנטים נבחרו על פלטות המכילות X-gal, Kan ו-Hyg. מושבות כחולות הועברו בשיטת patch לצלחות המכילות סוכרוז כדי לאשר את התפקוד של ה- sacB גן. ה-DNA הפלסמי p2NIL_rv0678_pGOAL19 בודד מ- *E. coli* מועמדות של מושבות בודדות מופתה באמצעות עיכול באנזימי הגבלה (איור 6). וקטורי פלסמידים אבביים (suicide plasmid vectors) אלה שימשו עבור AE.
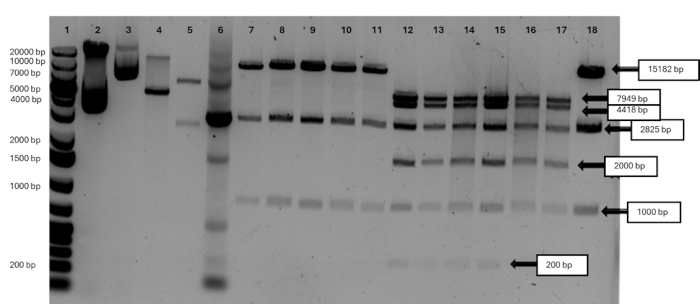
איור 6: ניתוח עיכול רסטריקציה של וקטור פלסמיד ההתאבדות p2NIL_rv0678_pGOAL19 (15,182 bp). עיכול באמצעות HindIII, KpnI, או PacI (בנפרד או בשילוב) של DNA פלסמידי שבודד ממושבות בודדות של E. coli אישש את תבנית הפרגמנטציה הצפויה לשלד p2NIL (4,418 bp), קסטת pGOAL19 (7,949 bp), וההכנסה rv0678 (2,825 bp). נתיב 1: סולם DNA של 1 kb. ביקורות כוללות: p2NIL מעגלי לא מעוכל (נתיב 2) ו-pGOAL19 (נתיב 3); p2NIL linearized באמצעות KpnI (נתיב 4, 4,753 bp); pGOAL19 linearized באמצעות PacI (נתיב 5, 7,949 bp ו-2,486 bp); והגברה ב-PCR של ההכנסה rv0678 מתוך p2NIL_rv0678_pGOAL19 (נתיב 6, 2,825 bp). p2NIL_rv0678_pGOAL19 linearized באמצעות HindIII (15,182 bp) מוצג בנתיבים 7–11 ו-19. עיכול רסטריקציה משולש עם HindIII, KpnI, ו-PacI של פלסמידים משש מושבות E. coli בלתי תלויות מוצג בנתיבים 12–18. אנא לחצו כאן כדי להציג גרסה גדולה יותר של איור זה.
בעקבות הטרנספורמציה של M. tuberculosis באמצעות p2NIL_rv0678_pGOAL19, נבחרו טרנספורמנטים של SCO על מצעי אגר Middlebrook 7H10 המכילים X-gal, Kan ו-Hyg. PCR של מושבות וריצוף סנגר של מושבות בודדות של M. tuberculosis אישרו את נוכחותו של p2NIL_rv0678_pGOAL19 (איור 7).
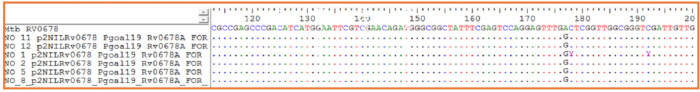
איור 7: אישור של מוטציית A97G ב- rv0678 באמצעות Colony PCR וריצוף סנגר. תוצרי Colony PCR ממושבות בודדות של E. coli הנושאות את p2NIL_rv0678_pGOAL19 רוצפו באמצעות פריימרים ספציפיים ל- rv0678. כרומטוגרמים של ריצוף סנגר (יישורים) מראים את הווריאנט שהוכנס rv0678_97 (GAC > GGC), המתאים למוטציית A97G, במקטע המשוכפל; 6 מושבות שיושרו לרצף הייחוס של M. tuberculosis H37Rv rv0678 כפי שהוצגו ב-BioEdit. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
כדי לבחור טרנספורמנטים שאיבדו את וקטור פלסמיד ההתאבדות (suicide plasmid) באירוע השחלוף השני, תרבייו את המושבות הבודדות הכחולות שנבחרו במצע 7H9-OADC המכיל Kan, ולאחר מכן תורבייו שוב בהעדר Kan. את התרביות ה transferring הועברו לצלחות 7H11-OADC אגר המכילות 2% sucrose ו-X-gal (ללא Hyg) כדי לבחור את המוטנט של rv0678, המייצג את פירוק הקוא-אינטגרנט (co-integrant). מושבות בודדות לבנות הופקו מהצלחות לאחר 16 ימים. נוכחותן של מספר מושבות כחולות מעידה על פירוק חלקי של הקוא-אינטגרנט. מושבות בודדות לבנות של M. tuberculosis העמידות ל-sucrose, שנבחרו מלוחות 7H11-OADC אגר ונבדקו באמצעות ריצוף סנגר (Sanger sequencing), אישרו את נוכחות מוטציית הנקודה rv0678 Thr33Ala c.97A>G (איור 8).
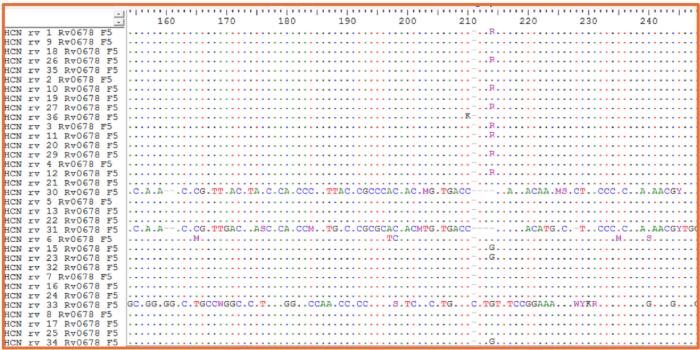
איור 8: הגברה ב-PCR ואישור באמצעות ריצוף סנגר (Sanger sequencing) של המוטציה A97G בגן rv0678 ב-M. tuberculosis. תוצרי Colony PCR ממושבות בודדות לבנות הרגישות לסוכרוז (שנבחרו על מצע עם סוכרוז, X-GAL, ו/או קנמיצין) רוצפו באמצעות פריימרים ספציפיים ל-rv0678. נתוני ריצוף סנגר שיושרו לרצף הייחוס של rv0678 ב-M. tuberculosis H37Rv אישרו את נוכחותו של הווריאנט הרצוי rv0678_97 (GAC > GGC, Thr33Ala; 4 מושבות עם רקע מוטנטי "G" טהור ו-8 מושבות עם רקע מעורב של סוג בר ומוטנט "R") במושבות הנבחרות כפי שהוצגו ב-BioEdit. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
ריקומינרינג (Recombineering)
טרנספורמציה של M. tuberculosis באמצעות pJV75amber
הפלסמיד pJV75amber המשמש לרקומבינירינג (recombineering) בודד מ-DH5α E. coli, וריכוזו נמדד באמצעות ספקטרופוטומטר ונמצא כ-180.7 ng/µL. ביצעה טרנספורמציה של M. tuberculosis H37Rv אלקטרו-קומפטנטי עם 2 µg של DNA פלסמידי כדי ליצור M. tuberculosis (pJV75amber) המבטא את חלבון הרקומבינאזה gp61, הדרוש לרקומבינירינג של אוליגונוקליאוטיד ssDNA הנושא את השינוי הנוקליאוטידי הרצוי. תאי M. tuberculosis רקומביננטיים שעברו טרנספורמציה נזרעו על צלחות אגר 7H11-OADC. התאים שימשו להגברה ב-PCR של הגן aph (700 bp) ב-pJV75amber (איור 9). בידוד של 20 מושבות בודדות לבנות של M. tuberculosis שעברו טרנספורמציה אישר את נוכחותו של וקטור pJV75amber. מושבה בודדת של M. tuberculosis (pJV75amber) נבחרה לניסויי רקומבינירינג בהמשך).
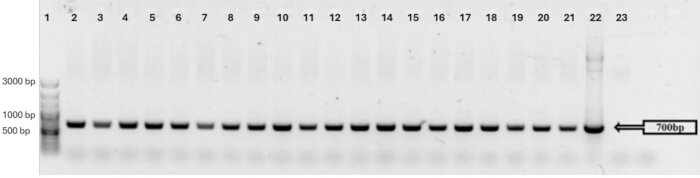
איור 9PCR של מושבה עבור *M. tuberculosis* מושבות בודדות של (pJV75amber) עם פוספטאזה של פרוטאין א' (aph) פריימרים מ-20 מושבות בודדותנתיב 1: סולם DNA של 100 bp פלוס; נתיבים 2–21: הגברה ב-PCR של פרוטאין חומץ (aph) ממושבות בודדות; נתיב 22: DNA של pJV75amber; נתיב 23: ביקורת שלילית. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של דמות זו.
recombineering של atpE A196G (Ile66Val) ב- M. tuberculosis
תאי M. tuberculosis רקומביננטיים אלקטרו-קומפטיביים (pJV75amber), שעברו טרנספורמציה משותפת עם אוליגונוקלאיד ssDNA הנושא שינוי נוקליאוטידי יחיד atpE c.196A>G (המוביל למוטציה Ile66Val) ואוליגונוקלאידים JVC198 ssDNA, נבחרו על Hyg. מושבות עמידות ל-Hyg נסרקו באמצעות הגברה של הגן atpE ב-PCR וריצוף סנגר כדי לאשר שהן עברו רקומבינירינג (recombineering). רק 2 מתוך 33 מושבות בודדות שנסרקו היו מוטנטיות, שמהן לאחת (C11_atpE) הייתה אוכלוסייה מעורבת של אללים מסוג הפרא (CAT) ואללים מוטנטיים (CGT). עם זאת, במושבה השנייה (C14_atpE) הייתה אוכלוסייה מוטנטית טהורה של atpE c.196A>G (איור 10).
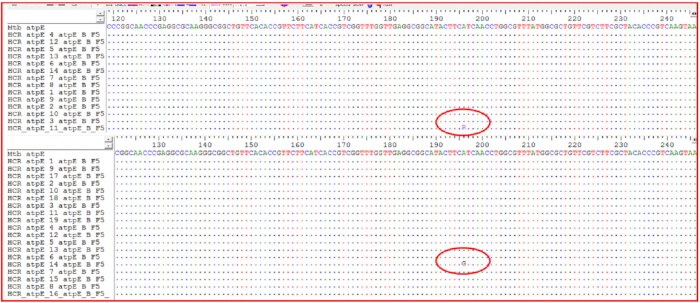
איור 10הגברה ב-PCR וריצוף סנגר (Sanger sequencing) של ה- atpE גן ב- *M. tuberculosis* מושבות בודדות. תוצרי Colony PCR ריצפו באמצעות atpEפריימרים ספציפיים ל- ושהוlined לרצף הייחוס *M. tuberculosis* H37Rv atpE ריצוף. כרומטוגרמות הריצוף (יישור רצפים) חשפו: (פאנל עליון) מושבה אחת (מתוך 14 שנסרקו) בעלת אוכלוסייה מעורבת המראה אללים של טיפוס פרא (A) ושל מוטציה (G) בעמדה 196 (C11_atpE); (פאנל תחתוני) מושבה אחת (מתוך 19 שנסרקו) בעלת אוכלוסיית מוטציה טהורה הנושאת את ה- atpE החלפה A196G Ile66Val (C14_atpE) כפי שהיא נראית ב-BioEdit. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
דיון
מניפולציה גנטית ב-M. tuberculosis היא מאתגרת מבחינה טכנית בשל מעטפת התא העשירה בליפידים של האורגניזם, צמיחתו האיטית וספיגה לא יעילה יחסית של DNA זר. מאפיינים אלו הופכים את הטרנספורמציה, את התאוששות המושבות ואת האישור המולקולרי לאיטיים ופחות צפויים מאשר במערכות בקטריאליות רבות אחרות. בנוסף, יצירת מקטעי dsDNA גדולים ובניית וקטורי הובלה מבוססי פלסמיד הן עבודות סיזיפיות הדורשות מספר שלבי בקרת איכות. הפרוטוקולים המתוארים כאן נותנים מענה לאתגרים אלו על ידי הצגת שתי גישות משלימות להחדרת מוטציות נקודתיות מוגדרות לרקע איזוגני של M. tuberculosis: AE דו-שלבי באמצעות וקטור התאבדות (suicide vector) וריקומינרינג (recombineering) מתווך על ידי אוליגונוקלאוטידים.
המאפיין הקריטי של פרוטוקול AE בעלי שני שלבים הוא הרקומינציה היעילה, אך הוא מוגבל על ידי הצורך בשיבוט באמצעות אנזימי הגבלה לאתרי שיבוט מרובים ובשימוש ב-DNA פלסמידי שעבר טיפול מקדים ב-UV13 כדי לעורר HR ולהגביר את AE14. למרות שחשיפה ל-UV עשויה להשרות וריאציה בלתי רצויה בתוך הקונסטרוקט, סבירות היווצרות SNV מדווחת כמינימלית15,16. האסטרטגיה הדו-שלבית של אירועי SCO ו-DCO , המסתמכת על מספר סממני ברירה וברירה נגדית7,10, עלולה להטיל עקה אנטיביוטית in vitro על M. tuberculosis17. בעוד ששימוש בסממנים נוספים יכול לשפר את השחזור של אוכלוסיית מוטנטים טהורה, מעברים סדרתיים כרוכים בסיכון לאבולוציה in vitro, המייצרת אוכלוסיות זנים בעלות רקע גנטי מובחן13,15, שעלולים לסבך את הפרשנות של מוטציית הנקודה שהוכנסה18. יעילות התעתוק וחוסר יעילות הרקומינציה מגבילים אירועי SCO, בעוד שאירועי DCO מוגבלים רק על ידי יעילות הרקומינציה ומתרחשים בקלות רבה יותר19. בנוסף, עיכול באנזימי הגבלה ושיבוט לאתר שיבוט מרובה נותרים תהליכים הגוזלים זמן ומאמץ רב.
ריקומבינירינג (Recombineering) באמצעות אוליגו-נוקלאוטידים של ssDNA יעיל להחדרת מוטציות נקודתיות לתוך *M. tuberculosis*זרועות ההומולוגיה הקצרות של אוליגונוקלאיד ה-ssDNA המכוון מאפשרות סינתזה כימית ישירה, ובכך מבטלות את השלבים המרובים של שיבוט רסטריקציה והגברה באמצעות PCR הנדרשים עבור רקומבינציה הומולוגית.20ריקומבינירינג (Recombineering) מסתמך באופן בלעדי על פלסמיד הניתן לריפוי, המסוגל להתרבות עצמית מחוץ לכרומוזום ב- M. tuberculosis להשראת מוטגנזה21,22יתרה מכך, ניתן לסנתז בקלות אוליגנוקלאוטידים של ssDNA. לפיכך, רקומבינירינג (Recombineering) הוא פשוט, מהיר וחסכוני יותר מאשר רקומבינציה הומולוגית, כיוון שהוא דורש פחות פלסמידים ופחות שלבי תרבית. עם זאת, בהתאם לאזור הגנומי המטרה, רקומבינירינג עשוי להיות פחות יעיל בהשגת מוטגנזה מכוונת (site-directed mutagenesis) ועשוי לדרוש מספר ניסיונות. למרות שהיעילות הכללית של רקומבינירינג עם ssDNA מדווחת כגבוהה יחסית בהשוואה לטכניקות אחרות, מספר התאים המוחלט הנושאים את השינוי המתוכנן נותר, ככל הנראה, נמוך.20,23האתגרים כוללים רקומבינציה לא רצויה (בלתי לגיטימית) בלוכוסים בעלי דמיון רצפי מחוץ לאזור ההומולוגיה, הנגרמת מהטיית הגדילה (strand bias) ומההומולוגיה הקצרה יחסית של תַבסית ה-ssDNA התורמת האקסוגנית. גישת הסלקציה המשותפת של HygR, המשמשת לסריקת מוטנטים ללא סלקציה אנטיביוטית נוספת.24,25עלול לגרום להשפעות פולריות (polar effects) במורד האופרון, שיובילו למוטציות לא רצויות ברקע הגנטי26יעילות הרקומבנירינג (Recombineering) עשויה להשתנות גם בהתאם למטרה, כפי שמוצג ב- איור 10 (2/33 מהמושבות היו חיוביות ל- atpE A196G), שייתכן שנובע מזרועות הומוגיה לא אופטימליות של אוליגו ssDNA (<50 nt), מבנים שניוניים המעכבים את ההשחלה (annealing), השראה לא מספקת של רקומבינאז, או מסלולי תיקון תחרותיים של סוג הבר (wild-type). יתרה מכך, הנדסה רקומיננטית (recombineering) דורשת סריקה של מושבות בודדות רבות כדי לאשר את הווריאנט הרצוי, דבר שעלול להיות גוזל זמן. ב- *M. tuberculosis*ספיגת DNA פלסמידי ואוליגונוקלאוטידים מסוג ssDNA נותרת לא יעילה, ככל הנראה בשל המעטפת העשירה בליפידים של תאי המיקובקטריה. לפיכורה, היתרון של האוליגונוקלאוטיד עם סמן הבחירה HygR אינו בכך שהוא מגביר את יעילות הטרנספורמציה במונחים מוחלטים, אלא בכך שהוא מאפשר בחירה משותפת (co-selection) של הפרופורציה הקטנה של תאים שספגו DNA במהלך האלקטרופורציה. דבר זה מעשיר את האוכלוסייה הממוינת בתאים שקיבלו DNA, שביניהם ניתן לזהות את המוטציה הכרומוזומלית הרצויה באמצעות PCR וריצוף. עם זאת, בחירה באמצעות HygR אינה מאשרת כשלעצמה את ההטמעה של המוטציה באתר המטרה, ועדיין יש לסרוק מספר מושבות HygR כדי לזהות מוטנטים מאושרים.
כמו כן, יש לציין כי האוליגונוקלאיד מסוג ssDNA הנושא את ה-SNV יוצר אי-התאמה במזלג השכפול. מערכת תיקון אי-התאמות של NucS ב- M. tuberculosis עשויה לזהות ולתקן אי-התאמה זו, ובכך למנוע את השילוב של המוטציה המיועדת. כדי למקסם את היעילות, על החוקרים להימנע מאי-התאמות היוצרות זוגות בסיסים G-G, G-T או T-T, אשר מתוקנים ביעילות על ידי NucS, המכונה גם EndoMS, אנדונוקלאז לתיקון אי-התאמות (MMR) לא קנונית המעורבת בתיקון אי-התאמות ב-DNA27,28.
הפרוטוקולים המוצגים כאן מקדמים את המחקר על השחפת על ידי מתן אפשרות למוטגנזה מדויקת ברקעים גנטיים מבוקרים, ובכך נותנים מענה למגבלות הגלומות במחקרים המשתמשים בבידודים קליניים. בהשוואה לשיטות קודמות7,8,29,30, פרסום זה מספק אופטימיזציות ספציפיות ל-M. tuberculosis, כולל פרמטרי אלקטרופורציה מותאמים (2.5 kV, 25 µF, 1000 Ω) המשיגים יעילות טרנספורמציה של >108 CFU/µg, ועיצוב יעיל של אוליגונוקליאוטידים באורך 63 bp עבור recombineering ו-25 kb עבור רקומבינציה כדי למזער מבנים שניוניים והשפעות חוץ-מטרה. התאמות אלו קיצרו את לוחות הזמנים הניסיוניים עבור recombineering, שהושלם ב-6 שבועות בהשוואה ל-12 שבועות עבור AE, ושיפרו את השחזוריות, כפי שהוכח על ידי מוטגנזה מוצלחת של לוקוסים של עמידות לבדקוילין ב- rv0678 ו- atpE. החדשנות של עבודה זו טמונה בהשוואה ישירה זה לצד זה של שתי הגישות, בשילוב כלים מודרניים כגון ריצוף גנום שלם לאישור וריאנטים ו-AI לחיזוי מוטציות, ובתיעוד ויזואלי, שכל אלה מקלים על האימוץ בסביבות עם משאבים מוגבלים.
כדי למטב את השיטות המתוארות ולטפל בבעיות נפוצות, ניתן לבצע מספר שינויים שחלים הן על HR והן על recombineering. כדי לשפר את יעילות האלקטרופורציה, המהווה לעיתים קרוץ בטרנספורמציה של M. tuberculosis בשל דופן התא העבה שלו, יש להכין תאים אלקטרו-קומפטנטים באמצעות טיפול בגליצין (0.2–0.5 M למשך 24–48 שעות במהלך הגדילה) כדי להחליש את דופן התא ולהגביר את ספיגת ה-DNA. בנוסף, השתמשו באלקטרופורציה בשדה גבוה במיוחד (12.5–25 kV/cm) עם קובטות מותאמות (מרווח של 0.1–0.2 cm) ובאטנאות מקוררות כדי להשיג יעילות טרנספורמציה העולה על 105 CFU/µg DNA, תוך מזעור תופעת הקשת החשמלית על ידי הסרת מלחים מה-DNA באמצעות שיקוע אתנול או טיהור בעמודה. עקבו אחר צפיפות התאים ב-OD600 של 0.6–0.8 לקציר בשלב ה-mid-log, והימנעו מכמות מוגזמת של DNA (הגבילו ל-1–10 µg) כדי למנוע רוויה וירידה בחיוניות. אם נמשכת תנובה נמוכה של מושבות, שלבו דגירה להתאוששות למשך 48 שעות לאחר האלקטרופורציה כדי לאפשר ביטוי של סמני עמידות31,32.
בעיות נפוצות אחרות כוללות תפוקת PCR נמוכה בהארכה עם חפיפה (overlap extension). ניתן למטב זאת על ידי שימוש בפולימרזים בעלי נאמנות גבוהה (high-fidelity) עם מחזקי GC (3–5% DMSO) וטמפרטורות היסתמכות במדרג (55–65 °C). ניתן להפחית עקה של אנטיביוטיקה במהלך הברירה על ידי שימוש במערכות ללא סמנים (markerless), כגון Cre-loxP, לצורך כריתה לאחר האינטגרציה. Cre-loxP היא מערכת רקומבינציה ספציפית לאתר שבה האנזים Cre recombinase מזהה רצפי DNA של loxP באורך 34-bp ומזרז כריתה מדויקת של מקטע ה-DNA המגודר על ידי שני אתרי loxP, מה שמאפשר שביטת גנים מותנית בתאים33.
עבור HR, האריכו את זרועות ההומולוגיה ל-1–2 kb בווקטורים למות (suicide vectors) כדי להעדיף אירועים לגיטימיים על פני אירועים לא לגיטימיים ובכך למנוע אינטגרציות שגויות (off-target). השתמשו בפלסמידים רפליקטיביים עם רקומבינזים הניתנים להשראה (מערכות RecET) כדי להגביר את שיעורי הרקומבינציה הספציפיים תוך דיכוי אירועים לא ספציפיים. עבור טיפול מקדים ב-UV ב-HR, כיילו את החשיפה ל-100–150 mJ/cm2 כדי לעורר רקומבינציה ללא גרימת מוטציות מרובות, ואמתו את הקונסטרקטים באמצעות ריצוף גנומי מלא לאחר המוטגנזה כדי לזהות שינויים בלתי מכוונים9,34,35.
עבור recombineering, יש למטב את תכנון האוליגו עם זרועות הומולוגיה באורך 63 - 90 nt, תוך הימנעות מ-mismatches עשירים ב-GC, ולהשתמש בתוכנות כגון OligoEvaluator לבדיקת יציבות. יש לכוון את השראת ה-acetamide ל-0.2–0.5% למשך 4–6 h לאחר electroporation כדי לאזן את הביטוי ללא רעילות. כדי להפחית הטיות גדיל (strand bias) והידבקות לא ספציפית (off-target annealing), תכננו oligonucleotides מסוג ssDNA עם הומולוגיה של 50–100 nt המכוונת לגדיל המפגר (lagging strand), ושלבו מודיפיקציות של phosphorothioate בקצוות האוליגו כדי להגן מפני פירוק על ידי exonuclease. אם רקומינציה לא לגיטימית (illegitimate recombination) מתרחשת בתדירות גבוהה, הגבירו את לחץ הבחירה באמצעות ריכוזי אנטיביוטיקה גבוהים יותר או סמנים כפולים (dual markers), או חזרו על הטרנספורמציות עם תאים כשירים (competent cells) טריים כדי להגדיל את התוצאה. שלבים אלו יכולים לשפר את שיעורי ההצלחה ל->20% עבור לוקוסים גנומיים מאתגרים. ניתן לייעל סריקה נרחבת של מושבות על ידי איסוף מושבות ל-multiplex PCR או שימוש במדווחים מבוססי פלואורסצנציה במידה והם תואמים לגן המטרה36.
השיטות המתוארות כאן מספקות כלים בסיסיים לגנטיקה של M. tuberculosis, עם אפשרויות להרחבה לטכנולוגיות מתפתחות. ניתן להשתמש במוטגנזה מכוונת (Site-directed mutagenesis) כדי לתקף מוטציות של עמידות לתרופות שזוהו35 באמצעות ריצוף מהדור הבא (next-generation sequencing)37, מה שמאפשר טיפוס פנוטיפי מהיר של וריאנטים חדשים בבידודים קליניים. מחקרים עתידיים עשויים לשלב שיטות אלו עם מערכות CRISPR-Cas לעריכה מרובה (multiplex editing), כגון DNA polymerases מוטגניים המונחים על ידי CRISPR, כדי לגוון את רפרטואר הגנים המהווים מטרות לתרופות ולהאיץ את גילוי מנגנוני העמידות. ניצול מערכת ה-CRISPR מסוג III האנדוגנית של M. tuberculosis להגנה מפני פאגים או פלסמידים עשוי להוביל לפיתוח חומרים אנטי-מיקרוביאליים חדשים או לאבחון זנים עמידים38,39,40.
התקדמויות במניפולציה גנטית, כולל TnSeq לזיהוי גנים חיוניים in vivo, פותחות נתיבים לפיתוח חיסונים על ידי מיפוי יעדי הנחתה (attenuation targets) בזנים חיים41. עריכת בסיסים פרוגרמבילית עשויה לדייק מוטציות עדינות ללא שבירה של גדיל כפול, ובכך להפחית השפעות מחוץ למטרה (off-target effects) ולהקל על מחקרים בנושא אפיסטזיס בעמידות לרב-תרופות. יישומים רחבים יותר כוללים הנדסה של M. tuberculosis עבור פלטפורמות של חיישנים ביולוגיים או ביולוגיה סינתטית, כגון השגרה של גנים מדווחים (reporters) לניטור זיהומים בזמן אמת. מחקרים עתידיים צריכים להתמקד במסלולי מוטגנזה בקיבולת גבוהה (high-throughput), המשלבים תכנון מבוסס AI עם שיטות אלו, כדי למפות אינטראקציות בין מאחס למחולל ולהנחות טיפולים מותאמים אישית42.
גילויים
למחברים אין ניגודי עניינים להצהיר עליהם.
תודות
תודה כנה לכל חברי קבוצת המחקר גנומיקה של שחפת (TB Genomics Research Group) באוניברסיטת Stellenbosch, הפקולטה לרפואה ומדעי הבריאות, חטיבה לביולוגיה מולקולרית וגנטיקה אנושית, על תרומתם רבת הערך לעבודה זו. תמיכה מימון התקבלה מ-European and Developing Countries Clinical Trial Partnerships (TMA2017CDF-1885), ממועצה למחקר רפואי של דרום אפריקה, משירות החילופים האקדמי הגרמני (DAAD) ומקרן המחקר פלנדריה (FWO) במסגרת מענק Odysseus מספר N° G0F8316N. ברצוננו להודות גם לפרופסור Graham Hatfull ולפרופסור Julia van Kessel על פיתוח שיטת ה-homologous recombineering, ועל אספקת pJV75amber, ששימשה במחקרה שלנו.
חומרים
| שם | חברה | מספר קטלוג | הערות |
|---|---|---|---|
| מבחנות מיקרוצנטריפוגה בנפח 0.5 מ"ל, תחתית קונית, מכסה עם נעילה | WhiteHead Scientific | 605001 | תרבית |
| מבחנות מיקרוצנטריפוגה בנפח 1.5 מ"ל, תחתית קונית, מכסה עם נעילה | WhiteHead Scientific | 615001 | תרבית |
| 10 mM סידן כלורי דיהידראט (CaCl2·2H2O)2·2H2סגור) | Sigma-Aldrich | *E. coli* בעלת כשירות כימית (Chemo-competent) | |
| 10 mM RbCl, 75 mM CaCl22·2H2O | Sigma-Aldrich | 83979 | *E. coli* שעברה כימיקומפטנציה |
| תמיסת בופר MOPS (חומצה 3-(N-מורפולינו) פרופאנסולפונית) בריכוז 10 mM | Sigma-Aldrich | M1254 | E. coli בעלת כשירות כימית (Chemo-competed) |
| 100 mM רובידיום כלוריד (RbCl) | Sigma-Aldrich | 83979 | E. coli בעלת כשירות כימית (Chemo-competed) |
| צלחת פטרי בקוטר 15 ס"מ | LASEK | מק"ט | תרבית אגר |
| גליצרין 15% משקל/נפח | Sigma-Aldrich | 49781-500ML | תרבית |
| פריימרים ל-PCR באורך 20 bp עד 32 bp, שסונתזו בקנה מידה של 25-nm עם הסלחה סטנדרטית | Integrated DNA Technologies (WhiteHead Scientific) | לא רלוונטי | הגברה של DNA |
| בקבוק לתרביות רקמה בנפח 25 סמ"ק | WhiteHead Scientific | 707001 | תרבית במצע נוזלי |
| 30 mM אשלגן אצטט | Sigma-Aldrich | P1190-100G | *E. coli* שעברה כימו-קומפטנציה |
| מבחנות צנטריפוגה 50 מ"ל | WhiteHead Scientific | P10432 | תרבית |
| מנגנז (II) כלוריד טטרהידרט (MnCl2·4H2O) בריכוז 50 mM2·4 שעות2סגור | Sigma-Aldrich | 63535 | *E. coli* בעלת כשירות כימית (Chemo-competed) |
| אוליגונוקלאוטידי ssDNA באורך 63 bp שסונטזו בקנה מידה של 100 ננומול עם טיהור באמצעות PAGE | Integrated DNA Technologies (WhiteHead Scientific) | לא רלוונטי | מבוא להחלפה אללית |
| בקבוק לתרבית רקמות בנפח 75 סמ"ק | WhiteHead Scientific | 708013 | תרבית במצע נוזלי |
| כיול מקור האור של ה-UV Transilluminator מדגם Accuris | Sigma Aldrich | BMSE3000-1EA | ויזואליזציה של ג'ל |
| Incu-Shaker 20 L, אינקובטור עם ניעור ניתן לערימה מבית Benchmark Scientific (H3020), כולל משטח גומי מונע החלקה, 115 V | Alkali Scientific | מק"ט: | תרבית E. coli |
| Bio-Edit | תוכנה | לא רלוונטי | בדיקה חזותית וניתוח של קריאות רצף לפי שיטת Sanger |
| חומרי קישור צולב CL 508 | Thistle Scientific. | מק"ט: CLV-CL-508.M | טיפול ב-DNA פלסמידי |
| DNA-MAN | תוכנה | כיוון שלא סופק טקסט מקור לתרגום, אנא ספק את התוכן באנגליתC ואשמח לתרגמו לעברית בהתאם להנחיות המקצועיות שצוינו. | בדיקה ויזואלית וניתוח של קריאות ריצוף לפי שיטת סנגר (Sanger) |
| מקלח יבש, דיגיטלי עם טיימר, 150 °C חימום, בלוק כפול | WhiteHead Scientific | E-DB150-2D | טרנספורמציה |
| מערכות אלקטרופורציה Gene Pulser Xcell | Bio-Rad, Hercules, CA 94547, USA | 1652660 | אלקטרופורציה |
| קוביות אלקטרופורציה ל-Gene Pulser/MicroPulser, מרווח של 0.2 ס"מ | Bio-Rad, Hercules, CA 94547, USA | 1652086 | אלקטרופורציה |
| אנזימי HindIII-HF | New England BioLabs | R3104L | עיכול רסטריקציה |
| JCV198 (אוליגו-נוקלאוטידי ssDNA שסונתזו בקנה מידה של 100 ננומטר עם טיהור באמצעות PAGE) | Integrated DNA Technologies (WhiteHead Scientific) | 63 bp | CCCTGTTACTTCTCGACCGTATTGA TTCGGATGATTCCTACGCGAGCCT GCGGAACGACCAGG; גן מטרה: php; שחזור hygR בגן php ב-pJV75amber |
| אינקובטור סטטי ללא CO2 מדגם Memmert IN Plus Standard, נפח 26.5 רגל מעקובה | Ares Scientific | מק"ט: IN-750-PLUS | תרבית של M. tb |
| Mtb_Rv0678_Fwrd_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | GCGACCACAACCAGGATGA; מטרה גנטית: rv0678; הגברה של rv0678 באמצעות PCR |
| Mtb_Rv0678_Rev_SEQ | Integrated DNA Technologies (WhiteHead Scientific) | 885bp | CTCGGACAACACGCTGACC; גן מטרה: rv0678; הגברה באמצעות PCR של rv0678 |
| Mtb_Rv0678_T33A_For_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | ATTTCGAGTCCAGGAGTTTGGCTC GGTTGGCGGGTCGATT{G}; מטרה גנטית: rv0678; השחלה A95G |
| Mtb_Rv0678_T33A_Rev_ampyP | Integrated DNA Technologies (WhiteHead Scientific) | 1413bp | CAATCGACCCGCCAACCGAGC CAAACTCCTGGACTCGAAA{T}; מטרה גנטית: rv0678; הכנסה A95G |
| Mycobrowser | מאגר נתונים | לא רלוונטי | קודון SNV ברצף גנים |
| מאגרי המידע של NCBI | מאגר נתונים | מכיוון שלא סופק טקסט מקור לתרגום, אנא ספק את התוכן באנגלית ואתרגם אותו עבורך בהתאם להנחיות המקצועיות שצוינו. | מיקום הגן בגנום לזיהוי מיקום ה-SNV |
| p2NIL | Addgene | 20188 | וקטור שיכבול לביטוי (kanR) |
| אנזימי PacI-HF | New England BioLabs | R0547L | עיכול רסטריקציה |
| pCR-Blunt-II-TOPO | Thermofisher -scientific / Invitrogen | 451245 | וקטור תת-שיבוב המבטא את LacZ ו-kanR |
| pGOAL17 | Addgene | 20189 | וקטור שיクלונומג (cloning vector) של רקומבינאז Lambda RED המבטא את LacZ ו-SacB |
| pGOAL19 | Addgene | 20190 | וקטור שיכון של רקומינאז Lambda RED המבטא את hygR, LacZ ו-SacB |
| ערכה של Phusion high fidelity Hotstart flex polymerase | New England BioLabs | M0535L | Taq polymerase לתיקון הגהה בנאמנות גבוהה של DNA |
| pJET1.2/blunt | Thermofisher -מדעי | K1231 | וקטור ריצוף לסב-קלונינג (ampR) |
| PJV75_KANR_F (פריימרים שסונתזו בקנה מידה של 25 ננומטר עם הסמכה סטנדרטית) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | ATTCAACGGGAAACGTCTTG; מטרה גנטית: aph; הגברה של הגן KanR ב-pJV75amber |
| PJV75_KANR_R (פריימרים שסונטזו בקנה מידה של 25 ננומטר עם הסמכה סטנדרטית) | Integrated DNA Technologies (WhiteHead Scientific) | 700 bp | CGAGGCAGTTCCATAGGATG; גן מטרה: aph; הגברה של הגן KanR ב-pJV75amber |
| pJV75amber | Addgene / מעבדת Van Kessel | 26906/ 26908/26908/ 26910 | וקטור המבטא את kanR, hygR ו-Che gp61 המקל על ריקומבנירינג (recombineering) בגנום |
| Primer3plus | תוכנה | לא רלוונטי | תכנון זוגות פריימרים ספציפיים לגן מטרה |
| RcmbFrag_Rv0678_Fwrd_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | ACAGCG{AAGCTT}CAGGTTG GTCGCGAAGGTCG; מטרה גנטית: אתר HindIII; אתר הכנסה ACAGCGAAGCTT |
| RcmbFrag_Rv0678_Rev_digPrim | Integrated DNA Technologies (WhiteHead Scientific) | 2825bp | CGTACA{GGTACC}ACGTACG CTCAATCAAGGCC; מטרה גנטית: אתר kpnl; מקטע מוכנס אתר CGTACAGGTACC |
| SNAPGene | תוכנה | מכיוון שלא סופק טקסט למקור, אין תוכן לתרגום. אנא ספק את הטקסט באנגלית כדי שאוכל לתרגם אותו לעברית בהתאם להנחיות המקצועיות. | שיבוט וירטואלי והוספת בליטות של אנזימי הגבלה |
| טרמוציקלר Thermo Fisher QuantStudio 3 | Pika America | לא רלוונטי | הגברה של DNA |
מקורות
- Fenner L, et al. Effect of mutation and genetic background on drug resistance in Mycobacterium tuberculosis. Antimicrob Agents Chemother. 2012;56(6):6. doi:10.1128/AAC.06460-11.
- K SP, Parivakkam Mani A, S G, Yadav S. Advancements in artificial intelligence for the diagnosis of multidrug resistance and extensively drug-resistant tuberculosis: A comprehensive review. Cureus. 2024;16(5):e60280.
- Kandathil SM, Lau AM, Jones DT. Machine learning methods for predicting protein structure from single sequences. Curr Opin Struct Biol. 2023;81:102627.
- Hall BM, Ma CX, Liang P, Singh KK. Fluctuation AnaLysis CalculatOR: a web tool for the determination of mutation rate using Luria–Delbrück fluctuation analysis. Bioinformatics. 2009;25(12):12.
- Murray A. Salvador Luria and Max Delbrück on random mutation and fluctuation tests. Genetics. 2016;202(2):2.
- Pérez-Donoso JM, Vásquez CC. Site-directed mutagenesis as a tool for unveiling mechanisms of bacterial tellurite resistance. Genet Manip DNA Protein - Ex Curr Res. 2013;10.5772/47998.
- Parish T, Stoker NG. Use of a flexible cassette method to generate a double unmarked Mycobacterium tuberculosis tlyA plcABC mutant by gene replacement. Microbiology. 2000;146(Pt 8):1969-1975.
- van Kessel JC, Hatfull GF. Efficient point mutagenesis in mycobacteria using single-stranded DNA recombineering: characterization of antimycobacterial drug targets. Mol Microbiol. 2008;67(5):5.
- Gupta R, et al. A dual role for mycobacterial RecO in RecA-dependent homologous recombination and RecA-independent single-strand annealing. Nucleic Acids Res. 2013;41(4):2284-2295.
- Parish T, Stoker NG. Electroporation of Mycobacteria. Electroporation Protocols for Microorganisms. Humana Press; 1995:237-252.
- van Kessel JC, Hatfull GF. Recombineering in Mycobacterium tuberculosis. Nat Methods. 2007;4(2):2.
- Green R, Rogers EJ. Transformation of Chemically Competent E. coli. In Laboratory Methods in Enzymology: DNA. Academic Press; 2013;529:329-336.
- Gordhan BG, Parish T. Gene replacement using pretreated DNA. Methods Mol Med. 2001;54:77-92.
- Zhang Y, Muyrers JP, Testa G, Stewart AF. DNA cloning by homologous recombination in Escherichia coli. Nat Biotechnol. 2000;18(12):1314-1317.
- Hinds J, et al. Enhanced gene replacement in mycobacteria. Microbiology. 1999;145(3):519-527.
- Kodym A, Afza R. Physical and chemical mutagenesis. Methods Mol Biol. 2003;236:189-204.
- Martin C, et al. Transposition of an antibiotic resistance element in mycobacteria. Nature. 1990;345(6277):739-743.
- Kalpana GV, Bloom BR, Jacobs WR. Insertional mutagenesis and illegitimate recombination in mycobacteria. Proc Natl Acad Sci U S A. 1991;88(12):5433-5437.
- Goude R, Parish T. Electroporation of mycobacteria. J Vis Exp. 2008;15:e761.
- Sawitzke JA, et al. Recombineering: highly efficient in vivo genetic engineering using single-strand oligos. Methods Enzymol. 2013;533:157-177.
- Sarasin A. New trends in photobiology: Shuttle vectors for studying mutagenesis in mammalian cells. J Photochem Photobiol B. 1989;3(2):143-155.
- Wang XY, et al. Impact of different promoters on episomal vectors harbouring characteristic motifs of matrix attachment regions. Sci Rep. 2016;6.
- Thomason LC, Oppenheim AB, Court DL. Modifying bacteriophage lambda with recombineering. Methods Mol Biol. 2009;501:239-251.
- Merker M, et al. Whole genome sequencing reveals complex evolution patterns of multidrug-resistant Mycobacterium tuberculosis Beijing strains in patients. PLoS One. 2013;8(12):e82551.
- Faksri K, et al. Whole-genome sequencing analysis of serially isolated multi-drug and extensively drug resistant Mycobacterium tuberculosis from Thai patients. PLoS One. 2016;11(8):e0160992.
- Ishikawa M, Hori K. A new simple method for introducing an unmarked mutation into a large gene of non-competent Gram-negative bacteria by FLP/FRT recombination. BMC Microbiol. 2013;13(1):86.
- Rivera-Flores IV, Wang EX, Murphy KC. Mycobacterium smegmatis NucS-promoted DNA mismatch repair involves limited resection by a 5′-3′ exonuclease and is independent of homologous recombination and NHEJ. Nucleic Acids Res. 2024;52(20):12308-12323.
- Murphy KC. Oligo-mediated recombineering and its use for making SNPs, knockouts, insertions, and fusions in Mycobacterium tuberculosis. Methods Mol Biol. 2021;2314:301-321.
- Murphy KC, Papavinasasundaram K, Sassetti CM. Mycobacterial recombineering. Methods Mol Biol. 2015;1285:177-199.
- Kendall SL, Frita R. Construction of targeted mycobacterial mutants by homologous recombination. Methods Mol Biol. 2009;465:297-310.
- Campo-Pérez V, Cendra M del M, Julián E, Torrents E. Easily applicable modifications to electroporation conditions improve the transformation efficiency rates for rough morphotypes of fast-growing mycobacteria. New Biotechnol. 2021;63:10-18.
- Tang D, et al. Ultra-high field strength electroporation enables efficient DNA transformation and genome editing in nontuberculous mycobacteria. Microbiol Spectr. 2025;13(10):e01944-25.
- Stephan J, Stemmer V, Niederweis M. Consecutive gene deletions in Mycobacterium smegmatis using the yeast FLP recombinase. Gene. 2004;343(1):181-190.
- Baulard A, Kremer L, Locht C. Efficient homologous recombination in fast-growing and slow-growing mycobacteria. J Bacteriol. 1996;178(11):3091-3098.
- Borgers K, Vandewalle K, Festjens N, Callewaert N. A guide to Mycobacterium mutagenesis. FEBS J. 2019;286(19):3757-3774.
- Alonso MN, et al. Efficient method for targeted gene disruption by homologous recombination in Mycobacterium avium subspecies paratuberculosis. Res Microbiol. 2020;171(5):203-210.
- Beviere M, et al. The role of next-generation sequencing (NGS) in the management of tuberculosis: Practical review for implementation in routine. Pathogens. 2023;12(8):978.
- Ding XY, et al. Programmable base editing in Mycobacterium tuberculosis using an engineered CRISPR RNA-guided cytidine deaminase. Front Genome Ed. 2021;3:734436.
- Feng S, et al. A CRISPR-guided mutagenic DNA polymerase strategy for the detection of antibiotic-resistant mutations in M. tuberculosis. Mol Ther Nucleic Acids. 2022;29:354-367.
- Zein-Eddine R, Refrégier G, Cervantes J, Yokobori NK. The future of CRISPR in Mycobacterium tuberculosis infection. J Biomed Sci. 2023;30:34.
- James KS, et al. TnSeq identifies genetic requirements of Mycobacterium tuberculosis for survival under vaccine-induced immunity. NPJ Vaccines. 2025;10(1):103.
- Ghosh M, Lahiri M, Dalal A, Parida KK, Kalia NP. Advancements in tuberculosis diagnostics: An update. Microb Pathog. 2025;207:107843.
הדפסות חוזרות והרשאות
מאמר זה פורסם
הסרטון יגיע בקרוב