תכנות מחדש מטבולי מניע את תהליך הבזירה של כלי דם (angiogenesis) ב-PDAC באמצעות מסלולים של HIF-1α, PKM2, KRAS, לקטט וליפידים. מנגנונים מפצים מגבילים את היעילות של טיפול במונו-תרפיה, מה שמדגיש את הצורך באסטרטגיות רציונליות של טיפול משולב.
מאמר סקירה
בקרה מטבולית של אנגיוגנזה באדנוקרצינומה של צינורות הלבלב
במאמר זה
סיכום
תקציר
אדנוקרצינומה של תעלות הלבלב (PDAC) נותרת מחלה קטלנית ביותר, עם שיעור הישרדות של 13% בלבד למשך 5 שנים. הביולוגיה האגרסיבית שלה והאבחון המאוחר מובילים לעיתים קרובות להתפשטות גרורתית בעת הגילוי. סקירה זו בוחנת כיצד תכנות מחדש מטבולי מווסת אנגיוגנזה ב-PDAC ובודקת את ההשלכות הטיפוליות של צימוד זה. ניתחנו באופן שיטתי מחקרים שפורסמו על שינויים מטבוליים בגלוקוז, בחומצות שומניות ובליפידים, ואת הקשר שלהם לנאובסקולריזציה (יצירת כלי דם חדשים) באמצעות HIF-1α (hypoxia-inducible factor-1α), סיגנלינג אונקוגני ומסלולים המתווכים על ידי מטבוליטים. על בסיס סינתזה של הספרות הנוכחית, נראה כי הצימוד המטבולי-אנגיוגני פועל דרך לפחות שלושה מנגנונים השזורים זה בזה: ציר הגליקוליזה-VEGF (vascular endothelial growth factor) המונחה על ידי HIF-1α/PKM2 (pyruvate kinase M2); לקטט הפועל כמולקולת סיגנלינג המעודדת מקרופאגים תלויי-גידול בעלי פולריזציה מסוג M2 ומייצב את HIF-1α; ומטבוליטים של ליפידים — כולל איקוזנואידים ו-FABP4 (fatty acid-binding protein 4) — המודולים את תפקוד האנדותל והישרדותו. בנוסף, תוצרי ביניים הנגזרים מגלוטמין תומכים בניבצון אנדותליאלי ובניתוח מחדש של המטריקס החוץ-תאי, בעוד שמסלולי טריפטופאן וסרין משפיעים על האיזון האימუნו-אנגיוגני. באופן חשוב, מסלולים מפצים (למשל, אנגיוגנזה בלתי תלויה ב-HIF-1α באמצעות הצטברות גליקוגן והפעלה של protease-activated receptor-2) מגבילים את יעילותן של התערבויות המבוססות על סוכן בודד, מה שמדגיש את הצורך באסטרטגיות שילוב. הבנת רשתות אלו של צימוד מטבולי-אנגיוגני מספקת רציונל לטיפולים מונחי-ביומארקרים המכוונים בו-זמנית למטבוליזם של הגידול ולכלי הדמים. שילוב של ביומארקרים מטבוליים ואנגיוגניים (למשל, VEGF, lactate dehydrogenase A) עם פרופיל מטבולי מבוסס-דימיון עשוי לשפר את סיווג החולים ואת ניטור הטיפול ב-PDAC.
מבוא
אדנוקרצינומה של תעלת הלבלב (PDAC) נותרת אחת מממאירות הגומיות הקטלניות ביותר. עבור חולים עם מחלה גרורית, חציון ההישרדות הכללית הוא כ-6–11 חודשים, ואפילו חולים עם גידולים מקומיים מתקדמים או ניתחים מתמודדים עם תוצאים גרועים מאוד לטווח ארוך1,2. במהלך שלושת העשורים האחרונים, שיעור ההישרדות למשך 5 שנים השתפר רק במידה מתונה, מ-4% ל-13%, בעיקר בשל התקדמות בטכניקות כירורגיות וריכוז הטיפול ולא בשל פריצות דרך בטיפול סיסטמי3,4. מבחינה אפידמיולוגית, סרטן הלבלב צפוי להפוך לגורם השני בשיעור התמותה מסרטן בארצות הברית עד שנת 20305. בסין, המחלה מדורגת במקום ה-8 בשכיחות ובמקום ה-6 בתמותה6, ושכיחותה עולה בקרב מבוגרים צעירים7,8.
למרות נטל זה, ההתקדמות הטיפולית הייתה איטית באופן מתסכל, בעיקר בשל ההטרוגניות הבולטת של הגידול, הפריצה המערכתית המוקדמת וההבנה החלקית של הגורמים המרכזיים לביולוגיה האגרסיבית שלו. התאמה מטבולית והפרעות וסקולריות בתוך מיקרו-סביבת הגידול נחשבות למרכזיות בהתקדמות ה-PDAC ובעמידות לטיפול, אך הקשרים הסיבתיים והשילוב של אותות (signaling crosstalk) בין שני תהליכים אלה נותרו ללא אפיון מספיק. בפרט, לא הובנה באופן שיטתי השאלה כיצד תאי סרטן מעצבים באופן פעיל את הנישה האנגיוגנית באמצעות תכנות מחדש מטבולי, האם תוצרי ביניים מטבוליים פועלים כמולקולות איתות ישירות על תאים אנדותליאליים, וכיצד מנגנונים אלה תורמים באופן קולקטיבי להתחמקות מטיפול9,10. לפיכך, בירור מקיף של רשת הצימוד המטבולית-אנגיוגנית הוא בעל חשיבות תיאורטית וקלינית ניכרת לחשיפת מנגנוני ההתקדמות של PDAC ולפיתוח אסטרטגיות התערבות חדשות. עם זאת, עד כה, אף סקירה שיטתית לא סיכמה את המנגנונים הרב-פנים שבאמצעותם תכנות מחדש מטבולי שולט באנגיוגנזה ב-PDAC, ולא הוערך באופן ביקורתי הפוטנציאל התרגומי של ממצאים אלה. כדי למלא פער זה, הסקירה הנוכחית שואפת ל: לסכם את המנגנונים המרכזיים שבאמצעם תכנות מחדש של גלוקוז, חומצות אמינו ושומנים מווסת אנגיוגנזה ב-PDAC, תוך דגש על תפקידי המפתח של hypoxia-inducible factor-1α (HIF-1α), אותות אונקוגניים ותוצרי ביניים מטבוליים; להעריך באופן ביקורתי את התועלת הקלינית של סמנים ביולוגיים מטבוליים ואנגיוגניים בהתבסס על הראיות הזמינות; ולדון בסיכויים ובאתגרים של טיפולים משולבים המכוונים בו-זמנית למסלולים מטבוליים ווסקולריים. על ידי שילוב נתונים רב-שכבתיים אלה, אנו שואפים לספק מסגרת מושגית לאבחון וטיפול מדויקים ב-PDAC. חשוב לציין כי בעוד שבירור מנגנוני צימוד אלה עשוי לספק בסיס תיאורטי לזיהוי סמנים ביולוגיים ולפיתוח טיפול ממוקד, הערך התרגומי של ממצאים אלה ממתין לאישור במחקרי קליניים פרוספקטיביים מתוכננים היטב, ועוצמתן של הראיות לכל יישום מוצע תיבחן באופן ביקורתי בסעיפים הבאים של סקירה זו.
סקירה ופרספקטיבה
אדנוקרצינומה של תעלות הלבלב (PDAC) מתפתחת בתוך מיקרו-סביבה עוינת באופן ייחודי, המאופיינת בדסמופלזיה צפופה, היפוקסיה עמוקה ותכנון מטאבולי שגוי. כלי הדם של הגידול המגיחים מתוך סביבה זו אינם רק צינור פסיבי, אלא משתתפים פעילים בהתקדמות המחלה, המעוצבים על ידי התכנסות של סיגנלינג אונקוגני, הסתגלות מטאבולית וקשר הדדי (crosstalk) עם הסטרומה. כפי שמוצג ב-איור 1, קלטים מטאבוליים ממסלולי גלוקוז, חומצות אמינו וליפידים מתכנסים על רגולטורים מרכזיים — hypoxia-inducible factor-1α (HIF-1α), מוטציית KRAS (הנוכחת בכ-93% ממקרי PDAC), ו-mTOR complex 1 (mTORC1) — כדי לתאם תפוקות אנגיוגניות תעתיקיות ופוסט-תרגומיות. מערכת כלי הדם שנוצרת היא באופן אופייני היפובסקולרית, דולפת ובלתי בשלה, והיא מורכבת מארבעה מצבי וסקולריזציה מובחנים: אנגיוגנזה מסוג sprouting, intussusceptive ו-coalescent, לצד vasculogenic mimicry (VM). הבנת ההטרוגניות המכניסטית הזו חיונית לצורך פרשנות של הכשלים של מונו-תרפיות אנטי-אנגיוגניות ולתכנון של אסטרטגיות שילוב רציונליות.
סקירה בסיסית של אנגיוגנזה בסרטן הלבלב
דרכי אנגיוגנזה
אנגיוגנזה מסוג ניבוב (Sprouting angiogenesis) היא הדרך השלטית של ניאובסקולריזציה ב-PDAC, והיא מופעלת על ידי היפוקסיה, פגיעה ברקמית או סיגנלינג אונקוגני, ומוסדרת על ידי מתווכי פרו-אנגיוגנזה מרובים11. גורם הצמיחה של תאי אנדותל וסקולריים (VEGF), המופרש על ידי תאי הגידול, מהווה את הגורם הרגולטורי הקריטי ביותר. לאחר קישור ל-VEGFR2, ה-VEGF מפעיל את מסלולי ה-PI3K/AKT וה-MAPK/ERK: PI3K זרחן PIP2 כדי לייצר PIP3, מה שגורם לגיוס והפעלה של AKT לקידום פרוליפרציה ומגירה של תאי אנדותל (EC), בעוד שקסקדת ה-MAPK/ERK מתקדמת דרך הפעלת RAS-RAF-MEK-ERK, כאשר ERK עובר לגרעין כדי לווסת ביטוי של גנים הקשורים לפרוליפרציה ומגירה. מחקרים פרה-קליניים מדגימים כי עיכוב של VEGF מפחית משמעותית את הניבוב וממתן את צמיחת הגידול במודלים של PDAC12. התפתחויות אחרונות מדגישות כי פלסטיות פנוטיפית של תאי אנדותל מווסתת באופן קריטי את יעילות הניבוב. תאי אנדותל עוברים החלפה הפיכה בין תאי "פאלנקס" (phalanx) שקטים, תאי "טיפ" (tip) נודדים ותאי "סטאלק" (stalk) פרוליפראטיביים. דינמיקת טיפ-סטאלק היא מיוחדת מבחינה מטבולית: תאי טיפ מסתמכים בעדיפות על גליקוליזה כדי להזין את המגירה, בעוד שקי תאי סטאלק תלויים בחמצון חומצות שומן כדי לשמר פרוליפרציה. פרוטואזות המופרשות מהגידול, כגון ADAM9, מקדמות עוד יותר את היווצרות הניבוב דרך שפיכת (shedding) גורם צמיחה דמוי EGF הקושר הפרין. יחד, ממצאים אלו מעידים כי אנגיוגנזת ניבוב ב-PDAC אינה נשלטת רק על ידי VEGF, אלא על ידי יחסי גומלין מורכבים של גורמים מטבוליים, סיגנלינג וגורמי סטורמה13,14,15,16.
אנגיוגנזה אינטוסוספטיבית (Intussusceptive angiogenesis) מרחיבה ומסניפה כלי דם באמצעות עיצוב מחדש של הדופן הווסקולרית הקיימת, ללא הסתמכות על תהליכי שגשוג או נדידה של תאי אנדותל17. בתוך רקמת גידול, שגשוג מהיר של תאי סרטן מעלה את הלחץ המקומי, מה שגורם לדופן כלי הדם להשקיע פנימה אל תוך הלומן וליצור מבנים עמודיים או מחיצתיים. מבנים אלו מתרחבים ומתמזגים בהדרגה, ובכך מחלקים את הלומן המקורי למספר ערוצים קטנים יותר, מה שמגדיל את שטח הפנים ואת הנפח של כלי הדם. הדמיה תלת-ממדית במודלים של עכברים עם PDAC מעידה כי אופן זה נפוץ יותר באזורי הגידול המרכזיים, שם הוא מסייע בהפגת היפוקסיה18. מכיוון שאנגיוגנזה אינטוסוספטיבית תלויה בעיצוב מחדש של דופן כלי הדם ולא בשגשוג של תאי אנדותל (EC), לסוכנים אנטי-אנגיוגניים המעכבים שגשוג אנדותלי — ובמיוחד לטיפול אנטי-VEGF — עשויה להיות יעילות מוגבלת נגד מנגנון זה.
אנגיוגנזה קואלסצנטית (Coalescent angiogenesis - CA) מתפתחת מרשת קפילרית איזוטרופית המקיפה איים של רקמה. נתיבי זרימה מועדפים מתרחבים באמצעות אגרגציה של קפילרות והיעלמות של עמודי רקמה פנימיים, בעוד שמקטעים עם פרפוזיה נמוכה יותר נסוגים, ובכך עוצבה הרשת הדמוית רשת למבנה עץ היררכי השומר על רכיבי דופן כלי הדם ומקיים את זרימת הדם19. CA חולקת מאפיינים עם אנגיוגנזה אינטוסוספטיבית (intussusceptive angiogenesis), אך נבדלת ממנה מבנית: בעוד שאנגיוגנזה אינטוסוספטיבית מגדלת וממזגת עמודי רקמה כדי לחלק כלי דם קיימים, CA מסלקת איים של רקמה כדי ליצור כלי דם סופיים, מה שהופך אותה תפקודית לתהליך ההפוך20.
חיקוי וסקולוגני (Vasculogenic mimicry) מייצג תבנית ייחודית שבה תאי גידול מדמים תאים אנדותליאליים כדי ליצור מבנים דמויי כלי דם. היווצרות VM קשורה באופן הדוק למעבר אפיתלי-מזנכימלי (EMT)21; תאי גידול שעברו טרנספורמציית EMT מתחברים זה לזה כדי ליצור מבנים המכילים לומן (lumen), הנתמכים על ידי תאים חיוביים לצביעת periodic acid-Schiff (PAS) ומטריצה חוץ-תאית, המעבירים תאי דם אדומים וממלאים פונקציות פרפוזיה הדומות לכלי דם נורמליים22. מבני VM מוגברים באופן משמעותי ברקמות PDAC פולשניות מאוד ומתואמים עם פרוגנוזה גרועה23.
מאפיינים וסקולריים ומגבלות המיקרו-סביבה
בניגוד לממאירות רבות, PDAC מאופיין באופן טיפוסי כהיפו-וסקולרי ודסמופלסטי, עם צפיפות מיקרו-כלי דם (MVD) ממוצעת הנמוכה משמעותית מזו של רקמת לבלב נורמלית או קרצינומה של תאי הכבד24,25,26. פנוטיפ היפו-וסקולרי זה נשמר למרות היפוקסיה עמוקה, מה שמרמז על מנגנונים אנגיו-סופסיביים פעילים. סיגנל Hedgehog פראקריני עשוי לדכא סיגנל WNT לא-קנוני כדי להגביל ניבצויות יתר (hypersprouting) אנדותליאליות התלויות ב-VEGFR2, ויצירת קומפלקס-טרנס בין VEGFR2 ל-neuropilin 1 (NRP1) בין תאי הגומלה לתאים אנדותליאליים נמצאת במתאם עם ענפנות כלי דם מופחתת והישרדות משופרת27. מערכת כלי הדם הנוצרת מציגה התפלגות לא אחידה, מבנה לא בשל, כיסוי פריציטים נמוך ודליפה תפקודית28, מה שמוביל לדליפת פלסמה וללחץ נוזל בינזירתי (IFP) מוגבר. IFP מוגבר, בשילוב עם מאמץ מוצק הנובע מפיברוזיס דensa, דוחס את כלי הדם, מה שעלול לגרום לקריסה וסקולרית ולהיעדרות כמעט מוחלטת של כלי דם שקוטרם עולה על 10 µm, דבר המחמיר עוד יותר את ההיפו-פרפוזיה29,30.
ביצועי הפרפוזיה המופחתים הללו יוצרים מעגל קסמים של היפוקסיה. כלי דם חדשים ב-PDAC מציגים דפנות לא שלמות ותמיכה לא מספקת של שריר חלק ופריציטים, מה שמוביל לזרימת דם איטית31. המיקרו-סביבה ההיפוקסית מייצבת באופן תעתוקי את HIF-1α, אשר מגביר את הפרשת VEGF ומנציח את הדחף האנגיוגני32,33. בדגימות אנושיות כרותות של PDAC, ביטוי HIF-1α (הנמצא ב-40% מהמקרים) נמצא במתאם חיובי עם מחלה מטאסטטית ו-MVD, בעוד שהוא נמצא במתאם שלילי עם הפרוגנוזה34. ביטוי יתר של HIF-2α ומימיקרי וסקולוגני קשורים באופן דומה לדיפרנציאציה לקויה, שלב מתקדם, גרורות בקשרי לימפה ופרוגנוזה רעה35.
תפקוד לקוי של פריסייטים (Pericytes) – המתאפיין בביטוי אקטופי של α-smooth muscle actin ובפגיעה בהיצמדות שבין הפריסייטים לתאי האנדותל – מחליש עוד יותר את יציבות כלי הדם36. חיבורים אנדותליים רפויים, קרומי בסיס לא רציפים ומרווחים בין-תאיים מגבירים את החדירות, מה שמאפשר נטיפה של פלסמה המעלה את הלחץ האינטרסטיציאלי ומעכבת את הולחת התרופות, ובו-זמנית מקלה על אינטראבסציה (intravasation) של תאי גידול. צפיפות מיקרו-כלי דם (MVD) גבוהה בשילוב עם שלמות נמוכה של המיקרו-כלי דם קשורה לחזרה מוקדמת של המחלה, גרורות והישרדות קצרה לאחר כריתה37.
בקרה מטבולית של אנגיוגנזה
PDAC מאופיין באזורים היפוקסיים נרחבים, עם pO2 חציוני ברקע של 0–5.3 mmHg בהשוואה ל-24.3–92.7 mmHg ברקמה נורמלית סמוכה38. מצב זה נובע מסCroma פיברוזית היפוקסית, פרוליפרציה מהירה וכלי דם שאינם מספיקים39. התגובה ההיפוקסית האדפטיבית, המתווכת בעיקר על ידי איזופורמים של HIF-α, מעניקה ל-PDAC פנוטיפ אגרסיבי ועמיד לטיפול: HIF-1α מונחה במהירות תחת היפוקסיה חריפה וקשה40,41, בעוד ש-HIF-2α נוטה לביטוי מתמיד תחת היפוקסיה כרונית מתונה42,43, ו-HIF-3α מווסת במידה רבה קומפלקסים אחרים של HIF44.
HIF-1α משמש כמתג מרכזי במעלה המסלול, המניע בו-זמנית תכנון מחדש של מטבוליזם הגלוקוז ואנגיוגנזה. תחת היפוקסיה, HIF-1α מפעיל באופן תעתוקי גנים הקשורים לגליקוליזה (GLUT1, HK2, LDHA, PKM2) ובמקביל מפעיל גורמים פרו-אנגיוגניים (VEGF, CTGF, PDGFB)45,46,47. מולקולות כגון MUC1, P4HA1 ו-APE1/Ref-1 מחזקות הן את הפנוטיפ הגליקוליטי והן את היכולת האנגיוגנית באמצעות ייצוב של HIF-1α או הגברה של התפקוד התעתוקי48,49,50,51. PKM2 מתפקד כגשר מולקולרי ישיר בין גליקוליזה לאנגיוגנזה: תחת היפוקסיה, PKM2 עובר גרעין כדי להפעיל יחד תעתוק של גנים גליקוליטיים ואנגיוגניים (כולל VEGF-A) באמצעות אינטראקציית β-catenin/STAT3 ומודפיקציית היסטונים, ובכך יוצר לולאת משוב חיובית שבה גליקוליזה מוגברת מעצימה את סיגנל HIF-1α/VEGF47,52. מוטציות ב-KRAS מגבירות את יציבות HIF-1α/2α באמצעות MEK/ERK, ומעלות את הביטוי של אנזימי גליקוליזה (LDHA, PDK1) ואפקטורים פרו-אנגיוגניים (VEGF, CA9, MCT4)53,54. קשרי גומלין נוספים כוללים ייצוב של HIF-1α בתיווך LSD1, את ציר UHRF1/SIRT4, וסיגנל רצפטורים דרך IR/IGF1R ו-CX3CL1/CX3CR139,55,56, בעוד ש-lumican מדכא הן את הגליקוליזה והן את האנגיוגנזה באמצעות עיכוב של EGFR/PI3K/Akt57. מסלולים מפצים — כולל הצטברות גליקוגן, תמיכה באנגיוגנזה באמצעות גיוס תאים דנדריטיים58 והפעלת PAR-2 המקדמת VEGF דרך MEK-ERK53 — מעידים כי התמקדות ב-HIF-1α או בצמתים מטבוליים בודדים בלבד עשויה שלא להספיק.
מטבוליזם של חומצות אמינו מווסת את תהליך האנגיוגנזה על ידי אספקת פרקורסורים ביוסינתטיים לצמיחת תאי אנדותל ולעיצוב מחדש של המטריקס החוץ-תאי, ועל ידי יצירת אותים אימונו-מטבוליים המווסתים בעקיפין את הטונוס הווסקולרי ואת חדירת תאי מערכת החיסון. גלוטמין, באמצעות GLS, יוצר גלוטמט שניתן להמיר לאספרטט כדי לקדם צמיחת EC59 ולפרולין לצורך עיצוב מחדש של ה-ECM60. גירוי על ידי VEGF מגביר את ספיגת הגליצין האנדותליאלית ומקדם נדידה61; גליצין משתתף גם בסינתזה של גלוטתיון, ובכך מווסת את הטונוס הווסקולרי המתווך על ידי NO ואת העקה החמצונית62. ארגינין תורם ליצירת פרולין, פוליאמינים ו-NO63, בעוד שמסלול סינתזה של סרין התלוי ב-PHGDH מווסת את הטונוס הווסקולרי, את העקה החמצונית ואת ההגנה מפני אפופטוזיס אנדותליאלי63,64,65. בולט במיוחד מטבוליזם של טריפטופן בתאי מדכאי מוצא מיאלואידי (MDSCs), המייצר קינו রাজনীতিן באמצעות IDO-1, ובכך מסיט את מאזן ה-IFNγ/IL-6 לעבר מצב פרו-אנגיוגני67,68.
תכנון מחדש של מטבוליזם הליפידים מקדם נאווסקולריזציה באמצעות מנגנונים מטבוליים, סיגנלינג ומודולציה חיסונית69. ב-PDAC נראה ביטוי מוגבר של ליפוגנזה דה-נובו המונעת על ידי SREBP-1 ואנזימים כגון FASN ו-ACC. מעבר לביו-גנזה של ממברנות, FASN מווסת את התרבויות של תאי אנדותל (EC) באמצעות מנגנון של סיגנלינג של מטבוליטים: עיכוב של FASN מעלה את רמות ה-malonyl-CoA, מה שמעודד malonyl-ation של mTOR בליזין 1218 ופוגע בפעילות הקינאז של mTORC1, ובכך מדכא באופן סלקטיבי את תרבויות תאי האנדותל מבלי להשפיע על נדירותם70. חמצון חומצות שומן משמש כמקור אנרגיה חלופי תחת הגבלה של גלוקוז, ותומך בנדירה של תאי אנדותל וביצירת צינורות; עיכוב פרמקולוגי של FAO פוגע באנגיוגנזה במודלים של PDAC71.
סוגי ליפידים משמשים גם כמולקולות איתות ישירות. חומצה ליזופוספטידית (LPA) וספינגוזין-1-פוספט (S1P) מפעילים קולטנים מצומדים לחלבון G באנדותל כדי לקדם פרוליפרציה, נדידה וחדירות, כאשר רמות גבוהות מקושרות להגברה של ביטוי VEGF ויצירת צינוריות72. מטבוליזם ליפידי לקוי מייצר ROS ותוצרי פריקסדציה של ליפידים המפעילים את HIF-1α ו-NF-κB, ובכך מגבירים את השעתוק של גנים פרו-אנגיוגניים, כולל VEGF ו-IL-873. הצטברות של טיפות ליפידים בתאי סרטן ובתאי אנדותל נמצאת במתאם עם הגברת הישרדות תאי EC ועמידות לטיפול אנטי-אנגיוגני, כאשר פריליפינים מעורבים בוויסות הפרוליפרציה והנדידה74.
תכנות מחדש של מטבוליזם הליפידים מעצב גם את המיקרו-סביבה האנגיוגנית באמצעות מודולציה חיסונית. מקרופאגים הקשורים לגידול (TAMs) צוברים ליפידים מחומצנים וכולסטרול באמצעות קולטני ניקוי (scavenger receptors) כגון CD36, מה שמקדם פנוטיפ דמוי-M2 פרו-אנגיוגני המפריש VEGF, TNF-α ומטריקס מטלופרוטאינזות. באופן דומה, תאים מדכאים שמקורם במיאלואיד (MDSCs) העמוסים בליפידים מייצרים פקטורים אנגיוגניים התומכים בנאו-וסקולריזציה. ציר זה, המשלב מטבוליזם, חיסון ואנגיוגנזה, מהווה מטרה טיפולית מבטיחה ב-PDAC75.
סיגנל אנגיוגני המתווך על ידי מטבוליטים
לקטט השתקם ממעמדו כפסולת מטבולית והפך למולקולת סיגנל מרכזית המגשרת בין גליקוליזה לאנגיוגנזה. לקטט מקדם אנגיוגנזה באמצעות שלושה מנגנונים עיקריים: הפעלה ישירה של נתיב NF-κB/IL-8 בתאים אנדותליאליים באמצעות MCT-1; ייצוב של חלבון HIF-1α על ידי עיכוב פעילות פרוליל הידרוקסילאז (PHD); ומודולציה אימונית פראקרינית76. התפקיד של GPR81 בהפעלה של HIF-1α המתווכת על ידי לקטט נותר שנוי במחלוקת: מחקרים בעכברים מראים כי סיגנל GPR81 מייצב את HIF-1α בתאי דנדריטיים וב-MDSCs כדי לקדם התחמקות ממערכת החיסון ואנגיוגנזה, אך מחקרים על מקרופאגים של עכברים מצביעים על כך שאפקטים של דיכוי חיסוני יכולים להתרחש ללא תלות ב-GPR8177. יתרה מכך, ביטוי GPR81 הוא גבוה ברקמת שומן אך נמוך באופן בולט באיברים אנושיים אחרים78, ונויטרופילים אנושיים המבטאים GPR81 מראים תגובה תעתוקית מינימלית לגריית לקטט, מה שמעלה שאלות לגבי היכולת להכליל את הממצאים79. בסרטן הלבלב באופן ספציפי, לקטט מגביר את פעילות ה-MDSC דרך ציר ה-GPR81-mTOR-HIF-1α-STAT380, אם כי הרלוונטיות של מנגנון זה בין מינים שונים טרם אופיינה במלואה. בנוסף, לקטט משרה קיטוב של מקרופאגי M2, המפרישים גורמים פרו-אנגיוגניים נוספים81,82, בעוד שלקטיליזציה של חלבון (למשל, לקטיליזציה של ENSA-K63) מעצבת מחדש את המיקרו-סביבה החיסונית דרך STAT3/CCL2, ובכך משפיעה בעקיפין על האנגיוגנזה83.
מטבוליטים אחרים מווסתים את תהליך האנגיוגנזה באמצעות מסלולים שונים. חומצות שומן מסוג אומגה-3 (EPA ו-DHA) מפעילות השפעות אנטי-אנגיוגניות על ידי עיכוב של VEGF, PDGF, COX-2, PGE2, NF-κB ו-MMPs84. לעומת זאת, רמות גבוהות של חומצות שומן רב-בלתי רוויות מסוג אומגה-6 מספקות סובסטראטים למטבוליזם של חומצה ארכידונית; PGE2 המופק באמצעות COX-2 מגביר את הפרשת VEGF מתאי PDAC באמצעות מנגנונים אוטוקריניים, ובכך מקדם הגירה של EC85.
חלבון קושר חומצות שומן 4 (FABP4) פועל על פני מספר מדורים כדי לקדם אנגיוגנזה. בתאי אנדותל, NOTCH1 משרה ביטוי של FABP4 כדי להזין מטבוליזם של חומצות שומן שרשרת-ארוכה ולהקנות עמידות ל-ROS, ובכך תומך בבקיעה אנגיוגנית. בתאי גידול, מטבוליזם ליפידי חריג מייצר acetyl-CoA ו-ROS המפעילים את HIF-1α ו-NF-κB, מה שדוחף את השעתוק של VEGF ו-PDGF. ברמת הסטרומה, אדיפוציטים מתווכים הובלה של חומצות שומן חופשיות באמצעות FABP4 תוך הפרשת IL-1β ו-TNF-α להפעלת NF-κB. במקביל, מטבוליזם חריג של ספינגולנוקדים משרה קיטוב של מקרופאגים מסוג M2 דרך ציר ה-MIF-CD74, כאשר תת-אוכלוסיות של מקרופאגים FABP4+ מגבירות את יכולת הנדידה של תאי אנדותל86.
לבסוף, מטאבוליטים של מיקרו-סביבת הגידול — כולל סוקצינאט, פומארט ו-2-הידרוקסגלוטראט — פועלים כמולקולות איתות המפעילות מסלולים הקשורים לאנגיוגנזה על ידי עיצוב מחדש של תפקוד תאי האנדותל (EC) וויסות קיטוב חיסוני87.
תרגום קליני: סמנים ביולוגיים, דימות ותרופות
הצימוד בין תכנות מחדש של חילוף החומרים (metabolic reprogramming) לבין אנגיוגנזה מספק סמנים ביולוגיים חדשים וממדי הערכה לניהול PDAC, אם כי המסלול התרגומי עוקב אחר מדרג ראיות הטרוגני. כפי שסוכם ב- טבלה 188,89,90,91,92,93סממנים ביולוגיים פוטנציאליים מתחלקים לשלוש דרגות: (i) סממנים קליניים מבוססים כגון CA19-9, הנמצאים בשימוש נרחב אך חסרים סגפיות להבחנה בין PDAC לבין חסימה של דרכי המרה; (ii) סממנים בהערכה קלינית בשלבי פיתוח, הכוללים את VEGF ומטבוליטים גליקוליטיים; ו-(iii) חתימות ניסיוניות כגון פאנלים של מולטי-מטבוליטים ומודלים של סיכון המבוססים על ליפידים ומקרופאגים.
מחקרים מרובים מאשרים כי VEGF, HIF-1α ו-GLUT1 מוגברים באופן משמעותי בדם וברקמות גידול של חולי PDAC בהשוואה למצבים דלקתיים של הלבלב. במחקר שכלל 61 מטופלים שעברו כריתה, ריכוזי VEGF בדם וברקמה היו גבוהים משמעותית ב-PDAC מאשר בגידולים דלקתיים (p < 0.000001), וכך גם HIF-1α (p = 0.000005) ו-GLUT1 (p = 0.000002). ניתוח רב-משתני זיהה את VEGF כמנבא העצמאי החזק ביותר הן בדם (OR = 1.016; p = 0.001) והן ברקמה (OR = 1.02; p = 0.001), כאשר רמת VEGF בסרום בערך סף של 134.56 pg/mL הראתה רגישות של 97.8% וסגוליות של 86.7%88. מעבר לאבחנה, שינויים דינמיים ב-VEGF במהלך הטיפול עשויים לשמש כסמנים פרמקודינמיים. בניסוי STARPAC שלב I (n = 19), מדידות פלזמה סדרתיות העלו כי שינויים מוקדמים ב-VEGF עשויים לנבא את התגובה לטיפול, אם כי הדבר דורש תיקוף בניסויים מבוקרים ואקראים89.
תכנות מחדש של הגליקוליזה מציע פוטנציאל אבחנתי משלים. באמצעות שילוב של מאגרי נתונים מ-GEO ומ-TCGA, זיהו חוקרים את LDHA כגורם ניבוי עצמאי להישרדות כוללת בסרטן הלבלב (p < 0.001). פרופיל מטבולי של סרום באמצעות NMR ב-36 חולי PDAC ו-70 ביקורות בריאות חשף שינויים משמעותיים במטבוליטים הקשורים לגליקוליזה, כאשר ציון המשלב לקטט, פירובט, ציטראט וגלוקוז השיג AUC של 0.956 להבחנה בין PDAC לביקורות90. במעבר מחתימות של גן בודד לשילוב של מספר מטבוליטים, מחקר מטבוליקה דו-שלבי זיהה את הפרולין, הקריאטין וחומצה פלמיטית כפאנל המבחין בין PDAC לבין גידולים שפירים וביקורות בריאות, עם AUCs של 0.854 ו-0.865 בקבוצת הגילוי; הוספת CA19-9 שיפרה את הביצועים ל-0.949 ו-0.909, בהתאמה, עם AUCs של אישוש של 0.830 ו-0.852 בקוהורט עצמאי91. ברמה התעתוקית, ניתוח ביואינפורמטי של מאגרי נתונים ציבוריים (TCGA-PAAD, GSE62452, GSE57495) הניב מודל סיכון של שבעה גנים הקשורים לשומנים ומקרופאגים (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT) שביצע סטרטיפיקציה יעילה של חולים לפי רמת סיכון, כאשר מוטציות ב-TP53 היו נפוצות וגורמים אימונומודולטוריים (PVRL2, CD276, CCL20) נמצאו במתאם עם ציון הסיכון92.
הפער בין תוצאות מבטיחות משלב הגילוי לממצאי מטא-אנליזה משקף מגבלות מתודולוגיות חוזרות: תכנון רטרוספקטיבי של מרכז יחיד, הטיות ספקטרום לעבר מחלה הניתנת לכריתה, גדלי מדגמים צנועים, היעדר מדגמי השוואה שפירים ומחסור בתיקוף פרוספקטיבי עצמאי87,88,89,90,91. ממצאים אלו מדגישים את הצורך בתיקוף קפדני, סטנדרטי ובעל עוצמה סטטיסטית מספקת, בטרם יוכלו סמנים ביולוגיים חדשים לעבור ליישום קליני.
להערכה תפקודית, בדיקת 18F-FDG PET/CT משקפת את הפעילות המטבולית של הגלוקוז בגידול, בעוד ש-MRI של [1-13C]pyruvate היפר-מפולר מאפשר ניטור בזמן אמת של המרה של pyruvate ל-lactate, אשר נמצאת במתאם עם ביטוי יתר של LDHA ו-HIF-1α94. אקסוזומים במחזור הדם מהווים פוטנציאל ככלים פולשניים באופן מינימלי לאבחון מוקדם ולניטור95. מבחינה פרוגנוסטית, ביטוי יתר של VEGF/VEGFR-2, פעילות גליקולטית גבוהה, ביטוי יתר של LDHA וביטוי של COX-2 קשורים כל אחד לתוצאות טיפוליות גרועות, דבר המצביע על כך שסיווג מולקולרי המבוסס על מאפיינים מטבוליים-אנגיוגניים עשוי לאפשר סטרטיפיקציה ובחירת טיפול מדויקות96.
אסטרטגיות טיפוליות והפרדוקס האנטי-אנגיוגני
למרות התפקיד המרכזי של VEGF באנגיוגנזה של PDAC, אסטרטגיות anti-VEGF/VEGFR נכשלו בעקביות בניסויי שלב III. ניסוי CALGB 80303 (n = 535) לא הראה תועלת בניש survivall עבור gemcitabine בתוספת bevacizumab לעומת gemcitabine בלבד (median OS 5.8 לעומת 5.9 חודשים; p = 0.95)97. ניסוי AviTA הראה שיפור מובהק סטטיסטית בהישרדות ללא התקדמות המחלה (PFS), אך ללא תועלת בהישרדות הכוללת עבור bevacizumab שנוסף ל-gemcitabine ו-erlotinib98. ניסוי VANILLA של gemcitabine בתוספת aflibercept הופסק לאחר שניתוח ביניים אישר את היעדר התועלת ב-OS (7.75 לעומת 6.54 חודשים)99, ובאופן דומה axitinib לא הצליח לשפר את ההישרדות בשילוב עם gemcitabine100.
כישלונות אלו משקפים לפחות שלושה מנגנוני עמידות ספציפיים ל-PDAC. ראשית, הפעלה של מסלולים מפצים: היפוקסיה המושרית על ידי חסימת VEGF מעלה את הביטוי של גורמים פרו-אנגיוגניים חלופיים (FGF, Ang-2, PIGF) ומגייסת תאי מיאלואיד פרו-אנגיוגניים101. שנית, קו-אופציה וסקולרית (vascular co-option) וחיקוי וסקולוגני (vasculogenic mimicry): תאי גידול עוקפים את עיכוב הניבוב של כלי דם על ידי ניצול כלי דם קיימים של המארח או יצירת תעלות דמויות-כלי-דם באופן שאינו תלוי בשגשוג אנדותליאלי22. ריצוף של תאים בודדים שבוצע לאחרונה חשף כי פיברובלסטים הקשורים לסרטן (CAFs) יכולים לעבור בידול חוזר לפנוטיפ דמוי-אנדותליאלי (FAPα + CD144 + endoCAFs) המסוגל לבצע חיקוי וסקולוגני וקידום גרורות באמצעות סיגנל CD144-β-catenin-STAT3, ובכך משנה את המסגרת המושגית של VM מתהליך אוטונומי של תאי הגידול למנגנון שיתופי של הגידול והסטרומה102. שלישית, הסתגלות מטבולית-סטרומלית: דסמופלזיה צפופה מבודדת פיזית נוגדים טיפוליים, בעוד ש-CAFs תומכים באנגיוגנזה באמצעות מסלולים המתווכים על ידי HGF ו-TGF-β פאראקרינים, הפועלים במורד הזרם של VEGF או במקביל אליו36. יחד, מנגנונים אלו קובעים כי מונותרפיה המכוונת לליגנד אנגיוגני בודד אינה מספיקה ב-PDAC.
התמקדות בצמתים מטבוליים-אנגיוגניים מהווה חלופה רציונלית. מעכבי מטבוליזם של גלוקוז — כולל המעכב של HK2, 2-deoxy-D-glucose, המפעיל של PKM2, shikonin, והמעכב של LDHA, oxamate — הדגימו השפעות אנטי-אנגיוגניות ואנטי-גידוליות בקווי תאים ובקסנוגרפטים של PDAC82. התמקדות בציר PKM2/HIF-1α/VEGF עשויה לעכב בו-זמנית את ההסתגלות המטבולית ואת האנגיוגנזה. סיגנלץ ל젖טט המתווך על ידי GPR81 עלה כנקודת יעד פאראקרינית פוטנציאלית, אם כי אנטגוניסטים ספציפיים נותרו בשלב הניסיוני; האנטגוניסט המשוער 3-hydroxybutyrate עשוי להכווין בעיקר לרספטור הקשור HCAR2 ולא ל-GPR81103,104. במטבוליזם של ליפידים, מעכבי COX-2 (למשל, celecoxib) ומודולטורים של מסלול PPARγ/FABP4 הראו השפעות אנטי-אנגיוגניות במודלים פרה-קליניים105, אם כי ניסויים של שלב II ב-celecoxib יחד עם gemcitabine לא הדגימו יתרונות משמעותיים בהישרדות. חומצות שומן פולי-בלתי רוויות מסוג Omega-3 מעכבות באופן תחרותי את מסלול ה-ω-6 ומדגימות תכונות אנטי-אנגיוגניות במודלים פרה-קליניים, אם כי חסרים נתונים התערבותיים בבני אדם עם PDAC.
בהינתן הפלסטיות המטבולית של PDAC, משטרי שילוב המצמדים סוכנים אנטי-אנגיוגניים לכימותרפיה, אימונותרפיה או מעכבים מטבוליים מייצגים את הנתיב המבטיח ביותר להמשך. תכנות מחדש של מטבוליזם של גלוקוז, חומצות אמינו וליפידים קשור באופן הדוק לעמידות לכימותרפיה, רדיותרפיה ואימונותרפיה; עיכוב משולב של גליקוליזה וגלוטמינוליזה עשוי לחסום פיצוי מטבולי. עם זאת, נכון לזמן כתיבת שורות אלו, אף שילוב המכוון למטבוליזם לא הדגים יעילות בשלב III ב-PDAC. בסופו של דבר, האתגר התרגומי המרכזי אינו המחסור במסלולים שניתן להשפיע עליהם באמצעות תרופות, אלא חוסר היכולת לזהות באופן פרוספקטיבי איזה מצב של וסקולריזציה — sprouting, intussusceptive, coalescent או mimicry — דומיננטי בגידול של מטופל ספציפי. עד שפאנלים של ביומרקרים או חתימות של דימות יוכלו לסווג חולים לפי הפנוטיפ המטבולי-אנגיוגני שלהם, אסטרטגיות שילוב המכוונות לרשת זו יישארו אמפיריות ולא מונחות על ידי רפואה מותאמת אישית.
מסקנות
סקירה זו מתארת את הצימוד ההדדי בין תכנות מחדש של חילוף החומרים לבין אנגיוגנזה באדנוקרצינומה של תעלות הלבלב (PDAC). אנו מתארים ארבעה מצבים מובחנים של נאובסקולריזציה – sprouting, intussusceptive, coalescent angiogenesis ו-vasculogenic mimicry – אשר יחד יוצרים רשת כלי דם היפו-וסקולרית, עם פרפוזיה דלה ומבנה שגוי. בליבה המכניסטית, תכנות מחדש של חילוף חומרים של גלוקוז באמצעות אפקט וורבורג (Warburg effect) מקים לולאה סינרגית שבה HIF-1α מניע הן את הזרימה הגליקולית והן שעתוק פרו-אנגיוגני (VEGF, CTGF, PDGFB), בעוד ש-PKM2 ו-KRAS מוטנט משלבים את המצב המטבולי עם התוצר האנגיוגני. חילוף חומרים של חומצות אמינו ושומנים מווסתים עוד יותר את התנהגות התאים האנדותליאליים, את הפולריזציה החיסונית ואת העמידות הטיפולית באמצעות אותות פראקריניים, הכוללים לקטט, LPA/S1P ואת ציר ה-FASN-malonyl-CoA-mTOR. ממצאים אלו קובעים כי אנגיוגנזה ב-PDAC אינה רק תגובה להיפוקסיה, אלא מרכיב אינטגרלי בתוכנית ההסתגלות המטבולית של הגידול.
התרגום הקליני נותר מוגבל בשל מגבלות אבחנתיות וטיפוליות. למרות שמחקרי שלב הגילוי זיהו מועמדים לסממנים ביולוגיים מטבוליים ואנגיוגניים, כולל VEGF, מדדי מטבוליטים הנגזרים מ-LDHA ומודלים של סיכון המבוססים על ליפידים-מקרופאגים, ראיות מצטברות מעידות כי אף אחד מהם אינו עולה בעקביות על CA19-9 או מספק ערך מוסף מספיק ליישום מיידי. מבחינה טיפולית, ניסויי שלב III של מונו-תרפיה אנטי-VEGF נכשלו באופן גורף בשיפור ההישרדות, דבר המשקף את העמידות של הווסקולריזציה של הגידול המונעת על ידי הפעלה של מסלולים מפצים, חיקוי וסקולוגני (vasculogenic mimicry) ואדפטציה מטבולית-סטרומלית. מגבלות מקבילות אלו מדגישות את היתירות והפלסטיות העמוקות של הרשת המטבולית-אנגיוגנית, מה שמחייב אסטרטגיות משולבות ולא מונו-תרפיות.
משטרי שילוב – הצמדה של סוכנים אנטי-אנגיוגניים לכימותרפיה, אימונותרפיה או מעכבי מטבוליזם – מהווים את נתיב ההתקדמות המבטיח ביותר. Targeting סימולטני של גליקוליזה וגלוטמינוליזה, או עיכוב משולב של FASN ו-mTOR, עשויים להתגבר על פיצוי מטבולי ולהפריע לאיתות אנגיוגני מונחה ליפידים. סדרי עדיפויות עתידיים כוללים סטרטיפיקציה של חולים בהנחיית ביומרקרים (למשל, פנוטיפים תלויי-גליקוליזה לעומת תלויי-ליפידים), שילובי מולטי-טרגט רציונליים החוסמים דרכי וסקולריזציה מגוונות, דימות מטבולי-אנגיוגני לא פולשני, וניסויים קליניים בעיצוב קפדני בתתי-אוכלוסיות של PDAC המוגדרות מולקולרית. בסופו של דבר, הבהרה של ה-crosstalk המטבולי-אנגיוגני תהיה חיונית כדי להפוך את ה-PDAC ממחלה עמידה טיפולית למחלה הניתנת להתערבות דיוק מבוססת-מכניזם.
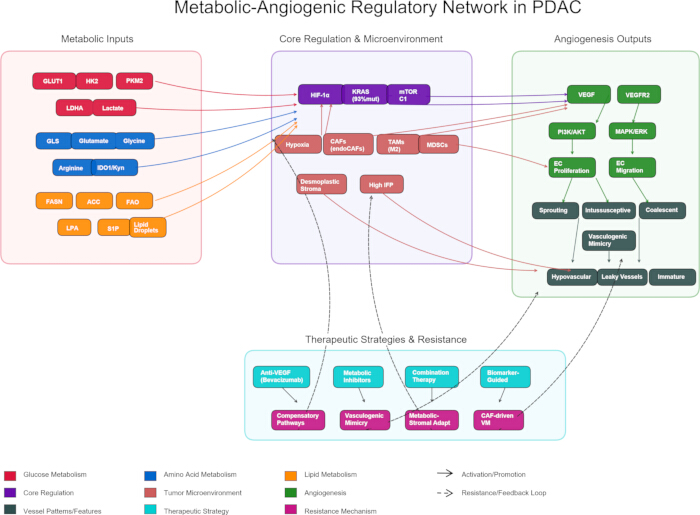
איור 1: רשת בקרה מטבולית-אנגיוגנית ב-PDAC. רשת בקרה מטבולית-אנגיוגנית ב-PDAC. סקירה סכמטית של הצימוד המטבולי-אנגיוגני בקרצינומה של צינורי הלבלב (pancreatic ductal adenocarcinoma). (שמאל) תכנון מחדש של נתיבי תזונה: מטבוליזם של גלוקוז (בצבע קרימזון), מטבוליזם של חומצות אמינו (בכחול), ומטבוליזם של ליפידים (בכתום). (מרכז) אינטגרציה של קלטים מטבוליים על ידי רגולטורים מרכזיים (בסגול; HIF-1α, mutant KRAS, mTORC1) בתוך הסביבה המיקרו-גידולית (בצבע סלמון), המאופיינת בהיפוקסיה, סטרומה דסמופלסטית עם לחץ נוזלים בינתי (IFP) גבוה, CAFs (כולל endoCAFs מסוג FAPα⁺CD144⁺), TAMs במטען M2, ו-MDSCs. (ימין) סיגנלינג אנגיוגני מונהג על ידי VEGF-VEGFR2 וארבעה מצבי התווספות כלי דם נפרדים (בצבע אפור-צפחה כהה): sprouting, intussusceptive, coalescent angiogenesis, ו-vasculogenic mimicry (VM). (למטה) אסטרטגיות טיפוליות נוכחיות (בטורקיז) ומנגנוני עמידות (במגנטה). חצים מלאים מצביעים על הפעלה; חצים מקווקוים מצביעים על לולאות משוב של עמידות. אנא לחץ כאן כדי לצפות בגרסה מוגדלת של איור זה.
| סמן ביולוגי/פאנל | הרציונל הביולוגי | רמת ראיות | מגבלות מרכזיות | שלב התרגום |
| CA19-993 | אנטיגן לואיס סיאלילי (Sialylated Lewis antigen) | מבוסס קלינית | ספציפיות נמוכה להבחנה בין PDAC לבין חסימה במגש המרה | סטנדרט קליני |
| VEGF בסרום (דיאגנוסטי)88 | HIF-1αהפעלת ציר ה-VEGF | מחקר רטרוספקטיבי רב-מרכזי | הטיית ספקטרום; קהלת הכוללת רק מקרים ניתנים לכריתה | גילוי |
| VEGF בנסיוב (תגובה)89 | סמן פרמקודינמי | שלב I (STARPAC, n=19) | זרוע אחת; ללא זרוע ביקורת | מייצר השערות |
| מדד LDHA/מטבוליט90 | שטף גליקולייטי | רטרוספקטיבי; מרכז יחיד | ללא קבוצת ביקורת שפירה; קוהורט קטן | גילוי |
| פרולין-קראטין-חומצה פלמיטית + CA19‑991 | אינטגרציה של מולטי-אומיקה (Multi-omics) | גילוי + תיקוף מצומצם | מוסד בודד; n צנוע | תיקוף מוקדם |
| מודל סיכון של 7 גנים לשומנים/מקרופגים92 | דיאלוג בין שומנים למערכת החיסון | ביואינפורמטיקה רטרוספקטיבית | ללא קוהורט פרוספקטיבי; אפקטים של אצווה | גילוי |
טבלה 1: מסגרת ראיות מדורגת עבור ביומרקרים מטבוליים-אנגיוגניים ב-PDAC. הטבלה מסווגת ביומרקרים מטבוליים-אנגיוגניים ב-PDAC לפי בגרות תרגומית בשלושה דרגות: (i) הסטנדרט המבוסס קלינית CA19-9; (ii) מועמדים בשלב מוקדם, כולל בדיקות סרום VEGF לאבחון ולדינמיקה תרופתית ומדד LDHA/metabolite; ו-(iii) חתימות בשלב הגילוי, לדוגמה פאנל רב-מטבוליים (פרולין--קריאטין--חומצה פלמיטית בתוספת CA19-9) ומודל סיכון של 7 גנים לשומנים/מקרופאגים. דפוס חוזר עולה בקרב המועמדים החדשים: למרות שהרציונל הביולוגי מוגדר היטב, מגבלות מתודולוגיות--עיצוב רטרוספקטיבי או חד-מרכזי, היעדר קבוצות השוואה שפירות, קהלים קטנים והיעדר תיקוף פרוספקטיבי--מגבילות יחד את ההתקדמות מעבר לשלבי הגילוי או שלבי יצירת השערות מוקדמים.
גילויים
המחברים מצהירים כי אין להם ניגודי אינטרסים כספיים.
תודות
המחקר מומן על ידי הפלטפורמה למיקרופלואידיקה דיגיטלית לסריקת תרופות המבוססת על ספרואידים תלת-ממדיים של תאי גידול ראשוניים (FDCT0001/2025/RID).
מקורות
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.