סקירה זו מסכמת את תפקידה של מתילציה של DNA בבקרת מערכת החיסון ובדחיית השתלות. מתילציה של DNA מווסת את התפתחותם ואת התמיינותם של תאי מערכת החיסון, משפיעה על תפקודם של תאי מערכת החיסון, ועשויה לשמש כסמן ביולוגי וכמטרה טיפולית לשיפור הישרדות השתלים.
מאמר סקירה
בקרה אימונולוגית של מתילציה של DNA והשלכותיה בדחיית השתלה אלוגנאית
34 צפיות
⸱
11 בספטמבר 2026
במאמר זה
סיכום
תקציר
דחיית השתלה נותרת מחסום מרכזי להישרדות השטלה לטווח ארוך ומונעת על ידי אינטראקציות מורכבות בין תגובות חיסוניות לבין מנגנוני בקרה מולקולריים. מתילציה של DNA, שהיא מודיפיקציה אפיגנטית מרכזית, ממלאת תפקיד חשוב בבקרת התפתחות, התמיינות, הבשלה ותפקוד של תאי מערכת החיסון. מתילציה שגויה של DNA עלולה לשנות את הביטוי של גנים הקשורים למערכת החיסון ולהשפיע על אופיה ועל עוצמתה של התגובה החיסונית. בהשתלות, שינויים אלו עשויים להשפיע על תאי T, תאי B ותאי מערכת חיסון מולדת המעורבים בדחיית השטלה. מתילציה של DNA תורמת גם לבקרה של מסלולי איתות הקשורים להפעלה חיסונית, סבילות ותגובות דלקתיות. לפיכך, שינויים בדפוסי המתילציה עשויים להשפיע הן על התקדמות הדחייה והן על השמירה על תפקוד השטלה. סקירה זו מסכמת את הידע הנוכחי על מתילציית DNA בבקרה חיסונית ובחנה את השלכותיה על דחיית השתלה, תוך דגש מיוחד על התפתחות הטימוס, תאי T מסייעים וציטוטוקסיים, תאי T רגולטוריים, תאי B, תאי מערכת חיסון מולדת ומסלולי איתות. כמו כן, היא בוחנת את הרלוונטיות הפוטנציאלית של מתילציית DNA כסמן ביולוגי וכמטרה טיפולית בהשתלות. הבנת מנגנונים אפיגנטיים אלו עשויה לתמוך בפיתוח גישות מדויקות יותר להערכת סיכון לדחייה, למודולציה של תגובות חיסוניות ולשיפור תוצאות השטלה לטווח ארוך לאחר השתלת איברים מוצקים.
מבוא
אימונולוגיה היא הדיסציפלינה המדעית העוסקת במבנה ובתפקוד של מערכת החיסון, כולל המנגנונים העומדים בבסיס התגובות החיסוניות ושמירה על הומאוסטזיס בעקבות זיהוי רכיבי עצמי ואי-עצמי. התחום מקיף גם תהליכים פתולוגיים הנובעים מתפקוד חיסוני לא מווסת. מערכת החיסון ממלאת שלושה תפקידים בסיים: הגנה, מעקב והומאוסטזיס. תפקודים אלו, יחד, מונעים פלישה של פתוגנים חיצוניים וחומרים מזיקים, מסלקים רכיבי אי-עצמי בתוך הגוף ושומרים על סביבה חיסונית פנימית יציבה. בהתבס על מאפייני התגובות החיסוניות, החסינות מסווגת כמולדת או נרכשת. חסינות מולדת מספקת תגובה מהירה ולא ספציפית לפתוגנים זרים, בעוד שחסינות נרכשת מספקת תגובה ספציפית מאוד המכוונת כנגד אנטיגנים מסוימים1,2. במהלך תגובה חיסונית, גורמים חיצוניים ופנימיים מווסתים את הביטוי של גנים הקשורים לתפקוד החיסוני. ויסות זה כולל מנגנונים גנטיים קלאסיים וכן מודיפיקציות אפיגנטיות, המרכיבים רשת ויסות שעתוק מורכבת ודינמית3.
הגנטיקה המסורתית מתמקדת בשינויים בתפקוד הגנים הנובעים משינויים ברצפי ה-DNA, בעוד שאפיגנטיקה בוחנת שינויים הפיכים ותורשתיים בביטוי גנים המתרחשים ללא שינוי של רצף ה-DNA הבסי. גירויים סביבתיים, כולל זיהומים, חשיפות כימיות ותרופות, כמו גם גורמים פנימיים כגון ציטוקינים והורמונים, יכולים לשנות את הנוף האפיגנטי של גנים. שינויים אלו מווסתים את ביטוי הגנים ובסופו של דבר מעצבים פנוטיפים תאיים ותפקודים ביולוגיים. מנגנונים אפיגנטיים מרכזיים השולטים בביטוי גנים כוללים מתילציה של DNA, מודיפיקציה של היסטונים, עיצוב מחדש של כרומטין (chromatin remodeling) וויסות באמצעות RNA לא מקודד. במהלך ההתפתחות העוברית המוקדמת, סימני מתילציה של DNA נמחקים כמעט לחלוטין ומובססים מחדש לאחר מכן במהלך הדיפרנציאציה4,5. הסרה והקמה מדויקת של מודיפיקציות אפיגנטיות אלו חיוניות להתפתחות תאית תקינה, לדיפרנציאציה ולבשלות. לעומת זאת, שינויים אפיגנטיים חריגים עלולים לשבש את תפקוד הגנים ולתרום להופעת מחלות ולהתקדמותן6. דפוסי מתילציה של DNA משתנים באופן דינמי גם במהלך ההתפתחות והדיפרנציאציה של תאי T ותאי B7,8. ממצאים אלו מדגישים את התפקיד הקריטי של ויסות אפיגנטי בהכוונת הדיפרנציאציה של תאי גזע המטופויאטיים ממח העצם לשושלות תאי חיסון מגוונות. מודיפיקציות של היסטונים מווסתות את הדיפרנציאציה ואת הפלסטיות התפקודית של מונוציטים/מקרופאגים ותאי T מסייעים9,10,1,12,13,14 ומשפיעות על מסלולי איתות מרכזיים, כולל מסלולי קולטני Toll-like15,16. מעצב הכרומטין Mi-2beta מבוטא מאוד בתיםוציטים ומווסת ישירות את ביטוי הגן CD4 ואת התפתחות תאי T17. RNA לא מקודד משמש גם כווסת חשוב של תגובות חיסוניות. לדוגמה, interferon-γ (IFN-γ) ממלא תפקיד מרכזי בהגנת המארח מפני זיהומים חיידקיים תוך-תאיים, בעוד ש-miR-21 יכול לדכא את ייצור ה-IFN-γ על ידי התמקדמות ישירה ב-mRNA של IFN-γ18. יחד, ממצאים אלו מדגישים את התפקיד המרכזי של מנגנונים אפיגנטיים בוויסות תגובות חיסוניות.
תאי מערכת החיסון הם מרכזיים לתפקוד החיסוני ומהווים גורמים מניעים מרכזיים לדחיית השתלה, שהיא קובע עיקרי של הישרדות השבץ19,20,21. למרות שמחקרים אימונולוגיים נרחבים בחנו את המנגנונים העומדים בבסיס דחיית השתלות, היבטים רבים נותרים לא מובנים דיו2. עדויות גוברות מדגימות גם תפקידים קריטיים של מנגנונים אפיגנטיים בפיתוח, בידול והבשלת תאי מערכת החיסון23,24. לפיכך, בחינה של הבסיס המולקולרי של דחיית השתלה מנקודת מבט אפיגנטית עשויה לתמוך בהתערבות מוקדמת יותר ובמניעת דחיית השתלה ונפרופתיה כרונית של השבץ לאחר השתלת איברים, עם יתרונות פוטנציאליים להישרדות השבץ לטווח ארוך. מבין המודיפיקציות האפיגנטיות השונות, מתילציית DNA מהווה את המנגנון היציב ביותר המווסת טרנסקריפציה בגנום של יונקים25. בהתאם לכך, סקירה זו בוחנת את תפקידה של מתילציית DNA בפיתוח, בידול ותפקוד של תאי מערכת החיסון, וכן את מעורבותה בדחייה חריפה לאחר השתלת איברים.
סקירה ופרספקטיבה
1. מתילציה של DNA וטכנולוגיית ריצוף
מתילציה של DNA משתמשת ב-S-adenosylmethionine כתורם מתיל, ואנזימי DNA methyltransferases מקטליים את ההוספה הקוולנטית של קבוצת מתיל לפחמן החמישי של ציטוזין בתוך CpG dinucleotides (ציטוזין–פוספט–גואנין), ובכך הופכים ציטוזין ל-5-methylcytosine (5mC). מודיפיקציה זו מוסיפה שכבה רגולטורית נוספת לביטוי גנים מעבר לרצף ה-DNA עצמו. באופן כללי, אזורים עם רמות מתילציה נמוכות מאפשרים קישור של חלבונים ותומכים במבנה כרומטין המעודד שעתוק גנים פעיל26. לעומת זאת, אזורי DNA מתילציה יכולים לדכא את שעתוק וביטוי הגנים על ידי גיוס חלבונים בעלי methyl-CpG-binding domain (MBD), קידום מודיפיקציות של היסטונים וקומפלקסים של עיצוב מחדש של הכרומטין (chromatin remodeling complexes), או חסימה ישירה של קישור גורמי שעתוק וחלבונים אחרים הנקשרים ל-DNA27,28,29. עם זאת, מתילציה של DNA יכולה להיות קשורה גם להפעלה של גנים, במיוחד בתוך אזורי גוף הגן (gene body), שם היא נמצאת במתאם חיובי עם ביטוי גנים. למרות שקשר זה מופיע בתדירות נמוכה יותר, מתילציה של גוף הגן נפוצה בגנים המבטאים באופן אוניברסלי30,31.
יש לפרש את התפקוד הביולוגי של מתילציה של DNA בהקשר הגנומי שלו. דינוקלאוטידי CpG נוטים להתרכז באזורים הנקראים איים של CpG (CpG islands), המוגדרים כמקטעי DNA באורך של יותר מ-20 זוגות בסיסים (bp), עם תכולת G+C של לפחות 50% ויחס נצפה/מצופה (Obs/Exp) של לפחות 0.632. בגנום של יונקים, דינוקלאוטידי CpG הם נדירים יחסית ומהווים רק כ-1% מהגנום. כ-60% מהפרומוטרים של גנים אנושיים קשורים לאיים של CpG, ואזורים אלו הם בדרך כלל לא מתילתיים בתאים נורמליים. רק חלק קטן (~6%) הופך למתילתים במהלך התפתחות מוקדמת או דיפרנציאציה של רקמות3,34. חופי CpG (CpG shores) הם אזורים הנמצאים בטווח של 2,00 bp במעלה ובמטה של איי CpG, ומצב המתילציה שלהם נמצא במתאם הדוק עם השתקה שעתוקית (transcriptional silencing). כ-70% מהאזורים בעלי מתילציה דיפרנציאלית מופיעים בחופי CpG במהלך תכנות מחדש של המתילציה23,35. בנוסף, רוב המתילציה הספציפית לרקמה מתרחשת בחופים ולא באיי CpG34,35. מדפי CpG (CpG shelves) ממוקמים בטווח של 2,0 bp במעלה ובמטה של חופי CpG, בעוד שהמונח "ים פתוח" (open sea) מתייחס לכל שאר האזורים הגנומיים שמחוץ לאיי CpG, לחופים ולמדפים.
מתילציה של DNA מתרחשת באמצעות שני תהליכים עיקריים: מתילציית תחזוקה (maintenance methylation) ומתילציה דה-נובו (de novo methylation). מתילציית תחזוקה מתרחשת בעיקר במהלך ש replication של DNA באופן חצי-שמרני, כאשר מתילטרנפראזות של תחזוקה מעתיקות תבניות מתילציה קיימות אל גדיל הבת. DNMT1 משמש כמתילטרנפראזה העיקרית לתחזוקה; הוא פועל באופן מועדף על DNA הממתיל בצורה חצית (hemimethylated), מהווה את המתילטרנפראזה השכיחה ביותר בתאים, ומתבטא באופן פעיל במהלך פאזת S של מחזור התא36. לעומת זאת, מתילציה דה-נובו מבססת תבניות מתילציה חדשות ללא תלות בש replication של DNA על ידי התמקדות באתרים שלא היו ממתילים בעבר. DNMT3A ו-DNMT3B פועלים כמתילטרנפראזות הדה-נובו העיקריות. הם מבוטאים ברמה גבוהה בתאי גזע עובריים וממלאים תפקידים חיוניים בביסוס תבניות מתילציה במהלך ההתפתחות העוברית, אך ביטוים פוחת ככל שהתאים עוברים התמיינות27. משפחת DNMT3 כוללת גם את DNMT3L, שחסרה פעילות קטליטית אך היא קריטית לביסוס הטבעה גנומית אימהית37. DNMT3L מגביר את הפעילות של DNMT3A ו-DNMT3B, ובכך משפר את יעילות המתילציה של ה-DNA38. ברחבי הגנום, ציטוזינים ממתילים רבים עוברים דמתילציה של DNA, במיוחד באזורי גוף הגן (gene body). דמתילציה מתרחשת באמצעות מנגנונים אקטיביים ופסיביים. דמתילציה אקטיבית כוללת חמצון של 5mC לנגזרות מחומצנות שלו על ידי אנזימי TET39. לעומת זאת, דמתילציה פסיבית נובעת מדילול הדרגתי של ציטוזינים ממתילים במהלך replication של DNA כאשר פעילות מתילטרנפראזת התחזוקה חסרה40.
מכיוון שמתילציה של DNA ממלאת תפקיד מרכזי בבקרת תמלול וביטוי של גנים, היא הפכה למוקד מחקר עיקרי בעשור האחרון, במידה מסוימת הודות להתקדמויות בטכנולוגיות לגילוי מתילציה. בהתבס על הבדלים בטיפול המקדימה של הדגימות, ניתן לסווג גישות לגילוי מתילציה של DNA לשלוש קטגוריות רחבות41. הגישה הראשונה מסתמכת על אנדונוקלאזות הגבלה רגישות למתילציה, אשר אינן גוזרות באופן סלקטיבי אזורי DNA מתילציה, ובכך מייצרות מקטעים בגדלים שונים בהתאם למצב המתילציה. הגישה השנייה מעשירה מקטעי DNA מתילציה באמצעות חלבונים קושרים למתילציה או נוגדנים המזהים באופן ספציפי 5-methylcytosine. הגישה השלישית משתמשת בטיפול בביסולפיט כדי להמיר ציטוזינים שאינם מתילציה לאורצילים, בעוד שציטוזינים מתילציה נשארים ללא שינוי, מה שמאפשר הבחנה מדויקת בין אתרים מתילציה לאתרים שאינם מתילציה. נכון להיום, המרה בביסולפיט בשילוב עם ריצוף דור הבא (next-generation sequencing) מהווה את האסטרטגיה הנפוצה ביותר לניתוח מתילציה של DNA. טבלה 1 מסכמת את הגישות העיקריות לגילוי מתילציה, כולל העקרונות, היתרונות, המגבלות והיישומים הפוטנציאליים שלהן במחקר בתחום השתלות. התקדמויות מתמשכות בטכנולוגיות לגילוי מתילציה של DNA מרחיבות את ארגז הכלים הטכני למחקר אפיגנטי ותומכות בפיתוח אסטרטגיות טיפוליות אפיגנטיות חדשניות41,42,43,4,45.
2. מאפייני מתילציה של התפתחות ודיפרנציאציה של תאי תימוס בשלבים מוקדמים
דחייה של השתקה כוללת מנגנונים מורכבים הכוללים תגובות חיסוניות both תאיות וגם מתווכות נוגדנים. ראיות נוכחיות באימונולוגיה של השתלות מצביעות על כך שחסינות מתווכת תאי T ממלאת תפקיד מרכזי בדחיית הש transplanted46,47. התימוס משמש כאיבר העיקרי להתפתחות, דיפרנציאציה והבשלה של תאי T48. במהלך התפתחות התיימוציטים, שלב המקדם של תאי T, דפוסי מתילציה של ה-DNA עוברים עיצוב מחדש רציף ודינמי. שינויים אלו כוללים הן דמתילציה והן מתילציה באזורים גנומיים המווסתים את השעתוק של תאי T, אם כי תהליכים אלו אינם מתרחשים באופן מאוזן לחלוטין. במהלך ההתפתחות המוקדמת, גנים המקודדים רכיבי מפתח של קולטן תאי T (TCR) וגורמים רגולטוריים חיוניים, כולל CD3, RUNX3, RORC, RAG1 ו-LCK, עוברים בעיקר דמתילציה7. באופן רחב יותר, דמתילציה של DNA מתרחשת בתדירות גבוהה יותר ממתילציה במהלך דיפרנציאציה של תאי מערכת החיסון49,50. בניגוד לכך, מתילציה דה-נובו (de novo methylation) היא מוגבלת יחסית ומתרחשת בעיקר במהלך שלב ההתחייבות המוקדם של התפתחות התיימוציטים7. מתילציה דה-נובו היא קריטית גם להשתקת גנים הקשורים לפוטנציאל הפלוריפוטנטי של תאי גזע, ובכך היא מאפשרת התחייבות לשושילת תאים ודיפרנציאציה7,51. מאפיין חשוב נוסף של מתילציית DNA בתיימוציטים הוא שרוב שינויי המתילציה נשארים יציבים ובמידה רבה בלתי הפיכים לאחר ביסולם במהלך הדיפרנציאציה. עם זאת, גנים מסוימים, כגון גני RAG, מראים רגולציה דינמית: הם עוברים דמתילציה במהלך התפתחות מוקדמת של תאי מערכת החיסון ובעקבות זאת עוברים מתילציה מחדש בשלבים מאוחרים יותר7.
3. מתילציה של DNA בדיפרנציאציה ובתפקוד של תאי מערכת החיסון
מתילציה של DNA ממלאת תפקיד מכריע בבקרת הדיפרנציאציה, התפקוד והפלסטיות של אוכלוסיות תאי חיסון מגוונות, ובכך משפיעה על תוצאות התגובות החיסוניות של השתלה.
- תאי מערכת חיסון אדפטיבית
- תאי T מסייעים (CD4+ תאי T)
CD4+ תאי T פועלים כתאי האפקטור העיקריים בדחייה חריפה של השתלת איברים52,53תאי T נאיביים (Tn) מבדילים למספר סוגים של תאי CD4+ תתי-אוכלוסיות של תאי T באמצעות מנגנונים גנטיים, אפיגנטיים ומנגנוני בקרה נוספים מתואמים. בעקבות גירוי על ידי אותות ספציפיים, הנוף האפיגנטי של תאי T נאיביים עשוי להשתנות, ובכך לשנות את התעתוק והביטוי של גנים. שינויים אלו עשויים להשפיע בסופו של דבר הן על סוג הדחייה החיסונית והן על עוצמתה לאחר השתלה. לאחר הפעלת תאי T, ה- IL2 הגן עובר דמתילציה מהירה ונשאר במצב לא מתילated. שינוי אפיגנטי זה חיוני להגברת השעתוק והביטוי של גנים התומכים בתפקוד תאי T54.
מתילציה של DNA ממלאת תפקיד קריטי גם בהכוונתה של התמיינות תאי T נאיביים לתתי-אוכלוסיות של Th1 ו-Th255,56בתאי CD4 נאיביים+ תאי T, ה- IFNG הגן נמצא במצב של מתילציה גבוהה; הוא עובר דמתילציה באופן ספציפי במהלך התמיינות של תאי Th1, בעודו נותר במצב של מתילציה כבדה בתאי Th257לעומת זאת, ה- IL4 הגן מתילציה חזקה בתאי T נאיביים ובתאי Th1, אך עובר דמתילציה חלקית בתאי Th258גורמים חיצוניים יכולים לווסת עוד יותר את דפוסי מתילציה אלה על ידי אפנון הפעילות של DNA methyltransferases (DNMTs). לדוגמה, חסר בוויטמין D מגביר את פעילות ה-DNMT ומעודד היפר-מתילציה של ה- IFNG גן, בעוד שתוספת ויטמין D יכולה להפוך שינויים אלה59הזדקנות ביולוגית משפיעה גם היא על דפוסי מתילציה של ה-DNA. מחקרים, כולל אלו של Yu, מראים כי ביטוי mRNA של DNMT3a ומתילציה של ה- IL4 עלייה במקדם הגן עם הגיל, בעוד שמתילציה של ה- IFNG ירידה בפעילות מקדם הגן60ממצאים אלו מרמזים כי שינויים במתילציית ה-DNA הקשורים לגיל עשויים להסיט את האיזון בין תגובות תאי Th1 ל-Th2.
הגזירה של תאי T נאיביים כוללת גם שני תאי CD4 חשובים נוספים+ תתי-אוכלוסיות של תאי T: תאי Th17 ותאי T רגולטוריים (Treg)61,62מתילציה של DNA מווסת תהליך זה באופן הדוק. הביטוי של גורם השעתוק הספציפי ל-Th17, RORγושההסיתוקין IL-17 תלויים במצב המתיליזציה של אזורי הפרומוטור של הגנים שלהם63,64,65תאי Th17 בתוך רקמות השתל עלולים להחמיר את דחיית השתל ולעודד פגיעה כלי דם.66מתילציה של DNA משפיעה גם על הפלסטיות התפקודית של תאי Th17. בתנאים של דלקת כרונית, ה- IFNG הגן בתאי Th17 נותר לא-דמתילציה (demethylated), מה שמאפשר לתאים אלו לייצר IFN-γכתוצאה מכך, תאי Th17 יכולים לרכוש מאפיינים של פנוטיפים מסוג Th1 ו-Th17 כאחד.67יתרה מכך, in vitro מחקרים מראים כי תנאי גרייה ספציפיים יכולים להוביל תאי Th17 להבדיל לתאי Treg תפקודיים בעלי פעילות אימונו-סופרסיבית חזקה68.
לעומת זאת, תאי Treg ממלאים תפקיד קריטי בשמירה על טולרנציה חיסונית ובשימור ההומאוסטזיס בתוך השתלים69תאים אלה יכולים להיווצר בטימוס או להבדיל את עצמם בפריה תחת השפעת TGF-βובללא קשר למקורם, תאי Treg מבטאים באופן עקבי את גורם השעתוק Foxp370בקרה אפיגנטית, ובמיוחד מתילציה של DNA, ממלאת תפקיד מרכזי בבקרה על ביטוים של גנים הקשורים לתפקוד Treg, כולל Foxp3 ו- Ctla4ובכך משפיעים באופן ישיר על פעילות השעתוק שלהם71,72,73,74במהלך התפתחות תאי Treg תימיים, ה- Foxp3 הגן עובר דמתילציה הדרגתית. מצב דמתילציה זה נשמר לאחר שהתאים נודדים לרקמות היקפיות ודורש איתות TCR מתמשך בעוצמה מתאימה62,75,76,77בהיעדר DNMT1, גרייה של TCR יכולה להשרות ביעילות ביטוי של Foxp3 בתאי T שאינם מבטאים Foxp3, הן בטימוס והן ברקמות פריפריאליות. עם זאת, אם גריית TCR אינה מצליחה להשרות רה-מודולציה אפיגנטית מספקת, התאים אינם יכולים לשמר ביטוי יציב של Foxp3, דבר החיוני לשימור הפנוטיפ של Treg.62,75,78ביטוי יציב של Foxp3 נשלט במידה רבה על ידי מודיפיקציות אפיגנטיות באלמנטים רגולטוריים בסיס (cis-regulatory elements), ובמיוחד ברצפים לא מקודדים שמורים (CNS).71,79,80מבין אלה, מצב המתיליזציה של האזור הדמתילציה הספציפי ל-Treg (TSDR) משמש כסמן מהימן להבחנה בין אוכלוסיות Treg יציבות לאלו שאינן יציבות.71,81,82,83,84,85,86בתאי Treg נאיביים המופיעים באופן טבעי (nTregs), אזור ה-TSDR נותר לא מתיל (unmethylated), מה שמאפשר גיוס של פקטורי שעתוק כגון Stat5, NFAT, Runx1 ו-CREB, התומכים בביטוי יציב של Foxp3. לעומת זאת, בתאי Treg מושריים (iTregs), ה-TSDR הוא בדרך כלל מתיל (methylated), דבר המוביל לביטוי פחות יציב של Foxp3.72,74,87,88,89בנוסף, אובדן של אנזימי דמתילציה כגון TET1 או TET2 מוביל להיפרמתילציה של הלוכוס של Foxp3, דבר הפוגע בתפקוד של תאי Treg ומעודד התפתחות של מחלות אוטואימוניות.90מחקרים קליניים מדגימים עוד כי רמות גבוהות יותר של דמתילציה של Foxp3 בדגימות ביופסיה של השתלות כליה עם דחייה סוב-קלינית קשורות לתוצאות השתלה משופרות.82,84.
תאי Treg נחקרים יותר ויותר כאמצעי למניעת דחייה של השתלה אלוגנאית וקידום טולרנציה חיסונית91מספר מספיק של תאי Treg חייב להישאר בתוך השתל כדי לדכא ביעילות תאי T אפקטוריים המניעים את דחיית השתל, ובכך לשמר סובלנות חיסונית.92עם זאת, תאי Treg מראים מידה של חוסר יציבות פנוטיפית. בתנאים מסוימים, הם עשויים לעבור שינויים אפיגנטיים, כולל דמתילציה של ה- RORC גן, המוביל לביטוי של הציטוקין הפרו-דלקתי IL-1793,94שינוי זה מדגיש את הפלסטיות של תאי Treg ומציב אתגר לשימושם הטיפולי. מחקרים ניסויים מצביעים עוד על כך שמודולציה אפיגנטית יכולה לשפר את תפקודם של תאי Treg. לדוגמה, Guo ואחרים. הראו במודלים של בעלי חיים כי שילוב של מעכבי מתילציה של DNA עם IL-35 מגביר את ביטוי Foxp3, מקדם דיפרנציאציה של תאי Treg ומשפר את הישרדות השתל95למרות התקדמויות אלה, ההבנה של המנגנונים הקשורים לתאי Treg נותרה חלקית. מחקרים עתידיים צריכים להגדיר את התנאים המעודדים התמיינות של תאי Treg ומייצבים את הפנוטיפ של תאי Treg, במטרה ליישם ממצאים אלה בטיפול במחלות ממסורות חיסוניות. - תאי T ציטוטוקסיים (CD8+ תאי T)
לאחר הפעלה, תאי CD8 נאיביים+ תאי T מבדילים עצמם לתאי אפקטור ציטוטוקסיים המכונים לימפוציטים T ציטוטוקסיים (CTLs). תאים אלו מסווגים בדרך כלל לשתי תתי-קבוצות: תאי Tc1, המייצרים IFN-γ, ותאי Tc2, המייצרים IL-4 ו-IL-596מחקרים קליניים מראים כי שיעור ה-CD69+/CD8+ תאי T בדם ההיקפי של מטופלים לאחר השתלת לב נמצאים במתאם עם דחייה חמורה. בנוסף, CD8+ תאי T בתוך רקמת השריר הלבבי מציגים CD69+ פנוטיפ מופעל ומפגינים פעילות ציטוטוקסית המתווכת על ידי פרפורין97,98ראיות ניסיוניות תומכות עוד יותר בתפקידו של CD8.+ תאי T בדחיית השתלה. Jones ואחרים. הוכיחו כי בעכברים שבהם נוקתה אוכלוסיית תאי T באמצעות תימקטומיה (כריתת הטימוס) וטיפול ב-anti-CD4/CD8, העברה של תאי CD8 ספציפיים לאנטיגן של TCR+ תאי T לבדם מספיקים כדי להוביל לדחייה של השתלות לב אלוגנאיות עם אי-התאמה מלאה99ממצאים אלו מדגישים את התרומה המכריעה של CD8+ תאי T לדחייה של השתלה בתיווך חיסוני. מתילציה של DNA מווסת גם את CD8+ התפתחות ותפקוד של תאי T. בהיעדרו של DNMT1, הישרדות התיםוציטים נפגמת100בנוסף, מחיקה של DNMT3a בתאי CD8 בוגרים+ תאי T מקדמים התמיינות של תאי זיכרון תוך הפחתת התמיינות של תאי אפקטור סופיים. אפקט זה מתווך בחלקו על ידי ביטוי מוגבר של T cell factor 1 (Tcf1), שכן DNMT3a פועל על אזור הפרומוטור של הגן Tcf7 ומגסף מתילציה דה-נובו (de novo methylation) ב-CD8 אפקטורים מוקדמים.+ תאי T101יתר על כן, במודל עכברי של זיהום נגיפי חריף, מחיקה מותנית של TET2 בתאי T מגבירה את היווצרותם של תאי CD8 זיכרון.+ תאי T102יחד, ממצאים אלו מדגימים כי מתילציה של DNA מווסת באופן קריטי את הפיתוח,הדיפרנציאציה והתגובות התפקודיות של תאי CD8.+ תאי T. - תאי B
תאי T ממלאים תפקיד מרכזי בדחיית השתלה; עם זאת, תאי B תורמים גם הם לתגובות דחייה תאיות והומורליות103,104דחייה הומורלית מתווכת בעיקרה על ידי לימפוציטים B. עם הפעלתן, תאי B מבדילים לתאי פלזמה המייצרים ומפרישים כמויות גדולות של נוגדנים ספציפיים, אשר עלולים לעורר נזק דלקתי בשתל.105מתילציית DNA מווסת עוד יותר את התגובות החיסוניות של תאי B. Lee ואחרים הראו כי דה-מתילציה נרחבת של ה-DNA מתרחשת במהלך השלבים המוקדמים של התפתחות תאי B, בייחוד בתוך אזורי גוף הגן ובאזורים שאינם איים של CpG. לעומת זאת, ההשפעה הרגולטורית של מתילציית ה-DNA הופכת לפחות בולטת בשלבים מאוחרים יותר של הבשלה של תאי B106בנוסף, Shaknovich ואח'. זוהו הבדלים משמעותיים בפרופילי מתילציה של ה-DNA בין תאי B של מרכז הנבט (germinal center B cells) לבין תאי B נאיביים (naive B cells)107תאי B של המרכז הנבטי עוברים דמתילציה, אשר משנה את הביטוי של גנים תפקודיים ומשפיעה על מסלולי איתות מרכזיים, כולל NF-κמסלולי B ו-MAPK107,108מחקרים פונקציונליים מדגימים עוד כי מתילציה של ה-DNA מגבילה את פעילות תאי ה-B. מחיקה של המיתילטרנספראזות de novo, Dnmt3a ו-Dnmt3b (מחסור ב-Dnmt3), מקדמת את התפתחותם והבשלתם של תאי B. במקביל, היא מגבירה את הפעלת תאי ה-B ותומכת בהתרחבות של תאי B במרכז הנבטי (germinal center) ושל תאי פלזמה. ממצאים אלו מצביעים על כך שמתילציית DNA de novo פועלת בדרך כלל להגבלת הפעלת תאי B ולריסוןה של התמיינות תאי פלזמה.109.
- תאי T מסייעים (CD4+ תאי T)
- תאי מערכת החיסון המולדת
התגובה החיסונית בעקבות השתלת איברים מוצקים כוללת אינטראקציות מתואמות בין החיסון המולד לחיסון הנרכש. מערכת החיסון המולדת כוללת תאים המטופואטיים ותאים שאינם המטופואטיים, כגון תאים דנדריטיים, מקרופאגים, תאי נטוראל קילר (NK) ונויטרופילים, שכולם עשויים לתרום לדחייה חיסונית לאחר השתלה.110.
תאים דנדריטיים משמשים כווסתים מרכזיים המגשרים בין החסינות המולדת לחסינות הנרכשת, עם יכולת לקדם שפעול חיסוני או סבילות חיסונית.111,112במהלך הגבייה (differentiation) ממונוציטים, תאים דנדריטיים עוברים שינויים נרחבים במתילציית ה-DNA, המאופיינים בירידה ניכרת ברמות המתילציה באזורים גנומיים רבים. שינויים אלו מתרחשים בעיקר באזורי אנהנסרים (enhancer regions) ובאתרי קישור של גורמי שעתוק, החיוניים להגדרת השושלת התאית (lineage specification) ולהפעלה חיסונית.113,114,115סימן היכר של תהליךה בידול זה הוא דה-רגולציה (downregulation) של CD14 ורגולציה מעלה (upregulation) של CD209 על פני השטח של התא. שינוי זה נמצא במתאם עם דמתילציה של אתרי CpG בתוך אזור הפרומוטור של ה- CD209 גן116בנוסף, טיפול במעכבי מתילציה של DNA מגביר באופן משמעותי את הביטוי של מולקולות קו-סטימולטוריות כגון CD40 ו-CD86, ובכך משפר את הצגת האנטיגן ומקדם את ההבשלה הפונקציונלית של תאי דנדריטיים. ממצאים אלו מעידים על כך שמתילציה של DNA מווסת באופן ישיר את תפקוד התאים הדנדריטיים ואת הפעילות החיסונית.117.
מונוציטים ומקרופאגים הם מרכיבים חיוניים של מערכת החיסון, כיוון שהם מתווכים את הפגוציטוזה ואת הפינוי של תאים לא תקינים ושל פתוגנים פולשים. ראיות נרחבות מראות כי מקרופאגים תורמים לא רק לנזק הדלקתי הנצפה בדחייה חריפה מוקדמת של השתלה, אלא גם להתקדמות הפיברוזיס במהלך דחייה כרונית מאוחרת.118,119האיזון בין מקרופאגים מסוג M1 (הפעלה קלאסית) למקרופאגים מסוג M2 (הפעלה חלופית) מווסת באופן קריטי את התגובות החיסוניות. הסטה לעבר דומיננטיות של מקרופאגי M1 מקדמת דלקת ופגיעה ברקמות. לעומת זאת, הפחתה של ביטוי DNMT1, הן באמצעות מעכבי מתילציה של DNA והן באמצעות השבתה גנטית (knockout), מפחיתה את המתילציה בקולטן המופעל על ידי proliferator של פרוקסיסומים (peroxisome proliferator-activated receptor). γ1 (PPARγ1) פרומוטור. שינוי זה מקדם הפעלת מקרופגים מסוג M2 ומסייע בהגבלת נזק ממורט באמצעות מערכת החיסון120הבדלים בתבניות מתילציה של ה-DNA מדגישים עוד יותר את תפקידה של הבקרה האפיגנטית בתפקוד המקרופאגים. מחקרים זיהו שונות משמעותית במתילציה של פרומוטרים של גנים ספציפיים במונוציטים/מקרופאגים מדם פריפריאלי בין אנשים עם מחלה בעורקים הכליליים לבין אנשים ללא מחלה זו.121בנוסף, התמיינות של מונוציטים למקרופאגים כרוכה בשינויים משמעותיים במתילציה באתרים של קישור גורמי שעתוק, דבר המעיד על כך שמתילציית DNA באזורים רגולטוריים מרכזיים ממלאת תפקיד מדויק וקריטי בהתמיינות מקרופאגים.122.
תאי הורג טבעי (NK) ממלאים תפקידים הן אפקטוריים והן רגולטוריים בדחיית השתלה. הם עשויים לקדם דחייה של השתל, ובמקביל לתרום לפיתוח של טולרנציה חיסונית. במהלך הדיפרנציאציה של תאי גזע המטופואטיים ממח העצם לתאי NK, מתרחשת מתילציה מופחתת של ה- KIR הגן מוביל לביטוי מוגבר של KIR, המשחק תפקיד חשוב בוויסות חיסוני. בנוסף, טיפול במעכבי מתילציה של DNA משרה דמתילציה של ה- KIR גן ומעודד את ביטויו בתאי NK123,124ממצאים אלו מעידים כי מתילציה של DNA היא רגולטור מרכזי של תפקוד תאי NK.
נויטרופילים משתפים באופן פעיל גם בדחיית השתלה. נויטרופילים מופעלים משחררים מגוון של מתווכים המגייסים ומפעילים תאים מציגי אנטיגן, ובכך יוזמים תגובות של תאי T ספציפיות לאנטיגן ומגבירים את הדחייה החיסונית.125,126,127PRV-1, חלבון עיגון המבטא על פני נויטרופילים, מווסת על ידי מתילציה של DNA באזור הפרומוטר שלו, הן בתנאים פיזיולוגיים והן בתנאים פתולוגיים.128.
4. מתילציה של DNA במסלולי איתות מרכזיים
מתילציה של DNA אינה רק מווסת באופן ישיר את השעתוק של גנים פונקציונליים, אלא משפיעה גם על התנהגות תאית על ידי אפלול של מסלולי סיגנלינג מרכזיים. לדוגמה, היפר-מתילציה של אזור הפרומוטור של הגן SFRP (secreted frizzled-related protein) מובילה להשתקת הגן. השתקה זו משבשת את הוויסות התקין של מסלול הסיגנלינג Wnt/β-catenin, מה שגורם להפעלה חריגה שלו ומקדם את התפתחותו של סרטן המעי הגס129. באופן דומה, היפר-מתילציה של ווסתים שליליים שמעלה במסלול הסיגנלינג של mTOR בתאי חיסון מפחיתה את ביטוים, מה שמוביל להפעלה מופרזת של mTOR ותורם לפגיעה דלקתית בכליות סוכרתיות. התערבויות כגון decitabine או RNA interference יכולות להפחית את המתילציה של גנים רגולטוריים אלו על ידי עיכוב של DNMT1, ובכך להאט את התקדמות הנפרופתיה הסוכרתית130. בנוסף, מעכבי DNA methyltransferase יכולים לדכא פרוליפרציה של תאים על ידי ויסות מסלולי סיגנלינג כגון NF-κB ו-JAK/STAT, ובכך להשפיע על התפתחות המחלה והתקדמותה131,132 (איור 1).
5. השלכות קליניות: אינטראקציות בין תרופות אימונוסופרסיביות לבין מתילציה של DNA
הוכח כי סוכני דיכוי חיסון המהווים טיפול סטנדרטי משפיעים על דפוסי מתילציה של ה-DNA בתאי מערכת החיסון, אם כי ההשפעות משתנות בין תרופות שונות ובין הקשרים גנומיים שונים. מחקרים על מתילציה של הפרומוטור של IFNγ בתאי T הראו כי חומצה מיקופנולית מנטרלת דמתילציה המושרית על ידי הפעלת תאי T, בעוד שטאקרולימוס אינו מפעיל השפעה דומה בלוכוס ספציפי זה13. לעומת זאת, הוכח כי סירולימוס מווסת פרופילים גלובליים של מתילציה באמצעות השפעותיו על מסלולי איתות של mTOR134, וכן הוכח כי מתילציית ה-DNA עצמה מווסת את מסלול ה-mTOR, ובכך משפיעה על הישרדות השתל ועל דחייה חריפה לאחר השתלת כליה135. יתרה מכך, גלוקורטיקואידים כגון דקסמתזון גורמים לעיצוב מחדש נרחב של מתילציית ה-DNA במערכת החיסון ההיקפית. מדד מתילציית הדקסמתזון בנייטרופילים משמש כסמן פרמקו-דינמי רגיש לחשיפה לגלוקורטיקואידים והוא קשור לפרופילים חיסוניים של דיכוי חיסון136. דווח כי גם טיפול אינדוקציה ב-ATG משנה את מתילום ה-DNA של מקבלי השתלות כליה, ומודלים מבוססי מתילציה הראו יכולת לנבא סיכון לזיהום ביעילות רבה יותר מאשר פרופילים טרנסקריפטומיים137. שונות אפיגנטית אינדיבידואלית עשויה להשפיע על תגובות המטופלים לטיפולים אלו, מה שמרמז כי ביו-סמנים של מתילציה עשויים להנחות משטרי דיכוי חיסון מותאמים אישית136,137. אינטראקציות אלו בין התרופות לאפיגנום מצדיקות מחקר נוסף, שכן עשויות להיות להן השלכות משמעותיות על אופטימיזציה של תוצאות השתל לטווח ארוך.
6. אתגרים ופרספקטיבות: איזון בין מודולציה אפיגנטית לבטיחות חיסונית
על אף הפוטנציאל שלהם בהשתלות, מעכבי DNMT (DNMTis), כגון azacitidine ו-decitabine, כרוכים בסיכונים זיהומיים ואונקוגניים. טיפול בחומרים אלו נקשר לסיבוכי ספסיס חמורים138,139, וחשיפה סיסטמית לסוכנים היפומתיליים נקשרה גם היא לסיכון מוגבר לטרנספורמציה של לוקמיה מיאלואידית חריפה משנית, כאשר מטופלים שנפגעו הראו הישרדות כוללת חציונית של פחות מ-5 חודשים140. מעבר לרעילות התרופתית, היעדר ספציפיות לסוג התא מהווה אתגר משמעותי. דמתיליזציה סיסטמית עלולה לער את יציבות תאי ה-Treg תוך הפעלת תאי T אפקטוריים, מה שעשוי להחמיר את הדחייה141, ועלולה לפגוע בהגנה של תאי T זיכרון CD8+ מפני פתוגנים אופורטוניסטיים כגון CMV101,102.
כדי להתגבר על מגבלות אלו, אסטרטגיות חדשות שואפות להשיג מודולציה ספציפית לסוג התא ולאתור הגני. פלטפורמות של ננו-חלקיקים יכולות להעביר DNMT באופן מועדף לתאים החודרים להשתל142,143. עריכה של האפיגנום באמצעות CRISPR/dCas9 מאפשרת דמתילציה ממוקדת של Foxp3-TSDR כדי לייצב Tregs ללא השפעות גלובליות144,145. ניטור מונחה-ביומארקרים עשוי גם הוא לתמוך בתרגום קליני בטוח יותר146.
מסקנות
שיפור הישרדות השתל נותר יעד מרכזי במחקר על השתקת איברים. דחיית השתלה היא תהליך אימונולוגי מורכב שבו מודיפיקציות אפיגנטיות הן מהאיבר התורם והן מהמקבל מקיימות אינטראקציה דינמית המעצבת את הנוף האפיגנטי הכולל. מערכת החיסון של המקבל היא גורם מרכזי לדחיית השתל. מנגנונים אפיגנטיים מווסתים באופן קריטי את הפיתוח, הדיפרנציאציה והתפקוד של תאי חיסון, ובכך משפיעים על תגובות הדחייה ועל הישרדות השתל לאחר ההשתלה. בנוסף, גורמים כגון תרופות אימונו-סופרסיביות, זיהומים והסביבה שלאחר ההשתלה מסבכים עוד יותר את הקשר בין הוויסות האפיגנטי לבין התגובות החיסוניות. גורמים אלו עשויים לשנות תבניות אפיגנטיות ולשנות את התנהגות תאי החיסון, ובכך להוסיף רובד נוסף של מורכבות לתוצאות ההשתלה. לפיכך, נדרש המשך מחקר של הקשר בין מנגנונים אפיגנטיים לבין דחיית השתלה כדי לזהות ביומרקרים ומטרות טיפוליות חדשים, ולהשפר גישות אבחנתיות ואסטרטגיות טיפול בהשתקת איברים.
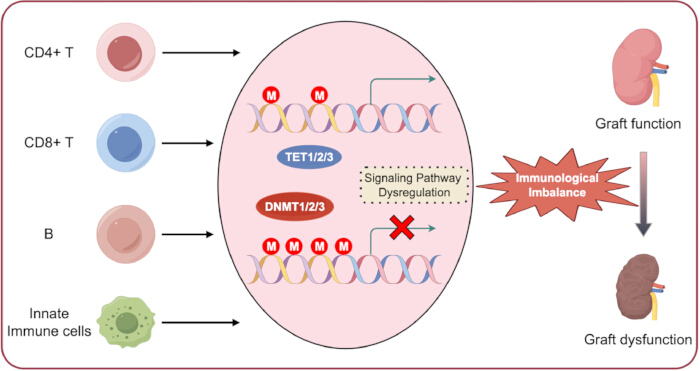
איור 1. מתילציה של DNA בחסינות להשתלה. תאי חיסון שומרים על תבניות מתילציה פנימיות מובחנות של DNA לאורך כל חייהם. שיבוש של תהליך פיזיולוגי זה עלול להוביל למתילציה חריגה של DNA ולהפרעה במסלולי איתות במורד הזרם, מה שיוביל בסופו של דבר לפגיעה בהומיאוסטזיס החיסוני ולשיבוש בתפקוד השבח (allograft).אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
| שיטה | עקרון | יתרונות | מגבלות | יישומים בהשתלה |
| MeDIP-seq⁴¹ | העשרה באמצעות נוגדן Anti-5mC + NGS | חסכוני עבור אנליזה רחבת גנום; מתאים למסעות דגימה גדולים | רזולוציה נמוכה (~100–300 bp); לא ניתן להבחין בין 5mC ל-5hmC | סריקה של שינויים גלובליים במתילציה בתאי PBMC ממקבלי השתלה |
| WGBS⁴² | המרה בביסולפיט + NGS | רזולוציה של בסיס בודד; כיסוי של כל הגנום | עלות גבוהה; דורש נפח נתונים גדול | מיפוי מקיף של המתילומה בביופסיות של השתלה; זיהוי של DMRs חדשים הקשורים לדחייה |
| RRBS⁴³ | העשרה באמצעות אנזימי הגבלה + המרה לביסולפיט + NGS | חסכוני; כיסוי גבוה של אזורים עשירים ב-CpG | כיסוי מוגבל של אזורים שאינם CpG ואזורים עניים ב-CpG | ניתוח ממוקד של המתילומה ברקמת השתלה בעלות ריצוף מופחתת |
| PCR ספציפי למתילציה⁴⁴ | המרה בביסולפיט + PCR עם פריימרים ספציפיים למתילציה | רגישות גבוהה; פשוט, מהיר ובעלות נמוכה | מטרות רק לוקוסים ספציפיים; אנליזה איכותנית או כמותית מוגבלת | תיקוף של DMR-ים מועמדים מקבוצות גילוי; פיתוח סממנים ביולוגיים קליניים |
| פירו-סקוונסינג (Pyrosequencing)⁴⁵ | המרה בביסולפיט + ריצוף באמצעות סינתזה (sequencing-by-synthesis) | כמותי; רזולוציית בסיס בודד בלוכוסים מטרה | תפוקה בינונית; דורש זיהוי מוקדם של המטרה | כימות מדויק של רמות מתילציה באתרים ספציפיים של CpG, כגון FOXP3 TSDR בתאי Treg |
טבלה 1: סיכום של גישות מרכזיות לגילוי מתילציה של DNA. הטבלה מסכמת שיטות נפוצות לגילוי מתילציה של DNA, את העקרונות שלהן, את יתרונותיהן, את מגבלותיהן ואת היישומים הפוטנציאליים שלהן במחקר השתלות.
גילויים
המחברים מצהירים כי אין ניגודי אינטרסים או קונפליקטים פוטנציאליים של אינטרסים.
תודות
המחברים מודים ל-Figdraw על הסיוע בהכנת האיורים.
מקורות
- Güell-Alonso R, Cabrera-Pérez R, Vives J. Immunocompatibility in transplantation: adapting to a changing therapeutic landscape. Front Immunol. 2025;16:1648534.
- Li XQ, Ding RD, Cai JZ. Organ transplantation: current status, challenges, and future prospects. MedComm. 2026;7(1):e70567.
- Medzhitov R, Horng T. Transcriptional control of the inflammatory response. Nat Rev Immunol. 2009;9:692–703.
- Bagci H, Fisher AG. DNA demethylation in pluripotency and reprogramming: the role of tet proteins and cell division. Cell Stem Cell. 2013;13:265–269.
- Gu TP, et al. The role of Tet3 DNA dioxygenase in epigenetic reprogramming by oocytes. Nature. 2011;477:606–610.
- Cedar H, Bergman Y. Programming of DNA methylation patterns. Annu Rev Biochem. 2012;81:97–117.
- Rodriguez RM, et al. Regulation of the transcriptional program by DNA methylation during human αβ T-cell development. Nucleic Acids Res. 2015;43:760–774.
- Rauch TA, et al. A human B cell methylome at 100-base pair resolution. Proc Natl Acad Sci U S A. 2009;106:671–678.
- Hardbower DM, et al. Ornithine decarboxylase regulates M1 macrophage activation and mucosal inflammation via histone modifications. Proc Natl Acad Sci U S A. 2017;114:E751–E760.
- De Santa F, et al. The histone H3 lysine-27 demethylase Jmjd3 links inflammation to inhibition of polycomb-mediated gene silencing. Cell. 2007;130:1083–1094.
- Antignano F, Zaph C. Regulation of CD4 T-cell differentiation and inflammation by repressive histone methylation. Immunol Cell Biol. 2015;93:245–252.
- Wei G, et al. Global mapping of H3K4me3 and H3K27me3 reveals specificity and plasticity in lineage fate determination of differentiating CD4+ T cells. Immunity. 2009;30:155–167.
- Liu Z, et al. The histone H3 lysine-27 demethylase Jmjd3 plays a critical role in specific regulation of Th17 cell differentiation. J Mol Cell Biol. 2015;7:505–516.
- He H, et al. Histone methylation mediates plasticity of human FOXP3(+) regulatory T cells by modulating signature gene expressions. Immunology. 2014;141:362–376.
- Menden H, et al. Histone deacetylase 6 regulates endothelial MyD88-dependent canonical TLR signaling, lung inflammation, and alveolar remodeling in the developing lung. Am J Physiol Lung Cell Mol Physiol. 2019;317:L332–L346.
- Irizarry-Caro RA, et al. TLR signaling adapter BCAP regulates inflammatory to reparatory macrophage transition by promoting histone lactylation. Proc Natl Acad Sci U S A. 2020;117:30628–30638.
- Williams CJ, et al. The chromatin remodeler Mi-2beta is required for CD4 expression and T cell development. Immunity. 2004;20:719–733.
- Yang F, et al. MiR-21 is remotely governed by the commensal bacteria and impairs anti-TB immunity by down-regulating IFN-γ. Front Microbiol. 2020;11:512581.
- Nankivell BJ, Kuypers DR. Diagnosis and prevention of chronic kidney allograft loss. Lancet. 2011;378:1428–1437.
- Zununi Vahed S, et al. Genetics and epigenetics of chronic allograft dysfunction in kidney transplants. Iran J Kidney Dis. 2016;10:1–9.
- Goldberg RJ, Weng FL, Kandula P. Acute and chronic allograft dysfunction in kidney transplant recipients. Med Clin North Am. 2016;100:487–503.
- Wood KJ, Bushell A, Hester J. Regulatory immune cells in transplantation. Nat Rev Immunol. 2012;12:417–430.
- Ji H, et al. Comprehensive methylome map of lineage commitment from haematopoietic progenitors. Nature. 2010;467:338–342.
- Suarez-Alvarez B, Rodriguez RM, Fraga MF, Lopez-Larrea C. DNA methylation: a promising landscape for immune system-related diseases. Trends Genet. 2012;28:506–514.
- Eckhardt F, et al. DNA methylation profiling of human chromosomes 6, 20 and 22. Nat Genet. 2006;38:1378–1385.
- Thomson JP, et al. CpG islands influence chromatin structure via the CpG-binding protein Cfp1. Nature. 2010;464:1082–1086.
- Esteller M. Epigenetic gene silencing in cancer: the DNA hypermethylome. Hum Mol Genet. 2007;16(Spec No 1):R50–R59.
- Lopez-Serra L, Esteller M. Proteins that bind methylated DNA and human cancer: reading the wrong words. Br J Cancer. 2008;98:1881–1885.
- Kuroda A, et al. Insulin gene expression is regulated by DNA methylation. PLoS One. 2009;4:e6953.
- Hellman A, Chess A. Gene body-specific methylation on the active X chromosome. Science. 2007;315:1141–1143.
- Jones PA. Functions of DNA methylation: islands, start sites, gene bodies and beyond. Nat Rev Genet. 2012;13:484–492.
- Esteller M. Epigenetics in evolution and disease. Lancet. 2008;372:S90–S96.
- Straussman R, et al. Developmental programming of CpG island methylation profiles in the human genome. Nat Struct Mol Biol. 2009;16:564–571.
- Irizarry RA, et al. The human colon cancer methylome shows similar hypo- and hypermethylation at conserved tissue-specific CpG island shores. Nat Genet. 2009;41:178–186.
- Doi A, et al. Differential methylation of tissue- and cancer-specific CpG island shores distinguishes human induced pluripotent stem cells, embryonic stem cells and fibroblasts. Nat Genet. 2009;41:1350–1353.
- Portela A, Esteller M. Epigenetic modifications and human disease. Nat Biotechnol. 2010;28:1057–1068.
- Bourc'his D, et al. Dnmt3L and the establishment of maternal genomic imprints. Science. 2001;294:2536–2539.
- Gowher H, et al. Mechanism of stimulation of catalytic activity of Dnmt3A and Dnmt3B DNA-(cytosine-C5)-methyltransferases by Dnmt3L. J Biol Chem. 2005;280:13341–13348.
- Wu X, Zhang Y. TET-mediated active DNA demethylation: mechanism, function and beyond. Nat Rev Genet. 2017;18:517–534.
- Bochtler M, Kolano A, Xu GL. DNA demethylation pathways: additional players and regulators. Bioessays. 2017;39:1–13.
- Laird PW. Principles and challenges of genomewide DNA methylation analysis. Nat Rev Genet. 2010;11:191–203.
- Lister R, et al. Human DNA methylomes at base resolution show widespread epigenomic differences. Nature. 2009;462:315–322.
- Meissner A, et al. Reduced representation bisulfite sequencing for comparative high-resolution DNA methylation analysis. Nucleic Acids Res. 2005;33:5868–5877.
- Herman JG, et al. Methylation-specific PCR: a novel PCR assay for methylation status of CpG islands. Proc Natl Acad Sci U S A. 1996;93:9821–9826.
- Colella S, et al. Sensitive and quantitative universal pyrosequencing methylation analysis of CpG sites. Biotechniques. 2003;35:114–120.
- Nankivell BJ, Alexander SI. Rejection of the kidney allograft. N Engl J Med. 2010;363:1451–1462.
- Gelman AE, et al. CD4+ T lymphocytes are not necessary for the acute rejection of vascularized mouse lung transplants. J Immunol. 2008;180:4754–4762.
- Seo W, Taniuchi I. Transcriptional regulation of early T-cell development in the thymus. Eur J Immunol. 2016;46:531–538.
- Calvanese V, et al. A promoter DNA demethylation landscape of human hematopoietic differentiation. Nucleic Acids Res. 2012;40:116–131.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Challen GA, et al. Dnmt3a is essential for hematopoietic stem cell differentiation. Nat Genet. 2011;44:23–31.
- Chitilian HV, et al. The strength of cell-mediated xenograft rejection in the mouse is due to the CD4+ indirect response. Xenotransplantation. 1998;5:93–98.
- Pierson RN, et al. Xenogeneic skin graft rejection is especially dependent on CD4+ T cells. J Exp Med. 1989;170:991–996.
- Bruniquel D, Schwartz RH. Selective, stable demethylation of the interleukin-2 gene enhances transcription by an active process. Nat Immunol. 2003;4:235–240.
- Sanders VM. Epigenetic regulation of Th1 and Th2 cell development. Brain Behav Immun. 2006;20:317–324.
- Wilson CB, Rowell E, Sekimata M. Epigenetic control of T-helper-cell differentiation. Nat Rev Immunol. 2009;9:91–105.
- Schoenborn JR, et al. Comprehensive epigenetic profiling identifies multiple distal regulatory elements directing transcription of the gene encoding interferon-gamma. Nat Immunol. 2007;8:732–742.
- Santangelo S, et al. Chromatin structure and DNA methylation of the IL-4 gene in human T(H)2 cells. Chromosome Res. 2009;17:485–496.
- Jiao X, et al. Vitamin D deficiency during pregnancy affects the function of Th1/Th2 cells and methylation of IFN-γ gene in offspring rats. Immunol Lett. 2019;212:98–105.
- Xia Y, et al. Age-related changes in DNA methylation associated with shifting Th1/Th2 balance. Inflammation. 2016;39:1892–1903.
- Muranski P, Restifo NP. Essentials of Th17 cell commitment and plasticity. Blood. 2013;121:2402–2414.
- Ohkura N, et al. T cell receptor stimulation-induced epigenetic changes and Foxp3 expression are independent and complementary events required for Treg cell development. Immunity. 2012;37:785–799.
- Janson PCJ, et al. Profiling of CD4+ T cells with epigenetic immune lineage analysis. J Immunol. 2011;186:92–102.
- Thomas RM, Sai H, Wells AD. Conserved intergenic elements and DNA methylation cooperate to regulate transcription at the il17 locus. J Biol Chem. 2012;287:25049–25059.
- Huang Y, et al. Decipherer manifestations and Treg/Th17 imbalance in multi-staging rheumatoid arthritis and correlation with TSDR/RORC methylation. Mol Immunol. 2020;127:1–11.
- Yuan X, et al. A novel role of CD4 Th17 cells in mediating cardiac allograft rejection and vasculopathy. J Exp Med. 2008;205:3133–3144.
- Cohen CJ, et al. Human Th1 and Th17 cells exhibit epigenetic stability at signature cytokine and transcription factor loci. J Immunol. 2011;187:5615–5626.
- Ye J, et al. Human tumor-infiltrating Th17 cells have the capacity to differentiate into IFN-γ+ and FOXP3+ T cells with potent suppressive function. Eur J Immunol. 2011;41:936–951.
- Issa F, Chandrasekharan D, Wood KJ. Regulatory T cells as modulators of chronic allograft dysfunction. Curr Opin Immunol. 2011;23:648–654.
- Josefowicz SZ, Rudensky A. Control of regulatory T cell lineage commitment and maintenance. Immunity. 2009;30:616–625.
- Baron U, et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. Eur J Immunol. 2007;37:2378–2389.
- Kim HP, Leonard WJ. CREB/ATF-dependent T cell receptor-induced FoxP3 gene expression: a role for DNA methylation. J Exp Med. 2007;204:1543–1551.
- Morikawa H, et al. Differential roles of epigenetic changes and Foxp3 expression in regulatory T cell-specific transcriptional regulation. Proc Natl Acad Sci U S A. 2014;111:5289–5294.
- Polansky JK, et al. Methylation matters: binding of Ets-1 to the demethylated Foxp3 gene contributes to the stabilizationization of Foxp3 expression in regulatory T cells. J Mol Med (Berl). 2010;88:1029–1040.
- Toker A, et al. Active demethylation of the Foxp3 locus leads to the generation of stable regulatory T cells within the thymus. J Immunol. 2013;190:3180–3188.
- Jordan MS, et al. Thymic selection of CD4+CD25+ regulatory T cells induced by an agonist self-peptide. Nat Immunol. 2001;2:301–306.
- Kawahata K, et al. Generation of CD4(+)CD25(+) regulatory T cells from autoreactive T cells simultaneously with their negative selection in the thymus and from nonautoreactive T cells by endogenous TCR expression. J Immunol. 2002;168:4399–4405.
- Josefowicz SZ, Wilson CB, Rudensky AY. Cutting edge: TCR stimulation is sufficient for induction of Foxp3 expression in the absence of DNA methyltransferase 1. J Immunol. 2009;182:6648–6652.
- Floess S, et al. Epigenetic control of the foxp3 locus in regulatory T cells. PLoS Biol. 2007;5:e38.
- Polansky JK, et al. DNA methylation controls Foxp3 gene expression. Eur J Immunol. 2008;38:1654–1663.
- Barzaghi F, et al. Demethylation analysis of the FOXP3 locus shows quantitative defects of regulatory T cells in IPEX-like syndrome. J Autoimmun. 2012;38:49–58.
- Bestard O, et al. Intragraft regulatory T cells in protocol biopsies retain foxp3 demethylation and are protective biomarkers for kidney graft outcome. Am J Transplant. 2011;11:2162–2172.
- Liu J, et al. T regulatory cells in cord blood—FOXP3 demethylation as reliable quantitative marker. PLoS One. 2010;5:e13267.
- Wieczorek G, et al. Quantitative DNA methylation analysis of FOXP3 as a new method for counting regulatory T cells in peripheral blood and solid tissue. Cancer Res. 2009;69:599–608.
- Zhuo C, et al. Higher FOXP3-TSDR demethylation rates in adjacent normal tissues in patients with colon cancer were associated with worse survival. Mol Cancer. 2014;13:153.
- Lal G, et al. Epigenetic regulation of Foxp3 expression in regulatory T cells by DNA methylation. J Immunol. 2009;182:259–273.
- Zhou L, Chong MM, Littman DR. Plasticity of CD4+ T cell lineage differentiation. Immunity. 2009;30:646–655.
- Burchill MA, et al. IL-2 receptor beta-dependent STAT5 activation is required for the development of Foxp3+ regulatory T cells. J Immunol. 2007;178:280–290.
- Kanamori M, et al. Induced regulatory T cells: their development, stability, and applications. Trends Immunol. 2016;37:803–811.
- Yang R, et al. Hydrogen sulfide promotes Tet1- and Tet2-mediated Foxp3 demethylation to drive regulatory T cell differentiation and maintain immune homeostasis. Immunity. 2015;43:251–263.
- Issa F, Robb RJ, Wood KJ. The where and when of T cell regulation in transplantation. Trends Immunol. 2013;34:107–113.
- Issa F, Wood KJ. CD4+ regulatory T cells in solid organ transplantation. Curr Opin Organ Transplant. 2010;15:757–764.
- Suarez-Alvarez B, Baragano Raneros A, Ortega F, Lopez-Larrea C. Epigenetic modulation of the immune function: a potential target for tolerance. Epigenetics. 2013;8:694–702.
- Schmidl C, et al. Epigenetic reprogramming of the RORC locus during in vitro expansion is a distinctive feature of human memory but not naive Treg. Eur J Immunol. 2011;41:1491–1498.
- Guo H, et al. Inhibiting cardiac allograft rejection with interleukin-35 therapy combined with decitabine treatment in mice. Transpl Immunol. 2013;29:99–104.
- Betts RJ, Kemeny DM. CD8+ T cells in asthma: friend or foe? Pharmacol Ther. 2009;121:123–131.
- Schwengerdt KO, Fricker FJ, Bahjat KS, Kuntz ST. Increased expression of the lymphocyte early activation marker CD69 in peripheral blood correlates with histologic evidence of cardiac allograft rejection. Transplantation. 2000;69:2102–2107.
- Rutella S, et al. Induction of CD69 antigen on normal CD4+ and CD8+ lymphocyte subsets and its relationship with the phenotype of responding T-cells. Cytometry. 1999;38:95–101.
- Jones ND, et al. T-cell activation, proliferation, and memory after cardiac transplantation in vivo. Ann Surg. 1999;229:570–578.
- Lee PP, et al. A critical role for Dnmt1 and DNA methylation in T cell development, function, and survival. Immunity. 2001;15:763–774.
- Ladle BH, et al. De novo DNA methylation by DNA methyltransferase 3a controls early effector CD8+ T-cell fate decisions following activation. Proc Natl Acad Sci U S A. 2016;113:10631–10636.
- Carty SA, et al. The loss of TET2 promotes CD8(+) T cell memory differentiation. J Immunol. 2018;200:82–91.
- Schiffer L, et al. Chemokine CXCL13 as a new systemic biomarker for B-cell involvement in acute T cell-mediated kidney allograft rejection. Int J Mol Sci. 2019;20(10):2552. doi:10.3390/ijms20102552.
- Xu H, He X, Xu R. B cell activating factor, renal allograft antibody-mediated rejection, and long-term outcome. J Immunol Res. 2018;2018:5251801.
- Schmitz R, et al. B cells in transplant tolerance and rejection: friends or foes? Transpl Int. 2020;33:30–40.
- Lee ST, et al. A global DNA methylation and gene expression analysis of early human B-cell development reveals a demethylation signature and transcription factor network. Nucleic Acids Res. 2012;40:11339–11351.
- Shaknovich R, et al. DNA methyltransferase 1 and DNA methylation patterning contribute to germinal center B-cell differentiation. Blood. 2011;118:3559–3569.
- Caron G, et al. Cell-cycle-dependent reconfiguration of the DNA methylome during terminal differentiation of human B cells into plasma cells. Cell Rep. 2015;13:1059–1071.
- Barwick BG, et al. B cell activation and plasma cell differentiation are inhibited by de novo DNA methylation. Nat Commun. 2018;9:1900.
- Kaur BP, Secord E. Innate immunity. Pediatr Clin North Am. 2019;66:905–911.
- Steinman RM, Banchereau J. Taking dendritic cells into medicine. Nature. 2007;449:419–426.
- Merad M, Collin M, Bromberg J. Dendritic cell homeostasis and trafficking in transplantation. Trends Immunol. 2007;28:353–359.
- Zhang X, et al. DNA methylation dynamics during ex vivo differentiation and maturation of human dendritic cells. Epigenetics Chromatin. 2014;7:21.
- Pacis A, et al. Bacterial infection remodels the DNA methylation landscape of human dendritic cells. Genome Res. 2015;25:1801–1811.
- Klug M, et al. Active DNA demethylation in human postmitotic cells correlates with activating histone modifications, but not transcription levels. Genome Biol. 2010;11:R63.
- Bullwinkel J, Lüdemann A, Deberry J, Singh PB. Epigenotype switching at the CD14 and CD209 genes during differentiation of human monocytes to dendritic cells. Epigenetics. 2011;6:45–51.
- Frikeche J, et al. Impact of the hypomethylating agent 5-azacytidine on dendritic cells function. Exp Hematol. 2011;39:1056–1063.
- van den Bosch TP, et al. CD16+ monocytes and skewed macrophage polarization toward M2 type hallmark heart transplant acute cellular rejection. Front Immunol. 2017;8:346.
- Wang YY, et al. Macrophage-to-myofibroblast transition contributes to interstitial fibrosis in chronic renal allograft injury. J Am Soc Nephrol. 2017;28:2053–2067.
- Wang X, et al. Epigenetic regulation of macrophage polarization and inflammation by DNA methylation in obesity. JCI Insight. 2016;1:e87748.
- Bakshi C, Vijayvergiya R, Dhawan V. Aberrant DNA methylation of M1-macrophage genes in coronary artery disease. Sci Rep. 2019;9:1429.
- Dekkers KF, et al. Human monocyte-to-macrophage differentiation involves highly localized gain and loss of DNA methylation at transcription factor binding sites. Epigenetics Chromatin. 2019;12:34.
- Li G, Yu M, Weyand CM, Goronzy JJ. Epigenetic regulation of killer immunoglobulin-like receptor expression in T cells. Blood. 2009;114:3422–3430.
- Schenk A, Bloch W, Zimmer P. Natural killer cells—an epigenetic perspective of development and regulation. Int J Mol Sci. 2016;17:326.
- Scapini P, et al. The neutrophil as a cellular source of chemokines. Immunol Rev. 2000;177:195–203.
- Chertov O, Yang D, Howard OM, Oppenheim JJ. Leukocyte granule proteins mobilize innate host defenses and adaptive immune responses. Immunol Rev. 2000;177:68–78.
- Hirayama S, et al. Prevention of neutrophil migration ameliorates rat lung allograft rejection. Mol Med. 2006;12:208–213.
- Jelinek J, et al. Epigenetic control of PRV-1 expression on neutrophils. Exp Hematol. 2007;35:1677–1683.
- Suzuki H, et al. Epigenetic inactivation of SFRP genes allows constitutive WNT signaling in colorectal cancer. Nat Genet. 2004;36:417–422.
- Chen G, et al. Aberrant DNA methylation of mTOR pathway genes promotes inflammatory activation of immune cells in diabetic kidney disease. Kidney Int. 2019;96:409–420.
- Shang D, Han T, Xu X, Liu Y. Decitabine induces G2/M cell cycle arrest by suppressing p38/NF-κB signaling in human renal clear cell carcinoma. Int J Clin Exp Pathol. 2015;8:11140–11148.
- Zhu Z, et al. STAT3 signaling pathway is involved in decitabine induced biological phenotype regulation of acute myeloid leukemia cells. Am J Transl Res. 2015;7:1896–1907.
- Peters F, et al. Interferon-gamma DNA methylation is affected by mycophenolic acid but not by tacrolimus after T-cell activation. Front Immunol. 2017;8:822.
- Kraig E, et al. A randomized control trial to establish the feasibility and safety of rapamycin treatment in an older human cohort: immunological, physical performance, and cognitive effects. Exp Gerontol. 2018;105:53–69.
- Zhu C, et al. DNA methylation modulates allograft survival and acute rejection after renal transplantation by regulating the mTOR pathway. Am J Transplant. 2021;21(2):567–581.
- Wiencke JK, et al. DNA methylation as a pharmacodynamic marker of glucocorticoid response and glioma survival. Nat Commun. 2022;13(1):5537.
- Hsu FM, et al. DNA methylation predicts infection risk in kidney transplant recipients. Life Sci Alliance. 2025;8(7):e202403124. doi:10.26508/lsa.202403124.
- Bai JF, et al. Efficacy and safety of venetoclax and azacitidine for acute myeloid leukemia in China: a real-world single-center study. BMC Cancer. 2025;25(1):990.
- Arora S, et al. Tumor lysis syndrome and infectious complications during treatment with venetoclax combined with azacitidine or decitabine in patients with acute myeloid leukemia. Leuk Res. 2022;117:106844.
- Batra A, et al. Characteristics and survival of secondary acute myeloid leukemia from myelodysplastic syndromes in older adults: a population analysis. Clin Lymphoma Myeloma Leuk. 2025;25(6):e417–e423.
- Bai L, Hao X, Keith J, Feng Y. DNA methylation in regulatory T cell differentiation and function: challenges and opportunities. Biomolecules. 2022;12(9):1282.
- Trinh A, Huang Y, Shao H, et al. Targeting the ADPKD methylome using nanoparticle-mediated combination therapy. APL Bioeng. 2023;7(2):026111.
- Yuan N, Ma Z, Xue Z, et al. DNMT1-targeted macrophages delivering drug-loaded nanoparticles attenuate heart allograft fibrosis via PTPRD-STAT3/6 axis. Cell Death Discov. 2026. doi:10.1038/s41420-026-03295-5.
- Cameron J, Martino P, Nguyen L, Li X. Cutting edge: CRISPR-based transcriptional regulators reveal transcription-dependent establishment of epigenetic memory of Foxp3 in regulatory T cells. J Immunol. 2020;205(11):2953–2958.
- Liu XS, et al. Rescue of fragile X syndrome neurons by DNA methylation editing of the FMR1 gene. Cell. 2018;172:979–992.e6.
- Velut Y, Poulet G, Bersez T, et al. Epigenetic signatures on plasma cell-free DNA to detect kidney allograft rejection in a non-invasive way: development of a 10-plex digital PCR assay. Biomark Res. 2025;13:118.