כאן אנו מתארים גישה לייצור עוברים שעברו שינוי גנטי באמצעות עריכה גנומית בשיטת CRISPR-Cas9 והעברה גרעינית של תאים סומטיים, לצורך יצירת מודלים של מחלות אנוש בכבשים. גישה זו היא אידיאלית לעריכה גנומית מדויקת בתאי תורם וליצירת עוברים משובטים ללא פסיפס גנטי (mosaicism).
מאמר שיטה
יצירת עוברים מהונדסים גנטית באמצעות עריכה גנטית והעברת גרעין של תא סומטי לייצור מודלים של מחלות אנוש בכבשים
במאמר זה
סיכום
תקציר
מודלים של בעלי חיים גדולים הם כלים בעלי ערך לחקר מחלות אנוש. כבשים, חזירים ועיזים משחזרים לעיתים קרובות בצורה טובה יותר את האנטומיה והפיזיולוגיה של איברי האדם ואת המורכבות של מחלות אנוש, ובכך הם משפרים את הרלוונטיות הקלינית שלהם בהשוואה למכרסמים. CRISPR-Cas9 והעברה גרעינית של תאים סומטיים (SCNT) מאפשרות יצירה של מודלים של בעלי חיים גדולים בדיוק, ורסטיליות ואחידות גנטית גבוהים יותר. היתרון המרכזי של גישה זו, בהשוואה להזרקה מיקרוסקופית לזיגוטה, הוא היכולת לאשש in vitro האם השינוי הגנטי הרצוי ומוטציות פוטנציאליות מחוץ למטרה (off-target) קיימים בתאים שעברו עריכה גנטית לפני ייצור בעלי החיים. יתרה מכך, SCNT מבטלת את הסיכוי לפסיפס גנטי (mosaicism), הנובע לעיתים קרובות מהזרקה מיקרוסקופית לזיגוטה. כאן, אנו מתארים יצירה של תאי כבש שעברו עריכה גנטית באמצעות חיבור קצוות שאינו הומולוגי (NHEJ) ותיקון מונחה הומולוגיה (HDR), ולאחריהם ייצור של עוברים משובטים הנושאים את המוטציות המבוקשות. שינויים גנטיים מוכנסים על ידי טרנספקציה של תאים סומטיים מתורגלים, בדרך כלל פיברובלסטים עובריים, עם מערכת CRISPR-Cas9. יעילות המוטציה בתאים מאוחדים מוערכת באמצעות תגובת שרשרת פולימראז (PCR) וריצוף סנגר (Sanger sequencing) של הגנים הערוכים, ומנותחת באמצעות תוכנת TIDE (Tracking of Indels by DEcomposition) או TIDER (Tracking of Insertions, Deletions, and Recombination events). דילול מגביל של התאים המאוחדים מבוצע כדי לקבל מושבות שנובעות מתא בודד, אשר נסרקות באמצעות PCR וריצוף DNA של הגנים הערוכים. תאי תורקים עם העריכות המבוקשות מורחבים לאחר מכן ומשמשים ליצירת עוברים באמצעות SCNT. לאחר דילול מגביל וסריקת תאים, 22/114 (19.3%) מהמושבות ששופרו באמצעות NHEJ הכילו מוטציות knockout (KO), ו-4/56 (7.1%) מהמושבות ששופרו באמצעות HDR הכילו את מוטציית F508del. סך של 370 עוברים שעברו שינוי גנטי נוצרו מארבע מושבות. שיטות אלו משמשות בהצלחה לעריכה גנטית מדויקת בפיברובלסטים עובריים וליצירת עוברים מהונדסים גנטית להפקת מודלים של כבשים למחלות אנוש.
מבוא
מודלים של בעלי חיים הם כלים חיוניים להבנת המנגנונים הביולוגיים של מחלות אנוש ולפיתוח טיפולים תרופתיים חדשים. מודלים In vitro, כגון תרביות תאים או אורגנואידים, אינם משחזרים את המורכבות של תתי-סוגי תאים ואינטראקציות בין-תאיות המתרחשות in vivo באיברים1,2. לפיכך, בעלי חיים מספקים מודלים של אורגניזם שלם עם פירוט רב יותר של אינטראקציות ברמת התא והמערכת, התקדמות המחלה ובטיחותם של טיפולים. מכרסמים הם אורגניזמי מודל מעשיים בשל עלותם הנמוכה, זמן הדור הקצר שלהם ואפיון גנטי מקיף. עם זאת, מודלים של מכרסמים למחלות אנוש מוגבלים בשל הבדלים פיזיולוגיים ואנטומיים ביחס לבני אדם, וכן בשל חילוף חומרים מהיר יותר ותוחלת חיים קצרה יותר3,4. דבר זה בא לידי ביטוי בשיעור הגבוה של טיפולים שנבדקו במודלים של בעלי חיים ונכשלו בניסויים קליניים, כאשר ברובם נעשה שימוש במכרסמים5,6,7,8. כבשים, חזירים, עיזים, כלבים ופרימטים שאינם בני אדם שימשו ליצירת מודלים למגוון רחב של מחלות אנוש, דבר שעשוי לסייע בהעלאת שיעור התרגום הקליני של טיפולים ותרופות חדשות3,9,10,11,12. מינים אלה מציעים גם יתרונות רבים על פני מודלים של מכרסמים בשל דמיותם הגבוהה יותר לבני אדם. לפיכך, מודלים של בעלי חיים גדולים למחלות אנוש מספקים את המודלים המדויקים ביותר הזמינים וממלאים תפקיד קריטי בתרגום מחקרי בעלי חיים ליישומים קליניים.
שיטות רצפים פלינדרומיים קצרים מקובצים ומרווחים באופן קבוע (CRISPR)-Cas9 הן שיטה ורסטילית וניתנת לתכנות לצורך שינוי גנטי של תאי בעלי והחדרה של מוטציות מדויקות הגורמות למחלה. עריכה גנטית המתווכת על ידי CRISPR-Cas9 משתמשת ב-RNA מדריך (gRNA) המשלים לאתר המטרה, מה שמאפשר לחלבון Cas9 (CRISPR-associated protein 9) ליצור שבירה של שני הגדילים (DSB) באופן ממוקד13. תיקון תאי של DSBs מתרחש בעיקר באמצעות שני מנגנונים: חיבור קצוות לא-הומולוגי (NHEJ) ותיקון מונחה הומולוגיה (HDR). נתיב ה-NHEJ מתקן DSB על ידי חיבור קצוות ה-DNA, מנגנון המועד לטעויות שעשוי להוביל להיווצרות של הכנסות או מחיקות אקראיות (indels) באתר השבירה14. מוטציות אלו עשויות לבצע השתקה (KO) של הגן על ידי יצירת מוטציית כיוון קריאה (frameshift mutation) או קודון עצירה מוקדם, המשבשים את תפקוד הגן. HDR, המתרחש בעיקר במהלך שלבי S ו-G2 של מחזור התא, הוא תהליך שבו התא מתקן DSB תוך שימוש באלל הומולוגי כתבנית לתיקון15,16. שילוב של הכנסות, מחיקות או החלפות ספציפיות, המכונה knock-ins (KI), אפשרי על ידי החדרת אוליגודאוקסינוקלאוטיד חד-גדילי (ssODN) סינתטי או תבנית DNA אחרת עם העריכה הרצויה, שבה התא יכול להשתמש כדי לתקן את השבירה. ניתן להשתמש ב-CRISPR-Cas9 גם לעריכה מרובה (multiplexed editing) כדי להחדיר מספר מוטציות בבת אחת לצורך מידול של מחלות רב-גניות3. בהשוואה לטכניקות עריכה גנטית קודמות כגון נוקלאזות אצבעות-אבץ (ZFNs) או נוקלאזות TALENs, מערכת CRISPR-Cas9 פשוטה בהרבה ויעילה יותר במשאבים לשימוש בתאי בעלי גדולים17. ניתן להתמקד בלוכוסים שונים בקלות על ידי עיצוב gRNA חדש, דבר שסייע להאיץ את החדרת מודלים חדשים של בעלי חיים גדולים באמצעות CRISPR-Cas93,13. עם זאת, נותרות מספר מגבלות, כולל יעילות העריכה של CRISPR-Cas9, שעשויה להשתנות במידה ניכרת בהתאם למין, לסביבה התאית ולטיב העריכה18,19. שיעורי HDR, בפרט, נמוכים יותר משיעורי NHEJ ותלויים במידה רבה בסוג התא, בלוכוסים הגנומיים ובשלב מחזור התא20,21. יתרה מכך, החדרת עריכות לא מכוונות בלוכוסים מחוץ למטרה (off-target), או אפילו בלוכוסים שבמטרה (on-target), נותרת בעיה22. למרות זאת, CRISPR-Cas9 הפכה לפלטפורמת העריכה הגנטית העיקרית להפקת מודלים של בעלי חיים גדולים שעברו הנדסה גנטית.
העברה גרעינית של תאי סומטיים (SCNT) מאפשרת יצירת עוברים שעברו שינוי גנטי בדיוק גבוה ובמידה רבה של הומוגניות. תהליך זה, שבוצע לראשונה בהצלחה בימקים בשנת 1997, כולל העברה של גרעין תא אל תא ביצית לאחר הוצאת הגרעין ממנו (enucleated oocyte)23. ל-SCNT יתרונות רבים על פני טכניקות אחרות, כגון מיקרו-הזרקה לזיגוט, שבה חומר גנטי או מערכות לעריכה של DNA מוזרקים ישירות לזיגוט או לעובר בשלב מוקדם24,25,26. מיקרו-הזרקה לזיגוט נושאת סיכון מובנה להטרוגניות גנטית, או מוזאיקה, בין תאי העובר, דבר העלול להתרחש אם שכפול ה-DNA או חלוקת התאים מתרחשים לפני השינוי הגנטי27,28,29. ערכם של עוברים מוזאיים כאלה עבור מודלים של בעלי חיים פוחת בשל הקושי בביצוע גנוטיפיקציה ואפיון פנוטיפי29. ב-SCNT, עריכת הגנים מופרדת מייצור העוברים; כל עובר משובט נגזר מתא בודד, מה שמבטל את הסיכון למוזאיקה ומבטיח שהעובר יהיה הומוגני גנטית30,31,32. בנוסף, תאי תורם עוברים עריכה ובדיקה קפדנית in vitro כדי לאשר קלוניאליות ואת קיומה של המודציה הרצויה לפני הליך ה-SCNT, ובכך נחסכים זמן ומשאבים25,26. דבר זה חשוב במיוחד כאשר מחדירים KI ספציפיים. סינון התאים מאפשר גם זיהוי של מוטציות פוטנציאליות באתרים לא מכוונים (off-target), ובכך מפחית את הסיכון לשיבוש גנטי באתרים אחרים. יתרונות אלו נותנים מענה לרבים מהחששות הקשורים ל-CRISPR-Cas9. לפיכך, SCNT מספקת שליטה רבה יותר על הגנטיקה של העוברים המתקבלים בהשוואה למיקרו-הזרקה לזיגוט, במיוחד עבור עריכות מורכבות יותר כגון עריכות מרובות (multiplexed edits), השבחות גדולות ואללים אנושיים (humanized alleles)33. עם זאת, SCNT מוגבלת על ידי יעילות שיבוט נמוכה, דרישות טכניות ותכנות מחדש אפיגנטי חריג, שעלול להוביל לשיבושים מולקולריים ופנוטיפיים בשיבוטים, ואולי להסתיר את השפעות השינוי הגנטי בבעלי החיים המייסדים. עם זאת, שינויים אפיגנטיים אלו אינם עוברים לצאצאים32,33. למרות מגבלות אלו, השילוב של SCNT עם CRISPR-Cas9 מאפשר הנדסה מדויקת של הגנום תחת שליטה קפדנית על גנטיקת העוברים, מה שתומך בייצור מהימן של מודלים למחלות בבעלי חיים גדולים ללא מוזאיקה. כאן, אנו מתארים גישה מפורטת לשינוי גנטי של פיברובלסטים עובריים של כבשים (SFF) באמצעות NHEJ או HDR, ולאחריה SCNT לייצור עוברים משובטים, במטרה סופית ליצור מודלים של מחלות אנושיות בכבשים. גישה זו ישימה במידה רבה גם למיני משק אחרים, אם כי עריכת הגנים עשויה לדרוש אופטימיזציה בסוגי תאים שונים, כאשר פרוטוקול זה משמש כנקודת התחלה מועילה.
פרוטוקול
כל ההליכים בבעלי חיים אושרו על ידי הוועדה המוסדית לטיפול בבעלי חיים ולשימוש בהם (IACUC: #15508 ו-#1089) באוניברסיטת Utah State ובוצעו בהתאם להנחיות המכונים הלאומיים לבריאות (NIH). במחקר זה, כבשי Romney ביתיים (Ovis aries) שימשו לבידוד פיברובלסטים מעוברים של כבשים (קובץ משלים 134). רה איור 1 לסקירה כללית של הפרוטוקול.
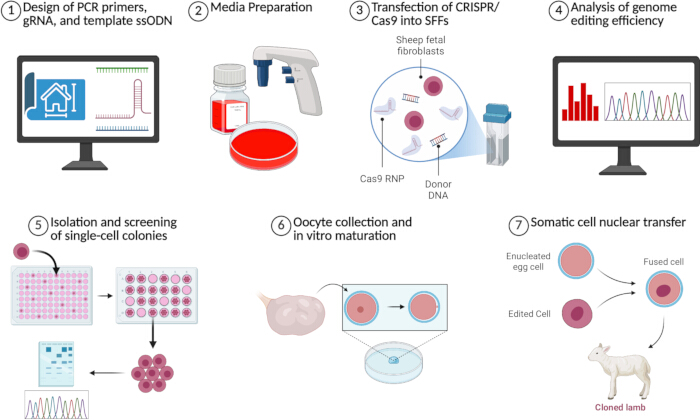
איור 1סקירה כללית של שיטות CRISPR-Cas9 ו-SCNT המשמשות ליצירת עובריים שעברו שינוי גנטי. מוצג סיכום של כל אחד משבעת השלבים העיקריים של הפרוטוקול. נוצר ב-BioRender. Perisse, I. (2026). אנא לחצו כאן כדי לצפות בגרסה מורחבת של איור זה.
1. תכנון של פריימרים ל-PCR, gRNA ו-ssODN תבנית
- פתחו את האזור הגנומי המיועד לעריכה ב-Benchling (https://www.benchling.com/academic).
- תכננו פריימרים ל-PCR להגברה וריצוף של האזור הגנומי הרלוונטי.
- סמנו את אזור המטרה להגברה, בתוספת 20 זוגות בסיסים במעלה הזרם (upstream) ובמורד הזרם (downstream) של אזור המטרה, כדי להבטיח מרחק מספיק לקריאות עקבה (trace calls) איכותיות וניתוח מדויק של יעילות המוטציה באמצעות תוכנת TIDE.
- בסרגל הניווט הימני לחצו על Primers > Create Primers > Wizard.
- תחת Region, לחצו על Use Selection. תחת Amplicon, התאימו את ה-Size בהתאם והתאימו פרמטרים נוספים לפי הרצון.
- לחצו על Generate Primers. בחרו זוג פריימרים אחד או יותר עם ציוני ענישה (penalty scores) נמוכים להזמנה.
הערה: בהתאם לעריכה המוכנסת, מומלץ לתכנן פריימרים שייקשרו רק ל-DNA שנערך נכון, כדי לאפשר סריקה מהירה יותר של מושבות חיוביות.
- תכננו gRNA לעריכת DNA באמצעות CRISPR-Cas9.
- ב-Benchling, סמנו את אזור המטרה לעריכה, ולאחר מכן בסרגל הניווט הימני, לחצו על CRISPR > Design and analyze guides.
- לחצו על התפריט הנפתח Genome ובחרו או ייבאו את הגנום של אורגניזם המודל. התאימו פרמטרים נוספים לפי הרצון.
- לחצו על Finish > +.
- תחת Genome Region, לחצו על No region set ובחרו או הזינו את האזור הגנומי המכיל את אתר המטרה. לחצו על Set genome region.
- בחרו מדריך (guide) אחד או יותר בעלי ציוני on-target גבוהים וציוני off-target גבוהים להזמנה.
- במידה ומבצעים עריכות KI, תכננו תבנית ssODN.
- בסרגל הניווט הימני, לחצו על CRISPR > Design HR template (ssODN).
- לחצו על התפריט הנפתח Genome ובחרו או ייבאו את הגנום של אורגניזם המודל. לחצו על Create.
- לחצו על לשונית SEQUENCE MAP, סמנו את הבסיסים לעריכה, וצרו את הגרסה המעובדת של רצף ה-DNA על ידי הקלדת העריכות הרצויות במקלדת. חזרו ללשונית DESIGN HR TEMPLATE ולחצו על Next.
- התאימו את ה-Template region כך שיכלול לפחות 50 זוגות בסיסים של זרועות הומולוגיה בכל צד של העריכה, ולאחר מכן לחצו על Next.
- הזינו את רצף ה-gRNA שנבחר בשלב 1.3.5 בתיבת ה-Guide כדי להכניס מוטציות שקטות המשבשות את ה-Protospacer Adjacent Motif (PAM). לחצו על Next.
- לחצו על Copy the template והזמינו את תבנית ה-ssODN שנוצרה.
הערה: רצפים של פריימרים ל-PCR, gRNAs של CRISPR-Cas9, ותבניות ssODN שתוכננו באמצעות Benchling ליצירת מודל של סיסטיק פיברוזיס בכבשים הנושא מוטציית knockout (KO) או מוטציית F508del מוצגים ב-Table 1.
2. הכנת מצעים
- הכינו מצע לתרבית תאים על ידי תוספת של 15% fetal bovine serum (FBS) ו-1% Penicillin-Streptomycin (Pen/Strep) (v/v) למצע Dulbecco’s modified Eagle’s medium (DMEM) בעל תכולת גלוקוז גבוהה. חממו מראש במקלח מים בטמפרטורה של 37 °C לפני השימוש.
- הכינו מצע הקפאה על ידי תוספת של 45% FBS ו-10% dimethyl sulfoxide (DMSO) למצע DMEM.
- הכינו מצע לאיסוף תאי ביצית (oocytes) על ידי תוספת של 1% Pen/Strep, 0.3% bovine serum albumin (BSA) fraction V, 1% FBS ו-0.06% heparin sodium salt למצע M19.
- הזמינו מצעים להבשלה חוץ-גופית (In Vitro Maturation - IVM) ולתרבית חוץ-גופית (In Vitro Culture - IVC), שהם מצעים נטולי סרום הזמינים מסחרית ומנוסחים להבשלת תאי ביצית בקרים ולתרבית עובריים, בהתאמה.
הערה: צלחות פוסט-היתוך ו-IVC מוכנות עם שבע טיפות של 40 µL של מצע IVC ומכוסות בשמן מינרלי שנבדק לעובריים. - הכינו מצע הרעבת תאים על ידי תוספת של 0.5% FBS ו-1% Pen/Strep (v/v) למצע DMEM בעל תכולת גלוקוז גבוהה. חממו מראש במקלח מים בטמפרטורה של 37 °C לפני השימוש.
- הכינו מצע נוזל חצוצרה סינתטי מועשר ב-HEPES (HSOF) כפי שתואר קודם לכן35.
- הכינו מצע להוצאת הגרעין (enucleation) על ידי תוספת של 4.5 mM sucrose ו-10 µg/mL Cytochalasin B (CB) ל-500 µL של מצע HSOF.
- הכינו מצעי הזרקה על ידי תוספת של 10 µg/mL Cytochalasin B (CB) ל-50 µL של מצע HSOF.
הערה: מצעי הוצאת הגרעין וההזרקה מוכנים טריים ביום ביצוע ה-SCNT. טיפה אחת (20 µL) מכל מצע מוצבת בצלחות של 100 mm ומכוסה בשמן מינרלי שנבדק לעובריים. - הכינו מצע היתוך כפי שתואר קודם לכן35. הוציאו 5–10 mL של מצע היתוך מ-4 °C והשאירו בטמפרטורת החדר עד לשימוש.
- הכינו מצע CB על ידי תוספת של 10 µg/mL CB למצע IVC.
הערה: צלחת CB מוכנת עם שבע טיפות של 40 µL של מצע CB ומכוסה בשמן מינרלי שנבדק לעובריים. - הכינו את מצע האיונומייסין (ionomycin) על ידי תוספת של 5 µM ionomycin calcium salt למצע HSOF.
- הכינו מצע הפעלה על ידי תוספת של 2 mM 6-Dimethylaminopurine (DMAP) ו-10 µg/mL Cycloheximide (CHX) למצע IVC.
הערה: צלחת הפעלה מוכנת עם שבע טיפות של 40 µL של מצע הפעלה ומכוסה בשמן מינרלי שנבדק לעובריים.
3. טרנספקציה של CRISPR-Cas9 לתוך SFFs
- (תנאים) בצע את כל הליכי תרבית התאים בתוך קבשת בטיחות ביולוגית או במנדף זרימה למינרית. תרבת SFFs בבקבוק T-25 עם מצע לתרבית תאים ב-37 °C ב-5% CO2, 5% O2, ו-90% N2 עד להגעה למשכיות של כ-70%–80% לפני הטרנספקציה.
- הסר את כל המצע מהבקבוק ושטוף את התאים פעם אחת עם 5 mL של Dulbecco’s phosphate-buffered saline (DPBS). הדגר עם 1 mL של אנזים דיסוציאציה דמוי טריפסין למשך 5–10 דקות עד שהתאים יתרחקו זה מזה.
- דלל את אנזים הדיסוציאציה הדמוי טריפסין באמצעות נפח שווה של מצע לתרבית תאים וסב את התאים בצנטריפוגה ב-20 × g למשך 5 דקות.
- (תזמון) הכן את קומפלקס ה-ribonucleoprotein (RNP) של gRNA: Cas9 על ידי הדגרה של 2.5 µL של 10 µM gRNA עם 2.5 µL של 5 µg/µL חלבון Cas9 למשך 10 דקות בטמפרטורת החדר.
הערה: ייתכן שיה צורך באופטימיזציה של יחסי Cas9 RNP: gRNA בהתאם לסוג התא, הגן המטרה ומספר המטרות. - הכן את תמיסת הנוקלאפקציה על ידי ערבוב של 82 µL מתמיסת הנוקלאפקציה עם 18 µL של תמיסת תוספת (supplement solution).
- שלב את תמיסת הנוקלאפקציה עם קומפלקס ה-RNP, ואם נעשה שימוש ב-ssODN, הוסף 2 µL של 20 µM ssODN, ולאחר מכן ערבב בעדינות באמצעות פיפוט.
- לאחר הצנטריפוגה, הסר בזהירות את הנוזל העליון והנח את המבחנה הפוכה על נייר סופג ללא סיבים כדי להסיר שאריות מצע.
הערה: שאריות של מצע תרבית עלולות להשפיע על יעילות הטרנספקציה ועל חיוניות התאים. ודא שנוזל עודף הוסר לחלוטין לפני השהיית משק התאים מחדש בתמיסת הנוקלאפקציה. - (קריטי) השה את הפיברובלסטים מחדש בתמיסת הנוקלאפקציה, ולאחר מכן העבר את התערובת לנוקלאקובט (nucleocuvette) של 10 µL, תוך הימנעות מיצירת בועות. הקש בעדינות את הנוקלאקובט על משטח קשיח כדי להביא את התערובת לתחתית הקובט.
הערה: בועות בתוך הנוקלאקובט עלולות להפריע לאלקטרופורציה. - (הגדרה רלוונטית) בצע אלקטרופורציה לתאים באמצעות תוכנית EH-10, או בהתאם להמלצות היצרן. אפשר לתאים להתאושש במשך 10 דקות בטמפרטורת החדר.
- העבר את התאים שעברו אלקטרופורציה באמצעות פיפטת העברה לתוך 5 mL של מצע תרבית תאים שהובא לשיווי משקל מראש ותומתק ב-HDR enhancer בריכוז סופי של 1–2 µM, דבר שעשוי לדרוש אופטימיזציה בסוגי תאים אחרים.
- (תנאים) תרבת את התאים במצע לתרבית תאים ב-37 °C ב-5% CO2, 5% O2, ו-90% N2 למשך 48 שעות לפני בידוד ה-DNA הגנומי.
- הסר את המצע מהתאים, שטוף פעם אחת עם DPBS, והוסף 1 mL של אנזים דיסוציאציה דמוי טריפסין.
- לאחר שהתאים ניתקו, הוסף 1 mL של מצע לתרבית תאים כדי לדל את אנזים הדיסוציאציה הדמוי טריפסין.
- הקצה כשני שליש מתלי תאי התאים להקפאה (cryopreservation) ושליש למיצוי DNA גנומי לתוך מבחנות מסומנות של 1.5 mL. סב את כל המבחנות בצנטריפוגה ב-20 × g למשך 5 דקות.
- השהה את משק התאים המיועד להקפאה מחדש ב-50 µL של מצע הקפאה. העבר את התאים שהשהית מחדש למבחנות הקפאה (cryovials) והנח אותם במכל הקפאה בקצב מבוקר ב-80 °C-, תוך מזעור הזמן שבו התאים נשארים במצע ההקפאה לפני ההעברה ל-80 °C-.
- השהה את משק התאים המיועד למיצוי DNA מחדש ב-20 µL של DPBS. מצא DNA גנומי באמצעות ערכה לטיהור DNA גנומי בהתאם להוראות היצרן.
4. ניתוח יעילות עריכת הגנום
- בצע הגברה של הלוקוסים המטרה מה-DNA שבודד באמצעות DNA polymerase בעל נאמנות גבוהה (high-fidelity) והפריימרים ל-PCR שתוכננו מראש.
- אש את הגברת ה-PCR באמצעות אלקטרופורזה על ג'ל אגרוזה בריכוז של 1% אגרוזה עם סולם DNA של 1 kb.
- טהר את תוצרי ה-PCR באמצעות ערכה לטיהור PCR והעבר אותם לריצוף סנגר (Sanger sequencing).
- אם בוצע KO, השתמש בתוכנת TIDE (https://apps.datacurators.nl/tide) כדי להעריך את יעילות העריכה36. השתמש בكرומטוגרמות באיכות גבוהה עם אות רקע מינימלי לצורך ניתוח מדויק של יעילות העריכה.
- פתח את TIDE ונקוב בשם הדגימה בתיבת ה-Title plot. תחת Guide sequence, הזן את הרצף של ה-gRNA שבו נעשה שימוש.
- תחת Control Sample Chromatogram, לחץ על Browse והעלה את הכרומטוגרמה של דגימת הביקורת שלא נערכה.
- תחת Test Sample Chromatogram, לחץ על Browse והעלה את הכרומטוגרמה של דגימת הבדיקה שנערכה.
- עבור ללשונית Decomposition כדי לצפות בספקטרום ה-indel וביעילות המוטציה. בדוק את ערך ה-R2 בפינה הימנית העליונה של ספקטרום ה-indel.
- אם ערך ה-R2 נמוך מ-0.9, סמן את תיבת ה-Advanced settings תחת Parameters וכוונן את המכוונים (sliders) של חלון היישור (alignment window), חלון הפירוק (decomposition window) וגודל ה-indel עד שערך ה-R2 יהיה גבוה מ-0.9 ויושג יישור תקין.
- אם בוצע KI, השתמש בתוכנת TIDER (https://apps.datacurators.nl/tider) כדי להעריך את יעילות העריכה37.
- פתח את TIDER. נקוב בשם הדגימה בתיבת ה-Title plot. תחת Guide sequence, הזן את הרצף של ה-gRNA שבו נעשה שימוש.
- תחת Control Sample Chromatogram, לחץ על Browse והעלה את הכרומטוגרמה של דגימת הביקורת שלא נערכה.
- תחת Reference Chromatogram, לחץ על Browse והעלה כרומטוגרמה של דגימת ייחוס הנושאת את העריכה הרצויה.
הערה: אם רצף כזה אינו קיים, ניתן להפיקו באמצעות הגברת PCR תוך שימוש בפריימרים נוספים שתוכננו כדי להחדיר את המוטציה לרצף DNA38. - תחת Test Sample Chromatogram, לחץ על Browse והעלה את הכרומטוגרמה של דגימת הבדיקה שנערכה.
- עבור ללשונית Decomposition כדי לצפות בספקטרום ה-indel, ביעילות המוטציה וביעילות ה-HDR. בדוק את ערך ה-R2 בפינה הימנית העליונה של ספקטרום ה-indel.
- אם ערך ה-R2 נמוך מ-0.9, סמן את תיבת ה-Advanced settings תחת Parameters וכוונן את המכוונים (sliders) של חלון היישור, חלון הפירוק, המרחק במעלה הזרם (upstream) מאתר השבירה וגודל ה-indel עד שערך ה-R2 יהיה גבוה מ-0.9 ויושג יישור תקין.
הערה: (קריטי) ייתכן שיה צורך בריצוף חדש אם איכות הריצוף של הקובץ נמוכה.
5. בידוד וסריקה של מושבות תא בודד
- (תנאים) הפשיר וגדל SFFs שעברו טרנספקציה בבקבוק T-25 למשך לילה ב-37 °C עם 5% CO2, 5% O2, ו-90% N2, או עד שהתאים מגיעים לכ-80% קונופלואנס (confluence).
- הסר את המדיום, שטוף את התאים פעם אחת עם 5 mL של DPBS, ובצע דיסוציאציה לתאים באמצעות 1 mL של אנזים דיסוציאציה דמוי טריפסין.
- הוסף מדיום לתרבית תאים כדי לדלל את אנזים הדיסוציאציה הדמוי טריפסין והעבר את תרחיף התאים לשפופרת קונוס של 15 mL. סב את התאים בצנטריפוגה במהירות של 20 × g למשך 5 min.
- הסר את העליון (supernatant) וסב מחדש את משקע התאים (cell pellet) ב-1 mL של מדיום לתרבית תאים. ערב בעדינות אך ביסודיות כדי לקבל תרחיף הומוגני של תאים בודדים.
- (קריטי) הכן דילול של 1:10 לתרחיף התאים, ולאחר מכן ספור את התאים באמצעות המוציטומטר עם Trypan blue.
- חשב את נפח תרחיף התאים המדולל הדרוש לזריעה של תא אחד בערך לכל באר.
הערה: עבור חמש פלטות של 96 בארות, הכן כ-50 תאים. - הכן 10 mL של מדיום לתרבית תאים לכל פלטה של 96 בארות בשפופרת קונוס של 50 mL.
- הוסף את הנפח המחושב של תרחיף התאים המדולל (1:10) למדיום התרבית וערב היטב על ידי פיפוט עדין והפיכת השפופרת.
- שפוך את תרחיף התאים המדולל למאגר ריאגנטים סטרילי.
- חלק 10 µL של תרחיף התאים לכל באר בפלטה של 96 בארות.
- (תנאים) הדגר את הפלטות ב-37 °C ב-5% CO2, 5% O2, ו-90% N2 למשך 5 ימים.
- בחן כל באר תחת מיקרוסקופ וסמן בארות המכילות מושבה אחת. פסול בארות המכילות יותר ממושבה אחת.
הערה: מושבות שנגזרו מתא בודד הן בדרך כלל עגולות, דחוסות והומוגניות מבחינה מורפולוגית. - החזר את הפלטות למדגרה וגדל למשך יומיים נוספים תחת אותם תנאים.
- לאחר 7 ימי תרבית בסך הכל בפלטות של 96 בארות, הסר את המדיום מבארות המכילות מושבה בודדת הגדלה. שטוף כל באר נבחרת פעם אחת עם DPBS.
- הוסף 10 µL של אנזים דיסוציאציה דמוי טריפסין לכל באר נבחרת והדגר עד שהתאים ניתקים. הוסף 10 µL של מדיום לתרבית תאים לכל באר כדי לדלל את אנזים הדיסוציאציה הדמוי טריפסין.
- העבר את כל הנפח מכל באר לבאר אחת בפלטה של 24 בארות.
- שטוף את פלטת 96 הבארות המקורית עם מדיום לתרבית תאים נוסף והעבר את השטיפה לבאר התואמת בפלטת 24 הבארות כדי למקסם את התשואת התאים. השלם את הנפח הסופי בכל באר בפלטת 24 הבארות ל-50 µL באמצעות מדיום לתרבית תאים.
- (תנאים) הדגר את פלטות 24 הבארות ב-37 °C ב-5% CO2, 5% O2, ו-90% N2 למשך 3 ימים.
- בחן את הבארות תחת מיקרוסקופ ובחר מושבות הקרובות לקונופלואנס.
- הסר את המדיום מבארות שנבחרו לאיסוף, שטוף פעם אחת עם DPBS, והוסף 50 µL של אנזים דיסוציאציה דמוי טריפסין.
- לאחר שהתאים ניתקים, הוסף 1 mL של מדיום לתרבית תאים כדי לדל את אנזים הדיסוציאציה הדמוי טריפסין.
- הקפא את התאים ובודד DNA גנומי בהתאם לשלבים 3.14–3.16.
- בצע הגברה של הלוכוסים המטרה באמצעות PCR ואשש את הגנוטיפ על ידי ריצוף סנגר.
- זהה מושבות מסוג wild-type, KO ו-KI בהתבס על תוצאות הריצוף. השתמש בניתוח TIDE/TIDER כפי שמתואר בשלבים 4.4 ו-4.5 כדי להעריך שיעורי HDR וספקטרום indel לצורך תיקוף של עריכה נכונה וזיהוי מושבות שאינן נגזרות מתא בודד.
הערה: ניתן לבצע גם ניתוח off-target בשלב זה (Supplementary File 1). - רחב רק מושבות עם הגנוטיפ הרצוי ומורפולוגיה תאית נורמלית עבור ניסויי SCNT בהמשך.
6. איסוף ציותים של כבשים והבשלה in vitro
- אסוף שחלות כבשים מבית שחיטה מקומי והעברן למעבדה בתוך 4 שעות מהאיסוף, בתמיסת סליין 0.9% ובטמפרטורה של 25 °C.
- הבשל את התאי ביצית in vitro.
- שחרר קומפלקסים של תאי קומולוס וביצית (COCs) מהשחלות באמצעות להב סקלפל על ידי חיתוך פני השחלה בעוד היא טבולה בתווך לאיסוף תאי ביצית.
- (תזמון) בחר ל-IVM קומפלקסי COCs בעלי לפחות 1–3 שכבות של תאי קומולוס דחוסים וציטופלזמה אחידה. שטוף את ה-COCs בתווך טרי לאיסוף תאי ביצית וטרבט בתווך IVM שעבר שיווי משקל מוקדם, עם עד 40 COCs לכל באער של 50 µL של תווך IVM בצלחת בעלת 4 באערים, והדגר ב-38.5 °C עם 5% CO2 למשך 21–2 שעות.
- בדוק את הבשלת תאי הביצית.
- העבר את מספר ה-COCs הרצוי באמצעות פיפט של 20 µL לתוך מבחנה למיקרוצנטריפוגה בנפח 1.5 mL, והוסף למבחנה נפח זהה (1:1) של hyaluronidase בריכוז 0.6 mg/mL.
- בצע פיפטינג (שאיבה ושחרור) של התמיסה המעורבבת עד להסרת כל תאי הקומולוס. העבר את תאי הביצית לטיפה של 1 mL HSOF ושטוף אותם דרך שלוש טיפות HSOF נוספות.
- באמצעות פיפט פה או פיפט של 10 µL עם טיפ, גלול ובחר תחת מיקרוסקופ סטראו תאי ביצית המראים גוף קוטבי. שיעורי פליטת הגוף הקוטבי המקובלים הם 50%–80%.
7. העברה גרעינית של תאי גוף
- הכנת תאי תורם לפני SCNT.
- הפשיר תאים שנשמרו בהקפאה 3–5 ימים לפני ה-SCNT באמבט מים בטמפרטורה של 37 °C למשך 1–2 דקות, עד שלא נותר קרח במבחנה.
- העבר את תגלי המבחנה של התאים והוסף נפח שווה של מצע תרבית תאים למבחנת צנטריפוגה של 15 mL וסב בצנטריפוגה ב-406 x g למשך 5 דקות.
- הסר את הנוזל העליון (supernatant) ותלה את משקע התאים (cell pellet) ב-50 µL של מצע תרבית תאים.
- (תנאים) זרע את התאים בריכוזים שונים בצלחת עם 4 בארות בנפח סופי של 50 µL לבארה, וטפח ב-37 °C עם 5% CO2, 5% O2 ו-90% N2.
- החלף את מצע תרבית התאים מדי 48 שעות. לאחר שהתאים מגיעים למספר מלא (confluency), החלף למצע הרעבת תאים 24 עד 48 שעות לפני ה-SCNT.
הערה: הרעבת תאים מעל 48 שעות עלולה להגביר את שיעור האפופטוזיס39,40.
- הכנת תאי תורם (ביום ה-SCNT).
- הסר את מצע ההרעבה מהבארה ושטוף פעם אחת עם 50 µL של DPBS (-).
- הוסף 250 µL של אנזים פירוק דמוי-טריפסין והדגר ב-37 °C למשך 5 דקות, או עד שהתאים ניתקים מהצלחת.
- הוסף 50 µL של מצע תרבית תאים כדי לדל את האנזים דמוי-הטריפסין.
- העבר את התאים למבחנת צנטריפוגה של 15 mL וסב בצנטריפוגה ב-406 x g למשך 5 דקות.
- הסר את הנוזל העליון ותלה את התאים ב-60–80 µL של מצע HSOF ושמור ב-4 °C עד לשימוש.
- ביצוע דנוקליאציה (הוצאת גרעין) לאוציטים.
- הכן פיפטות החזקה על ידי משיכת קפילרות זכוכית דקות באמצעות שובץ מיקרו-פיפטות ועיצוב באמצעות microforge כדי להגיע לקוטר פנימי של 30 µm וקוטר חיצוני של 10 µm.
הערה: ניתן לרכוש את שתי הפיפטות גם מספקים מסחריים. - הכן פיפטות הזרקה על ידי משיכת קפילרות זכוכית דקות באמצעות מיקרו-פיפטה, יצירת חיתוך אלכסוני (beveling) בזווית של 45° באמצעות מיקרו-משחזת, ועיצוב ב-microforge כדי להגיע לקוטר פנימי של 20–25 µm. את הפרמטרים לשובץ המיקרו-פיפטות, ל-microforge ולמיקרו-משחזת ניתן למצוא בדיווח קודם41.
- העבר את האוציטים בשלב metaphase II (MII), אשר הציגו גוף קוטבי, לטיפת מצע דנוקליאציה. קיבע את האוציט באמצעות פיפטת החזקה כאשר הגוף הקוטבי נמצא בשעה 4–5.
הערה: ניתן לעיין בנהלי העבודה הסטנדרטיים למיקרו-מניפולציה בדיווח הקודם41. - (קריטי) השתמש בפיפטת הזרקה בעלת חיתוך אלכסוני וקצה חד כדי לחדור את ה-zona pellucida ולשאוב את הגוף הקוטבי ו-10%–20% מהציטופלזמה שמתחת לגוף הקוטבי.
- דחף את הציטופלזמה שהוסרה אל תוך הטיפה ושחרר את האוציט מפיפטת ההחזקה.
- חזור על שלבים 7.3.2–7.3.4 עבור כל האוציטים עד שכולם יעברו דנוקליאציה. החזר את האוציטים שעברו דנוקליאציה למצע IVM והדגר ב-38.5 °C ו-5% CO2 למשך 30 דקות.
- הכן פיפטות החזקה על ידי משיכת קפילרות זכוכית דקות באמצעות שובץ מיקרו-פיפטות ועיצוב באמצעות microforge כדי להגיע לקוטר פנימי של 30 µm וקוטר חיצוני של 10 µm.
- הזרקת תאי תורם לאוציטים שעברו דנוקליאציה.
- הוסף את תגלי התאים שהוכנו לתחתית טיפת מצע ההזרקה והעבר את האוציטים שעברו דנוקליאציה לאותה טיפה.
- בחר 1–10 תאים עגולים ובריאים שאב אותם לתוך פיפטת ההזרקה.
- השתמש בפיפטת ההחזקה כדי לקבע אוציט והשתמש בפיפטת ההזרקה כדי לחדור לתוך ה-zona pellucida ולהניח תא אחד בין ה-zona לאופלזמה (ooplasm).
- חזור על שלבים 7.4.2–7.4.3 עבור כל האוציטים שעברו דנוקליאציה והעבר אותם ל-2–3 mL של מצע HSOF בצלחת של 35 mm לפני מיזוג התאים.
- מיזוג אוציטים שעברו דנוקליאציה ותאי תורם.
- חבר את כבלי מחולל פולסי האלקטרו-פיוז'ן לחוטי תא המיקרו-סלייד (0.5 mm) והנח את התא עלבמת המיקרוסקופ.
- הוסף 60 µL של מצע מיזוג לתא.
- (הגדרה קריטית/רלוונטית) יישר 4–6 זוגות של ציטופלזמה-תא בין שני חוטי התא, כאשר תא התורם נמצא במיקום של שעה 6 או 12. החל פולסי מיזוג חשמליים DC שניים של 2.0 kV/cm למשך 40 µs.
- הוצא את זוגות הציטופלזמה-תא מתא המיזוג ושמור אותם בצלחת 35 mm חדשה המכילה 2–3 mL של מצע HSOF.
- (תנאים) חזור על שלבים 7.5.3–7.5.4 עד שכל האוציטים המוזרקים יעברו את תהליך המיזוג. שטוף את הזוגות בצלחת לאחר-מיזוג והדגר ב-38.5 °C עם 5% CO2, 5% O2 ו-90% N2 למשך 30 דקות. החלף את מצע המיזוג בתא מדי 15–20 דקות.
- הפעלה וטיפוח של עוברים.
- (תנאים) 30 דקות לאחר המיזוג, הדגר תחילה את כל העוברים הממוזגים במצע CB ב-38.5 °C עם 5% CO2, 5% O2 ו-90% N2 למשך 45 דקות.
- לאחר מכן, הפעל את הזוגות ב-5 µM ionomycin המדולל ב-HSOF למשך 5 דקות, ולאחר מכן הדגר במצע הפעלה למשך 4 שעות.
הערה: מצע ionomycin מוכן טרי לפני השימוש. מומלץ לבצע הפעלה 24–26 שעות לאחר הבשלה כדי לשפר את ההתפתחות עד למועד הלידה. - (תנאים) לאחר ההפעלה, שטוף את העוברים המשוחזרים וטפח אותם במצע IVC, עם מקסימום של 40 עוברים לטיפה של 40 µL ב-38.5 °C עם 5% CO2, 5% O2 ו-90% N2 למשך לילה או עד להעברת העוברים.
תוצאות
השלבים העיקריים של הפרוטוקול מסוכמים ב-איור 1. השתמשנו ב-CRISPR-Cas9 וב-SCNT כדי לפתח מודל כבשים לסיסטיק פיברוזיס (CF) המכיל מוטציית KO indel שנוצרה באמצעות NHEJ, או את מוטציית F508del באמצעות HDR. חלקים מתוצאות אלו פורסמו בעבר42,43. תכננו gRNAs ופריימרים ל-PCR עבור שתי האסטרטגיות כדי להתמקד ב-Exon 11 של הגן Cystic Fibrosis Transmembrane Conductance Regulator (CFTR) בהתבס על רצף ה-GenBank של הכבשים (NC_019461.2.0). תוכנן גם ssODN עבור KI של מוטציית F508del, מחיקה של שלושה זוגות בסיסים שהיא המוטציה השכיחה ביותר הגורמת ל-CF בחולים בבני אדם. איור 2A מציג את Exon 1 של CFTR ואת אסטרטגיות הת targeting של ה-KO וה-KI, כולל המיקומים היחסיים של ה-gRNAs, פריימרים ל-PCR והמוטציות. תחילה בודדו SFFs מעובר של כבשת Romney ביתית זכר ונקבה (O. aries) ביום ה-45 להריון. לאחר מכן בוצעה טרנספקציה עם gRNA 1 עבור KO של CFTR באמצעות אלקטרופורציה של פלסמיד pX30-U6-Chimeric_BB-CBh-hSpCas9 (Addgene plasmid 4230) כפי שתואר בעבר43. טרנספקציה של קומפלקסים של CRISPR-Cas9 RNP: gRNA עם gRNA 2 ו-ssODN 1 בוצעה באמצעות אלקטרופורציה עבור KI של מוטציית F508del. אנליזת TIDE גילתה כי 46.9% מהתאים במאגר מכילים את המחיקה של 3 נוקלאוטידים (nt), עם R2 של 0.96. ספקטרום ה-indel והיעילות המוערכת מוצגים ב-איור 2B. נעשה שימוש בדילול מגביל כדי לבודד סך הכל 170 מושבות שמקורן בתא בודד, אשר נסרקו באמצעות PCR וריצוף סנגר. בודדו 14 מושבות מטרנספקציה ללא ssODN, שמתוכן 2 (19.3%) הכילו מוטציות KO. 56 מושבות הופקו על ידי טרנספקציה של ה-ssODN עם מוטציית F508del, כאשר ארבע מהן (7.1%) היו הומוזיגוטיות ל-F508del. שתי מושבות עם מוטציות KO נבחרו ושימשו כתאי תורם להפקת עוברים של CFTR-/- באמצעות SCNT. מוטציות ה-KO היו מחיקות של 2 ו-7 nt, בהתאמה. תוצאות ריצוף הסנגר ממושבות אלו מוצגות ב-איור 2C. שתי מושבות עם מוטציית F508del נבחרו להפקת עוברים של CFTRF508del/F508del , ותוצאות ריצוף הסנגר שלהן מוצגות ב-איור 2D>. הופקו סך הכל 370 עוברים, כאשר 23 עוברים הכילו מוטציית KO ו-137 הכילו את מוטציית F508del (טבלה 2). עבור התפתחות in vitro, שיעור הבלסטוציסטות של עוברי SCNT מכבשים היה בערך 10%–15%. פרוטוקול זה יושם בהצלחה כדי לערוך את הגן CFTR ב-SFF ולהפיק עוברים ליצירת מודל CF מכבשים.

איור 2יצירת CFTR -/- ו-CFTRF508del/F508del תאי SFF. (A) תרשים סכמטי של אקסון 1 של ה- CFTR אתרי מטרה של הגן ומערכת CRISPR-Cas9 ששימשו להחדרת מוטציות KO באמצעות NHEJ (שמאלה) ומוטציות KI F508del באמצעות HDR (ימינה). החיצים מייצגים את הפריימרים Forward ו-Reverse 1 (בכחול) ואת הפריימרים Forward ו-Reverse 2 (בוורוד) ששימשו להגברה של אקסון 1.Bגרף המתאר את ספקטרום ה-indel ואת יעילות העריכה הכוללת המוערכת, בהתבסס על נתוני ריצוף סנגר (Sanger sequencing) של תאי מאגר (pooled cells) שעברו טרנספקציה ב-Cas9: gRNA 2 ו-ssODN1 להחדרה של מוטציית F508del. שיעור מחיקות של 3 nt בתאים אלו היה 46.9%, מה שמתאם עם מוטציית F508del, עם R2 של 0.96. (Cתוצאות ריצוף סנגר עבור מושבות התאים CF19F ו-CF49 המכילות מוטציות KO בי-אלליות אקראיות. בשתי המושבות קיימות מחיקות קצרות (CF19F, 2- נוקלאוטידים; CF49, 7- נוקלאוטידים).ד׳תוצאות ריצוף סנגר עבור מושבות תאים המכילות את המוטציה F508del, כאשר הרצף 'CTT' הוסר. נוצר ב-BioRender. Perisse, I. (2026) https://BioRender.com/v74agcd. אנא לחצו כאן כדי לצפות בגרסה מורחבת של איור זה.
| Name | Mutation | Sequence |
| Forward Primer 1 | KO | GCATAGCAGCATACCCAA |
| Reverse Primer 1 | KO | GTAACCAAACCAGCCCAC |
| gRNA 1 | KO | GGGAGAATTGGAACCTTCAG |
| Forward Primer 2 | F508del | TGAACTCAGCACCCCATCTCTG |
| Reverse Primer 2 | F508del | TGCAGGCTTCTTATAGCAGGGG |
| gRNA 2 | F508del | ATTAAAGATAACATCATCTT |
| ssODN 1 | F508del | T*G*CTCTCAGTATTCCTGGATCATG CCTGGAACCATTAAAGATAACATCA TTGGTGTTTCCTATGATGAATATAGA TATAGGAGTGTCATCAAAGCATG*C*C |
טבלה 1: רצפי האוליגו-נוקלאוטידים שתוכננו. רצפי פריימרים ל-PCR, gRNAs למערכת CRISPR-Cas9 ו-ssODNs תבנית שתוכננו ב-Benchling ושימשו ליצירת מודל של סיסטיק פיברוזיס בכבשים המכיל מוטציית KO או מוטציית F508del. סימון "*" מציין מודיפיקציית פוספורותיואט.
| מושבה | גנוטיפ | מספר העוברים |
| CF19F | -/- | 134 |
| CF49 | -/- | 99 |
| Fd78 | F508del/F508del | 110 |
| Fd92 | F508del/F508del | 27 |
| סה"כ | 370 |
טבלה 2: סיכום של המושבות ששימשו כתאי תורם והעוברים שהופקו. סך הכל ארבע מושבות שימשו להפקת 370 עוברים עם מוטציות בגן CFTR. שתי מושבות הכילו מוטציות KO, ושתיים הכילו את מוטציית ה-KI מסוג F508del. כל המושבות נגזרו מתאים זכריים, למעט CF19F, שנגזרה משורת תאים נקבית.
קובץ משלים 1: פרוטוקול לבידוד פיברובלסטים מעוברי כבשים ואנליזה של השפעות חוץ-מטרה (off-target analysis).אנא לחצו כאן להורדת קובץ זה.
דיון
בפרוצדורה זו, תכנון יעיל של פריימרים, gRNAs ו-ssODNs הוא קריטי לעריכה גנטית מוצלחת. קישור לקוי של מולקולות אלו עלול להפריע לעריכה הגנטית ולזיהוי מושבות רצויות, ובכך לעכב את ההתקדמות ל-SCNT. מומלץ לרכוש מספר גרסאות של כל רצף לצורך בדיקה ואופטימיזציה לפני המעבר לבידוד מושבות של תא בודד. טרנספקציה של פלסמידים של Cas9 עבור KO בפיברובלסטים מובילה בדרך כלל ליעילות עריכה תת-אופטימלית, ומומלץ להשתמש ב-Cas9 RNP ליעילות גבוהה יותר (70%–90%)44,45,46. דילול מגביל (limiting dilution) מוצלח אמור להוביל לפרופורציה דומה של מושבות עם KO. יעילות העריכה הצפויה עבור KI תלויה מאוד בסוג העריכה המוכנסת; בניסיוננו, מחיקות הן בדרך כלל יעילות יותר מהחדרות או החלפות. לפיכך, גם הפרופורציה של מושבות עם מוטציית KI לאחר דילול מגביל תשתנה. בתוצאותינו, שיעור המושבות שהכילו את מוטציית F508del (7.1%) היה נמוך בהרבה משיעור העריכה המשוער (46.9%), וזה אינו מצב אידיאלי. גם עם שיעורים נמוכים של עריכות נכונות במושבות שהופקו מתא בודד, עדיין ניתן להפיק עוברים רבים. עם זאת, ככל ששיעור המושבות השימושיות גבוה יותר, כך נדרש פחות זמן ומשאבים, מה שהופך את האופטימיזציה לחשובה. כדי לפתור בעיות של יעילות עריכה גנטית נמוכה, יש לוודא שאין בועות אוויר בקוवेट במהלך האלקטרופורציה, לבצע אופטימיזציה של יחס ה-Cas9:gRNA באמצעות טיטרציה, ולבדוק gRNAs או ssODNs חלופיים. בנוסף, שימוש ב-Cas9 RNP חשוב ליעילות העריכה, שכן התוצאות מראות כי העברה של פלסמידים מובילה לעריכה ביעילות נמוכה יותר43. במקרה של חיוניות נמוכה וצמיחה לקויה של מושבות במהלך דילול מגביל, שקלו להעלות את אחוז הסרום במצע, להוסיף תוספי גורמי גדילה או להתאים את צפיפות הזריעה. ודאו ספירה מדויקת של התאים לפני הזריעה וערבבו את תרחיף התאים ביסודיות.
ככלי בעל ערך ליצירת מודלים של בעלי חיים, טכניקת ה-SCNT כוללת גם מספר שלבים קריטיים שיכולים להשפיע על תוצאות הפיתוח. ראשית, איכות הביציות מושפעת בדרך כלל מגיל התורם ומהעונות, מכיוון שרוב גזעי הכבשים הם רבייים עונתיים. עם זאת, תוצאות קודמות שלנו הראו כי העונה לא השפיעה על התפתחות העוברים in vitro כאשר השחלות/ביציות נאספו מכבשים טרום-בבגוריות ממטבחי שחיטה47. בנוסף, כאשר נעשה שימוש בביציות של בוגרות, הפיתוח in vivo היה דומה לזה שנצפה בביציות של טרום-בבגוריות35. זמן ההפעלה של עוברי SCNT בכבשים הוא קריטי להתפתחות עד למועד הלידה. הוכח כי זמן הפעלה מוקדם בין 24–26 h לאחר ההבשלה מפחית אובדן הריון מוקדם ומגביר את ההתפתחות עד למועד הלידה35. הדבר עשוי להיות קשור לסביבה עם רמה גבוהה של maturation-promoting factor (MPF), הקשורה להפעלה מוקדמת, המעודדת שיעור מוגבר של עיבוי כרומוזומים מוקדם (PCC) של הגרעין הסומטי, דבר שנחשב למועיל עבור התכנות מחדש48.
ל-CRISPR-Cas9 ישנם יתרונות רבים על פני טכניקות אחרות לעריכה גנומית הודות לרב-גוניות, ליכולת התכנות ולפשטות שלו17. למרות חוזקו, קיימות גם מגבלות. יעילות העריכה של CRISPR-Cas9 ופעילות חוץ-מטרה (off-target) עשויות להשתנות בהתאם למין, לסוג התא, לאתרים הגנומיים, לתכנון ה-gRNA ולעריכה המיועדת, והיעילות מותאמת לעיתים קרובות לתאי מכרסמים או לתאי אדם18,49. בנוסף, לא כל העריכות עשויות להיות ניתנות למיקוד באמצעות רצף ה-PAM מסוג NGG המסורתי של SpCas9. קיימות אסטרטגיות רבות להתגברות על מגבלות אלה, כולל אופטימיזציה של תכנון ה-gRNA והחדרה של Cas9 כ-RNP50. וריאנטים רבים של נוקלאז Cas התגלו או הונדסו עם פעילות עריכה גבוהה יותר, נאמנות (fidelity) רבה יותר וטווח מיקוד רחב יותר כדי לטפל במגבלות אלה. יתרה מכך, פותחו מספר מערכות חלופיות לעריכה גנומית, כולל עורכי בסיסים (base editors), עורכי Prime (prime editors) ועורכים מבוססי רקומבינאז, שרבים מהם מסתמכים על חלבונים המונחים על ידי CRISPR50. עריכה באמצעות רקומבינאז שימושית במיוחד להחדרה של מקטעים גדולים. ניתן להשתמש בכל אחת מהאסטרטגיות הללו כדי לשפר את תוצאות העריכה בפרוטוקול זה.
בהשוואה להזרקה זygotic של מיקרו-מזרקים, SCNT מאפשרת שליטה רבה יותר על הגנטיקה של העובר הודות ליכולת לסרוק תאי תורם in vitro לבדיקת קלוניאליות ולמוטציות on-target ו-off-target לפני ייצור העוברים. הדבר מאפשר אישור של השינוי הגנטי הרצוי ומבטל את הסיכון למוזאיקה בעוברים המתקבלים24,25,26. באופן בולט, בתנאי MPF גבוהים, גרעיני תורם בשלבים G0/G1 יכולים לעבור PCC עם שכפול DNA תקין יותר, בעוד שגרעיני תורם בשלבי S ו-G2 נוטים לנזקי DNA ולהפרעות כרומוזומליות51,52. לכן, תיאום של שלבי מחזור התא של התורם והמקבל חיוני לתכנות מחדש מוצלח. בנוסף, מצעי IVM ו-IVC עשויים להשפיע על התפתחות עוברים ב-SCNT. תסמונת הולד הגדול (LOS) מתרחשת לעיתים קרובות בעוברים שהופרו in vitro ובעוברים ב-SCNT בבקרים ובכבשים. גורם תורם אפשרי הוא נוכחות של סרום במצעי הבשלה של תאי ביצית ובמתווי תרבית עוברים. לכן, שימוש במצע נטול סרום עשוי להפחית את שכיחות ה-LOS בייצור בעלי חיים ב-SCNT מכבשים ולשפר את יעילות ה-SCNT הכללית. SCNT נותרת מוגבלת בשל יעילות נמוכה, עלויות גבוהות, ציוד מיוחד, מומחיות טכנית במניפולציה של עוברים ומספר רב של מקבלים, אם כי פותחו מספר אסטרטגיות לשיפור יעילות השבטיח על ידי ויסות תכנות אפיגנטי מחדש53. אסטרטגיות אלו כוללות תרופות המשנות את האפיגנום או knockdown של ווסתים אפיגנטיים השולטים על מתילציה של DNA, מודיפיקציות של היסטונים או השתקת כרומוזום X. למרות שההצלחה בתרגום תוצאות אלו מעכברים למיני משק הייתה מוגבלת, חלק מהטכניקות הללו שימשו לשיפור יעילות השבטיח בחזירים ובעיזים54,55,56,57.
עם זאת, CRISPR-Cas9 ו-SCNT מהווים שילוב יעיל של טכניקות להפקת עוברים שעברו שינוי גנטי. CRISPR-Cas9 פשוטה יותר וניתנת לתכנות בקלות רבה יותר מאשר ZFNs או TALENs, דבר שהוביל לדומיננטיות שלה בתחום עריכת הגנים. SCNT משפרת את הדיוק של הפקת העוברים על ידי מתן אפשרות לסריקה גנטית לפני ההעברה הגרעינית וביטול הסיכון למוזאיקה (mosaicism). מעבר למודלים של מחלות בבעלי חיים, לשיטה זו יישומים נרחבים בחקלאות וביו-רפואה. בבעלי חיים למשק, ניתן להשתמש בה לשיפור העמידות למחלות, סבילות לאקלים ותכונות ייצור25,58. יתרה מכך, קיים פוטנציאל שבעלי חיים יגדלו איברים שעברו הנדסה חיסונית לצורך קסנו-טרנספלנטציה (xenotransplantation) לבני אדם, או שישמשו כביוריאקטורים לגידול נוגדנים יקרי ערך, אנזימים או חלבונים טיפוליים למטרות רפואיות או תעשייתיות33,59. לסיכום, CRISPR-Cas9 ו-SCNT הן גישות עוצמתיות המאפשרות עריכת גנום מדויקת וורסטילית, בשילוב עם בקרה קפדנית על הגנטיקה של העובר, ליצירת מודלים של בעלי חיים גדולים למחלות אנושיות.
גילויים
המחברים השתמשו ב-Grammarly (Grammarly Inc.) וב-ChatGPT (OpenAI) כדי לשפר את השפה ואת קריאות כתב היד, בהתאם לשימושים המקובלים על ידי מוכרים מדעיים. כלים אלו לא שימשו ליצירת טקסט מקורי, מושגי מחקר, נתונים, תמונות או איורים בהצעה זו. לאחר השימוש בכלים אלו, המחברים סקרו ועריכו את התוכן לפי הצורך והם נושאים באחריות מלאה לתוכן זה.
תודות
עבודה זו נתמכה בחלקה על ידי Utah Agricultural Experiment Station (UTAO1328) ועל ידי Cystic Fibrosis Foundation (מענק POLEJA23PO).
חומרים
| שם | חברה | מספר קטלוג | הערות |
|---|---|---|---|
| סולם DNA של 1 kb | Thermo Fisher Scientific | SM0313 | סממן גודל DNA |
| מבחנה לצנטריפוגה בנפח 15 מ"ל | Thermo Fisher Scientific | 12-565-269 | |
| מבחנה למיקרוצנטריפוגה בנפח 1.5 מ"ל | Thermo Fisher Scientific | 05-408-129 | |
| יחידת הליבה של 4D-Nucleofector | Lonza | AAF-1003B | |
| יחידת 4D-Nucleofector X | Lonza | AAF-1003X | |
| צלוחית בעלת 4 בארות | Nunc | 144444 | |
| מבחנה לצנטריפוגה בנפח 50 מ"ל | Thermo Fisher Scientific | 12-565-270 | |
| 6-DMAP | Sigma-Aldrich | D2629 | |
| פלטה בעלת 24 בארות | Corning | 3524 | הרחבת תאים |
| פלטה בעלת 96 בארות | Corning | 3596 | בידוד מושבות של תאים בודדים |
| אגרוז | Thermo Fisher Scientific | BP160-100 | אלקטרופורזה של ג'ל אגרוז |
| כוס כימית (250 מ"ל) | קיםבל | 14000-250 | |
| תוכנת Benchling | Benchling | https://www.benchling.com/academic | יישור רצפים וניתוחם |
| מצע IVC | ביו-מדעים של IVF | 71005 | |
| מצע IVM (הבשלה נקראת In Vitro) | ביו-מדעים של IVF (הפריה חוץ-גופית) | 71001 | |
| BSA | Gold Bio | A-421-250 | |
| מטריצה חוץ-תאית (ECM) של BTX | BTX | ECM-200 | ציוד (הופסק השימוש) |
| תא מיקרו-סלייד של BTX | BTX | 450103 | |
| חלבון Cas9 | Integrated DNA Technologies | מותאם אישית | עריכה גנומית באמצעות CRISPR-Cas9 |
| כלורהקסידין גלוקו נאט (2%) | Aspen Vet | 11584915 | |
| כלורהקסידין (CHX) | Sigma-Aldrich | C7698 | |
| תוכנת CRISPOR | CRISPOR | https://crispor.gi.ucsc.edu/ | תוכנה לחיזוי יעדי מחוץ למטרה (Off-target) |
| מבחנה להקפאה (Cryovial) | Thermo Fisher Scientific | 12-565-163N | |
| Cytochalasin B | Sigma-Aldrich | C6762 | |
| דימתיל סולפוקסיד | Fisher Scientific | BP231-100 | ריאגנט לשימור בהקפאה (קריופרזרווישן) |
| DMEM עם ריכוז גלוקוז גבוה | Cytiva | SH30022 | תוכנית מזון לתרבית פיברובלסטים |
| ערכה לניקוי DNA | Thermo Fisher Scientific | K0781 | טיהור DNA גנומי מדם מלא |
| DPBS ללא Ca/Mg | Cytiva | SH30256 | משמש לשטיפת תאים ורקמות |
| אתנול | פארקו (Pharco) | 111000200CSGL | |
| סרום עגל עוברי | Cytiva | SH30396 | תוסף לתרבית תאים |
| פינצטה | סקיילר | 66-6112 | |
| ערכה לניקוי DNA גנומי | Qiagen | 69504 | הוצאת DNA גנומי |
| תמיסת גנטמיצין | Gibco | 15750-060 | משמש כתווך שטיפה |
| RNA מנחה | Integrated DNA Technologies | מותאם אישית | RNA מדריך של CRISPR |
| משפר HDR | Integrated DNA Technologies | 10007921 | משפר תיקון מכוון-הומולוגיה |
| המציטומטר | Hausser Scientific | 02-671-10 | ספירת תאים |
| פינצטות העסקה (Hemostats) | Roboz Surgical | RS-7884 | |
| מלח נתרבני של הפרין | Sigma-Aldrich | H3149 | |
| DNA פולימראז בטכנולוגיית Hot-Start | Promega | M5123 | הגברה באמצעות PCR |
| היאלורונידאז | Sigma-Aldrich | H3506 | |
| יונומיצין (Ionomycin) | Sigma-Aldrich | I0634 | |
| תווך M199 | Cytiva | SH30253.01 | |
| רשת סינון (40 מש) | Sigma-Aldrich | S-0770 | גודל הפתח 380 μm |
| מיקרו-פורג' (Microforge) | Narishige | MF-9 | |
| מיקרו-גרינדר (Microgrinder) | Narishige | EG-4 | |
| מכשיר למשיכת מיקרופיפטות | Sutter Instrument Co | P-87 | |
| שמן מינרלי | Kitazato/Dibimed | 96014 | |
| פיפטה לפה | Thermo Fisher Scientific | 13-678-20D | פיפטות פסטור חד-פעמיות |
| מכלי הקפאה Mr. Frosty | Thermo Fisher Scientific | 15-350-50 | מכל להקפאה בקצב מבוקר |
| Nucleocuvette | Lonza | V4XP-3032 | קובית אלקטרופורציה |
| ערכה L ל-4D-Nucleofector עבור תאי מקור P3 | Lonza | V4XP-3024 | כולל תמיסת נוקלאפקציה (nucleofection solution), תמיסת תוסף (supplement solution), נוקלא-קוובטות (nucleocuvettes) ופיפטות העברה |
| ערכה לטיהור PCR | Qiagen | 28006 | טיהור תוצרי PCR |
| פניצילין-סטרפטומייסין | Gibco | 15070-063 | תוסף אנטיביוטיקה |
| צלחית פטרי (100 מ"מ) | Nunc | 172958 | |
| צלחת פטרי (35 מ"מ) | Nunc | 150460 | |
| מאגר ריאגנטים | CELLTREAT | 3054-1003 | |
| סכין מנתחים | MedBlades | MB 2-22 | |
| מספריים | Roboz Surgical | RS-6802 | |
| תבנית תורמת של אוליגודאוקסינוקלאוטיד בעל גדיל יחיד | Integrated DNA Technologies | מותאם אישית | תבנית תורם ל-HDR |
| נתרן כלוריד | Thermo Fisher Scientific | BP358-212 | עבור תמיסת סליין (תמיסת מלח) |
| סוכרוז | Sigma-Aldrich | S1888 | |
| מגש כירורגי | ספק מאושר | 74262 | |
| צבע ג'ל DNA מסוג SYBR Safe | Thermo Fisher Scientific | S33102 | צבע ג'ל ל-DNA |
| בקבוקOns T-25 | Thermo Fisher Scientific | 156367 | בקבוק לתרבית תאים |
| בקבוק תרבית T-75 | Corning | 430641U | בקבוק לתרבית תאים |
| קפילרית זכוכית בעלת דופן דקה | World Precision Instruments | TW100-6 | |
| תוכנת TIDE/TIDER | TIDE/TIDER | https://tide.nki.nl/ | תוכנה לניתוח עריכה גנומית |
| טריפאן בלו (Trypan blue) | Cytiva | SV30084 | |
| TrypLE Express | Gibco | 12605-010 | אנזים לפירוק דמוי-טריפסין |
מקורות
- Chang MCJ, Grieder FB. The continued importance of animals in biomedical research. Lab Anim (NY). 2024;53(11):295-297.
- Bhaduri A, et al. Cell stress in cortical organoids impairs molecular subtype specification. Nature. 2020;578(7793):142-148.
- Lin Y, et al. Application of CRISPR/Cas9 system in establishing large animal models. Front Cell Dev Biol. 2022;10:919155.
- Seok J, et al. Genomic responses in mouse models poorly mimic human inflammatory diseases. Proc Natl Acad Sci U S A. 2013;110(9):3507-3512.
- Ineichen BV, et al. Analysis of animal-to-human translation shows that only 5% of animal-tested therapeutic interventions obtain regulatory approval for human applications. PLoS Biol. 2024;22(6):e3002667.
- Schuh JCL. Trials, tribulations, and trends in tumor modeling in mice. Toxicol Pathol. 2004;32(1):53-66.
- Mak IW, Evaniew N, Ghert M. Lost in translation: animal models and clinical trials in cancer treatment. Am J Transl Res. 2014;6(2):114-118.
- Domínguez-Oliva A, et al. The importance of animal models in biomedical research: current insights and applications. Animals (Basel). 2023;13(7):1223.
- Li XJ, Lai L. A booming field of large animal model research. Zool Res. 2024;45(2):311-313.
- Pinnapureddy AR, et al. Large animal models of rare genetic disorders: sheep as phenotypically relevant models of human genetic disease. Orphanet J Rare Dis. 2015;10(1):107.
- Polejaeva IA, Rutigliano HM, Wells KD. Livestock in biomedical research: history, current status and future prospective. Reprod Fertil Dev. 2015;28(2):112-124.
- Kelly OM, et al. Towards clinical translation of nanomedicines: formulation scale-up and model systems. Adv Drug Deliv Rev. 2026;234:115862.
- Jinek M, et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 2012;337(6096):816-821.
- Pfeiffer P, Vielmetter W. Joining of nonhomologous DNA double strand breaks in vitro. Nucleic Acids Res. 1988;16(3):907-924.
- Thomas KR, Capecchi MR. Site-directed mutagenesis by gene targeting in mouse embryo-derived stem cells. Cell. 1987;51:503-512.
- Takata M, et al. Homologous recombination and non-homologous end-joining pathways of DNA double-strand break repair have overlapping roles in the maintenance of chromosomal integrity in vertebrate cells. EMBO J. 1998;17(18):5497-5508.
- Jiang S, Shen QW. Principles of gene editing techniques and applications in animal husbandry. 3 Biotech. 2019;9(1):28.
- Javaid N, Choi S. CRISPR/Cas system and factors affecting its precision and efficiency. Front Cell Dev Biol. 2021;9:761709.
- Wang J, et al. Application of gene editing technology in livestock: progress, challenges, and future perspectives. Agriculture (Basel). 2025;15(20):2155.
- Saleh-Gohari N, Helleday T. Conservative homologous recombination preferentially repairs DNA double-strand breaks in the S phase of the cell cycle in human cells. Nucleic Acids Res. 2004;32(12):3683-3688.
- Miyaoka Y, et al. Systematic quantification of HDR and NHEJ reveals effects of locus, nuclease, and cell type on genome-editing. Sci Rep. 2016;6:23549.
- Wen W, Zhang XB. CRISPR-Cas9 gene editing induced complex on-target outcomes in human cells. Exp Hematol. 2022;110:13-19.
- Schnieke AE, et al. Human factor IX transgenic sheep produced by transfer of nuclei from transfected fetal fibroblasts. Science. 1997;278(5346):2130-2133.
- Tang L, González R, Dobrinski I. Germline modification of domestic animals. Anim Reprod. 2015;12(1):93-104.
- Perisse IV, et al. Improvements in gene editing technology boost its applications in livestock. Front Genet. 2021;11:614688.
- Kwon DH, Gim GM, Yum SY, Jang G. Current status and future of gene engineering in livestock. BMB Rep. 2024;57(1):50-59.
- Mehravar M, Shirazi A, Nazari M, Banan M. Mosaicism in CRISPR/Cas9-mediated genome editing. Dev Biol. 2019;445(2):156-162.
- Niu Y, et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 2014;156(4):836-843.
- Yen ST, et al. Somatic mosaicism and allele complexity induced by CRISPR/Cas9 RNA injections in mouse zygotes. Dev Biol. 2014;393(1):3-9.
- Ni W, et al. Efficient gene knockout in goats using CRISPR/Cas9 system. PLoS One. 2014;9(9):e106718.
- Polejaeva IA. 25th anniversary of cloning by somatic cell nuclear transfer: generation of genetically engineered livestock using somatic cell nuclear transfer. Reproduction. 2021;162(1):F11-F22.
- Hodges CA, Stice SL. Generation of bovine transgenics using somatic cell nuclear transfer. Reprod Biol Endocrinol. 2003;1:81.
- Galli C. Current techniques of gene editing in pigs for xenotransplantation. Transpl Int. 2025;38:13807.
- Concordet JP, Haeussler M. CRISPOR: intuitive guide selection for CRISPR/Cas9 genome editing experiments and screens. Nucleic Acids Res. 2018;46(W1):W242-W245.
- Liu Y, et al. A retrospective analysis of sheep generated by somatic cell nuclear transfer. Theriogenology. 2024;227:102-111.
- Brinkman EK, Chen T, Amendola M, van Steensel B. Easy quantitative assessment of genome editing by sequence trace decomposition. Nucleic Acids Res. 2014;42(22):e168.
- Brinkman EK, et al. Easy quantification of template-directed CRISPR/Cas9 editing. Nucleic Acids Res. 2018;46(10):e58.
- Brinkman EK, Van Steensel B. Rapid quantitative evaluation of CRISPR genome editing by TIDE and TIDER. Methods Mol Biol. 2019;1961:29-44.
- Dalman A, et al. Synchronizing cell cycle of goat fibroblasts by serum starvation causes apoptosis. Reprod Domest Anim. 2010;45(5):e46-e53.
- Sadeghian-Nodoushan F, et al. Mimosine as well as serum starvation can be used for cell cycle synchronization of sheep granulosa cells. Chin J Biol. 2014;2014(1):851736.
- Page RL, Malcuit CM. Micromanipulation techniques for cloning. In: Principles of Cloning. Elsevier; 2014. p. 39-51.
- Viotti Perisse I, et al. Sheep models of F508del and G542X cystic fibrosis mutations show cellular responses to human therapeutics. FASEB Bioadv. 2021;3(10):841-854.
- Fan Z, et al. A sheep model of cystic fibrosis generated by CRISPR/Cas9 disruption of the CFTR gene. JCI Insight. 2018;3(19).
- Berthault C, et al. Highly efficient ex vivo correction of COL7A1 through ribonucleoprotein-based CRISPR/Cas9 and homology-directed repair to treat recessive dystrophic epidermolysis bullosa. J Invest Dermatol. 2024;144(6):1322-1333.e13.
- Martufi M, et al. Single-step, high-efficiency CRISPR-Cas9 genome editing in primary human disease-derived fibroblasts. CRISPR J. 2019;2(1):31-40.
- Bloomer H, Khirallah J, Li Y, Xu Q. CRISPR/Cas9 ribonucleoprotein-mediated genome and epigenome editing in mammalian cells. Adv Drug Deliv Rev. 2022;181:114087.
- Blocher R, et al. Effect of laparoscopic ovum pick-up on ovine in vitro oocyte maturation and somatic cell nuclear transfer embryo development. Anim Reprod Sci. 2026;292:108251.
- Campbell KH, Loi P, Otaegui PJ, Wilmut I. Cell cycle co-ordination in embryo cloning by nuclear transfer. Rev Reprod. 1996;1(1):40-46.
- Chen Y, Niu Y, Ji W. Genome editing in nonhuman primates: approach to generating human disease models. J Intern Med. 2016;280(3):246-251.
- Liu D, Cao D, Han R. Recent advances in therapeutic gene-editing technologies. Mol Ther. 2025;33(6):2619-2644.
- Campbell K, Alberio R. Reprogramming the genome: role of the cell cycle. Biosci Proc. 2019.
- Chia G, et al. Genomic instability during reprogramming by nuclear transfer is DNA replication dependent. Nat Cell Biol. 2017;19(4):282-291.
- Wang X, et al. Epigenetic reprogramming during somatic cell nuclear transfer: recent progress and future directions. Front Genet. 2020;11:205.
- Loi P, Iuso D, Czernik M, Ogura A. A new, dynamic era for somatic cell nuclear transfer? Trends Biotechnol. 2016;34(10):791-797.
- Zhao J, et al. Histone deacetylase inhibitors improve in vitro and in vivo developmental competence of somatic cell nuclear transfer porcine embryos. Cell Reprogram. 2010;12(1):75-83.
- Huang J, et al. BIX-01294 increases pig cloning efficiency by improving epigenetic reprogramming of somatic cell nuclei. Reproduction. 2016;151(1):39-49.
- Han C, et al. Overexpression of TET3 in donor cells enhances goat somatic cell nuclear transfer efficiency. FEBS J. 2018;285(14):2708-2723.
- Wang S, et al. Application of gene editing technology in resistance breeding of livestock. Life (Basel). 2022;12(7):1070.
- Houdebine LM. Production of pharmaceutical proteins by transgenic animals. Comp Immunol Microbiol Infect Dis. 2009;32(2):107-121.
הדפסות חוזרות והרשאות
מאמר זה פורסם
הסרטון יגיע בקרוב