מחקר in silico זה בחן האם השבת קישוריות של HNF4α בפרומוטור של F7 עשויה לשפר את תמלול F7 המודל במצב של חסר תורשתי ב-FVII. ניתוחים חישוביים זיהו מוטיבים רגולטוריים מרכזיים ומתאמים חזקים בביטוי הגנים. סימולציות חזו כי טרגוט של CRISPRa עשוי להשיב את תמלול F7 לכ-87% מהרמות הנורמליות, ממצא המצדיק תיקוף ניסיוני.
מאמר מחקר
In Silico שחזור של פעילות הפרומוטר של F7 באמצעות CRISPR בחסור תורשתי בגורם VII
במאמר זה
סיכום
תקציר
מחסור תורשתי בגורם VII (FVII) קשור להפחתה בביטוי הגן F7 ולהפרעה בקוואגולציה, ומנגנוני הבקרה השולטים בשעתוק F7 נותרו מאופיינים באופן חלקי בלבד. מחקר זה נועד לבחון באופן חישובי האם שחזור של קישור HNF4α החזוי בפרומוטר של F7, באמצעות מודולציה של גורמי שעתוק, תיקון מוטיב הפרומוטר, או בקרה אפיגנטית המתווכת על ידי הפעלה של CRISPR (CRISPRa), יכול תיאורטית להגביר את שעתוק F7 החזוי במחסור תורשתי ב-FVII. פותחה תשתית עבודה (pipeline) שהיא כולה in silico לאפיון נוף הבקרה של פרומוטר F7 על ידי זיהוי מוטיבים של קישור גורמי שעתוק שמורים באמצעות מאגרי נתונים של JASPAR, FIMO ו-UCSC Genome Browser. מתאמי ביטוי בכבד הוערכו באמצעות נתוני טרנסקריפטומיקה של GTEx, בעוד שנגישות הכרומטין וההקשר הרגולטורי נבחנו באמצעות ChIP-seq של ENCODE, ATAC-seq והערות של ChromHMM/Segway. רשת בקרה כבדית נבנתה ב-CellDesigner כדי לסמלץ את ההשפעות החזויות של אובדן HNF4α על שעתוק F7 לאורך תקופה של 24-h. ששה מוטיבי קישור של HNF4α בעלי ביטחון גבוה זוהו בתוך הפרומוטר הפרוקסימלי של F7, כולל שלושה אזורים החופפים לווריאנטים ידועים הקשורים למחלה. ניתוחים של ביטוי בכבד הדגימו מתאמים חיוביים בין F7 לבין HNF4A (r = 0.68) ו-HNF1A (r = 0.61). מידול חישובי חזה כי התמקדמות של CRISPRa לאזורי בקרה הקשורים ל-HNF4α עשויה להעלות את שעתוק F7 המסומלץ לכדי כ-87% מרמות ה-wild-type תחת התנאים הממודלים, עם ספציפיות מטרה חזויה. באופן כללי, מחקר חישובי טהור זה מציג מסגרת מולטי-אומיקית משולבת לתעדוף אסטרטגיות בקרה המכוונות לפרומוטר במחסור תורשתי ב-FVII. על ידי שילוב של ניתוח מוטיבים של גורמי שעתוק, הערות כרומטין, מתאם טרנסקריפטומי, מידול רשת בקרה ותעדוף מדריכי CRISPR בתוך תשתית עבודה מאוחדת, המחקר מייצר היפותזות הניתנות לבדיקה ניסויית, תוך אספקת גישה שיטתית המתרחבת מעבר לניתוחים קודמים של וריאנט בודד או ניסויים מבודדים.
מבוא
גורם VII (FVII) הוא סרין-פרוטאזה התלויה בוויטמין K, המפעילה את שרשרת הקרישה דרך המסלול החיצוני. בעקבות פגיעה בכלי דם, FVII פעיל (FVIIa) יוצר קומפלקס עם גורם רקמה (tissue factor) כדי לעורר ייצור תרומבין ויצירת קריש פיברין. הגן F7, הממוקם על כרומוזום 13q34, מקודד ל-FVII ומבוטא בעיקר בהפטוציטים1. וריאנטים פתוגניים ב-F7 גורמים למחסור תורשתי בגורם VII, הפרעת דימום נדירה רצסיבית אוטוזומלית עם שכיחות מוערכת של כ-1 ל-500,000 אנשים ברחבי העולם2. הביטויים הקליניים משתנים רבות ובדרך כלל תואמים את הפעילות השארית של FVII במחזור הדם3.
אף שרוב המקרים מיוחסים למוטציות מסוג missense, nonsense או מוטציות באתר השחזור (splice-site) באזור המקודד של F7, דווח גם על וריאנטים בפרומוטר המפחיתים את ביטוי הגן מבלי לשנות את מבנה החלבון4. לדוגמה, הווריאנט c.-94C>G בפרומוטר משבש אתר קישור קריטי של Sp1 בתוך הפרומוטר הפרוקסימלי של F7, מה שפוגע בקישור של גורם השעתוק ומפחית באופן ניכר את שעתוק F7. בנוסף, הוכח כי מוטציות בפרומוטר המשפיעות על אתרי קישור של HNF-4 מפחיתות את פעילות הפרומוטר, דבר המדגיש את החשיבות של קישור תקין של גורמי שעתוק לצורך ביטוי תקין של F75. דווח כי הווריאנט c.-61T>G משבש אתר קישור של HNF4, דבר הממחיש כי וריאנטים שונים בפרומוטר יכולים לפגוע בשעתוק של F7 באמצעות מנגנונים שונים התלויים בגורמי שעתוק6.
הביטוי של F7 נשלט באופן הדוק על ידי גורמי שעתוק המועשרים בהפטוציטים, ובמיוחד Hepatocyte Nuclear Factor 4 alpha (HNF4α) ו-Liver Factor A1 (HNF1α)7,8,9. HNF4α הוא רצפטור גרעיני הנקשר ל-DNA כהומודימר ומבקר גנים כבדיים רבים המעורבים במטבוליזם ובקרישה10. HNF4α הוא גורם שעתוק גרעיני המפעיל גנים ספציפיים לכבד באמצעות אינטראקציות עם קו-אקטיבטורים וקומפלקסים של עיצוב מחדש של כרומטין11. מחקרים ניסיוניים, כולל מודלים של עכביש (knockout) בעכברים, מצביעים על כך שאיבוד של HNF4α מוביל לתפקוד כבדי לקוי נרחב ולהפחתה בביטוי של גורמי קרישה מרובים, כולל FVII12. בנוסף, דווח כי פעילות שיתופית של HNF4α מגבירה את פעילות הפרומוטר במספר גנים המובעים בכבד13. יחד, תצפיות אלו מרמזות כי קישור לקוי של גורמי שעתוק עשוי לתרום להפחתה בביטוי F7 בקרב נשאי וריאנטים בפרומוטר.
גישות למודולציה של האפיגנום, כגון הפעלה באמצעות CRISPR (CRISPRa), התגלו ככלים פוטנציאליים להגברת ביטוי של גנים אנדוגניים ללא שינוי ברצף ה-DNA. מערכת CRISPRa משתמשת ב-RNAs מנחים (gRNAs) ספציפיים לרצף, המכוונים חלבון Cas9 שאינו פעיל קטליטית (dCas9) לאתרים גנומיים נבחרים. חלבון ה-dCas9 מחובר לדומיינים של הפעלת שעתוק כגון VP64, דומיין הפעלה טטרמרי של נגיף ההרפס סימפלקס VP16, או p300, היסטון אצטילטרנספראז המקדם שעתוק באמצעות עיצוב מחדש של הכרומטין14. עבודות מהעת האחרונה, כולל זו של .Belali et al, תומכות עוד יותר בתפקיד הרגולטורי המרכזי של HNF4α ברשתות גנים הקשורות לקרישה, מה שמחזק את העניין באסטרטגיות מודולציה המונחות על ידי גורמי שעתוק15. מחקרים קודמים הדגימו הצלה של פעילות פגומה של פרומוטיר F7 באמצעות TALE (Transcription Activator-Like Effector) ובעזרת CRISPRa16,17,18. עם זאת, מחקרים אלו העריכו אסטרטגיות בודדות למיקוד בפרומוטיר, בעוד שהעבודה הנוכחית משלבת חיזוי מוטיבים, אנוטציה של כרומטין, קורלציה טרנסקריפטומית, ניתוח רשתות רגולטוריות ותיעדוף gRNA בתוך מסגרת חישובית אחת להפקת היפותזות. למרות זאת, הרלוונטיות הטיפולית של HNF4α בבקרת פרומוטיר F7 נותרה לא מאופיינת במלואה, במיוחד מנקודת מבט מערכתית אינטגרטיבית.
בניגוד למחקרים קודמים שהתמקדו בווריאנטים בודדים של פרומוטורים או בתצפיות ניסיוניות מבודדות, המסגרת הנוכחית משלבת חיזוי מוטיבים של גורמי שעתוק, קורלציה טרנסקריפטומית, נגישות כרומטין, ניתוח רשתות רגולטוריות, תכנון מדריכי CRISPR והערכת ספציפיות ברחבי הגנום בתוך תהליך חישובי אחד. אסטרטגיה משולבת זו מאפשרת תיעדוף שיטתי של התערבויות רגולטוריות מועמדות לפני תיקוף ניסיוני, ובכך מספקת פלטפורמה מקיפה יותר להצבת היפותזות מאשר ניתוחים המבוססים על סוג נתונים בודד בלבד.
פרוטוקול
מאגרי המידע שבהם נעשה שימוש מפורטים ב- טבלת חומרים.
שליפת רצף פרומוטור ואנוטציה חישובית
אזור הפרומוטר של הגן האנושי F7 (מספר גישה ב-GenBank: NG_009262.1) הופק מ-NCBI באמצעות הרכבת הגנום הייחוס GRCh38/hg38. כל הניתוחים בוצעו in silico במסגרת חישובית הניתנת לשחזור. הפרומוטר הוגדר כטווח שבין 1000- ל-+100 bp ביחס לאתר תחילת השעתוק (TSS) המאותת, שהתקבל מדפדפן הגנום של UCSC (הערת RefSeq). חילוץ הרצף בוצע בפורמט FASTA ועבר תיקוף צולב מול גרסה 109 של Ensembl לצורך עקביות הקואורדינטות. רצף הפרומוטר עבר אנוטציה חישובית לאיתור אתרי קישור של גורמי שעתוק (TFBS), וריאנטים ידועים, תכולת CpG והרכב GC, באמצעות סקריפטים מותאמים של Python (גרסה 3.10) ו-Biopython (גרסה 1.81). כל האנוטציות מייצגות תחזיות חישוביות ולא תוקפו ניסיונית.
ניתוח אתרי קישור של גורמי שעתוק (TFBS)
מוטיבים חזויים של קישור HNF4α ו-HNF1α זוהו באמצעות מאגר הנתונים JASPAR 2022 CORE vertebrate עם מטריצות משקל מיקום (PWM) MA0114.4 (HNF4A) ו-MA0046.2 (HNF1A). סריקת מוטיבים בוצעה באמצעות FIMO (MEME Suite v5.5.0). זרימת העבודה כללה העלאת קבצי FASTA של פרומוטרים, בחירת PWM, מידול רקע של נוקלאוטידים ספציפי לפרומוטר, וסריקה של שני גדילי ה-DNA. מובהקות המוטיבים הוערכה באמצעות סף של p ≤ 1 × 10⁻4, ולאחריה תיקון Benjamini–Hochberg. פלטי FIMO יוצאו כקבצי TSV, ומוטיבים חזויים עם ערכי q מתוקנים <0.05 נשמרו. קואורדינטות TFBS חזויות הועברו להצלבה עם וריאנטים הקשורים למחלות מתוך dbSNP build 155 ו-HGMD Professional (2023.2) באמצעות BEDTools (v2.30). הווריאנט בפרומוטר c.-61T>G הקשור למחלה הוערך בהקשר של קרבתו המדווחת לאתר קישור של HNF4α, מה שמרמז על תפקיד רגולטורי פוטנציאלי בפעילות הפרומוטר של F7. חפיפת מוטיבים חישובית פורשה כתחזית ולא נחשבה כראיה לשיבוש של TF המוכח ניסויית. המוטיבים שזוהו מייצגים פוטנציאל קישור חזוי של גורמי שעתוק ולא תפוסה המוכחת ניסויית.
שימור אבולוציוני ואנוטציה אפיגנטית
שימור אבולוציוני של אזורים רגולטוריים חזויים הוערך באמצעות מדדי PhyloP ו-PhastCons מתוך יישור של 100 חולייתנים של UCSC (hg38). אזורים עם מדדי PhastCons ≥0.7 תועדפו כאלמנטים רגולטוריים משומרים.
ההקשר של הכרומטין הרגולטורי הוערך באמצעות ה-UCSC Genome Browser ומערכי הנתונים של ENCODE. נעשה שימוש בהרכבה hg38 כאשר קבוצות עקבות (tracks) רלוונטיות היו פעילות, כולל ENCODE transcription factor ChIP-seq, H3K27ac, H3K4me3, DNase I hypersensitivity, ATAC-seq, ChromHMM, ואנוטציות Segway. עקבות סיגנל יוצאו כקבצי BED ו-bigWig במידת הצורך. מערכי נתונים של ENCODE בפורמט bigWig עובדו באמצעות deepTools (v3.5.1), וסיגנלים של חזרות (replicates) השתמשו בממוצע לפני ניתוחים המשכיים. אתרי קישור חזויים של TF הושוו לשיאי ChIP-seq זמינים של HNF4α/HNF1α באמצעות חלון חפיפה של ±50 bp. ניתוחים אלו שימשו להסקת פוטנציאל רגולטורי ואינם מוכיחים קישור פונקציונלי in vivo.
ניתוח מתאמי ביטוי גנים
נתוני ביטוי RNA-seq של כבד התקבלו מ-GTEx v8 (226 דגימות כבד). ערכי ביטוי מנורמליים ל-TPM עבור F7, HNF4A, ו-HNF1A עברו טרנספורמציה של log2(TPM+1). ניתוח מתאם פירסון בוצע ב-R (גרסה v4.3.1) באמצעות פונקציית cor.test עם בדיקה דו-זנבית. השוואות מרובות תוקנו באמצעות שיטת Benjamini–Hochberg במקומות הרלוונטיים. המתאמים פורשו כקשרים אסוציאטיביים ולא כראיה לקשר רגולטורי סיבתי ישיר.
בניית רשת רגולטורית
מידע על אינטראקציות בין חלבונים ועל רשתות רגולטוריות נ retrieved מ-STRING v11.5 תוך שימוש בציון ביטחון מינימלי לאינטראקציה של 0.7. קבצי אינטראקציות בפורמט TSV שהופקו מ-STRING יובאו ל-Cytoscape v3.9.1 לצורך בנייה והדמיה של הרשת. מודולים של הרשת זוהו באמצעות תוסף MCODE עם הפרמטרים הבאים: Degree cutoff = 2; Node score cutoff = 0.2; K-core = 2; Maximum depth = 100.
צבירים משמעותיים יוצאו לצורך פרשנות בהמשך התהליך. העשרה תפקודית בוצעה באמצעות ניתוח העשרה של STRING עם שיעור גילוי שגוי (FDR) <0.05. ניתוחי רשת מייצגים קשרים ביולוגיים חזויים ומאושרים, ושימשו להצבת היפותזות.
מידול חישובי של הפעלה תעתקתית
מודל רגולטורי דינמי נבנה באמצעות CellDesigner v4.4 כדי לסמלץ השפעות חזויות של מודולציית HNF4α על שעתוק של F7. המודל מומש בפורמט SBML וסומלץ באמצעות פותר המבוסס על משוואות דיפרנציאליות רגילות (ODE) דטרמיניסטיות. קלטי המודל כללו: (1) ערכי ביטוי מנורמלים של HNF4A, HNF1A ו-F7 שנגזרו מנתוני כבד של GTEx; (2) זיקות קישור יחסיות של גורמי שעתוק שנגזרו מניקודי מוטיב של FIMO (בסולם של 0–1); (3) משקלי נגישות של כרומטין שנגזרו מעוצמת אות של ENCODE ATAC-seq ו-DNase-seq; (4) פרמטרים של כרומטין פעיל המשלבים פרופילים של H3K27ac ו-H3K4me3.
ביצעו סימולציות לאורך 24 שעות באמצעות אינטגרציה נומרית אדפטיבית, כאשר הפלטים תועדו במרווחי זמן שהוגדרו מראש. תנאי נוק-אאוט (Knockout) מודלו על ידי קביעת פעילות גורם השעתוק ל-0%. משתני הפלט כללו ערכים מנורמלים של F7 שפע תמלילים, מצב הפעלה יחסי של מקדם (promoter) ופעילות של גורמי שעתוק. כל תוצרי הביטוי נורמלו ביחס למודל הבסיס ללא הפרעה (100%). פרמטרים שלא היו זמינים במאגרי נתונים ציבוריים נאמדו באמצעות כוונון מונחה רגישות והם מופיעים ב- טבלה נלווית 1כל פלטי המודל מייצגים תחזיות חישוביות תחת הנחות מוגדרות ואינם מייצגים תגובות ביולוגיות שנמדדו בניסוי.
תכנון gRNA עבור CRISPRa עבור מוטיבים של HNF4α
מטרות להפעלה באמצעות CRISPR (CRISPRa) תוכננו באופן חישובי מלא באמצעות Benchling (גרסת 2024) ו-CRISPOR. אזור הפרומוטור של F7 (מ-500− עד 100+ bp ביחס ל-TSS) נסרק לאיתור אתרי SpCas9 NGG PAM בטווח של 200± bp ממוטיבים של HNF4α בעלי רמת ביטחון גבוהה. מדריכים מועמדים סוננו על פי הקריטריונים הבאים: (1) ציון on-target של Doench 2016 גבוה או שווה ל-50; (2) ציון CFD off-target גבוה או שווה ל-70; (3) תכולת GC של 40%–60%; (4) היעדר רצפי poly-T באורך של 4 bp ומעלה.
נגישות כרומטין שנחזתה מ-ATAC-seq והערכות תפיסות נוקלאוזומים מ-NuPoP שולבו כדי לתעדף אזורים רגולטוריים נגישים. תגובות CRISPRa פוטנציאליות באמצעות ארכיטקטורות dCas9-VP64 ו-dCas9-p300 מומדלו באופן חישובי ופורשו כפוטנציאל הפעלה חזוי בלבד.
תכנון עריכת CRISPR-Cas9 לשחזור מוטיב
כדי להעריך את ההיתכנות התאורטית של תיקון וריאנט בפרומוטור הקשור לשיבוש בזיהוי של HNF4α, נבחר הווריאנט c.-61T>G כוריאנט הרגולטורי המייצג הקשור ל-HNF4α. שני רנ"א מנחים (guide RNAs) של SpCas9, שהוגדרו כ-gRNA-L ו-gRNA-R, תוכננו כך שיקיפו את הווריאנט c.-61T>G, והם הוערכו באופן עצמאי וכקונפיגורציה משולבת של מדריך כפול. תבניות תיקון HDR חד-גדיליות המכילות את רצף הפרומוטור של רצף הייחוס במיקום הווריאנט מודלו עם זרועות הומולוגיה של 100-bp. מדריכים מועמדים הוערכו באופן חישובי באמצעות CRISPOR ו-Cas-OFFinder לצורך חיזוי הספציפיות, בעוד ש-CRISPRscan שימש להערכת פעילות השבירה החזויה. מידול מבוסס ICE שימש לאחר מכן להערכת תוצאות העריכה התאורטיות עבור קונפיגורציות המדריך הבודדות והמשולבות. הקונפיגורציה המשולבת של gRNA-L/gRNA-R נחשבה כאסטרטגיה של מדריך כפול ולא כמדריך שלישי עצמאי. כל יעילויות ותוצאות העריכה החזויות מייצגות הערכות חישוביות ואינן מקבעות יעילות HDR ניסויית, שחזור של קישור HNF4α, תיקון של רצף הפרומוטור בתאים או שחזור של תמלול F7.
סימולציית עריכה אפיגנטית ומידול נגישות כרומטין
נגישות הכרומטין בסביבת אתרי CRISPRa מועמדים הוערכה באמצעות מאגרי נתונים של ENCODE ATAC-seq ו-DNase-seq מתאי HepG2. עוצמת האות נמדדה בחלונות של 100 bp המרוכזים על כל רצף מדריך מועמד. נעשה שימוש באנוטציות של ChromHMM (מודל 15 מצבים) ו-Segway כדי לסווג מצבי כרומטין רגולטוריים מקומיים.
חושב ציון הפעלה מורכב המשלב (1) קרבה של מוטיב, (2) נגישות ב-ATAC-seq, (3) רגישות יתר ל-DNase I, (4) העשרה של H3K27ac, ו-(5) העשרה של H3K4me3, כדי לדרג מטרות מועמדות ל-CRISPRa. תגובות שעתוק חזויות סומללו תחת תנאי כרומטין מודלים ופורשו כהערכות תיאורטיות.
הערכת סיכון לפעילות חוץ-מטרה עבור אסטרטגיות CRISPRa ו-HDR
הערכת ספציפיות ברמת הגנום כולו בוצעה באמצעות דירוג CFD של CRISPOR, ספירה באמצעות Cas-OFFinder ותחזיות של CRISPRscan. מדריכים מועמדים סוננו כדי למזער אינטראקציות חוץ-מטרה (off-target) חזויות, במיוחד בתוך אזורים פעילים תעתוקית.
קריטריוני החרגה נוספים כללו: (1) אתרים מוצפיים (off-target) חזויים בטווח של ±1 kb מאזורי TSS מאושרים, (2) חפיפה עם אזורי פרומוטר משותפים, (3) חפיפה עם אלמנטים של מחזקים (enhancers), (4) אזורים רגולטוריים הקשורים לגנים סמוכים המבוטאים בכבד, על בסיס הערכות של ChromHMM ו-Segway.
חושבו מדדי ספציפיות משולבים הממזגים את יעילות ה-guide, את נטל ה-off-target החזוי ואת הקשר הכרומטין, כדי לתעדף עיצובים מועמדים. אסטרטגיית סריקה חישובית רב-שכבתית זו מעריכה ספציפיות תיאורטית ואינה מחליפה תיקוף ניסיוני של off-target ברחבי הגנום. סיכום של זרימת העבודה החישובית, הכולל מערכי נתונים של קלט, כלים אנליטיים, קריטריוני סינון ונקודות בקרה של הפלט, מוצג ב-Supplementary Table 2.
פרמטרים חישוביים קריטיים
ביצועים אמינים של צינור העיבוד החישוביי היו תלויים במספר הגדרות פרמטרים שהוגדרו מראש. זיהוי מוטיבים עבר אופטימיזציה באמצעות FIMO (p < 1 × 10⁻4; q < 0.05) עם מטריצות משקלי מיקום של JASPAR HNF4A ו-HNF1A. אינטגרציה של כרומטין דרשה קואורדינטות hg38 עקביות וראיות תואמות ממאגרי נתונים של ENCODE ATAC-seq, DNase-seq, H3K27ac, ו-H3K4me3. רשתות רגולטוריות הופקו באמצעות אינטראקציות STRING (רמת ביטחון ≥0.70) וצבירת MCODE ב-Cytoscape. סימולציות דינמיות בוצעו ב-CellDesigner באמצעות פותר ODE דטרמיניסטי עם ערכי ביטוי המופקים מ-GTEx, ציוני מוטיבים מ-FIMO ומשקלי נגישות כרומטין מ-ENCODE. RNA מדריכים (gRNAs) מועמדים ל-CRISPRa תועדפו על בסיס ציון on-target של Doench 2016 (≥50), ציון סגוליות CFD (≥70), תכולת GC (40%–60%), מינימום של יעדים שגויים (off-targets) חזויים, ומיקום בתוך כרומטין נגיש. השלמת זרימת העבודה אומתה באמצעות זיהוי מוטיבים מוצלח, יצירת רשת, אנוטציית כרומטין, בחירת gRNA ופלטים יציבים של הסימולציה.
תוצאות
חיזוי של מוטיבי קישור פונקציונליים של HNF4α ו-HNF1α בפרומוטר של F7
סריקת מוטיבים חישובית באמצעות FIMO ומסד הנתונים JASPAR 2022 חזתה שלושה מוטיבי קישור של HNF4α ושלושה של HNF1α בעלי רמת ביטחון גבוהה בתוך אזור הפרומוטר שמעלה (upstream) באורך 1 kb של הגן F7. המוטיבים שנחזו מוקמו בתוך אזורי פרומוטר שמורים והתאימו לרצפי זיהוי של גורמי גרעין של הפיה (hepatocyte nuclear factor) (p < 1 × 10⁻4). באופן בולט, שניים מהמוטיבים שנחזו מוקמו בקרבת מוטציות שדווחו בעבר וקשורות למחסור תורשתי בגורם VII. המוטיב הקשור ל-HNF4α מוקם בקרבת הווריאנט של הפרומוטר c.-61T>G. מסלולי ChIP-seq מ-ENCODE (תאי HepG2) הדגימו העשרה של אותות קישור של HNF4α ו-HNF1α באזורי פרומוטר אלה, מה שתומך ברלוונטיות הרגולטורית המשוערת שלהם במסגרת חישובית זו (איור 1).
מתאם בין F7 לביטוי גורמי שעתוק בכבד
נתוני טרנסקריפטומיקה מדגימות רקמת כבד מ-GTEx (n = 226) חשפו מתאם חיובי מובהק בין ביטוי F7 לבין ביטוי HNF4A (Pearson’s r = 0.68, p < 0.001), ובין ביטוי F7 לבין ביטוי HNF1A (r = 0.61, p < 0.01). מתאמים אלו משחזרים קשרים רגולטוריים ידועים בין F7, HNF4α ו-HNF1A17,18. במסגרת החישובית, הם משמשים כשלב תיקוף פנימי, התומך בכך שהתהליך (pipeline) משקף ביולוגיה מבוססת לפני הרחבתו להקשרים של וריאנטים בקידומון (איור 2).
ניתוח רשת רגולטורית ומפת כרומטין
מידול רשת באמצעות STRING ו-Cytoscape חזה כי HNF4α ו-HNF1α משמשים כצמתים מרכזיים בתוך רשת שעתוק כבדית המועשרת בגנים הקרישה. נתונים אפיגנומיים מ-ENCODE אישרו כי מקדם F7 בדגימות HepG2 ובדגימות כבד ראשוניות חופף לאזורים המסומנים במודיפיקציות היסטון פעילות (H3K4me3, H3K27ac) ובכרומטין פתוח (טבלה משלימה 3 ו- איור 1מערכי נתונים טרנסקריפטומיים השוואתיים הראו כי F7, HNF4A ו-HNF1A מבוטאים יחד ב-HepG2, Huh7 ו-Hep3B, אם כי ברמות ביטוי משתנות בין השורות. במקרים שבהם היו זמינים, פרופילי ההיסטונים ונגישות הפרומוטור ב-Huh7 וב-Hep3B היו תואמים באופן כללי לאלה של HepG2, מה שתומך בעקביות של נוף הכרומטין של הפרומוטור הפעיל בין שורות תאים המופקות מהפטוציטים (איור משלים 1), בעוד שקווי תאים שאינם כבדיים (למשל, K562, HeLa) הראו נגישות מופחתת משמעותית של הכרומטין. ממצאים אלה תומכים בבקרה ספציפית לכבד של F7, תוך הדגשת השונות בין מודלים כבדיים (איור 3).
תכנון gRNA עבור CRISPRa והפעלה שעתוקית סימולטיבית
ארבעה gRNAs תוכננו כדי להכווין לפרומוטר ה-F7 הפרוקסימלי בסמוך למוטיבים של HNF4α בעלי ציון גבוה (Supplementary Table 4). כולם עמדו בקריטריונים שהוגדרו מראש לפעילות on-target גבוהה (>60) ולהשפעות off-target חזויות מינימליות. סימולציות חזו כי dCas9-VP64 ו-dCas9-p300 העלו בנפרד את ביטוי F7 החזוי ל-68% ו-76% מהרפרנס של הטיפוס הפראי (wild-type), בהתאמה, בעוד שהפעלה משולבת של dCas9-VP64+p300 העלתה את הביטוי החזוי ל-87% מרמות הטיפוס הפראי (Figure 4B; Supplementary Table 5). כאן, פעילות פרומוטר של טיפוס פראי הוגדרה כ-100% (1.0), וכל הערכי הסימולציה נורמלו לרפרנס זה. תוצאות אלו מעידות כי הפעלה משולבת של CRISPRa עשויה לפצות על דכאה שעתקתית הנגרמת על ידי מוטציות בפרומוטר, אם כי הערכים מייצגים תחזיות חישוביות ולא ביטוי שנמדד ניסויית. באופן חשוב, התלות של שחזור F7 באמצעות CRISPRa בפעילות אנדוגנית של HNF4A הוערכה במפורש באמצעות סימולציות רגולטוריות דינמיות. CRISPRa הגביר את שעתוק F7 אך נותר תלוי ב-HNF4A תפקודי; לפיכך, השחזור החזוי פחת באופן משמעותי בתנאים של זמינות או תפקוד לקויי של HNF4A (Figure 4).
In silico אסטרטגיית CRISPR-Cas9 HDR לשחזור מוטיב
עבור וריאנטים של הפרומוטר שדווח כי הם משפיעים על הזיהוי של HNF4α, נבחר הווריאנט c.-61T>G כווריאנט המייצג הקשור ל-HNF4α, בעוד ש-c.-94C>G טופל בנפרד כווריאנט ידוע באתר Sp1 ולא כמוטציה מבוססת המשבשת את HNF4α. אסטרטגיות תיקון באמצעות CRISPR-Cas9 HDR מודלו in silico עבור הווריאנט הקשור ל-HNF4α. שני gRNAs, שהוגדרו כ-gRNA-L ו-gRNA-R, נבחרו כדי להקיף את אתר הווריאנט והוערכו בנפרד ובשילוב. תבנית התיקון של HDR בעלת הגדיל הבודד שילבה את רצף הפרומוטר של הרפרנס המכיל את אתר הקישור הקנוני של HNF4α, עם זרועות הומולוגיה של 100-bp. הערכה in silico באמצעות Cas-OFFinder ו-CRISPRscan שימשה להערכת הספציפיות החזויה של המדריכים ופעילות השבירה, בעוד שמידול מבוסס ICE שימש להערכת תוצאות עריכה תיאורטיות. יעילויות העריכה החזויות השתנו בהתאם לתצורת המדריך, כאשר עיצוב ה-gRNA-L/gRNA-R המשולב הוערך כאסטרטגיית מדריך כפול ולא כ-gRNA שלישי עצמאי. למרות ש-c.-94C>G נשמר בניתוח הפרומוטר הרחב יותר בשל הרלוונטיות הרגולטורית המבוססת שלו, הוא לא פושר כווריאנט המשבש את מוטיב HNF4α במודל ה-HDR. תוצאות אלו מייצגות תחזיות חישוביות של תיקון רצף פרומוטר פוטנציאלי ואינן קובעות יעילות HDR ניסויית, שחזור של קישור HNF4α, או השבה של פעילות פרומוטר F7 מסוג wild-type (איור 5).
נגישות כרומטין ופוטנציאל הפעלה אפיגנטי
ניתוח של נתוני ATAC-seq ורגישות יתרה ל-DNase I בתאי HepG2 חזה כי כל אתרי המטרה של CRISPRa נמצאים באזורים בעלי נגישות כרומטינית גבוהה. שילוב של ממצאים אלו עם HNF4α ChIP-seq והעשרה של H3K27ac תמך עוד יותר בפוטנציאל ההפעלה של אתרים אלו. עריכה אפיגנטית מדומית חזתה תוצאות חיוביות של עיצוב מחדש של הכרומטין וצפתה גיוס מוגבר של גורמי שעתוק בעקבות הפעלה באמצעות CRISPRa (איור 6).
הערכת ספציפיות גנומית של עיצובי gRNA
In silico סריקת gRNA עבור CRISPRa חשפה ספציפיות גבוהה של הרצפים הן בגישת CRISPRa והן בגישת HDR (Supplementary Table 6). ניתוחי CRISPOR ו-Benchling שללו gRNAs עם סבירות גבוהה לאתרי מטרה שגויים (off-targets) בתוך אזורי פרומוטר פעילים שעתוקית. עבור עיצובי CRISPRa, נתוני ATAC-seq ו-H3K27ac המופקים מ-ENCODE הצביעו על כך שכל אתרי המטרה שנבחרו ממוקמים בתוך כרומטין פתוח הספציפי ל-F7. אף אחד מה-gRNAs המועמדים לא חפף לאזורי אנהנסרים (enhancer regions) או לאלמנטים של פרומוטר משותף. הערכות מצב כרומטין של ChromHMM ו-Segway תמכו עוד בסיווג של אזורים אלו כפרומוטרים פעילים הספציפיים להפטוציטים, ללא חפיפה עם פרומוטרים של גנים שכנים המוסדרים במשותף. ניקוד ספציפיות חישובי מרוכב, המשלב דמיון רצפים של off-target, נגישות כרומטין ואנוטציה רגולטורית, חזה הסתברות נמוכה של טרנס-אקטיבציה לא מכוונת (0.4%–0.6%) עבור מדריכי ה-CRISPRa שנבחרו (Figure 7). בעיות נפוצות בזרימת העבודה החישובית, הסיבות הסבירות להן ופעולות תיקון מומלצות מסוכמות ב-Supplementary Table 7 כדי להקל על השחזור ועל יישום עקבי.
זמינות נתונים:
המחברים מאשרים כי כל הנתונים התומכים בממצאי מחקר זה סופקו בתוך המאמר והם זמינים ב-Zenodo: https://doi.org/10.5281/zenodo.21735831
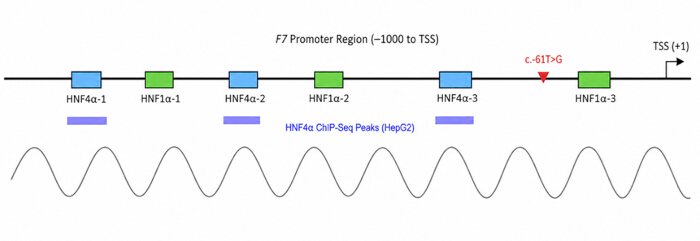
איור 1: מוטיבי קישור חזויים של HNF4α ו-HNF1α בפרומוטר של F7. ייצוג סכימטי של אזור הפרומוטר במרחק 1 kb במעלה הזרם של הגן F7, המציג שישה מוטיבי קישור חזויים עבור HNF4α ו-HNF1α (תיבות צבעוניות). אלו מוצגים על רקע מדדי שימור בחולייתנים (PhyloP) ומסומנים עם וריאנטים ידועים הקשורים למחלה (סימון אדום), כולל המוטציה הפתוגנית c.-61T>G. שיאי ChIP-seq של HNF4α מתאי HepG2 מעידים על העשרה. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
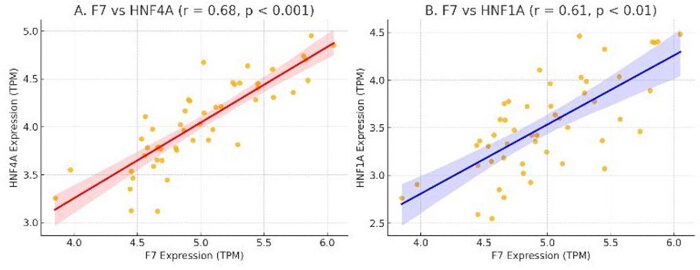
איור 2: מתאם בין F7 לבין גורמי שעתוק כבדיים. (A) ביטוי F7 מראה מתאם חיובי חזק עם HNF4A (r = 0.68, p < 0.001). (B) ביטוי F7 נמצא גם במתאם חיובי עם HNF1A (r = 0.61, p < 0.01). כל נקודה מייצגת דגימת כבד ממאגר הנתונים GTEx. מוצגים קווי רגרסיה עם רווחי סמך של 95%. המתאמים הם אסוציאטיביים ואינם מבססים סיבתיות רגולטורית ישירה. אנא לחץ כאן כדי לצפות בגרסה גדולה יותר של איור זה.
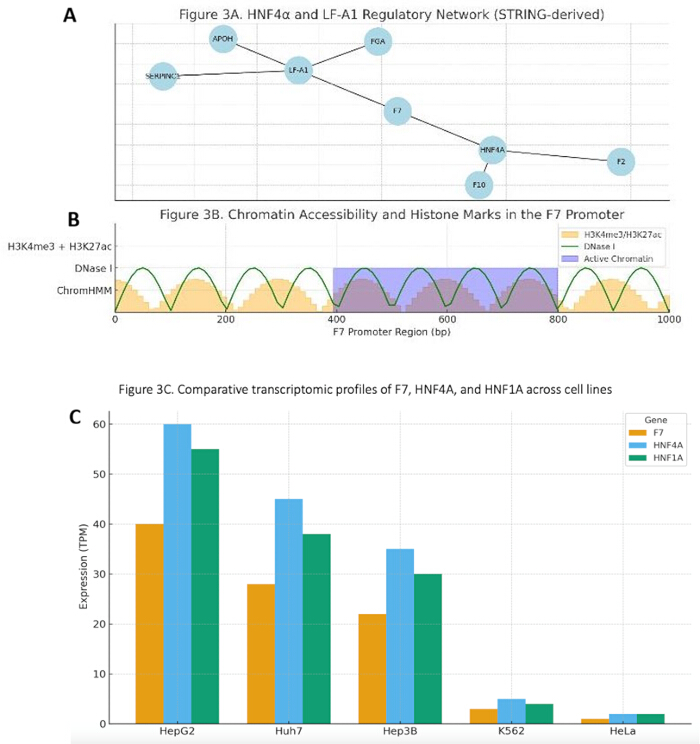
איור 3: העשרה של רשת רגולטורית כבדית ומפת הכרומטין. (A) רשת שעתוק המבוססת על STRING הממוקדת ב-HNF4α מראה קשרים רגולטוריים חזויים עם F7 וגנים אחרים הקשורים לקרישה. (B) עקבות דפדפן בסגנון UCSC ממחישים כרומטין פתוח (DNase I), מודיפיקציות של היסטונים (H3K4me3/H3K27ac), וסגמנטציה של מצבי כרומטין (ChromHMM) סביב הפרומוטור של F7 בתאי HepG2, באופן העולה עם אזור פעיל שעתוקית. (C) טרנסקריפטומיקה השוואתית מראה ביטוי משותף של F7, HNF4A, ו-HNF1A בשורות תאים כבדיות (HepG2, Huh7, Hep3B) ברמות משתנות, בעוד ששורות תאים שאינן כבדיות (K562, HeLa) מראות ביטוי מופחת. נגישות הפרומוטור ופרופילי ההיסטונים ב-Huh7 וב-Hep3B היו תואמים באופן כללי ל-HepG2. אנא לחץ כאן כדי לצפות בגרסה גדולה יותר של איור זה.
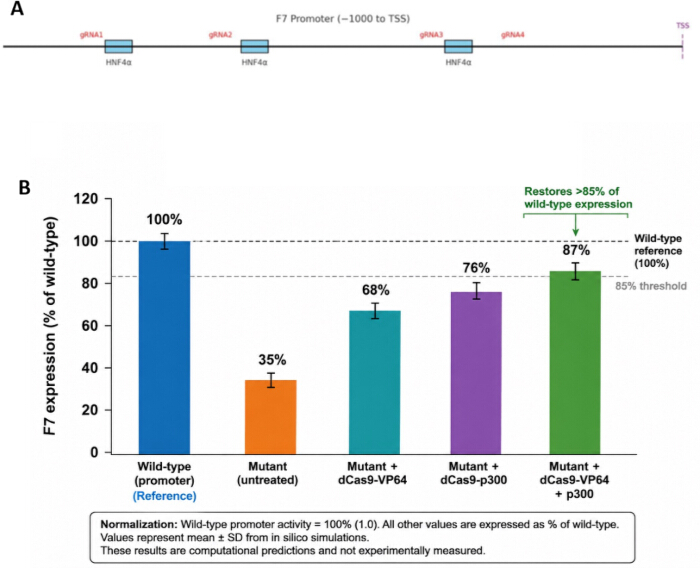
איור 4: תכנון gRNA עבור CRISPRa וסימולציה של הפעלה תעתוקית. (A) תרשים המראה את המיקומים החזויים של RNA מנחה (gRNA1–gRNA4) של CRISPRa ביחס למוטיבים של קישור HNF4α ולאתר תחילת התעתוק (TSS) של F7. (B) פלט תעתוקי מסומולץ של F7 תחת אסטרטגיות CRISPRa שונות בהקשרי פרומוטור מסוג wild-type ומוטנטי. ביטוי F7 נורמל לפרומוטור ה-wild-type, שהוגדר כ-100% (1.0). במודל של הפרומוטור המוטנטי, הביטוי החזוי היה 35% מה-wild-type, ועלה ל-68% עם dCas9-VP64, ל-76% עם dCas9-p300, ול-87% עם הפעלה משולבת של dCas9-VP64+p300, ובכך חצה את סף ה-85%. הסימולציות in silico שילבו נתוני קלט אפיגנומיים וטרנסקריפטומיים מתאי HepG2 ומייצגות תחזיות חישוביות ולא ביטוי שנמדד ניסויית. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
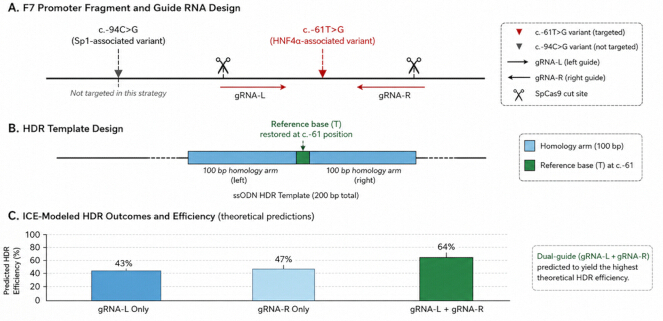
איור 5: אסטרטגיית CRISPR-Cas9 HDR לתיקון מוטיב. (A) תרשים של אזור הפרומוטר של F7 המראה את הווריאנט c.-61T>G (הקשור ל-HNFa) שנועד לתיקון. הווריאנט c.-94C>G (הקשור ל-Sp1) מסומן לצורך התייחסות, שכן הוא לא היה המטרה באסטרטגיה זו. שני RNA מנחים של SpCas9 (gRNA-L ו-gRNA-R) תוכננו כך שיקיפו את האתר c.-61T>G. (B) תבנית תיקון HDR חד-גדילית (sODN) המכילה את בסיס הייחוס (T) בעמדה c.-61, מוקפת בזרועות הומולוגיה של 100-bp. (C) תחזיות ממודל ICE של יעילות עריכה עבור מדריכים בודדים והגדרת מדריך כפול (gRNA-L + gRNA-R). אסטרטגיית המדריך הכפול צפויה להניב את יעילות ה-HDR התאורטית הגבוהה ביותר. כל התוצאות מייצגות תחזיות חישוביות ואינן מעידות על HDR מוצלח, שחזור של קישור HNF4a או התאוששות של שעתוק F7. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
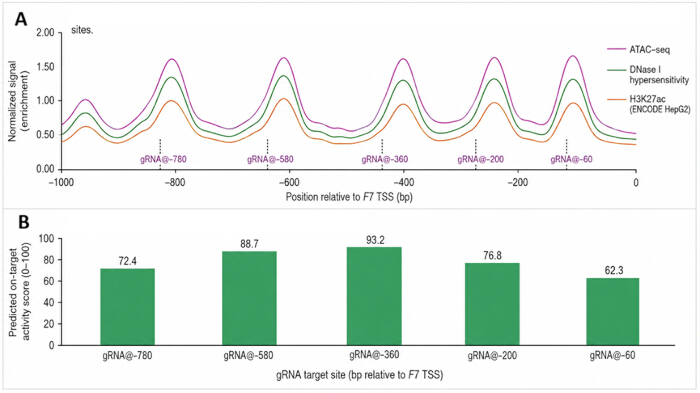
איור 6: נגישות כרומטין ופוטנציאל הפעלה של אתרי מטרה ל-CRISPRa. (A) מסלולי ATAC-seq, רגישות יתר ל-DNase I והעשרה של H3K27ac לאורך אזור של 1-kb במעלה הזרם של מקדם F7 ממחישים אזורים של נגישות כרומטין מוגברת וכרומטין רגולטורי פעיל. קווים מקווקווים אנכיים מציינים את המיקומים של חמשת אתרי המטרה של gRNA ל-CRISPRa (gRNA@−780, gRNA@−740, gRNA@−580, gRNA@−360, ו-gRNA@−200). (B) ציוני הפעלה שעתוקית חזויים עבור כל gRNA מעידים כי הת targeting של אזורים נגישים ועשירים ב-H3K27ac עשוי להוביל להפעלה חזקה יותר של F7, כאשר הפעילות החזויה הגבוהה ביותר היא ב-gRNA@−580. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
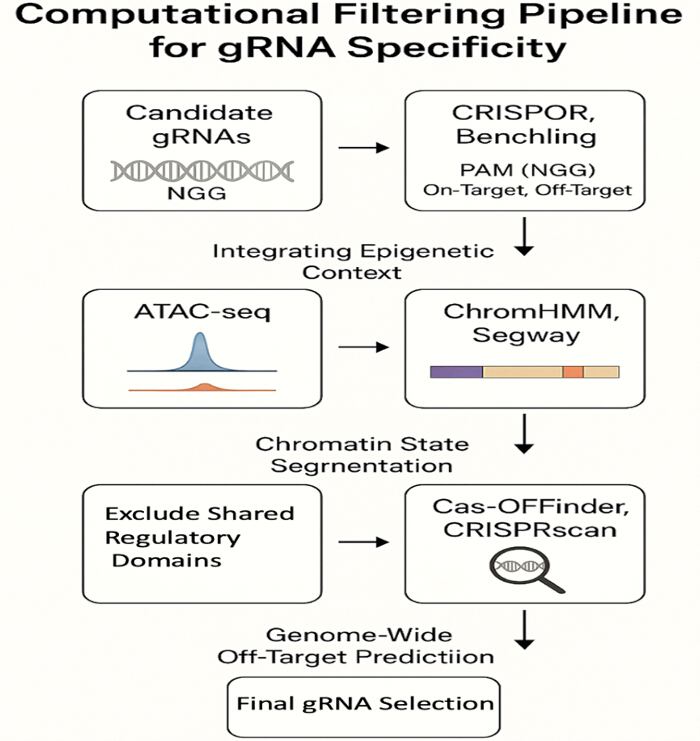
איור 7: תהליך סינון חישובי לסגוליות של gRNA. סכמה כללית של תהליך ה- in silico ששימש לזיהוי gRNAs בעלי סגוליות גבוהה עבור CRISPRa ו-HDR. התהליך משלב סינון מבוסס רצף (CRISPOR, Benchling), הקשר אפיגנטי (ATAC-seq, H3K27ac), סגמנטציה של מצב הכרומטין (ChromHMM, Segway), וכלים לחיזוי יעדי-משנה (off-target) ברחבי הגנום (Cas-OFFinder, CRISPRscan) כדי למזער סיכונים חזויים של טרנס-אקטיבציה ושבירה. אנא לחצו כאן כדי לצפות בגרסה גדולה יותר של איור זה.
איור משלים 1: פרופילי נגישות כרומטין השוואתיים ושינויים היסטוניים הקשורים לפרומוטור בפרומוטור של F7 בתאי HepG2, Huh7 ו-Hep3B. נגישות ATAC-seq מנורמלת (A) יחד עם העשרה של H3K27ac (B) ו-H3K4me3 (C) מדגימות כרומטין פעיל של פרומוטור העקבי באופן רחב בשלושת קווי התאים הנגזרים מהפטוציטים (D), מה שתומך בשימוש בהם כמודלים חישוביים לניתוחים רגולטוריים של F7.אנא לחצו כאן להורדת קובץ זה.
טבלה משלימה 1: פרמטרים ששימשו במודל השעתוק החישובי. סיכום של ערכי הפרמטרים ששימשו בסימולציה מבוססת CellDesigner של בקרה שעתוקית של F7. הפרמטרים כוללים מקדמי פעילות של גורמי שעתוק עבור HNF4α ו-HNF1α, משני נגישות של פרומוטורים שהופקו ממאגרי נתוני כרומטין של ENCODE, קבועי קצב שעתוק ופרמטרים של פירוק mRNA.אנא לחצו כאן כדי להוריד קובץ זה.
טבלה משלימה 2: נקודות בקרה של זרימת העבודה החישובית. סיכום של צינור הניתוח ב-in silico, כולל הכלים החישובים, מערכי נתוני הקלט, קריטריוני הסינון המרכזיים והתוצרים הצפויים בכל שלב של אנוטציה של מקדמים, חיזוי אתרי קישור של גורמי שעתוק, בחירת מדריכי CRISPRa, הערכת נגישות כרומטין, הערכת יעדים שגויים (off-target) וניתוחי עריכה גנומית סימולטיביים. אנא לחצו כאן להורדת הקובץ.
טבלה משלימה 3: פרופילי נגישות כרומטין ושינויים היסטוניים הקשורים לקידוד, המופקים מ-ENCODE, בהשוואה בקידוד של F7 בתאי HepG2, Huh7 ו-Hep3B. נגישות ATAC-seq מנורמלת, העשراء של H3K27ac ו-H3K4me3, ואנוטציות של מצב קידוד ב-ChromHMM מדגימות ארכיטקטורת קידוד פעילה ועקבית במידה רבה בשלושת קווי התאים שנגזרו מהפטוציטים. הערכים מייצגים סיכומים שהופקו באופן חישובי כדי לתמוך בניתוחים השוואתיים in silico.אנא לחצו כאן להורדת קובץ זה.
טבלה משלימה 4: ניתוח ספציפיות ומטרות שגויות (off-target) מלא של RNA מנחה מועמד ל-CRISPRa המכוון למקדם של F7. הטבלה מסכמת רצפי מנחים, יעילות On-target חזויה, ציוני ספציפיות, תחזיות Off-target, נגישות כרומטין, הערות רגולטוריות ודירוג משולב ששימש לבחירת המנחים באופן חישובי. כל הערכים מייצגים תחזיות in silico.אנא לחצו כאן להורדת קובץ זה.
טבלה משלימה 5: מדדי רגולציה חזויים הופקו באמצעות המסגרת החישובית השולבת נגישות של פרומוטור, תפוסת גורמי שחלוף ופרמטרי הפעלה של CRISPRa. הערכים מייצגים הערכות in silico מנורמלות ביחס לפרומוטור F7 מסוג הפרא (שהוגדר כ-1.0; 100% ביטוי). סימולציות אלו משמשות ליצירת היפותזות ואינן מייצגות פעילות שעתוקית של F7 שנמדדה באופן ניסיוני.אנא לחצו כאן להורדת קובץ זה.
טבלה נלווית 6: ניתוח מטרות שגויות (off-target) ברחבי הגנום ודירוג ספציפיות משולב עבור RNA מדריכים נבחרים של CRISPRa ו-HDR המכוונים למקדם F7. הטבלה מסכמת ביצועים חזויים במטרה (on-target), מדדי ספציפיות, פרופילי מטרות שגויות, הקשר כרומטיני ומדדי סיכון משולבים המשמשים להערכת ספציפיות המדריכים ולהערכת סיכון להפעלה שעתית (transactivation) ברחבי הגנום in silico.אנא לחץ כאן להורדת קובץ זה.
טבלה משלימה 7: סיכום של בעיות נפוצות בזרימת העבודה החישובית שנתגלו במהלך ניתוח פרומוטור F7 ופעולות תיקון מומלצות להבטחת הדירות, עקביות נתונים ותוצאות מידול in silico מהימנות.אנא לחצו כאן להורדת קובץ זה.
דיון
This study presents a purely computational, hypothesis-generating framework for examining transcriptional regulation of the F7 gene and for prioritizing candidate promoter-targeting strategies in hereditary FVII deficiency. By integrating motif analysis, transcriptomic correlations, chromatin annotations, and gRNA prioritization, the pipeline predicts regulatory relationships and intervention feasibility rather than demonstrating functional restoration. The primary contribution of this work is the systematic narrowing of experimentally testable targets within the F7 promoter.
Mechanistically, the findings support a model in which hepatocyte-enriched transcription factors HNF4α and HNF1α cooperate to maintain basal F7 transcription. The identification of conserved, high-affinity HNF4α motifs overlapping pathogenic promoter variants suggests that loss of cis-regulatory binding capacity is a plausible mechanistic contributor to reduced F7 transcription4,5,10. In hepatic gene networks, HNF4α functions as a pioneer-like nuclear receptor that stabilizes promoter accessibility and recruits coactivator complexes, while HNF1α often acts synergistically to reinforce transcriptional output7,11,12. Within the constraints of the in silico model, reduced motif affinity or simulated TF depletion led to decreased predicted F7 transcription, consistent with this cooperative regulatory architecture.
The strong liver-specific correlation observed between F7, HNF4A, and HNF1A expression further supports, though does not prove, a shared regulatory program. Importantly, these correlations are associative and cannot establish direct transcriptional control. Nonetheless, the network topology placing HNF4α/HNF1α at central nodes of coagulation-related modules is mechanistically consistent with prior experimental literature and supports their prioritization for further study19,20.
Epigenomic integration provides an additional mechanistic layer. The overlap between predicted HNF4α motifs and active chromatin marks (H3K4me3, H3K27ac) suggests that the proximal F7 promoter resides in a permissive chromatin environment in hepatocyte-derived datasets21,22. In the computational context, this accessibility supports the theoretical premise that transcriptional upregulation strategies such as CRISPRa could engage the locus. However, chromatin state is highly cell-type– and context-dependent, and ENCODE-derived signals may not fully represent patient hepatocytes or disease states23,24.
The modeling of CRISPRa and HDR strategies offers predictive insight into potential regulatory leverage points. Simulations suggest that targeting high-affinity HNF4α motifs could increase modeled F7 transcription under certain parameter conditions, whereas HDR-based motif correction could theoretically restore canonical binding architecture. Mechanistically, CRISPRa is expected to function through local recruitment of transcriptional coactivators (e.g., VP64 or p300), which may synergize with endogenous hepatic transcription factors when present10,12,16.
The model predicted reduced CRISPRa responsiveness when HNF4α activity was diminished, indicating dependence on intact endogenous regulatory circuitry. CRISPRa efficacy is predicted to depend on intact hepatic transcriptional machinery. Patients with pathogenic HNF4A variants may respond poorly to CRISPRa because it enhances, rather than replaces, endogenous transcription. Accordingly, this framework is most applicable to patients with F7 promoter variants and intact HNF4A activity.
Motif predictions do not confirm in vivo transcription factor binding, and chromatin annotations derived from public datasets may not reflect the regulatory state in patients with F7 promoter variants. Similarly, correlation analyses cannot distinguish direct from indirect regulatory relationships.
The dynamic transcriptional model relies on parameter estimation and simplifying assumptions regarding TF cooperativity, chromatin weighting, and transcriptional kinetics. While sensitivity-guided tuning was applied, the model remains an abstraction of hepatic gene regulation and may not capture nonlinear or context-specific regulatory behaviors. Small changes in parameterization could alter predicted rescue magnitudes. To improve model robustness, estimated transcription factor activity coefficients and chromatin accessibility weights were, whenever possible, selected from publicly available biological datasets and refined via sensitivity-guided parameter tuning. Although qualitative ranking of candidate regulatory strategies remained stable across biologically plausible parameter ranges, quantitative predictions of transcriptional rescue should be interpreted with caution because they still depend on model assumptions. Accordingly, the predicted rescue percentages are intended primarily for comparative prioritization rather than as precise estimates of biological efficacy.
CRISPR guide prioritization was based on in silico scoring algorithms that incompletely predict real-world editing or activation efficiency. Off-target risk assessment, although multilayered, cannot substitute for empirical genome-wide assays such as GUIDE-seq or Digenome-seq25,26. Furthermore, computational off-target prediction alone is insufficient to establish biosafety for clinical genome editing. Although multiple prediction tools were integrated to prioritize guide RNAs, definitive biosafety requires genome-wide off-target assays, transcriptomic profiling, and long-term functional validation. Future translational development should additionally incorporate transient CRISPR delivery systems, dose optimization, and comprehensive toxicological assessment to minimize unintended genomic or epigenomic effects. Likewise, HDR efficiency in hepatocytes is typically low in vivo, and the present simulations do not model DNA repair pathway competition or cell-cycle effects.
Translational feasibility remains uncertain. Efficient and safe hepatocyte delivery of CRISPR-based systems continues to be a major barrier. AAV vectors face cargo and immunogenicity constraints, whereas lipid nanoparticle systems require further optimization for liver specificity and durability27,28. These practical considerations were not explicitly modeled and may substantially affect real-world applicability. Similarly, the HDR-based promoter correction strategy should be viewed as a computational proof-of-concept rather than a clinically optimized therapeutic approach. Although predicted editing efficiencies of 45%–65% are encouraging within the computational framework, actual HDR efficiency in mature hepatocytes is generally limited because homology-directed repair is relatively inefficient in non-dividing cells. Consequently, emerging technologies such as prime editing or base editing may ultimately provide more clinically practical approaches for correcting promoter variants in vivo. Although HepG2-derived ENCODE datasets provide comprehensive hepatic annotations, they cannot fully recapitulate primary human hepatocytes. Therefore, the present analyses should be considered an initial computational prioritization framework that requires validation in primary hepatocytes, liver organoids, and appropriate animal models before clinical translation can be contemplated. The clinical relevance of partial F7 upregulation remains speculative in this context. Although prior clinical observations suggest that modest increases in plasma FVII can reduce bleeding risk, the present study does not demonstrate that the predicted transcriptional changes would translate into functional protein correction or clinical benefit16,17.
Notwithstanding these limitations, the framework has broader conceptual value. The integrative pipeline illustrates how promoter architecture, transcription factor dependency, and chromatin context can be jointly analyzed to prioritize regulatory interventions for liver-expressed genes affected by non-coding variants29,30,31.
In addition to HNF4α and HNF1α, SP1 represents an important transcriptional regulator that cooperates with hepatocyte-enriched factors to establish liver-specific chromatin accessibility and transcriptional activity. Therefore, the regulatory activity of the F7 promoter is likely mediated through a coordinated transcription factor network involving HNF4α, HNF1α, and SP1 rather than through individual factor binding events alone. While HNF4α-associated regulatory regions have been previously described, the present computational framework re-identifies these regulatory elements and evaluates their potential for targeted restoration using CRISPR-based approaches.
This framework guides therapeutic design by integrating transcription factor motif prediction with CRISPR-based targeting. Predicted HNF4α regulatory motifs were used as candidate regions for CRISPR activation (CRISPRa) gRNA design, aiming to enhance endogenous F7 transcription without altering the genomic sequence. Furthermore, disrupted or suboptimal regulatory motifs can be prioritized for CRISPR-Cas9-mediated sequence correction to restore their predicted transcription factor-binding potential. These applications highlight the utility of the model as a precision genome-regulatory screening platform, while experimental validation remains necessary to confirm regulatory activity and therapeutic feasibility. The pipeline is intended for F7 promoter variants predicted to disrupt HNF4α or HNF1α binding. The workflow integrates promoter sequences with public transcriptomic, epigenomic, and ChIP-seq datasets. Because the framework relies on liver-specific regulatory architecture, it is most applicable to hepatocytes or hepatocyte-derived experimental systems and should not be extrapolated to non-hepatic tissues. Furthermore, the predictive performance of the pipeline depends on the quality of available public datasets and, therefore, may not fully capture patient-specific epigenetic variation or disease-associated chromatin remodeling.
Future studies should include ChIP-qPCR or CUT&RUN to confirm HNF4α/HNF1α occupancy at prioritized motifs, CRISPRa functional assays in hepatocyte-derived cells, and protein-level measurements of FVII activity. In addition, allele-specific models of promoter variants such as c.-61T>G will be necessary to determine whether the predicted regulatory mechanisms operate in a mutation-dependent manner.
Compared with conventional gene replacement strategies, which rely on exogenous delivery of the F7 coding sequence, the proposed CRISPRa framework seeks to enhance transcription of the endogenous F7 locus while preserving native genomic regulation. Previous studies demonstrated TALE- and CRISPRa-mediated rescue of F7 promoter activity16,17. In contrast, the present study provides an integrated computational framework for prioritizing promoter-targeting strategies before experimental validation. HDR-mediated promoter correction theoretically restores the native DNA sequence but depends on relatively inefficient homology-directed repair, particularly in quiescent hepatocytes. Consequently, the present computational framework positions CRISPRa as a complementary regulatory strategy that may be advantageous for promoter variants predicted to impair transcription factor binding while avoiding permanent genomic sequence modification. These comparisons are intended to prioritize candidate approaches for future experimental evaluation rather than establish therapeutic superiority.
Despite these mechanistic insights, several important limitations must be emphasized. First and most critically, all findings are derived from computational analyses and simulated models; no experimental validation was performed. The absence of experimental validation represents the principal limitation of this study. All predicted transcription factor binding events, CRISPRa-mediated transcriptional activation, HDR efficiencies, and off-target assessments are computational predictions and should therefore be interpreted as testable hypotheses rather than experimentally verified biological phenomena. Future studies should validate these findings using luciferase promoter-reporter assays, ChIP-qPCR or CUT&RUN experiments to confirm HNF4α/HNF1α occupancy, CRISPRa activation studies in hepatocyte-derived cell lines or primary hepatocytes, quantitative PCR and western blot analyses of F7 expression, and coagulation assays to determine restoration of functional FVII activity.
In conclusion, this study provides a computationally derived, mechanistically informed framework suggesting that disruption of HNF4α/HNF1α regulatory architecture may contribute to reduced F7 transcription and that targeted promoter modulation could, in theory, enhance modeled gene activity. However, all conclusions remain predictive and contingent on experimental validation. The work is best interpreted as a systematic hypothesis-generation effort rather than evidence of therapeutic efficacy.
גילויים
המחברים מצהירים כי אין ניגודי עניינים.
תודות
המחברים מודים לדיקנאט ללימודי תארים מתקדמים ומחקר מדעי באוניברסיטת בישה על התמיכה בעבודה זו באמצעות תוכנית התמיכה במחקר במסלול מהיר (Fast-Track Research Support Program). יתרה מכך, מחקר זה נתמך באמצעות מימון מפרויקט מספר (PSAU/2026/R/1448) של אוניברסיטת הנסיך סתאם בן עבדאלעזיז
חומרים
| שם | חברה | מספר קטלוג | הערות |
|---|---|---|---|
| Benchling | Benchling Inc. | פלטפורמת אינטרנט | משמשת לתכנון CRISPR guide RNA וניתוח רצפי פרומוטורים. |
| Cas-OFFinder | Center for Genome Engineering | גרסה עדכנית | משמש לחיזוי רחב-גנומי של אתרי חיתוך off-target של CRISPR-Cas9. |
| CellDesigner | Systems Biology Institute | v4.4 | משמש למידול in silico של בקרה שעתוקית וסימולציות CRISPRa. |
| ChromHMM | Broad Institute | גרסה עדכנית | משמש לסגמנטציה ואנוטציה של מצבי כרומטין. |
| CRISPOR | CRISPOR Team | גרסת אינטרנט עדכנית | משמש להערכת יעילות של guide RNA ופעילות off-target חזויה. |
| CRISPRscan | CRISPRscan Development Team | גרסה עדכנית | משמש להערכת יעילות חיתוך חזויה של CRISPR-Cas9. |
| Cytoscape | Cytoscape Consortium | v3.9.1 | פלטפורמה לוויזואליזציה וניתוח של רשתות. |
| dbSNP Database | NCBI | מהדורה עדכנית | משמש לזיהוי פולימורפיזמי נוקלאוטיד בודד (SNPs) ידועים בתוך הפרומוטור של F7. |
| מערכת dCas9-p300 CRISPRa (מודל חישובי) | לא רלוונטי | לא רלוונטי | מפעיל אפיגנטי ממודל חישובית המשמש לסימולציה בלבד; לא נעשה שימוש בריאגנט ניסיוני. |
| מערכת dCas9-VP64 CRISPRa (מודל חישובי) | לא רלוונטי | לא רלוונטי | מפעיל שעתוקי ממודל חישובית המשמש לסימולציה בלבד; לא נעשה שימוש בריאגנט ניסיוני. |
| ENCODE Project Database | ENCODE Consortium | מהדורה עדכנית | מקור למסדי נתונים של ChIP-seq, ATAC-seq, רגישות יתר ל-DNase I ומודיפיקציות היסטונים. |
| רצף פרומוטור F7 (GenBank) | National Center for Biotechnology Information (NCBI) | NG_009262.1 | רצף ייחוס של הגן האנושי F7 המשמש לשליפה ואנוטציה של הפרומוטור. |
| FIMO (Find Individual Motif Occurrences) | MEME Suite | v5.5.0 | כלי חישובי המשמש לסריקת פרומוטור F7 עבור אתרי קישור חזויים של גורמי שעתוק. |
| GTEx Portal | GTEx Consortium | גרסה 8 (v8) | מקור לנתונים טרנסקריפטומיים (TPM) של כבד לצורך ניתוחי קורלציה. |
| Human Gene Mutation Database (HGMD) | HGMD Professional | מהדורה עדכנית | משמש לזיהוי וריאנטים של פרומוטור הקשורים למחלות. |
| ICE (Inference of CRISPR Edits) | Synthego Corporation | גרסת אינטרנט עדכנית | משמש למידול חישובי של תוצאות עריכה חזויות של CRISPR. |
| JASPAR Database | JASPAR Consortium | מהדורת 2022 | מאגר נתונים של פרופילי קישור של גורמי שעתוק המשמש לזיהוי מוטיבי קישור של HNF4α ו-HNF1A. |
| תוסף MCODE | Cytoscape | גרסה עדכנית | משמש לזיהוי מודולים של רשתות בקרה בעלי קישוריות גבוהה. |
| MEME Suite | MEME Suite Development Team | v5.5.0 | חבילת תוכנה התומכת בגילוי מוטיבים ובניתוח הופעות של מוטיבים. |
| ניתוח מתאם פירסון (Pearson Correlation Analysis) | אלגוריתם סטטיסטי | לא רלוונטי | משמש להערכת קשרים בין ביטוי של F7, HNF4A ו-HNF1A. |
| מסלול שימור PhastCons | UCSC Genome Browser | 100-Vertebrate Alignment | משמש להערכת אלמנטים גנומיים שמורים. |
| מסלול שימור PhyloP | UCSC Genome Browser | 100-Vertebrate Alignment | משמש להערכת שימור אבולוציוני ברמת הנוקלאוטיד. |
| Segway | Hoffman Laboratory | גרסה עדכנית | משמש לסגמנטציה של הגנום ואנוטציה רגולטורית. |
| תבנית תיקון HDR חד-גדילית (תכנון חישובי) | לא רלוונטי | לא רלוונטי | תוכננה in silico לצורך שחזור מוטיב בפרומוטור; לא סונתזה באופן ניסיוני. |
| SpCas9 (מודל חישובי) | לא רלוונטי | לא רלוונטי | מודל חישובי המשמש לתכנון guide RNA של HDR וסימולציות עריכה. |
| STRING Database | STRING Consortium | v11.5 | משמש לבניית רשתות אינטראקציה חלבון–חלבון ורשתות בקרה גנית. |
| UCSC Genome Browser | University of California, Santa Cruz | מהדורה עדכנית | משמש להערכת שימור פרומוטורים, אנוטציה של הגנום ומסלולים אפיגנומיים. |
מקורות
- Peyvandi F, Duga S, Akhavan S, Mannucci PM. Rare coagulation deficiencies. Haemophilia. 2002;8(3):308-321.
- Mariani G, Bernardi F. Factor VII deficiency. Semin Thromb Hemost. 2009;35(4):400-6. doi:10.1055/s-0029-1225762.
- Napolitano M, Siragusa S, Mariani G. Factor VII deficiency: clinical phenotype, genotype and therapy. J Clin Med. 2017;6(4):38.
- Tourbih H, Harrach A, Bencharef H, Dehbi H, Oukkache B. Molecular aspects of rare coagulation factor deficiencies. Cureus. 2025;17(7):e89102.
- Carew JA, Pollak ES, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting an Sp1 binding site in the factor VII promoter. Blood. 1998;92(5):1639-1645.
- Shahbazi S, Mahdian R. Factor VII Gene Defects: Review of Functional Studies and Their Clinical Implications. Iran Biomed J 2019 May;23(3):165–174.
- Sladek FM. What are nuclear receptor ligands? Mol Cell Endocrinol. 2011;334(1-2):3-13.
- Garrison WD, Battle MA, Yang C, Kaestner KH, Sladek FM, Duncan SA. Hepatocyte nuclear factor 4 alpha is essential for embryonic development of the mouse colon. Gastroenterology. 2006;130(4):1207-1220.
- Bolotin E et al. Integrated approach for the identification of human hepatocyte nuclear factor 4alpha target genes using protein binding microarrays. Hepatology. 2010;51(2):642-653.
- Walesky C, Apte U. Role of hepatocyte nuclear factor 4α (HNF4α) in cell proliferation and cancer. Gene Expr. 2015;16(3):101-108.
- Parviz F, Matullo C, Garrison WD, Savatski L, Adamson JW, Ning G, et al. Hepatocyte nuclear factor 4alpha controls the development of a hepatic epithelium and liver morphogenesis. Nat Genet. 2003;34(3):292-296.
- Odom DT et al. Control of pancreas and liver gene expression by HNF transcription factors. Science. 2004;303(5662):1378-1381.
- Rowley CW, Staloch LJ, Divine JK, McCaul SP, Simon TC. Mechanisms of mutual functional interactions between HNF-4alpha and HNF-1alpha revealed by mutations that cause maturity onset diabetes of the young. Am J Physiol Gastrointest Liver Physiol. 2006;290(3):G466-475.
- Hirakawa MP, Krishnakumar R, Timlin JA, Carney JP, Butler KS. Gene editing and CRISPR in the clinic: current and future perspectives. Biosci Rep. 2020;40(4):BSR20200127.
- Belali T, Abomughaid M, Alhujaily M. The transcription factor HNF-4α: a key player in haematological disorders. Arch Med Sci. 2021;19(6):1646-1652.
- Barbon E, Pignani S, Branchini A, Bernardi F, Pinotti M, Bovolenta M. An engineered TALE-transcription factor rescues transcription of factor VII impaired by promoter mutations and enhances its endogenous expression in hepatocytes. Sci Rep. 2016;6:28304.
- Pignani S et al. Tailoring the CRISPR system to transactivate coagulation gene promoters in normal and mutated contexts. Biochim Biophys Acta Gene Regul Mech. 2019;1862(6):619-624.
- Arbini AA, Pollak ES, Bayleran JK, High KA, Bauer KA. Severe factor VII deficiency due to a mutation disrupting a hepatocyte nuclear factor 4 binding site in the factor VII promoter. Blood. 1997;89(1):176-182.
- Greenberg D, Miao CH, Ho WT, Chung DW, Davie EW. Liver-specific expression of the human factor VII gene. Proc Natl Acad Sci U S A. 1995;92(26):12347-12351.
- Andersson R, Sandelin A. Determinants of enhancer and promoter activities of regulatory elements. Nat Rev Genet. 2020;21(2):71-87.
- Birnbaum RY, Clowney EJ, Agamy O, Kim MJ, Zhao J, Yamanaka T, et al. Coding exons function as tissue-specific enhancers of nearby genes. Genome Res. 2012;22(6):1059-1068.
- Fulco CP et al. Activity-by-contact model of enhancer-promoter regulation from thousands of CRISPR perturbations. Nat Genet. 2019;51(12):1664-1669.
- Yin H et al. Therapeutic genome editing by combined viral and non-viral delivery of CRISPR system components in vivo. Nat Biotechnol. 2016;34(3):328-333.
- Chen Y et al. Chromatin accessibility: biological functions, molecular mechanisms and therapeutic application. Signal Transduct Target Ther. 2024;9(1):340.
- Deans JR et al. HNF4α isoforms regulate the circadian balance between carbohydrate and lipid metabolism in the liver. Front Endocrinol (Lausanne). 2023;14:1266527.
- Jones C, Avino M, Giroux V, Boudreau F. HNF4α acts as upstream functional regulator of intestinal Wnt3 and Paneth cell fate. Cell Mol Gastroenterol Hepatol. 2023;15(3):593-612.
- Taha EA, Lee J, Hotta A. Delivery of CRISPR-Cas tools for in vivo genome editing therapy: trends and challenges. J Control Release. 2022;342:345-361.
- Qiu S, Pan Y, Cui Y, et al. HNF4α improves hepatocyte regeneration by upregulating PXR. FASEB J. 2024;38(14):e23830.
- Avsec Ž et al. Effective gene expression prediction from sequence by integrating long-range interactions. Nat Methods. 2021;18(10):1196-1203.
- Zahraei M et al. CRISPR/dCas9-TET1-mediated epigenetic editing reactivates miR-200c in breast cancer cells. Sci Rep. 2025;15(1):31739.
- Mariani G, Herrmann FH, Bernardi F, Schved JF, Auerswald G, Ingerslev J. Clinical manifestations, management, and molecular genetics in congenital factor VII deficiency: the International Registry on Congenital Factor VII Deficiency (IRF7). Blood. 2000;96(1):374.