סקירה זו מציגה את הפיברוזיס כבסיס המאומת לסיכון לסרטן תאי כבד (HCC) הקשור למחלת כבד שומנית הקשורה לתפקוד מטבולי לקוי (MASLD), ומעריכה משנים מטבוליים, מיקרוביאליים וחיסוניים המדרגים ברמת ראיות לצורך סיווג, גילוי מוקדם ומניעה.
מאמר סקירה
סרטן תאי כבד במחלת כבד סטאוטית הקשורה לתפקוד מטבולי לקוי מעבר לפיברוזיס: גורמים מטבוליים, מיקרוביאליים וחיסוניים
* These authors contributed equally
במאמר זה
סיכום
תקציר
מחלת כבד סטאוטית הקשורה לתפקוד מטבולי לקוי (MASLD) היא סיבה חשובה יותר ויותר לקרצינומה של תאי הכבד (HCC). פיברוזיס ושחמת נותרים המנבאים המהימנים ביותר ל-HCC, אך מיעוט משמעותי של גידולים הקשורים ל-MASLD מאובחנים ללא שחמת. סקירה נרטיבית זו בוחנת מה המשמעות של "מעבר לפיברוזיס" עבור הערכת סיכונים, במקום להתייחס לפיברוזיס כגורם שניתן לוותר עליו. ראשית, אנו מפרידים בין שיעור מקרי ה-HCC שאינם נלווים לשחמת לבין השכיחות המוחלטת הנמוכה בהרבה של HCC באוכלוסיית MASLD ללא שחמת. לאחר מכן, אנו מסנתזים ראיות מבני אדם, בעלי חיים ו-in vitro לפגיעות ליפוטוקסית וחמצונית, סיגנלינג של אינסולין וגורם גדילה דמוי אינסולין, תקשורת בין המעי לכבד, ועיצוב מחדש של המערכת החיסונית. אנו מבחינים בין מניעים מכניסטיים סבירים לבין משני סיכון קליניים, ביומרקרים לסיכון עתידי, בדיקות לגילוי מוקדם והתערבויות המשנות את מהלך המחלה. הראיות הנוכחיות תומכות בשכבות של סיווג סיכונים המתרכזות בפיברוזיס תוך שימוש בגורמים קליניים ובמדדים לא פולשניים לפיברוזיס, בעוד שסמנים גנטיים, פרוטאומיים, מיקרוביאליים וחיסוניים נותרים בשלב המחקר. Resmetirom ו-semaglutide משפרים את ההיסטולוגיה של MASH בחולים נבחרים ללא שחמת עם פיברוזיס בדרגות F2–F3; הראיות למניעה ישירה של HCC על ידי תרופות מטבוליות או ניתוחים לבריאטריה נותרות תצפיתיות או חסרות. מעקב שגרתי אינו מוצדק עבור MASLD ללא פיברוזיס מתקדמת, אך הערכה פרטנית במחלה בדרגת F3 ותיקוף פרוספקטיבי של מודלים רב-משתניים לסיכון הם בעדיפות עליונה.
מבוא
מחלת כבד סטאוטית הקשורה לתפקוד מטבולי לקוי (MASLD), שסווגה בעבר כחלק ממחלת כבד שומני לא-אלכוהולי, מוגדרת על ידי סטאטוזיס כבדי בנוכחות סיכון קרדיומטבולי, ושכיחותה עלתה עם עליית שיעורי ההשמנה וסוכרת מסוג 21,2. ספקטרום המחלה כולל סטאטוזיס, סטאטוהפטיס הקשורה לתפקוד מטבולי לקוי (MASH), פיברוזיס, שחמת הכבד וקרצינומה של התאי הכבדיים (HCC). פיברוזיס נותר המנבא ההיסטולוגי החזק ביותר לתוצאים הקשורים לכבד והבסיס הפרקטי ביותר להערכת סיכון ל-HCC3.
שני נתונים אפידמיולוגיים שונים נבלים לעיתים קרובות. מיעוט משמעותי של מקרי HCC הקשורים ל-MASLD מתפתחים ללא שחית (cirrhosis), אך השכיחות השנתית המוחלטת של HCC בקרב כלל האנשים עם MASLD שאינו שחיתי היא נמוכה. בקוהורט ביופסיות שוודי, שכיחות ה-HCC עלתה מ-0.8 ל-1,0 שנות-אדם בסטאטוזיס פשוט, ל-1.2 בסטאטוהפטיס לא פיברוטי, ל-2.3 בפיברוזיס שאינו שחיתי, ו-6.2 בשחית4. בקוהורט גדול של וטרנים בארצות הברית, שחית העלה את שכיחות ה-HCC ל-10.6 ל-1,0 שנות-אדם, בהשוואה לשיעור נמוך בהרבה ברמת האוכלוסייה ב-MASLD באופן כללי5.
להבחנה זו יש חשיבות קלינית. ההנחיות הנוכחיות אינן תומכות במעקב שגרתי אחר HCC עבור כלל המטופלים עם MASLD ללא שחית (noncirrhotic). האיגוד האמריקאי למחקר מחלות כבד ממליץ נגד מעקב שגרתי ב-MASLD ללא שחית, בעוד שההנחיות האירופיות אינן ממליצות על מעקב מתחת לשלב F3 ומאפשרות שיקול דעת פרטני במחלה בשלב F32,6. לפיכך, סבירות מנגנונית צריכה להוות מניע לסיווג סיכונים טוב יותר ולתיקוף פרוספקטיבי, במקום הרחבה לא מבוססת של המעקב לאוכלוסיית ה-MASLD הגדולה מאוד ובעלת השכיחות הנמוכה.
מספר פגיעות עלולות לשנות את רמת הסיכון בתוך שלב פיברוזיס נתון. עודף ליפידים, נזק חמצוני, עמידות לאינסולין, היפרגליקמיה, אותות ממקור מעי ותפקוד חיסוני לקוי יכולים לעודד פגיעה ב-DNA, סיגנלינג פרוליפרטיבי ופגיעה במעקב אחר גידולים7,8. הראיות לכך הן הטרוגניות: לפיברוזיס ומחלות רקע מטבוליות יש תמיכה ממחקרים אנושיים אורכיים, בעוד שנתיבים מולקולריים רבים מסתמכים על רקמות אנושיות בחתך רוחבי, מודלים של בעלי חיים או מערכות in vitro. לפיכך, אנו מגדירים את רמת הראיות עבור כל נתיב מוצע ונמנעים מלהתייחס למתאמים כהוכחה לקשר סיבתי.
סקירה זו מוסיפה מסגרת המדורגת לפי רמות ראיות לתיאורים תיאוריים עדכניים. היא מתייחסת לפיברוזיס כאל סמן אינטגרטיבי מתוקף של פגיעה מצטברת, ולאחר מכן מארגנת מידע נוסף לארבע קטגוריות: גורמים סיבתיים סבירים, משני סיכון קליניים, ביומרקרים לסיכון עתידי לעומת גילוי מוקדם של גידולים, ומטרות לטיפול משנה מחלה או למניעה שניתן להשפיע עליהן.
סקירה ופרספקטיבה
פיברוזיס הוא מרכזי, אך אינו מספיק
פיברוזיס כולל פגיעה כרונית בהפטוציטים, דלקת, הפעלת תאי כוכב (stellate cells), עיצוב מחדש של כלי הדם וניסיונות תיקון. פיברוזיס מתקדם ושחמת יוצרים היפוקסיה, קשיחות חריגה, איתות דלקתי ואובדן תאים וסבב רגנרציה חוזרים; לכן הם נותרים המצבים הקליניים הברורים ביותר למעקב אחר HCC2,6. המונח 'מעבר לפיברוזיס' בסקירה זו אינו משמעו 'ללא פיברוזיס'. משמעותו היא הוספת משתנים נתמכים בראיות לשלב הפיברוזיס.
MASLD-HCC ללא שחית (Noncirrhotic) מדגים כי טרנספורמציה ממאירה אינה דורשת בהכרח שחית. עם זאת, אין לפרש את שיעורי המקרים כתוצאת סריקה. סקירות שיטתיות מדווחות כי מחלה ללא שחית מהווה חלק ניכר ממקרי ה-HCC הקשורים ל-MASLD, בעוד שהשכיחות בקרב חולי MASLD ללא שחית שאינם נבחרים נותרת בדרך כלל מתחת לספי סבירות העלות המקובלים למעקב3,9,10.
פיברוזיס מהווה אם כן מגביר סיכון משמעותי, אך אינו מהווה מודל סיבתי מלא. סטרס מטבולי עלול לפגוע ב-DNA, עמידות לאינסולין יכולה לתחזק אותות גדילה, דיסביוזיס עלולה להוסיף קלט דלקתי פורטלי, ורקמה עשירה בליפידים עלולה להחליש את המעקב החיסוני. תהליכים אלו עשויים לחפוף לפיברוגנזה מוקדמת, אך יש להוכיח את ערכם הקליני המוסף לאחר התחשבות בפיברוזיס ובסיכונים דמוגרפיים מבוססים.
קנה מידה אפידמיולוגי וגבול המעקב
הערכות שפורסמו משתנות בהתאם למכנה, לאופן זיהוי המקרים, למסגרת ההפניה ולגיאוגרפיה. הערכות מטא-אנליטיות מצביעות על כך שכחמישית עד שליש ממקרי ה-HCC הקשורים ל-MASLD עשויים להופיע ללא שחמת כבד, כאשר בחלק מהקוהורטות דווחו שיעורים גבוהים יותר3,9. פרופורציה זו מתארת את הרכבם של מקרי ה-HCC; היא אינה מתארת את הסיכוי שפרט עם MASLD ללא שחמת כבד יפתח HCC.
הנתונים הטובים ביותר המבוססים על היסטולוגיה מראים מדרג מונוטוני לאורך סטאטוזיס פשוט, MASH לא פיברוטי, פיברוזיס לא צירוטי ושחמת כבד, אך עדיין לא זמינות הערכות שכיחות מאוחדות ואמינות עבור כל שלב נפרד של F0, F1, F2 ו-F34. קהלים עכשוויים מראים גם כי ערכי מדד פיברוזיס-4 (FIB-4) גבוהים לאורך זמן מזהים קבוצות ללא שחמת כבד בעלות סיכון גבוה יותר, אם כי השיעורים המוחלטים נותרים נמוכים1. לפיכך, אנו מדווחים על השכבות הזמינות במקום להסיק שיעורים ספציפיים לשלב שאינם נתמכים.
גיל מבוגר, מין זכר, סוכרת מסוג 2, השמנה ופגיעה ביוכימית מתמשכת מעלים את הסיכון ל-HCC, וסוכרת עלולה להגביר את הגרדיאנט הקשור לפיברוזיס4,5. הצטברות משפחתית ונטייה גנטית מוסיפות הטרוגניות נוספת12. משתנים אלו רלוונטיים מבחינה קלינית, אך תרומתם המוחלטת תלויה בפיברוזיס בבסיס, מוצא, גיאוגרפיה, תמותה תחרותית ואבחנה של MASLD.
כתוצאה מכך, ההנחיות נבדלות בשוליים ולא ביסודותיהן. שחמת הכבד מצדיקה מעקב חציוני, האיגוד האמריקאי לחקר מחלות הכבד (AASLD) ממליץ נגד מעקב שגרתי ב-MASLD ללא שחמת, האיגוד האירופי לחקר הכבד (EASL) מאפשר שיקול דעת פרטני בשלב F3, וסקירה מוקדמת של מומחים מהאיגוד האמריקאי לגסטרואנטרולוגיה התירה שקילת מעקב כאשר שתי בדיקות לא פולשניות מצביעות באופן עקבי על פיברוזיס מתקדם2,6,13. עמדות אלו תומכות בהערכה פרטנית במקרים של פיברוזיס מתקדם, ולא בסריקה גורפת של מחלה בשלבים F0–F2.
היררכיית ראיות ומסגרת ארגונית
אנו משתמשים במונח 'longitudinal human' (אנושי אורכי) עבור ראיות הקודמות להתפתחות HCC, ב-'cross-sectional human' (אנושי חתכי) עבור דם או רקמה שנמדדו בזמן האבחנה או אחריה, ב-'animal' (בעלי חיים) עבור מודלים מכניסטיים in vivo, וב-'in vitro’ עבור תאים מבודדים או אורגנואידים. קשר אנושי אינו סיבתי באופן אוטומטי, ומסלול סיבתי ניסיוני אינו מהווה באופן אוטומטי סמן ביולוגי שימושי מבחינה קלינית או מטרה תרופתית.
מסגרת העבודה מפרידה בין ארבע שאלות. ראשית, האם מסלול מסוים מניע באופן סביר קרצינוגנזה? שנית, האם הוא משנה את הסיכון העתידי מעבר לפיברוזיס ומשתנים קליניים שגרתיים? שלישית, האם בדיקה מסוימת מנבאת HCC עתידי או מזהה גידול מוקדם שכבר קיים? רביעית, האם התערבות מסוימת משפרת את ההיסטולוגיה של MASH, מפחיתה את השכיחות הנצפית של HCC, או מונעת HCC באופן ישיר בניסוי אקראי? הפרדה בין שאלות אלו מפחיתה את הפרשנות המוגזמת שפגעה בגרסה המוקדמת יותר. מסגרת עבודה מדורגת לפי רמת ראיות, המשלבת מסלולים מכניסטיים אלו, מדדי סיכון ויישומים קליניים, מסוכמת ב-איור 1.
עודף ליפידים ופגיעה מטבולית
עקה של הרשת האנדופלזמית לאחר פגיעה בהפטוציטים
כאשר אספקת חומרי המזון נותרת גבוהה, הפטוציטים צוברים חומצות שומן חופשיות, כולסטרול, קרמידים, די-אסיל-גליצרולים ותוצרי פראוקסידציה של ליפידים. חומצות שומן רוויות ומיני ליפידים רבטיביים מפעילים את רכיבי PERK, IRE1 ו-ATF6 של התגובה לחלבונים לא מקופלים. סיגנלינג מתמשך משבש את הפרוטאוסטזיס, את ויסות הסידן ואת התפקוד המיטוכונדריאלי, ויכול להוביל לדלקת, אפופטוזיס או לתוכניות הישרדות עמידות לעקה. נתיב זה נתמך בעיקר על ידי מודלים של תאים ובעלי חיים; ראיות אורך ישירות הקושרות סממני עקה של הרשת האנדופלזמית ל-MASLD-HCC בבני אדם הן מוגבלות7,14.
עקה של ה-ER עלולה להפעיל תעתוק דלקתי, להגביר את הלחץ החמצוני ולהעצים מחזורים של אובדן והחלפה של תאי כבד (hepatocytes). בכבד העשיר בציטוקינים, במתווכי ליפידים ובאותות גדילה הקשורים לאינסולין, רגנרציה חוזרת עשויה לספק הזדמנויות ברירה עבור שיבוטים (clones) משתנים. מחקרים בבני אדם מראים במידה רבה חתימות רקמתיות תואמות, אך לא הוכחה סיבתית זמנית.
נזק חמצוני ל-DNA וחוסר יציבות גנומית
חמצון חומצות שומן מיטוכונדריאלי הוא תהליך אדפטיבי בתחילה, אך עודף מתמשך של סובסטרט עלול להגביר את דליפת האלקטרונים ואת ייצור מיני חמצן רבייקטיביים (ROS). יחד עם תוצרי פרה-ליפידציה, עקה חמצונית גורמת לנזק ל-DNA, לחלבונים ולממברנות, ועשויה לקדם מוטגנזה וחוסר יציבות גנומית. מודלים ניסויים תומכים בשרת זו; נתונים בבני אדם הם בעיקר אסוציאטיביים ועשויים לשקף את חומרת המחלה ולא מהוות סיבה עצמאית14,15.
הפטוציטים פגועים משחררים גם תבניות מולקולריות הקשורות לסכנה (danger-associated molecular patterns), המפעילות תאי Kupffer ותאי כוכב (stellate cells) ומגייסות אוכלוסיות חיסוניות. הלולאה שנוצרת מוסיפה ציטוקינים ועקה חמצונית תוך שהיא מניעה פרולפרציה מפצה. תהליך זה מספק נתיב ביולוגי סביר לקרצינוגנזה לפני הופעת שחמת, אך הוא אינו קובע כי הסיכון האנושי שאינו תלוי בפיברוזיס גדול מספיק כדי להצדיק מעקב.
אינפלאמסומים ודלקת כרונית בדרגה נמוכה
פגיעה ליפוטוקסית, נזק מיטוכונדריאלי ותוצרים שמקורם במעי מפעילים מסלולי חיסון מולדים, כולל את מסלול האיתות של האינפלאמסום NLRP3 (NOD-like receptor family pyrin domain-containing 3). הפעלת Caspase-1 ושחרור interleukin-1β עלולים להגביר את הפגיעה בהפטוציטים, את הגיוס הדלקתי ואת עיצוב התוצאה של הרקמה (tissue remodeling). אירועים אלו במורד המסלול נתמכים היטב בראיות ניסיוניות, בעוד שמחקרים בבני אדם עם MASLD-HCC הם ברובם חתכיים16,17.
דלקת מוקדמת עשויה להסיר תאים פגועים, אך דלקת מתמשכת מעשירה את הכבד בציטוקינים, כימוקינים, מיני חמצן רבטיביים (ROS), גורמי גדילה ואיתותים לעיצוב מחדש של המטריקס. תחת תנאים אלו, שיבוטים (clones) העמידים לעקה חמצונית ומقاים לאפופטוזיס עשויים להשיג יתרון סלקטיבי.
סיגנלינג ליפוטוקסי עם תאי כבד כוכביים
הפטוציטים ליפוטוקסיים מתקשרים עם תאי כבד כוכביים באמצעות מתווכים מסיסים, שלפוחיות חוץ-תאיות, מטבוליטים של ליפידים ואותות סכנה. תאים כוכביים שוקעים מטריקס חוץ-תאי, ובכך משנים את הקשיחות, את ארכיטקטורת הסינוסואיד ואת מדרגי החמצן והחומרי המזון. מסלול זה מקשר באופן ישיר בין פגיעה מטבולית לבין פיברוזיס, ומסביר מדוע פיברוזיס נותר סמן אינטגרטיבי של עקה קרצינוגנית מצטברת8.
חילוף זה מתחיל לפני שפיברוזיס מתקדם נראה לעין. שינוי מוקדם במטריקס עשוי כבר לשנות את המקומות שבהם שורדים הפטוציטים פגועים, ולכן פיברוגנזה ופגיעה מטבולית לא-פיברוטית הן תהליכים חופפים ולא תהליכים המוהדרים זה את זה.
עמידות לאינסולין וקלט צמיחה
היפראינסולינמיה עם אותות IGF
עמידות לאינסולין וסוכרת מסוג 2 הם גורמי סיכון אנושיים עקביים עבור MASLD-HCC18. היפראינסולינמיה מפצה עלולה להגביר את הביו-אקטיביות של גורם גדילה דמוי אינסולין (IGF) ולהפעיל רצפטורים של אינסולין או IGF, מה שמוביל להפעלה של תוכניות phosphoinositide 3-kinase–protein kinase B (PI3K-AKT) ו-Rat sarcoma-extracellular signal-regulated kinase (RAS-ERK) התומכות בהישרדות, שגשוג, אנגיוגנזה ועמידות לאפופטוזיס. הקשר האפידמיולוגי הוא אנושי; שרשרת הסיבתיות הספציפית במורד נשענת במידה רבה על רקמת גידול ומודלים ניסיוניים19.
עמידות לאינסולין בכבד היא סלקטיבית: ייתכן שאינסולין לא יצליח לדכא גלוקונאוגנזה, בעוד שתגובות ליפוגניות ומיטוגניות נשמרות. לכן, הכבד עלול להישאר חשוף הן להצטברות שומן והן לאות גדילה בו-זמנית. יש להסתכל על היפריאינסולינמיה הן כסימן לתפקוד מטבולי מערכתי לקוי והן כגורם אונקוגני סביר, ולא כסמן ביולוגי מאומת ועומד בפני עצמו ל-HCC.
קלט של IRS-1, PI3K, AKT ו-mTOR
פספורילציה לא תקינה של מצעי קולטן האינסולין עלולה להחליש את הפעולה המטבולית של האינסולין תוך שימור של סיגנלינג מיטוגני דרך PI3K, AKT ו-ERK. מסלולים אלו מווסתים ניצול גלוקוז, סינתזה של ליפידים, הישרדות ופרוליפרציה20,21. בגידולים אנושיים נצפית בדרך כלל הפעלה של מסלולים אלו, אך הראיות לכך שהפעלה זו חוזה באופן עצמאי HCC ב-MASLD ללא שחמת כבד נותרות מוגבלות.
mTOR משלב קלט של גורמי גדילה, אספקת חומצות אמינו ומצב האנרגיה התאי. פעילות יתרה של mTORC1 מגבירה את סינתזת החלבונים, הליפוגנזה והישרדות התאים. קונדנסאטים של IRTKS הממוקמים בליזוזום נקשרו ניסיונית להפעלה של mTORC1, ל-MASLD ול-HCC, ובכך הם ממקמים את חישוש הנוטריאנטים (nutrient sensing) במסלול זה; המוכנות הטיפולית נותרה בשלב הפרה-קליני22.
AKR1B1 בחיווט מחדש של מטבוליזם הקשור לגלוקוז
רמות גבוהות של גלוקוז, עודף ליפידים ועמידות לאינסולין מעודדות תוכניות גליקוליטיות וליפוגניות התומכות בצמיחה ובמאזן חמצון-חיזור. AKR1B1 נקשר לתכנות מחדש מטבולי המושרה על ידי היפרגליקמיה ב-HCC הקשור ל-MASLD, וזאת באמצעות ניתוחים של חומר אנושי, מערכות תאים ומודלים של עכברים23. ראיות רב-שכבתיות אלו הופכות את AKR1B1 למטרה סבירה, אך אין נתונים קליניים זמינים לגבי מניעה כימית.
המסלול הוא רלוונטי מבחינה קלינית מכיוון שסוכרת מסוג 2 מעלה את הסיכון ל-HCC, אך אין להתייחס לאנזים כמנבא מתוקף. יישום קליני דורש ספציפיות פרמקולוגית, נתוני בטיחות וראיות פרוספקטיביות לכך שעיכוב של המסלול משנה את שכיחות הסרטן.
סיגנלינג AGE-RAGE בפגיעה כבדית סוכרתית
היפרגליקמיה מקדמת גליקציה לא-אנזימטית של חלבונים וליפידים. תוצרי גליקציה מתקדמים וקולטן לתוצרי גליקציה מתקדמים (AGE-RAGE) יכולים להפעיל סיגנלינג דלקתי וחמצוני הקשור ל-NF-κB. המסלול סביר מבחינה מכניסטית, אך ראיות בבני אדם הספציפיות ל-MASLD-HCC הן דלילות; לכן יש לסווגו כמניע פוטנציאלי ולא כמטרה טיפולית מאומת.
בכבד היפרגליקמי, איתותי אינסולין ו-IGF מתלכדים עם עקה חמצונית, דלקת וארגון מחדש מטבולי. התלכדות זו עשויה להסביר בחלקו מדוע סוכרת משנה את הסיכון ל-HCC לאחר התחשבות בפיברוזיס, ובמקביל להמחיש מדוע סמן ביולוגי של מסלול בודד אינו צפוי להיות מספיק.
אותות פורטליים ממקור מעי
דליפת מחסום עם הפעלת מערכת החיסון הכבדית
הכבד דוגם באופן רציף את הדם הפורטלי. ב-MASLD, פגמים במחסום עשויים לאפשר לתוצרי חיידקים ולמטבוליטים מיקרוביאליים להגיע לתאי Kupffer, לתאי כוכב (stellate cells), לתאי אנדותל ולהפטוציטים. מחקרים של מיקרוביום ומטבוליטים בבני אדם מראים קשרים, בעוד שמחקרי העברה והפרעה בבעלי חיים מספקים תמיכה סיבתית חזקה יותר; תרופות, תזונה, גיאוגרפיה ושיטות ריצוף נותרים גורמים מתבלים מרכזיים16,17.
ליקוי בתפקוד המחסום עלול לנבוע מהפרעה בצמתי הדסקים (tight junctions), שינויים בריר, עקה תזונתית, חוסר איזון בחומצות מרה ודיסביוזיס. כאשר תוצרי מיקרוביים מגיעים לכבד עם פגיעה ליפידית, הם עלולים להנציח הפעלה של מערכת החיסון המולדת ולעודד MASH, פיברוגנזה ובנייה מחדש המאפשרת התפתחות גידולים.
חישוש אנדוטוקסין על ידי TLR4
ליפופוליסכריד (LPS), מרכיב ממברנה של חיידקי גראם-שליים, מפעיל את קולטן דמוי-Toll 4 (TLR4) בתאי קופפר ובתאים כבדיים אחרים. סיגנלינג מתמשך של LPS-TLR4 משרה ייצור של ציטוקינים וכימוקינים, מגייס תאי דלקת, פוגע בהפטוציטים ומפעיל תאי כוכב. שרשרת התגובה במורד המסלול הוכחה במערכות ניסוייות; מדידות של LPS במחזור הדם בבני אדם הן משתנות16.
סיגנלינג מתמיד של LPS-TLR4 עשוי לתמוך ב-HCC על ידי שימור דלקת, סיגנלינג הישרדות ופרוליפרציה רגנרטיבית. מכיוון שנתיב זה יכול לפעול לפני שחלה שחמת כבד, הוא תואם מבחינה מכניסטית ל-HCC לא-שחמתי, אך עד כה אף התערבות המכוונת למיקרוביוטה לא הראתה מניעה של HCC בניסויים אקראיים.
FXR ו-TGR5 באיתות של חומצות מרה
מיקרוביום המעי ממיר חומצות מרה ראשוניות למשניות, ודיסביוזיס עלולה לשנות את האיתות באמצעות קולטן farnesoid X (FXR) וקולטן Takeda G protein-coupled receptor 5 (TGR5). קולטנים אלו מווסתים את חילוף החומרים של ליפידים וגלוקוז, דלקת ותגובות חיסוניות. מחקרים בבני אדם מראים פרופילים משתנים של חומצות מרה, בעוד שהשפעות מנגנוניות על קרצינוגנזה נתמכות בעיקר על ידי מודלים של בעלי חיים ותאים17.
חומצות מרה משניות יכולות להשפיע על הזדקנות תאית (senescence), תגובות לנזקי DNA ודלקת. השבתת מאזן חומצות המרה היא רעיון אטרקטיבי מבחינה ביולוגית, אך הראיות הקליניות עדיין אינן תומכות בשימוש בסמן של חומצות מרה או בטיפול המכוון לרצפטורים למניעת HCC ב-MASLD.
מטבוליטים של סיבים מיקרוביאליים ומאזן חיסוני
חיידקי המעי ממירים סיבים תזונתיים לאצטט, פרופיונאט וחמאת (butyrate). חומצות שומן קצרות שרשרת אלו תומכות בשלמות מחסום האפיתל ומסדירות את הטון החיסוני. שפירויות בשפע או בפיזור של חומרים אלו דווחו ב-MASLD, אך הכיווניות והרלוונטיות הסיבתית ל-HCC בבני אדם נותרו לא ודאיות17.
ניתן לבחון גישות תזונתיות, פרה-ביוטיות, פרו-ביוטיות וגישות אחרות המכוונות למיקרוביוטה, כדי לבדוק את השפעתן על תפקוד מחסום הרירית, חשיפה לאנדוטוקסינים ודלקת. גישות אלו נשארות בשלב המחקר למניעת HCC ואין להציגן כטיפול מניעתי מבוס.
עיצוב מחדש של מערכת החיסון בכבד שומני
תאי קופפר: מפגיעה לדיכוי
תאי קופפר מזהים פגיעה בהפטוציטים, תוצרי מיקרוביאליים, מטבוליטים של ליפידים וציטוקינים. שלבים מוקדמים של MASLD עשויים להוביל להפעלת תוכניות דלקתיות, בעוד שהתקדמות המחלה מגייסת מקרופאגים ומובילה למצבים הטרוגניים של דיכוי או קידום גידולים. רקמות אנושיות תומכות בהטרוגניות זו, אך תפקידים סיבתיים ספציפיים לשושלת תאים מוגדרים בעיקר במודלים ניסיוניים24.
מקרופאגים דלקתיים מוסיפים לחץ חמצוני ורגנרטיבי; מאוחר יותר, מצבים מדכאים יכולים להגביל תאי T אנטי-גידוליים. לכן, פלסטיות של מקרופאגים מהווה גשר סביר בין פגיעה מטבולית לבין בריחה חיסונית, אם כי התמקדמות רחבה במקרופאגים עלולה לפגוע גם בהגנת המאכסן ובתיקונו.
אובדן תאי MAIT בכבד עשיר בליפידים
תאי T אינווריאנטים הקשורים לריריות (MAIT) תורמים להגנה מיקרובית בכבד ולמעקב אחר גידולים. עבודת תרגומית מקשרת בין פרה-אוקסידציה של ליפידים המונעת על ידי חומצות שומן רב-בלתי רוויות לבין תשישות מטבולית של תאי MAIT ופרופטוזיס, נתון הנתמך על ידי דגימות אנושיות וניסויים מכניסטיים15. השאלה האם שימור תאי MAIT מונע HCC בבני אדם נותרה לא ידועה.
נתיב זה מקשר בין הרכב הליפידים לבין כשל חיסוני ומספק הסבר שניתן לבחון עבור היתרנות לגידולים לפני היווצרות פיברוזיס מתקדמת. הוא נותר מטרה פוטנציאלית למניעה חיסונית ולא התערבות מוכנה מבחינה קלינית.
פרופטוזיס של תאים דנדריטיים הקשור ל-Tim-3
תאים דנדריטיים מציגים אנטיגנים של גידולים ומעוררים תגובות של תאי T ציטוטוקסיים. רקמות HCC אנושיות, מערכות תאים ומודלים של עכברים הקשורים לסטאטוהפטיס מקשרים בין T-cell immunoglobulin and mucin-domain containing-3 (Tim-3) לבין פרופטוזיס של תאים דנדריטיים, הפחתה בהצגת אנטיגנים ופגיעה בחסינות של תאי CD8+ T25. לפיכך, חסימה של Tim-3 נתמכת באופן פרה-קליני, אך לא כאמצעי מניעה מבוס.
מסלול זה עשוי להשפיע גם על התגובה לטיפול אימונותרפי, מכיוון שכבד שומני מאופיין בפגמים חיסוניים מובחנים. כדי להעביר זאת ליישום קליני, יידרשו ראיות לכך שהשבת החיות של תאי דנדריטיים משפרת את התוצאות הקליניות מבלי להחמיר את הדלקת בכבד.
תאי T רגולטוריים ועכבה של תאי T מסוג CD8+
תאי T רגולטוריים שומרים על סבילות אך עלולים לדכא חסינות אנטי-גידולית. מחקרים של רקמות אנושיות ומחקרים ניסיוניים מצביעים על כך שהתרחבות של HCC הקשור ל-MASH ול-MASLD עלולה לרסן תאי T ציטוטוקסיים מסוג CD8+ באמצעות מנגנונים תלויי-מגע ומתווכי ציטוקינים26. הראיות תומכות בסבירות ביולוגית, ולא במרקר סיכון ניתן לבדיקה בזרם הדם.
השגת איזון טיפולי היא משימה קשה: דילול לא סלקטיבי עלול להחמיר את הפגיעה בכבד, בעוד שדיכוי מופרז עלול להחליש את הניטור של הגידול. כל התערבות תדרוש בחירת מטופלים המונחית על ידי סמנים ביולוגיים.
תאי מיאלואיד מדכאים ותגובה לאימונותרפיה
תאים מדכאים ממקור מיאלואידי (Myeloid-derived suppressor cells) מעכבים את הפעלת תאי T, מייצרים רדיקלים חופשיים של חמצן, משנים את חילוף חומצות האמינו ותומכים בהתקדמות הגידול. הם מצטברים בכבד שומני ודלקתי ומתקשרים עם מקרופאגים, תאי T רגולטוריים ותאי גידול. הראיות לגבי HCC הקשור ל-MASLD הן בעיקר מבוסות רקמות וניסיוניות27.
נישה מיאלואידית מדכאה עשויה לתרום לתגובות לא אחידות לאימונותרפיה. חסימת הגיוס או התפקוד היא יעדים אטרקטיביים מבחינה ניסויית, אך הסיכון להחמרת דלקת הכבד והיעדר ניסויי מניעה שומרים על מוכנות טיפולית נמוכה. המנגנונים המועמדים, הראיות התומכות, מידת התיקוף בבני אדם והמוכנות הטיפולית מסוכמים ב-טבלה 1.
| מנגנון מועמד | ראיות ראשוניות | תיקוף אנושי | פרשנות | מוכנות טיפולית |
| ליפוטוקסיות, עקה של הרשת האנדופלזמית, פגיעה חמצונית ב-DNA | מודלים תאיים ובעלי חיים; חתימות של רקמה אנושית | רוחבי; תיקוף אורך מוגבל | גורם מניע סביר החופף לפיברוגנזה | פרה-קליני |
| מסלול השליחויות של Insulin/IGF-PI3K-AKT-mTOR | אפידמיולוגיה מטבולית אנושית בתוספת ביולוגיה של גידולים וביולוגיה ניסויית | סוכרת תוקפה כגורם משנה של סיכון; פעילות המסלול אינה מהווה מדד ניבוי עצמאי | משנה סיכון ומניע סביר | הטיפול הקרדיומטבולי מבוס; מניעת HCC אינה מוכחת |
| AKR1B1 וחיווט מחדש היפרגליקמי | דגימות אנושיות, מערכות תאים ומודלים של עכברים | ראיות טרנסלציונליות מוקדמות | גורם מניע סביר הקשור לסוכרת | פרה-קליני |
| כשל במחסום המעי ו-LPS-TLR4 | קשרים בין המיקרוביום למטבוליטים בבני אדם; מחקרי הפרעה בבעלי חיים | מושפע ממשתנים מתערבים של תזונה, תרופות, גאוגרפיה ושיטות | קלט דלקתי פורטלי סביר | אין התערבות מאושרת למניעת HCC |
| חומצות מרה, FXR/TGR5 ומטבוליטים מיקרוביאליים | פרופיל אנושי בתוספת מודלים של בעלי חיים/תאים | אסוציאטיבי והטרוגני | מודיפייר מועמד; סיבתיות לא ודאית | מחקר |
| עיצוב מחדש של מקרופאגים | רקמות אנושיות ומודלים של בעלי חיים | הטרוגניות פנוטיפית מאושרת; ערך ניבוי לא ברור | תפקידים דלקתיים ומדכאים משתנים בהתאם לשלב | פרה-קליני; חשש בטיחותי |
| פרופטוזיס של תאי MAIT ותאי דנדריטיים | דגימות אנושיות עם מחקרי תאים/עכברים מכניסטיים | תרגומי אך לא פרוספקטיבי | מקשר בין עקה ליפידית לבין בריחה חיסונית | פרה-קליני |
| תאי T רגולטוריים ותאי מיאלואיד מדכאים | רקמות אנושיות ומודלים ניסוייים | אין סף החלטה מוכר (validated) למחזור הדם | עיצוב מחדש חיסוני המאפשר גידול גידולים סרטניים | פרה-קליני; רעילות תלוית-הקשר |
טבלה 1: מנגנונים מועמדים, רמת ראיות, תיקוף בבני אדם ומוכנות טיפולית. קיצורים: AKR1B1, בן משפחת aldo-keto reductase 1, חבר B1; AKT, protein kinase B; ER, רשת אנדופלזמית; FXR, farnesoid X receptor; HCC, קרצינומה של תאי הכבד; IGF, גורם גדילה דמוי אינסולין; LPS, ליפופוליסכריד; MAIT, תאי T אינווריאנטים הקשורים לריריות; mTOR, mechanistic target of rapamycin; PI3K, phosphoinositide 3-kinase; TGR5, Takeda G protein-coupled receptor 5; TLR4, Toll-like receptor 4.
חיזוי סיכונים, גילוי מוקדם ומניעה
מדדי סיכון קליניים וממוקדי פיברוזיס מבוססים
הערכת הסיכונים צריכה להתחיל בשלב הפיברוזיס ובגורמים קליניים הזמינים באופן שגרתי. מדד ה-FIB-4 הוא זול ונפוץ למיון סיכון לפיברוזיס; ערכים גבוהים חוזרים יכולים לזהות גם קבוצה עם שכיחות גבוהה יותר של HCC בעתיד.11בדיקת ה-ELF (enhanced liver fibrosis), אלסטוגרפיה חולפת מבוקרת רעידות ואלסטוגרפיה של תהודה מגנטית משפרות את הערכת הפיברוזיס המתקדם, אך הן מודדות בעיקר פגיעה מצטברת בכבד ולא נתיב ספציפי לגידול.2.
ניתן להוסיף נתונים לגבי גיל, מין, סוכרת מסוג 2, השמנה, אנזימי כבד, ספירת טסיות והיסטוריה משפחתית לנתוני הפיברוזיס. מדד ה-age-male-ALBI-platelets (aMAP) עבר תיקוף רחב לסיכון ל-HCC במגוון מחלות כבד כרוניות, אך כלל מספר קטן יחסית של חולים עם מחלה לא-ויראלית28. מודל קוריאני ל-NAFLD ללא שחיתות (noncirrhotic), המשתמש בגיל, מין, סוכרת, השמנה, alanine aminotransferase ו-γ-glutamyl transferase, הראה ביצועים פנימיים וחיצוניים סבירים, אך הניתנות להעברה גיאוגרפית וספי סריקה יעילים כלכלית דורשים תיקוף נוסף29.
גישות גנטיות ומולטי-אומיות לסיכון עתידי
וריאנטים ב-patatin-like phospholipase domain-containing 3 (PNPLA3), transmembrane 6 superfamily member 2 (TM6SF2), glucokinase regulator (GCKR), ו-membrane-bound O-acyltransferase domain-containing 7 (MBOAT7) מגבירים את הסיכון להשמנת כבד או למחלה, בעוד שוריאנטים ב-HSD17B13 עשויים להיות מגנים. מדד פוליגני המשלב את הלוקוסים הללו נמצא קשור ל-HCC בקוהורטות של כבד שומני, כולל חלק מהמטופלים ללא פיברוזיס חמור, אך הרגישות הייתה מוגבלת, וכיול ספציפי לאוכלוסיות (ancestry-specific calibration) נותר הכרחי30. גנטיקה עשויה לדייק את רמת הרגישות לאורך החיים; היא אינה מזהה גידול קיים.
חתימות פרוטאומיות, טרנסקריפטומיות, מטבולומיות, ליפידומיות וחתימות של המיקרוביום הן תחומי מחקר פעילים. פאנל סקרטום של הכבד לניבוי מחלה הדגים סיווג סיכונים לטווח ארוך בפיברוזיס מתקדם, אך ההטרוגניות האטיולוגית והתיקוף המוגבל הספציפי ל-MASLD מגבילים את השימוש המיידי בו31. גורם גדילה ובידול 15 (Growth differentiation factor 15), חלבון דמוי אנגיופויטין 8, יחסי אפוליפופרוטאין, פרופילי חומצות מרה וחתימות מיקרוביאליות צריכים להיות מוצגים כחקרים ראשוניים (exploratory), שכן ערכם המוסף מעבר למשתני פיברוזיס ומשתנים קליניים טרם בוסס32,3,34.
גילוי מוקדם של HCC הוא משימה שונה
ביומארקרים לסיכון עתידי מעריכים מי עשוי לפתח HCC לאורך שנים; בדיקות לגילוי מוקדם מחפשות גידול קיים, שבדרך כלל אינו תסמיני. במטופלים שכבר עומדים בקריטריוני המעקב, אולטרסאונד בשילוב α-fetoprotein נותר גישת הסטנדרט6. השמנת יתר עלולה להפחית את יכולת ההדמיה באולטרסאונד, וייתכן שיה צורך בהדמיה חלופית כאשר ההדמיה אינה מספקת.
מדד ה-GALAD משלב מין, גיל, α-fetoprotein, α-fetoprotein-L3 ו-des-γ-carboxy prothrombin, והפגין ביצועים בזיהוי מוקדם בקוהורטות של NASH35. מדד ה-GALAD, אלגוריתמים לסריקת זיהוי מוקדם של HCC ופאנלים של cell-free DNA במחזור הדם נותרים כלים לזיהוי מוקדם הנמצאים תחת תיקוף; אין לבל ביניהם לבין מדדי סיכון לטווח ארוך, ואין להשתמש בהם כדי להצדיק מעקב באוכלוסייה שבה השכיחות הבסיסית נמוכה מדי.
דרישות תיקוף עבור מודלים רב-שכבתיים
מודל יעיל צריך להפגין כיול ואפליה (discrimination) לאורך מגדר, גיל, סוכרת, השמנה, מוצא גנטי וגאוגרפיה; להוסיף ערך מעבר לפיברוזיס; להגדיר סף החלטה הקשור לתועלת של מעקב; ולעבור תיקוף חיצוני פרוספקטיבי. מודלים שפותחו במדגמי מקרה-ביקורת רגישים להטיית ספקטרום (spectrum bias), בעוד שאותים של מיקרוביום ומולטי-אומיקה דורשים פרה-אנליטיקה ופלטפורמות בדיקה סטנדרטיות.
הזדמנות הקלינית המיידית היא, לפיכך, שכבה שמרנית: שימוש תחילה בפיברוזיס ובמשתנים קליניים מבוססים, השארת סממנים ניסיוניים למחקר, והבחנה בין מדד לסיכון עתידי לבין בדיקה לגילוי מוקדם בכל שלב. סממני הסיכון והמודלים העיקריים, השימושים המיועדים שלהם, סטטוס התיקוף ומגבלותיהם המרכזיות מסוכמים ב- טבלה 2.
| סמן או מודל | שימוש מיועד | סטטוס תיקוף | מגבלה מרכזית |
| שלב פיברוזיס היסטולוגי | סיכון עתידי ל-HCC | הבסיס המהומק ביותר | דורש ביופסיה; שונות בדגימה |
| FIB-4 ו-FIB-4 לאורכי (longitudinal FIB-4) | מיון פיברוזיס והעשרה של סיכון עתידי | תוקף רחב עבור פיברוזיס; דווח על גרדיאנט של סיכון ל-HCC | תלות בגיל; ערך ניבוי חיובי נמוך |
| ELF, VCTE, MRE | הערכת פיברוזיס מתקדם והעשרה של סיכון עתידי | תוקף למדידת שלבי פיברוזיס/תוצאים | אינו ספציפי לגידול; הנגישות וערכי הסף משתנים |
| גיל, מין, סוכרת מסוג 2, השמנה, בדיקות תפקודי כבד | גורמים קליניים המשפיעים על סיכון עתידי | ראיות עקביות מקוהורטים | הסיכון המוחלט נותר תלוי בפיברוזיס |
| aMAP | סיכון עתידי ל-HCC | תיקוף רחב רב-אטיולוגי | ייצוג מוגבל ספציפי ל-MASLD |
| מודל קליני של NAFLD-HCC לא-שחיתי | סיכון עתידי ל-HCC | פיתוח ברמה ארצית בקוריאה ותיקוף בבתי חולים | נדרשת ולידציה פרוספקטיבית בינלאומית |
| PRS של PNPLA3/TM6SF2/GCKR/MBOAT7/HSD17B13 | נטייה תורשתית עתידית | עוקבות רטרוספקטיביות | כיול מוצא ורגישות מוגבלת |
| PLSec ופאנלים פרוטאומיים/מולטי-אומיים אחרים | סיכון עתידי ל-HCC | תיקוף קוהורט מוקדם | סטנדרטיזציה של בדיקה; נתונים מוגבלים הספציפיים ל-MASLD |
| GDF15, ANGPTL8, ApoB/A1, פרופילי ליפידים/חומצות מרה/מיקרוביום | העשרה חקרנית של סיכונים עתידיים | ברובם מחקרי חתך או קבוצות קטנות | ערך מוסף וספי שאינם מוכחים |
| אולטרסאונד בתוספת AFP | גילוי מוקדם של HCC | תקן הנחיות בחולים המועמדים למעקב | הפחתה בדימוי ויזואלי בהשמנה |
| GALAD ופאנלים אחרים של בדיקות דם | גילוי מוקדם של HCC | נתונים מבטיחים ממחקרי מקרה-ביקורת ומחקרי עוקבה | אינו מהווה תחליף לאסטרטגיית מעקב מתוקפת |
טבלה 2: סממני סיכון ומודלים לפי שימוש מיועד, סטטוס תיקוף ומגבלות. קיצורים: AFP, alpha-fetoprotein; ANGPTL8, angiopoietin-like protein 8; ApoB/A1, יחס אפוליפופרוטאין B/אפוליפופרוטאין A1; aMAP, age-male-ALBI-platelets; ELF, פיברוזיס של הכבד המשופר; FIB-4, מדד Fibrosis-4; GALAD, מגדר, גיל, AFP-L3, AFP ו-des-gamma-carboxy prothrombin; GDF15, growth differentiation factor 15; HCC, קרצינומה של תאי הכבד; MASLD, מחלת כבד סטאוטית הקשורה לתפקוד מטבולי לקוי; MRE, אלסטוגרפיה של תהודה מגנטית; NAFLD, מחלת כבד שומנית שאינה אלכוהולית; PLSec, חתימת סקרטום של הכבד לפרוגנוזה; PRS, מדד סיכון פוליגני; T2D, סוכרת מסוג 2; VCTE, אלסטוגרפיה זמנית מבוקרת רעידות; GCKR, ווסת גלוקוקינאז; HSD17B13, hydroxysteroid 17-beta dehydrogenase 13; MBOAT7, membrane-bound O-acyltransferase domain-containing 7; PNPLA3, patatin-like phospholipase domain-containing 3; TM6SF2, transmembrane 6 superfamily member 2.
מניעה ב-MASLD עם סיכון מוגבר לסרטן
אורח חיים והפחתת משקל
איכות תזונתית, פעילות גופנית, הפחתת משקל ממושכת, צריכה מתונה של אלכוהול וניהול אופטימלי של סוכרת, דיסליפידמיה ויתר לחץ דם נותרים קו הטיפול הראשון ב-MASLD2. התערבויות אלו משפרות את המשקל, את הרגישות לאינסולין, את הסטאטוזיס ואת התוצאים הקרדיומטבוליים, ועשויות להאט את הפיברוזיס. אין ראיות רנדומליזציוניות ישירות למניעת HCC.
ניתוחים בריאטריים מטבוליים יכולים להוביל לירידה משמעותית במשקל ולשיפור ב-MASH. בקוהורטות תצפיתיות של חולים עם MASH פיברוטי, ניתוח נקשר לפחות תוצאים כבדיים שליליים משמעותיים, אך אירועי HCC הם נדירים, ולא ניתן לבודד את מניעת הסרטן מרכיבים אחרים של התוצא המשולב36.
טיפולים המכוונים ל-MASH וטיפולים מבוססי אינקרטין
MASH הוא שלב דלקתי הניתן לטיפול קליני במסגרת MASLD, במיוחד כאשר קיימת פיברוזיס בדרגות F2–F3. ניסויים אקראים בשלב 3 הראו כי resmetirom, אגוניסט לקולטן הורמון התריס-β, ו-semaglutide, אגוניסט לקולטן peptide-1 דמוי גלוקגון, משפרים נקודות קצה היסטולוגיות שהוגדרו מראש ב-MASH לא-שחיתי עם פיברוזיס בדרגות F2–F337,38. תוצאות אלו תומכות בטיפול המשנה את מהלך המחלה בחולים העומדים בקריטריונים, אך אף אחד מהניסויים לא הדגים מניעה של HCC.
Tirzepatide שיפרה את רמת ההחלמה מ-MASH ומדדי קצה משניים הקשורים לפיברוזיס בניסוי אקראי שלב 239. שימוש במעכבי Sodium–glucose cotransporter-2 נקשר לשכיחות נמוכה יותר של HCC בקוהורט רטרוספקטיבית גדולה של חולים עם MASLD וסוכרת מסוג 2, אך קיימת אפשרות למשתנים מתערבים (confounding) שטרם נשללו40. לפיכך, יש לדווח על יעילות היסטולוגית, תועלת מטבולית וקשר תצפיתי ל-HCC כרמות נפרדות של ראיות.
מטרות ניסיוניות למניעה כימית
הפחתת פריקסדציה של ליפידים, שימור תפקוד תאי MAIT או תאי דנדריטיים, עיכוב של AKR1B1, או מודולציה של mTORC1 הן גישות מועמדות שנגזרות ממחקרים מכניסטיים15,2,23,25. אף אחת מהן אינה מוכנה למניעה כימית שגרתית של HCC. הפרעה רחבה למסלולים מטבוליים או חיסוניים עלולה לפגוע בהגנת המארח או בתיקון הכבד, וניסויים מניעתיים ידרשו העשרה של קבוצות בסיכון גבוה ומעקב ארוך.
נכון לעת זו, אין לרשום סוכן פרמקולוגי אך ורק כדי למנוע HCC הקשור ל-MASLD מחוץ לאינדיקציה מבוססת ראיות או ניסוי קליני. מחקר בתחום המניעה הכימית (Chemoprevention) צריך להגדיר את אוכלוסיית היעד, סיכונים מתחרים, סבילות לרעילות ותוצאה סופית ספציפית לסרטן41.
מעקב מותאם לסיכון
שחמת הכבד נותרת סף המעקב הסטנדרטי. עבור מחלה בשלב F3, הערכה פרטנית עשויה לשקול גיל, מין, סוכרת, השמנת יתר, היסטוריה משפחתית, התאמה בין בדיקות לא פולשניות וחשד לפיברוזיס בשלב מתקדם יותר מזה שנקבע. עבור MASLD בשלבים F0–F2, הראיות הנוכחיות אינן תומכות במעקב שגרתי, גם כאשר קיימים גורמי סיכון מכניסטיים2,6.
מחקרים פרוספקטיביים צריכים לבחון האם מודלים מדורגים מזהים תת-קבוצה שבה שכיחות ה-HCC השנתית והתועלת מהמעקב עולות על הספים המקובלים. עליהם לדווח על כיול, יעילות כלכלית, נזקים של בדיקות חיוביות-שגויות וביצועים בקרב קבוצות גאוגרפיות ודמוגרפיות.
מסקנות
פיברוזיס נותר הבסיס המוכח לסיכון ל-HCC הקשור ל-MASLD. גידולים שאינם מלווים בשחמת מראים כי פיברוזיס אינו מהווה שלב סופי הכרחי בכל מקרה, אך השכיחות המוחלטת הנמוכה ב-MASLD ללא שחמת באוכלוסייה לא נבחרת מגבילה את הסבירות המכניסטית להמלצה גורפת למעקב.
פגיעה ליפוטוקסית וחמצונית, סיגנלינג של אינסולין ו-IGF, דלקת ממקור מעי ושכתוב חיסוני הם גורמים תורמים סבירים, שלכל אחד מהם רמות ראיות משתנות. ראיות אורך בבני אדם הן החזקות ביותר עבור פיברוזיס ומודולטורים מטבוליים קליניים; נתיבים מולקולריים רבים נתמכים עדיין על ידי מחקרי רקמות, מודלים של בעלי חיים או ניסויי in vitro. יש להבחין בין ביומרקרים לסיכון עתידי לבין בדיקות לגילוי מוקדם של גידולים.
הפרקטיקה הנוכחית צריכה להשתמש בהערכה רב-שכבתית הממוקדת בפיברוזיס ובטיפול ב-MASH מבוס ראיות, תוך הימנעות מטענות לא מוכחות לגבי מניעת HCC. העדיפויות הן תיקוף פרוספקטיבי של מודלים רב-משתנים לסיכון, בדיקות מולטי-אומיקה סטנדרטיות, וניסויי מניעה עם נקודות קצה ספציפיות לסרטן באוכלוסיות מועשרות בבירור.
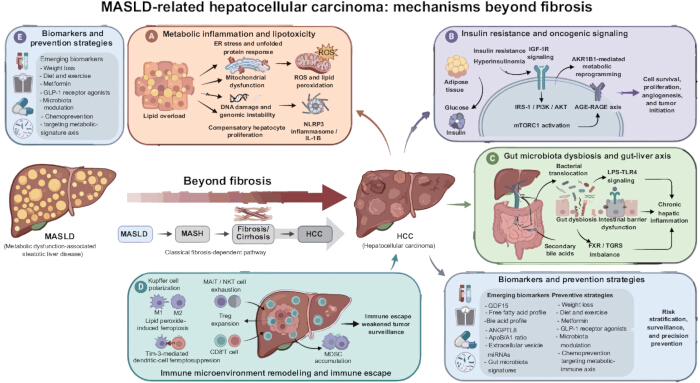
איור 1: מסגרת מדורגת לפי רמת ראיות עבור HCC הקשור ל-MASLD מעבר לפיברוזיס. הנתיב המרכזי מראה התקדמות ממחלת כבד סטאטוטית הקשורה לתפקוד מטבולי לקוי (MASLD) דרך סטאטוהפטיס הקשורה לתפקוד מטבולי לקוי (MASH), פיברוזיס/שחמת, וקרצינומה של תאי הכבד (HCC), תוך הכרה בכך ש-HCC יכול להתרחש ללא שחמת. (A) דלקת מטבולית ורעילות שומנים כוללות עקה של הרשתית האנדופלזמית (ER), מיני חמצן רהאקטיביים (ROS), פגיעה ב-DNA ואותות של inflammasome מסוג NLRP3. (B) עמידות לאינסולין ואות אונקוגניים כוללים את הקולטן לגורם גדילה דמוי אינסולין 1 (IGF-1R), תת-יחידה 1 של קולטן האינסולין (IRS-1), פוספואינוסיטיד 3-קינאז (PI3K), חלבון קינאז B (AKT), קומפלקס 1 של מטרה מכנית של רפמיצין (mTORC1), חבר B1 במשפחה 1 של אלדו-קטו רדוקטאז (AKR1B1), תוצרי גליקציה מתקדמים וקולטן לתוצרי גליקציה מתקדמים (AGE-RAGE), ותכנות מחדש מטבולי. (C) דיסביוזיס של המעי וציר המעי-כבד כוללים אותות של ליפופוליסכריד (LPS)–קולטן דמוי Toll 4 (TLR4), קולטן X פרנסואידי (FXR), וקולטן 5 מצומד לחלבון G של טאקדה (TGR5). (D) עיצוב מחדש חיסוני כולל מצבים של תאי קופפר, תאי T אינווריאנטים הקשורים לריריות (MAIT) ותאי T קטלנים טבעיים (NKT), תאי T רגולטוריים (Treg), תאי T CD8+, פרוטופטוזיס של תאים דנדריטיים, ותאי מדכאים ממקור מיאלואידי (MDSCs). (E) תרגום קליני מבחין בין מדדי סיכון עתידיים לבין בדיקות לגילוי מוקדם והתערבויות המשנות את מהלך המחלה; מניעה ישירה של HCC נותרה לא מוכחת עבור טיפולים מטבוליים נוכחיים. קיצורים: AGE, תוצרי גליקציה מתקדמים; AKR1B1, חבר B1 במשפחה 1 של אלדו-קטו רדוקטאז; AKT, חלבון קינאז B; AFP, אלפא-פטופרוטאין; CD8+, חיובי ל-cluster of differentiation 8; ELF, פיברוזיס כבדי מוגבר; ER, רשתית אנדופלזמית; FIB-4, מדד Fibrosis-4; FXR, קולטן X פרנסואידי; GALAD, מגדר, גיל, AFP-L3, AFP ו-des-gamma-carboxy prothrombin; HCC, קרצינומה של תאי הכבד; IGF-1R, קולטן לגורם גדילה דמוי אינסולין 1; IRS-1, תת-יחידה 1 של קולטן האינסולין; LPS, ליפופוליסכריד; MAIT, תאי T אינווריאנטים הקשורים לריריות; MASLD, מחלת כבד סטאטוטית הקשורה לתפקוד מטבולי לקוי; MASH, סטאטוהפטיס הקשורה לתפקוד מטבולי לקוי; MDSCs, תאי מדכאים ממקור מיאלואידי; MRE, אלסטוגרפיה בתהודה מגנטית; mTORC1, קומפלקס 1 של מטרה מכנית של רפמיצין; NKT, תאי T קטלנים טבעיים; NLRP3, חלבון ממשפחת NOD המכיל דומיין פירין 3; PI3K, פוספואינוסיטיד 3-קינאז; PRS, ציון סיכון פוליגני; RAGE, קולטן לתוצרי גליקציה מתקדמים; ROS, מיני חמצן רהאקטיביים; TGR5, קולטן 5 מצומד לחלבון G של טאקדה; TLR4, קולטן דמוי Toll 4; Treg, תא T רגולטורי; VCTE, אלסטוגרפיה חולפת מבוקרת רט. אנא לחץ כאן כדי להציג גרסה גדולה יותר של איור זה.
גילויים
המחברים מצהירים כי אין ניגודי עניינים. במהלך שלב העריכה, השתמשו המחברים ב-Figurelabs (https://chat.figurelabs.ai/) כדי לסייע ביצירת איור 1. המחברים אישרו באופן עצמאי את הטענות המדעיות והמקורות, והם נושאים באחריות מלאה לתוכן הסופי.
תודות
לא התקבל מימון עבור עבודה זו.
מקורות
- Rinella ME, et al. A multisociety Delphi consensus statement on new fatty liver disease nomenclature. Hepatology. 2023;78(6):1966-1986.
- European Association for the Study of the Liver (EASL), European Association for the Study of Diabetes (EASD), European Association for the Study of Obesity (EASO). EASL-EASD-EASO Clinical Practice Guidelines on the management of metabolic dysfunction-associated steatotic liver disease. J Hepatol. 2024;81(3):492-542.
- Huang DQ, El-Serag HB, Loomba R. Global epidemiology of NAFLD-related hepatocellular carcinoma: trends, predictions, risk factors and prevention. Nat Rev Gastroenterol Hepatol. 2021;18(4):223-238.
- Simon TG, et al. Cancer risk in patients with biopsy-confirmed nonalcoholic fatty liver disease: a population-based cohort study. Hepatology. 2021;74(5):2410-2423.
- Kanwal F, et al. Risk of hepatocellular cancer in patients with non-alcoholic fatty liver disease. Gastroenterology. 2018;155(6):1828-1837.e2.
- Singal AG, et al. AASLD Practice Guidance on prevention, diagnosis, and treatment of hepatocellular carcinoma. Hepatology. 2023;78(6):1922-1965.
- Li D, Zhang X. From mechanisms to management: early detection and improved treatment of MASLD and its related hepatocellular carcinoma. Hepatol Commun. 2025;9(12):e0846.
- Lekakis V, Papatheodoridis GV. Natural history of metabolic dysfunction-associated steatotic liver disease. Eur J Intern Med. 2024;122:3-10.
- Orci LA, et al. Incidence of hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: a systematic review, meta-analysis, and meta-regression. Clin Gastroenterol Hepatol. 2022;20(2):283-292.e10.
- Behari J, et al. Incidence of hepatocellular carcinoma in nonalcoholic fatty liver disease without cirrhosis or advanced liver fibrosis. Hepatol Commun. 2023;7(7):e00183.
- Cholankeril G, et al. Longitudinal changes in fibrosis markers and the risk of hepatocellular carcinoma in non-alcoholic fatty liver disease. J Hepatol. 2023;78(3):493-500.
- Ebrahimi F, et al. Familial coaggregation of MASLD with hepatocellular carcinoma and adverse liver outcomes: nationwide multigenerational cohort study. J Hepatol. 2023;79(6):1374-1384.
- Loomba R, et al. AGA Clinical Practice Update on screening and surveillance for hepatocellular carcinoma in patients with nonalcoholic fatty liver disease: expert review. Gastroenterology. 2020;158(6):1822-1830.
- Saha S, et al. Proteomic analysis reveals USP7 as a novel regulator of palmitic acid-induced hepatocellular carcinoma cell death. Cell Death Dis. 2022;13(6):563.
- Deschler S, et al. Polyunsaturated fatty acid-induced metabolic exhaustion and ferroptosis impair the antitumour function of MAIT cells in MASLD. J Hepatol. 2025;83(6):1364-1378.
- Benedé-Ubieto R, Cubero FJ, Nevzorova YA. Breaking the barriers: the role of gut homeostasis in metabolic dysfunction-associated steatotic liver disease. Gut Microbes. 2024;16(1):2331460.
- Che Z, et al. Regulatory role and biomarker potential of gut microbiota metabolites in the progression of metabolic dysfunction-associated steatotic liver disease to hepatocellular carcinoma. Clin Transl Gastroenterol. 2025;16(12):e00914.
- Caturano A, et al. Metabolic dysfunction-associated steatotic liver disease, insulin resistance and hepatocellular carcinoma: a deadly triad. Eur J Clin Invest. 2026;56(1):e70132.
- Bisht S, Sharma U, Gupta S. Role of insulin-like growth factor/receptor signaling in hepatocellular carcinoma. Hepatol Forum. 2026;7(1):59-68.
- Pei J, Wang B, Wang D. Current studies on molecular mechanisms of insulin resistance. J Diabetes Res. 2022;2022:1863429.
- Jørgensen SH, et al. Multi-layered proteomics identifies insulin-induced upregulation of the EphA2 receptor via the ERK pathway which is dependent on low IGF1R level. Sci Rep. 2024;14(1):28856.
- Xie C, et al. Lysosome-localized IRTKS condensates promote mTORC1 activity leading to MASLD and HCC. Cell Rep. 2026;45(2):116893.
- Syamprasad NP, et al. AKR1B1 drives hyperglycemia-induced metabolic reprogramming in MASLD-associated hepatocellular carcinoma. JHEP Rep. 2024;6(2):100974.
- Huang G, Li D. The macrophage opera: from metabolic prolog to oncogenic crescendo in metabolic dysfunction-associated steatotic liver disease. Front Med (Lausanne). 2026;13:1751290.
- Li N, et al. Tim-3 facilitates dendritic cell ferroptosis and impairs antitumor immunity in steatohepatitis-related hepatocellular carcinoma. J Hepatol. 2026;85(2):331-344.
- Wang H, Tsung A, Mishra L, Huang H. Regulatory T cell: a double-edged sword from metabolic-dysfunction-associated steatohepatitis to hepatocellular carcinoma. EBioMedicine. 2024;101:105031.
- Jin J, et al. Immunotherapy resistance in MASLD-related hepatocellular carcinoma: special immune microenvironment and gut microbiota. Int J Biol Sci. 2025;21(13):5666-5690.
- Fan R, et al. aMAP risk score predicts hepatocellular carcinoma development in patients with chronic hepatitis. J Hepatol. 2020;73(6):1368-1378.
- Kim GA, et al. A risk prediction model for hepatocellular carcinoma in non-alcoholic fatty liver disease without cirrhosis. Liver Int. 2024;44(3):738-748.
- Bianco C, et al. Non-invasive stratification of hepatocellular carcinoma risk in non-alcoholic fatty liver using polygenic risk scores. J Hepatol. 2021;74(4):775-782.
- Fujiwara N, et al. A blood-based prognostic liver secretome signature and long-term hepatocellular carcinoma risk in advanced liver fibrosis. Med. 2021;2(7):836-850.e10.
- Myojin Y, Hikita H. Growth differentiation factor 15: from stress response to clinical utility in chronic liver diseases. J Gastroenterol. 2026;61(2):117-130.
- Abdelhameed F, et al. Circulating angiopoietin-like protein 8 and steatotic liver disease related to metabolic dysfunction: an updated systematic review and meta-analysis. Front Endocrinol (Lausanne). 2025;16:1574842.
- Park KJ. Associations between apolipoprotein B/A1 ratio, lipoprotein(a), and the risk of metabolic-associated fatty liver diseases in a Korean population. Lab Med. 2023;54(6):633-637.
- Best J, et al. GALAD score detects early hepatocellular carcinoma in an international cohort of patients with nonalcoholic steatohepatitis. Clin Gastroenterol Hepatol. 2020;18(3):728-735.e4.
- Aminian A, et al. Association of bariatric surgery with major adverse liver and cardiovascular outcomes in patients with biopsy-proven nonalcoholic steatohepatitis. JAMA. 2021;326(20):2031-2042.
- Harrison SA, et al. A phase 3, randomized, controlled trial of resmetirom in NASH with liver fibrosis. N Engl J Med. 2024;390(6):497-509.
- Sanyal AJ, et al. Phase 3 trial of semaglutide in metabolic dysfunction-associated steatohepatitis. N Engl J Med. 2025;392(21):2089-2099.
- Loomba R, et al. Tirzepatide for metabolic dysfunction-associated steatohepatitis with liver fibrosis. N Engl J Med. 2024;391(4):299-310.
- Soong RS, et al. SGLT2 inhibitors and the risk of hepatocellular carcinoma in patients with MASLD and type 2 diabetes. Diabetes Metab. 2025;51(6):101698.
- Schwenk S, Kaplan DE. Chemoprevention of hepatocellular carcinoma. Hepatol Commun. 2025;9(11):e0836.