Questo video mostra lo sviluppo di reti neurali micro-tessili utilizzando una micro-colonna in idrogel con un nucleo a matrice extracellulare. Gli aggregati neuronali seminati aderiscono, estendono le proiezioni e formano reti neurali strutturate, contribuendo ai progressi nello sviluppo neurologico e nella ricerca neuroterapeutica.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Sviluppo di una rete neurale micro-tessutale utilizzando una micro-colonna basata su idrogel
608 visualizzazioni
⸱
7 agosto 2025
In questo articolo
Abstract
Protocollo
Tutte le procedure che coinvolgono modelli animali sono state esaminate dal comitato istituzionale locale per la cura degli animali e dal comitato di revisione veterinaria JoVE.
1. Sviluppo dell'idrogel di agarosio (componente acellulare delle reti neurali ingegnerizzate con micro-tessuti (micro-TENN))
- Preparazione della soluzione di agarosio
- All'interno di una cabina di biosicurezza, preparare i serbatoi per le microcolonne trasferendo 20 ml di soluzione salina tamponata con fosfato di Dulbecco (DPBS) a ciascuna delle due piastre di Petri da 10 cm. Sterilizza pinze fini e microbisturi con uno sterilizzatore a perline calde.
- Pesare 3 g di agarosio e trasferirlo in un becher sterile all'interno della cabina di biosicurezza. Aggiungere 100 mL di DPBS per una concentrazione finale del 3% peso/volume (p/v). Includi una barra magnetica pulita e copri il becher con un foglio di alluminio.
- Con una piastra/agitatore caldo, scaldare il becher a 100 °C e mescolare a 120-200 giri/min per sciogliere completamente l'agarosio (la soluzione passerà da torbida a limpida). Mantenere il riscaldamento e l'agitazione in seguito per evitare la gelificazione e modificare la temperatura di riscaldamento se necessario per evitare di bruciare l'agarosio.
NOTA: La fabbricazione sia con il dispositivo tagliato al laser che con i tubi capillari è presentata di seguito nelle sottosezioni 1.2 e 1.3, rispettivamente. Procedere alla sottosezione 1.4 dopo aver terminato i passaggi descritti in una delle sottosezioni. Per entrambi i metodi di fabbricazione di microcolonne, aggiungere rapidamente l'agarosio liquido, poiché l'agarosio si solidifica rapidamente quando si raffredda. Quando si sterilizza con un'autoclave in una delle seguenti fasi, utilizzare le condizioni standard applicate alla vetreria.
- Preparazione di microcolonne utilizzando un dispositivo di taglio laser
NOTA: Il dispositivo di taglio laser viene tagliato da acrilico trasparente utilizzando un laser cutter CO2 commerciale. La fabbricazione di strutture e dispositivi attraverso il taglio laser è ben documentata per una vasta gamma di applicazioni ingegneristiche e di ricerca. Questo stampo (Figura 1) è costituito da una serie di cinque canali cilindrici, ciascuno con un diametro di 398 μm e una lunghezza di 6,35 mm. Queste matrici cilindriche sono formate lungo la loro lunghezza da due pezzi: una metà inferiore (lunghezza: 25,4 mm, larghezza: 6,35 mm, altezza: 6,0 mm) e una metà superiore (lunghezza: 31,5 mm, larghezza: 6,35 mm, altezza: 12,7 mm), come mostrato rispettivamente nelle Figure 1A e 1B. Le due metà possono essere bloccate insieme dai cappucci anteriori e posteriori osservati nella Figura 1C (lunghezza: 31,5 mm, larghezza: 6,35 mm, altezza: 12,7 mm), che presentano quattro fori di allineamento che coincidono con due fori ciascuno sui pezzi superiore e inferiore e che aiutano a fissare tutte le parti insieme quando vengono avvitati. Questi tappi includono anche cinque fori, concentrici ai canali cilindrici, nei quali possono essere inseriti gli aghi per agopuntura per formare il lume delle micro-colonne.- Sterilizza il dispositivo mostrato nella Figura 1 coprendolo con un foglio di alluminio e sterilizzandolo in autoclave. Assemblare il dispositivo come mostrato nella Figura 1D allineando i cappucci anteriore e posteriore con solo la metà inferiore e fissando le tre parti con due viti e dadi #4-40 (diametro filettatura: 3.05 mm) nei fori di allineamento inferiori.
- Introdurre completamente un ago per agopuntura (diametro: 180 μm, lunghezza: 30 mm) nei fori dell'ago sul cappuccio anteriore o posteriore del dispositivo (Figura 1D). Con una micropipetta, versare una quantità sufficiente di agarosio liquido (~1 mL per i cinque canali) sulla metà inferiore per riempire completamente ciascuna delle metà cilindriche del canale.
- Posizionare immediatamente la metà superiore del dispositivo sopra la metà inferiore e applicare pressione fino a quando non è saldamente in posizione per completare i canali cilindrici (l'attrito tra i cappucci e la parte superiore manterrà quest'ultimo in posizione). Attendere ~5 minuti a temperatura ambiente dopo l'aggiunta di agarosio per consentirne la gelificazione all'interno dei canali del dispositivo.
- Estrarre manualmente l'ago da ciascuno dei fori sui cappucci del dispositivo. Rimuovere le viti e separare manualmente i due tappi e la metà superiore dal pezzo della metà inferiore, dove quest'ultimo terrà le microcolonne di idrogel.
- Utilizzare una pinza fine per rimuovere delicatamente le microcolonne dai canali sulla metà inferiore e posizionarle nella capsula di Petri precedentemente preparata contenente DPBS (passaggio 1.1.1). Riutilizzare il dispositivo per un altro ciclo di fabbricazione di microcolonne. Procedere alla sottosezione 1.4.
- Fabbricazione di microcolonne utilizzando tubi capillari
- Trasferire tubi capillari in vetro (diametro: 398,78 μm, lunghezza: 32 mm) all'interno della cabina di biosicurezza. Rompere manualmente i tubi lunghi in frammenti di 2,0-2,5 cm e inserire completamente un ago per agopuntura (diametro: 180 μm, lunghezza: 30 mm) in ciascun frammento (Figura 2A).
- Trasferire 1 mL di agarosio liquido dal becher sulla superficie di una capsula di Petri vuota. Tenendo il tubo capillare e l'ago introdotto, posizionare un'estremità del tubo a contatto con la vasca di agarosio liquido per riempirla mediante azione capillare. Agitare il tubo per favorire la risalita capillare.
NOTA: Riempire i tubi capillari con agarosio liquido fino a quando l'azione capillare lo consente; Successivamente, queste microcolonne possono essere tagliate in costruzioni più piccole a seconda della lunghezza desiderata. La piscina di agarosio da 1 ml viene in genere utilizzata per una sola provetta, poiché l'agarosio si raffredda e gelifica rapidamente, impedendo un'ulteriore azione capillare. - Quando il liquido cessa di salire, rimuovere il tubo capillare dalla piscina e posizionarlo orizzontalmente sulla superficie di una capsula di Petri. Attendere 5 minuti per far depositare il gel di agarosio all'interno dei tubi.
- Posizionare il pollice e l'indice su entrambi i lati del tubo e premere contro di esso. Usa l'altra mano per estrarre rapidamente l'ago mentre usi il pollice e l'indice per evitare che la microcolonna stessa scivoli fuori dal tubo. Inserire un ago calibro 30 nel tubo capillare per spingere lentamente la microcolonna in un piatto contenente DPBS (passaggio 1.1.1).
- Taglio e sterilizzazione di micro-colonne
- Trasferisci delicatamente una micro-colonna da DPBS a un piatto vuoto usando una pinza fine. Aggiungere 10 μl di DBPS alla parte superiore della microcolonna con una micropipetta per evitare che si secchi. Posizionare quest'ultimo piatto sotto uno stereoscopio per la guida visiva.
NOTA: In tutto il protocollo, l'essiccazione o la disidratazione della microcolonna si riferisce all'acquisizione di una struttura accartocciata che è visivamente distinguibile dall'aspetto tipico e idratato di questi costrutti. Le microcolonne disidratate si attaccano saldamente alla superficie delle piastre di Petri e non possono essere facilmente spostate, mentre i costrutti idrati tendono a scivolare sulla superficie dopo essere stati manipolati con una pinza. Un'immagine a contrasto di fase di una microcolonna completamente essiccata è mostrata nella Figura 3A. - Rifilare la microcolonna con un microbisturi per accorciarla alla lunghezza desiderata (in questo caso, 2-5 mm). Trasportare la microcolonna rifilata con una pinza fine nell'altra piastra di Petri DPBS preparata al punto 1.1.1.
- Ripetere i passaggi 1.4.1 e 1.4.2 per ogni microcolonna fabbricata.
- Sterilizzare le microcolonne nelle piastre di Petri contenenti DPBS sotto luce ultravioletta (UV) per 1 ora. Conservare le piastre di Petri a 4 °C prima dell'aggiunta della matrice extracellulare (ECM) e della placcatura cellulare.
- Trasferisci delicatamente una micro-colonna da DPBS a un piatto vuoto usando una pinza fine. Aggiungere 10 μl di DBPS alla parte superiore della microcolonna con una micropipetta per evitare che si secchi. Posizionare quest'ultimo piatto sotto uno stereoscopio per la guida visiva.
2. Coltura di neuroni primari e metodo di aggregazione cellulare forzata
- Preparazione dell'array di micropozzetti piramidali
NOTA: Questa sezione utilizza uno stampo stampato in 3D costituito da una base cilindrica (diametro: 2,2 cm, altezza: 7,0 mm) e nove piramidi quadrate sulla parte superiore (lunghezza laterale: 4,0 mm, angolo di inclinazione: 60°), organizzate in un array 3 x 3, come mostrato nella Figura 1E. Il processo di produzione additiva che utilizza stampanti 3D disponibili in commercio è ben documentato. Il software di progettazione assistita da computer può essere utilizzato per progettare lo stampo. Il file di progettazione risultante può quindi essere convertito digitalmente in un percorso utensile per una stampante 3D. Ogni stampante ha specifiche diverse e le istruzioni per la configurazione e il funzionamento di una stampante 3D variano di conseguenza.- Usa una punta da trapano da 3/32" per perforare 16 fori in una matrice 4 x 4 (lunghezza del lato: 4 cm, separazione dei fori: 1 cm), centrata nel coperchio di una capsula di Petri da 10 cm. All'interno di una cappa chimica, utilizzare il pezzo inferiore della capsula di Petri per pesare 27 g di polidimetilsilossano (PDMS) e 3 g di agente indurente (per un rapporto 1:10). Mescolare con una micro-spatola per distribuire uniformemente l'agente.
- Coprire il PDMS/l'agente indurente con il coperchio forato. Collegare un'estremità di un tubo flessibile alla porta di aspirazione della cappa e inserire l'altra estremità nello stelo di un imbuto (diametro della bocca: 10 cm, lunghezza dello stelo: 3 cm, diametro dello stelo: 1,5 cm).
- Praticare un'apertura con una punta da trapano da 3/32" nella parte superiore di un bulbo per pipetta da 1 ml e inserire e fissare un puntale per micropipetta da 1.000 μl nell'apertura (con l'estremità appuntita rivolta verso l'alto). Posizionare il bulbo e la punta nel tubo e tirare il tubo verso l'alto finché il bulbo non sigilla il tubo nello stelo dell'imbuto.
- Posizionare l'imbuto sul coperchio del piatto forato e fissare il tubo con un supporto robusto disponibile. Aprire la valvola del vuoto per 5 minuti per l'aspirazione e portare le bolle d'aria in superficie.
- Chiudere la valvola, rimuovere l'imbuto e colpire la capsula di Petri contro la superficie della cappa aspirante ~3 volte per far scoppiare eventuali bolle d'aria rimanenti.
- Posiziona uno stampo stampato in 3D a pozzetti piramidali in ciascuno dei pozzetti in una piastra di coltura a 12 pozzetti, con le piramidi rivolte verso l'alto. Versare il PDMS/agente indurente sopra gli stampi fino a riempire ogni pozzetto della piastra. Coprire la piastra a 12 pozzetti con il suo coperchio e trasferirla in forno per 1 ora a 60 °C ad asciugare.
- Rimuovere con cautela ciascun array di micropozzetti PDMS (Figura 1F) dalla piastra con una microspatola. Coprire gli array PDMS con un foglio di alluminio e sterilizzarli in autoclave. All'interno di una cappa di biosicurezza, inserire un array di micropozzetti in ciascun pozzetto di una piastra a 12 pozzetti (Figura 2B).
- Isolamento dei neuroni corticali da feti di ratto
- Aggiungi ~20 ml di soluzione salina bilanciata di Hank (HBSS) a ciascuna delle quattro o sei piastre di Petri da 10 cm (una per ogni tessuto sezionato) all'interno di una cabina di biosicurezza. Trasferisci questi piatti in una cappa di dissezione e mettili sul ghiaccio. Sterilizzare gli strumenti di dissezione, come micro bisturi, forbici e pinze, con uno sterilizzatore a perline calde.
- Terreno basale del neurone embrionale pre-riscaldato + 2% di integratore privo di siero + 0,4 mM di L-glutammina (di seguito denominato "terreno di coltura") e 0,25% di tripsina + 1 mM di acido etilendiamminotetraacetico (EDTA) a 37 °C. Scongelare la desossiribonucleasi (DNasi) I ponendolo a temperatura ambiente. Preparare 1,5 mL di una soluzione di DNAsi I 0,15 mg/mL in HBSS e mantenere la soluzione in ghiaccio.
- Eutanasia di un ratto embrionale gravido nel giorno 18 mediante inalazione di anidride carbonica e confermare la morte per decapitazione. Trasferire la carcassa in una cappa di dissezione sterile e adagiarla con il lato ventrale rivolto verso l'alto. Sciacquare accuratamente l'addome con etanolo al 70%.
- Aprire l'utero e rimuovere i feti (di solito ~11) dalle sacche amniotiche con le forbici e trasferirli con una pinza in una capsula di Petri contenente HBSS freddo, come descritto. Posizionare un blocco di granito freddo (-20 °C) sotto lo stereoscopio. Posizionare la capsula di Petri sulla superficie di questo blocco freddo per conservare la bassa temperatura dell'HBSS durante la procedura di dissezione.
- Sciacquare i cuccioli agitando l'HBSS e poi trasferirli nel prossimo piatto pulito contenente HBSS. Con l'aiuto dello stereoscopio e degli strumenti di dissezione, rimuovere in sequenza le teste, gli emisferi cerebrali e le cortecce dei feti e trasferire ogni tessuto con una pinza in un nuovo piatto riempito di HBSS dopo ogni dissezione.
- Aspirare solo le cortecce con una pipetta Pasteur e posizionare il tessuto in una provetta da centrifuga sterile da 15 ml. Scartare gli altri tessuti sezionati. Sciacquare le cortecce tre volte aggiungendo e rimuovendo in sequenza ~5 ml di HBSS con una pipetta sierologica. Posizionare il tubo sul ghiaccio quando non è in uso.
- Trasferire le cortecce con una pipetta Pasteur in una provetta da 15 ml contenente tripsina-EDTA preriscaldata (4-6 cortecce per 5 ml di tripsina-EDTA). Agitare manualmente la provetta una volta e posizionarla a 37 °C. Capovolgere la provetta ogni 3 minuti per evitare che il tessuto si raggrumi.
- Interrompere l'esposizione alla tripsina dopo ~10 minuti rimuovendo il fazzoletto con una pipetta Pasteur e trasferendolo in una provetta da centrifuga pulita da 15 ml. Aggiungere la soluzione di DNasi I 0,15 mg/mL (1,5 mL) nella provetta con una pipetta.
- Utilizzare una pipetta Pasteur per rompere manualmente i grumi di tessuto e quindi vorticare (~30 s) fino a quando la soluzione appare omogenea e non ci sono frammenti di tessuto rimanenti nel liquido. Se non è possibile omogeneizzare completamente la soluzione, estrarre i frammenti insolubili tirandoli nella punta di una pipetta Pasteur.
- Centrifugare la soluzione di cellule omogenee ottenuta al punto 2.2.9 a 200 x g per 3 min. Rimuovere il surnatante con una pipetta Pasteur, facendo attenzione a non disturbare le cellule pellettate. Aggiungere 2 mL di terreno di coltura con una pipetta sierologica e vortice per risospendere le cellule.
- Contare il numero di cellule nella soluzione preparata al punto 2.2.10 utilizzando un emocitometro; la resa attesa è di 3,0-5,0 x 10⁶ cellule/emisfero corticale. Preparare 1 mL o più di sospensione cellulare in terreno di coltura, con una densità di 1,0-2,0 x 10⁶ cellule/mL.
- Formazione di aggregati cellulari neuronali
- Con una micropipetta, aggiungere 12 μL della sospensione cellulare 1.0-2.0 x 10⁶/mL in ciascun micro-pozzetto dell'array PDMS (che è stato posizionato nella piastra nel passaggio 2.1.7).
NOTA: La concentrazione cellulare può essere regolata in base al diametro interno della microcolonna e alla dimensione desiderata dell'aggregato cellulare, Concentrazioni più elevate producono aggregati più grandi. - Centrifugare la piastra a 200 x g per 5 minuti per forzare l'aggregazione delle cellule sul fondo dei micropozzetti (Figura 2B). Aggiungere con cautela ~2 mL di terreno di coltura alla parte superiore di ciascun array PDMS per coprire tutti i micropozzetti seminati, facendo attenzione a non disturbare le cellule aggregate.
- Incubare la piastra per 12-24 ore a 37 °C e 5% di CO2.
- Con una micropipetta, aggiungere 12 μL della sospensione cellulare 1.0-2.0 x 10⁶/mL in ciascun micro-pozzetto dell'array PDMS (che è stato posizionato nella piastra nel passaggio 2.1.7).
3. Sviluppo della componente cellulare della fabbricazione del nucleo ECM micro-TENNs
- Dopo l'incubazione aggregata, aggiungere collagene e laminina di tipo I al terreno di coltura (per una concentrazione di 1 mg/mL ciascuno) in una provetta da microcentrifuga per preparare la soluzione ECM. Eseguire i passaggi 3.1.2-3.1.4 a temperatura ambiente, ma mantenere la provetta con ECM sul ghiaccio quando non è in uso per evitare la gelificazione prematura.
NOTA: La spesa tipica è di 4 μl di soluzione ECM per ogni microcolonna (lunghezza: 5 mm, ID: 180 μm). - Regolare il pH della soluzione ECM trasferendo 1-2 μL su cartina di tornasole per verificare il pH iniziale, aggiungendo 1 μL di idrossido di sodio 1 N (NaOH) e/o acido cloridrico 1 N (HCl) alla ECM, se necessario, e ripetendo fino a quando il pH è 7,2-7,4. Garantire l'omogeneizzazione della soluzione ECM pipettando su e giù evitando la formazione di bolle d'aria.
- Trasferire le microcolonne con pinza sterilizzata dalle piastre del passaggio 1.4.3 alle piastre di Petri vuote da 35 o 60 mm. Lavorare su 4-5 microcolonne alla volta per prevenire la disidratazione. Collegare un puntale da 10 μl a un puntale da 1.000 μl a una micropipetta. Utilizzando lo stereoscopio per la guida visiva, posizionare la punta a un'estremità delle microcolonne e aspirare per estrarre i residui di DPBS e le bolle d'aria dal lume.
- Aspirare rapidamente 4-5 μL di ECM in una micropipetta. Osservando sotto uno stereoscopio, posizionare la punta della micropipetta su una delle estremità delle microcolonne e scaricare una quantità sufficiente di ECM per riempire il lume. Verificare l'assenza di bolle d'aria nel lume, poiché queste possono inibire la crescita assonale attraverso la MEC. Se sono presenti bolle d'aria, rimuovere l'ECM, come spiegato nel passaggio 3.1.3, e aggiungere nuovamente l'ECM.
- Per prevenire la disidratazione, aggiungere ~2 μL di ECM attorno a ciascuna microcolonna. Incubare le microcolonne di idrogel/ECM nelle piastre di Petri a 37 °C e 5% di CO2 per 25 minuti. Procedere alla semina cellulare immediatamente dopo l'incubazione.
NOTA: Il periodo di incubazione nel passaggio 3.1.5 ha lo scopo di consentire il tempo per la polimerizzazione del collagene e della laminina all'interno delle microcolonne.
- Dopo l'incubazione aggregata, aggiungere collagene e laminina di tipo I al terreno di coltura (per una concentrazione di 1 mg/mL ciascuno) in una provetta da microcentrifuga per preparare la soluzione ECM. Eseguire i passaggi 3.1.2-3.1.4 a temperatura ambiente, ma mantenere la provetta con ECM sul ghiaccio quando non è in uso per evitare la gelificazione prematura.
- Semina di cellule neuronali nelle microcolonne
NOTA: Per cambiare il terreno di coltura degli aggregati trasdotti, inclinare la piastra, utilizzare una micropipetta per rimuovere il terreno che si accumula sulla parete del pozzetto, quindi aggiungere lentamente ~1 mL contro la parete (per evitare di disturbare gli aggregati nei micropozzetti piramidali). Ripetere questo cambio medio una seconda volta.- Dopo il periodo di incubazione nel passaggio 3.1.5, trasferisci circa 10-20 μL di terreno di coltura in due aree libere nelle piastre di Petri che contengono le microcolonne. Utilizzare una micropipetta per trasferire individualmente gli aggregati nella piastra di Petri contenente i costrutti e spostarli con una pinza in una delle piccole vasche di terreno di coltura per preservare la salute delle cellule.
- Durante l'osservazione sotto uno stereoscopio, inserire un aggregato a ciascuna estremità delle microcolonne per micro-TENN bidirezionali o a un'estremità per un'architettura unidirezionale (a piacere) utilizzando una pinza. Confermare il posizionamento degli aggregati all'interno delle micro-colonne utilizzando lo stereoscopio. Utilizzare una pinza per spostare le microcolonne seminate nell'altro piccolo pool di terreno di coltura per evitare la disidratazione e preservare la salute dell'aggregato.
- Incubare a 37 °C e 5% di CO2 per 45 minuti per consentire agli aggregati di aderire alla ECM. Verificare che gli aggregati rimangano alle estremità delle microcolonne utilizzando lo stereoscopio; Reintrodurre gli aggregati cellulari e ripetere la fase di incubazione se necessario.
- Inondare accuratamente le piastre di Petri contenenti i micro-TENN con terreno di coltura (3 o 6 mL per una piastra di Petri da 35 o 60 mm, rispettivamente) utilizzando una pipetta sierologica. Mettere le piastre in un'incubatrice a 37 °C e 5% di CO2 per una coltura a lungo termine.
- Eseguire le modifiche dei mezzi di coltura ogni 2 giorni con il terreno di coltura. Rimuovere con cautela metà del vecchio terreno con una pipetta e utilizzare lo stereoscopio come guida visiva per evitare di aspirare i micro-TENN. Sostituire con l'aggiunta lenta di un terreno fresco e preriscaldato con una pipetta.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
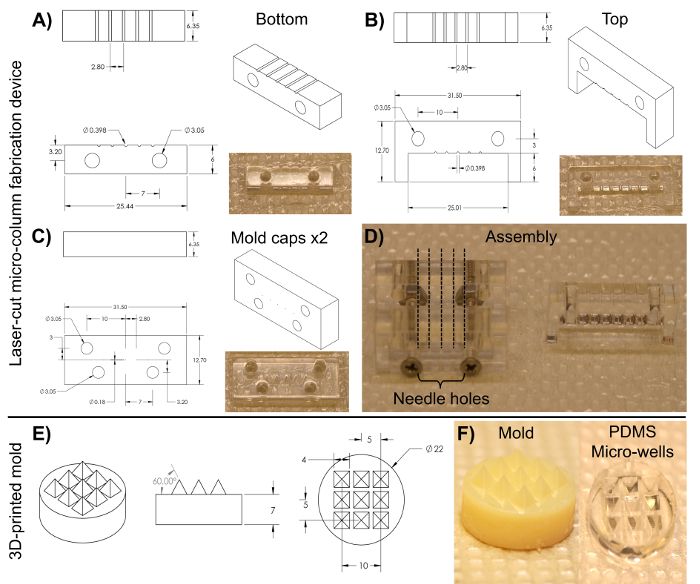
Figura 1: Progetti del dispositivo di fabbricazione di micro-colonne tagliate al laser e dello stampo piramidale a micro-pozzetto stampato in 3D per l'aggregazione cellulare. (A)-(B) Progetto e immagine delle metà inferiore e superiore dell'array di ca...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Laser cutter | Sistemi laser universali | PLS4.75 | Utilizzato per fabbricare lo stampo a microcanali tagliato al laser. |
| Dispositivo di fabbricazione di microcolonne tagliate al laser | Su misura | -------------- | Contatta il nostro gruppo di ricerca se interessato. Dimensioni e progetti forniti nel manoscritto. |
| Viti | -------------- | -------------- | #4-40 con un diametro della filettatura di 3,05 mm |
| Dadi | -------------- | -------------- | #4-40 con un diametro della filettatura di 3,05 mm |
| Ago per agopuntura (diametro 180 μm) | Lhasa medical | sj.16X40 | Il diametro può essere variato in base alla dimensione desiderata per il lume della microcolonna. |
| Piastra di Petri | Fisher | 08772B | |
| Soluzione salina tamponata con fosfato di Dulbecco (DPBS) | Tubetta | 14200075 in | |
| Agarosio | Sigma | A9539-50G | |
| Tubo capillare (diametro 398 μm) | Fisher | 21170D | Il diametro può essere variato in base alla dimensione desiderata per il guscio della microcolonna. |
| Piastra riscaldante | Fisher | SP88857200 | |
| Barra magnetica | Fisher | 1451352 | |
| Micropipetta | Sigma | Z683884-1EA | |
| Ago calibro 25 mm | Fisher | 14-826-49 | |
| Microbisturi | Roboz chirurgico | RS-6270 | |
| Forbici | Strumenti per la scienza | fine14081-09 | |
| Pinze | Strumenti di precisione mondiali | 501985 | |
| Sterilizzatore a perline calde | Sigma | Z378550-1EA | |
| Stereoscopio | Nikon | SMZ800N | Utilizzato per tutte le fasi di dissezione e per la fabbricazione di micro-TENN. |
| Coda di ratto di tipo I collagene | Corning | 354236 | Mantenere a 4 ºC e rimuovere solo quando necessario. Usa il ghiaccio per preservarne la temperatura quando è in uso. |
| Provetta per microcentrifuga | Fisher | 02-681-256 | |
| Lamina di topo | Corning | 354232 | Mantenere a 4 ºC e rimuovere solo quando necessario. Usa il ghiaccio per preservarne la temperatura quando è in uso. |
| Terreno neurobasale | Invitrogen | 21103049 | Terreno basale per la coltura di cellule neuronali prenatali ed embrionali. Conservare a 4ºC e scaldare a 37 ºC prima dell'uso. |
| Idrossido di sodio (NaOH) | Fisher | SS2661 | |
| Acido cloridrico (HCl) | Fisher | SA48-1 | |
| Cartina di tornasole | Fisher | 09-876-18 | |
| Soluzione salina bilanciata di Hank (HBSS) | Invitrogen | 14170112 | Conservare a 4 ºC. |
| 0,25% Tripsina-EDTA | Invitrogen | 25200056 | Conservare a -20 ºC e riscaldare a 37 ºC prima dell'uso. |
| Desossiribonucleasi pancreatica bovina (DNasi) I | Sigma | 10104159001 | conservare a -20 ºC e riscaldare a 37 ºC prima dell'uso. |
| B-27 Integratore | Invitrogen | 12587010 | Integratore aggiunto al terreno neurobasale per la coltura di neuroni ippocampali e corticali. Conservare a -20 ºC e caldo a 37 ºC prima dell'uso. |
| L-glutammina | Invitrogen | 35050061 | conservare a -20 ºC e riscaldare a 37 ºC prima dell'uso. |
| Sprague Dawley embrionale giorno 18 ratti | Charles River | Ceppo 001 | |
| Pipetta Pasteur | Fisher | 22-042816 | |
| Provetta da centrifuga da 15 ml | EMESCO | 1194-352099 | |
| Vortex | Fisher | 02-215-414 | |
| Centrifuga | Fisher | 05-413-115 | |
| Emocitometro | Fisher | 02-671-6 | |
| Objet30 Stampante 3D | Stratasys | -------------- | Utilizzato per fabbricare gli stampi piramidali a micro-pozzetti. |
| Stampo piramidale per pozzi stampato in 3D | Su misura | -------------- | Contatta il nostro gruppo di ricerca se interessato. Dimensioni e progetti forniti nel manoscritto. |
| Polidimetilsilossano (PDMS) e agente indurente | Fisher | NC9285739 | Viene fornito in kit con elastomero e agente indurente. Utilizzare all'interno di una cappa chimica. |
| Imbuto | Fisher | 10-348C | |
| Pipetta da 1 ml Bulbo | Sigma | Z509035 | |
| Micro-spatola | Fisher | S50821 | |
| Piastra di coltura a 12 pozzetti | EMESCO | 1194-353043 | |
| Forno | Fisher | 11-475-154 | |
| Incubatrice | Fisher | 13 998 076 | |
| Microscopio Eclipse Ti-S | Nikon | -------------- | Utilizzato per scattare le immagini a contrasto di fase. Con acquisizione di immagini digitali tramite fotocamera QiClick interfacciata con il software di ricerca di base Nikon elements (4.10.01). |
