La questione di come le autorità di regolamentazione e degli stati della cromatina cromatina influisce sul genoma in vivo è fondamentale per la nostra comprensione di come presto decisioni destino cellulare sono realizzati negli embrioni. ChIP-Seq-il metodo più popolare per studiare le caratteristiche della cromatina a livello globale è qui delineato per gli embrioni di Xenopus.
Articolo metodologico
Genoma Snapshot dei regolatori della cromatina e membri
In questo articolo
Sommario
Abstract
Il reclutamento dei regolatori della cromatina e l'assegnazione degli stati della cromatina a specifici loci genomici sono fondamentali per le decisioni sul destino cellulare e sulla formazione di tessuti e organi durante lo sviluppo. Determinare le posizioni e i livelli di tali caratteristiche della cromatina in vivo fornirà preziose informazioni sulla regolazione spazio-temporale degli elementi genomici e supporterà le aspirazioni a imitare lo sviluppo del tessuto embrionale in vitro. Il metodo più comunemente usato per la profilazione dell'intero genoma e ad alta risoluzione è l'immunoprecipitazione della cromatina seguita dal sequenziamento di nuova generazione (ChIP-Seq). Questo protocollo delinea come gli embrioni ricchi di tuorlo come quelli della rana Xenopus possono essere elaborati per gli esperimenti ChIP-Seq e offre semplici righe di comando per l'analisi post-sequenziamento. A causa dell'elevata efficienza con cui il protocollo estrae i nuclei dal tessuto fissato con formaldeide, il metodo consente un facile upscaling per ottenere abbastanza materiale ChIP per la profilazione dell'intero genoma. Il nostro protocollo è stato utilizzato con successo per mappare varie proteine leganti il DNA come fattori di trascrizione, mediatori di segnalazione, componenti del macchinario di trascrizione, modificatori della cromatina e modificazioni istoniche post-traduzionali, e per questo è stato fatto in varie fasi dell'embriogenesi. Infine, questo protocollo dovrebbe essere ampiamente applicabile ad altri organismi modello e non modello man mano che diventano disponibili sempre più assemblaggi di genomi.
Introduzione
I primi tentativi di caratterizzare le interazioni proteina-DNA in vivo sono stati riportati circa 30 anni fa nel tentativo di comprendere la trascrizione genica mediata dall'RNA polimerasi nei batteri e nel moscerino della frutta1,2. Da allora, l'uso dell'immunoprecipitazione per arricchire caratteristiche distinte della cromatina (ChIP) è stato ampiamente adottato per catturare gli eventi di legame e gli stati della cromatina con alta efficienza3. Successivamente, con l'emergere di potenti tecnologie di microarray, questo metodo ha portato alla caratterizzazione dei paesaggi cromatinici dell'intero genoma4. Più recentemente, la profilazione della cromatina è diventata ancora più completa e ad alta risoluzione, perché milioni di modelli di DNA co-immunoprecipitato possono ora essere sequenziati in parallelo e mappati sul genoma (ChIP-Seq)5. Poiché è disponibile un numero crescente di assemblaggi genomici, ChIP-Seq è un approccio interessante per saperne di più sulla regolazione del genoma che è alla base dei processi biologici.
Qui forniamo un protocollo per eseguire ChIP-Seq su embrioni ricchi di tuorlo come quelli della rana Xenopus. Le bozze dei genomi di entrambe le specie di Xenopus ampiamente utilizzate, X. tropicalis e X. laevis, sono state ora rilasciate dall'International Xenopus Genome Consortium6. Gli embrioni delle specie Xenopus condividono molte caratteristiche desiderabili che facilitano e consentono l'interpretazione degli studi sulla cromatina a livello di genoma, tra cui la produzione di un gran numero di embrioni di alta qualità, le grandi dimensioni degli embrioni stessi e il loro sviluppo esterno. Inoltre, gli embrioni sono suscettibili di manipolazioni classiche e nuove come il tracciamento della linea cellulare, l'ibridazione in situ a montaggio intero, la sovraespressione dell'RNA e la tecnologia knockout mediata da TALEN / CRISPR.
Il seguente protocollo si basa sul lavoro di Lee et al., Blythe et al. e Gentsch et al. 7-9. In breve, gli embrioni di Xenopus sono fissati con formaldeide nella fase di sviluppo di interesse per legare covalentemente (cross-link) le proteine al DNA genomico associato. Dopo l'estrazione nucleare, la cromatina reticolata viene frammentata per concentrare il successivo sequenziamento su specifici siti di legame o modifica genomica e per ridurre al minimo i contributi delle sequenze di DNA fiancheggiate. Successivamente, i frammenti di cromatina vengono immunoprecipitati con un anticorpo di grado ChIP per arricchire quelli contenenti la proteina di interesse. Il DNA co-immunoprecipitato viene estratto dalla proteina e purificato prima di creare una libreria indicizzata (paired-end) per il sequenziamento di nuova generazione (NGS). Alla fine, vengono offerte semplici righe di comando per l'analisi post-sequenziamento dei dati ChIP-Seq.
Protocollo
NOTA: Tutti i lavori Xenopus è pienamente conforme ai Animals Regno Unito (procedure scientifiche) Act del 1986, come attuato dall'Istituto Nazionale MRC per la ricerca medica.
1. Preparativi
- Stimare il numero di embrioni necessari per l'esperimento ChIP (vedi la discussione).
- Preparare le seguenti soluzioni che vengono memorizzati in RT: 500 ml di 10x di Marc Modified Ringers (MMR), senza EDTA, pH regolato a 7,5 e sterilizzati in autoclave (1 M NaCl, 20 mM KCl, 20 mM CaCl 2, 10 MgSO mm 4, 50 mM HEPES pH 7.5) 10, 1 ml di tampone di eluizione SDS (50 mM Tris-HCl pH 8,0, 1 mM EDTA, 1% SDS) e 1 ml di tampone di caricamento DNA 5x (0,2% Arancione G, 30% glicerolo, 60 mM EDTA pH 8,0).
- Preparare le seguenti soluzioni che vengono conservati a 4 ° C: 50 ml di tampone HEG (50 mM HEPES-KOH pH 7,5, 1 mM EDTA pH 8,0, 20% glicerolo), 500 ml di tampone di estrazione E1 (50 mM HEPES-KOH pH 7,5, 150 mM NaCl, 1 mM EDTA. 10% glicerolo, 0,5% Igepal CA-630, 0,25% Triton X-100), E2 (10 mM Tris-HCl pH 8,0, NaCl 150 mM, EDTA 1 mM, 0,5 mM EGTA), e E3 (10 mM Tris-HCl pH 8,0, NaCl 150 mM, EDTA 1 mM, 1% Igepal CA-630, 0,25% Na-desossicolato, 0,1% SDS), 500 ml di tampone RIPA (50 mM HEPES-KOH pH 7.5, 500 mM LiCl, 1 mM EDTA , 1% Igepal CA-630, 0,7% Na-desossicolato) e 50 ml di TEN tampone (10 mM Tris-HCl pH 8,0, 1 mM EDTA, 150 mM NaCl).
- Nota e clip a 15 ml tubo conico di polistirene al contrassegno 7 ml. Utilizzare questo tubo per contenere estratti nucleari sottoposti a ultrasuoni.
- Per l'analisi post-sequenziamento, utilizzare un computer operativo multicore Unix-style con almeno 8 GB di RAM e 500 GB di spazio libero su disco. Installare il seguente software in locale, di cui la maggior parte sono utilizzati dalla riga di comando: FastQC, Illumina casava-1.8 filtro di qualità, Bowtie 11, SAMtools 12, HOMER 13, MACS2 14, IGV 15,16, Cluster3 17, Java TreeView, BLAST + 18, e b2g4pipe 19. Controllare le istruzioni di installazione ei requisiti per compilatori e software di terze parti.
- Costruire un indice di Bowtie per allineare breve NGS legge al genoma Xenopus. Un esempio è mostrato qui per la X. tropicalis genoma v7.1 (novembre 2011), che può essere scaricato come file FASTA (genome.fa) dal server ftp Xenbase (/ pub / genomica / JGI). Spostare il file FASTA nella sottodirectory indice Bowtie.
- Utilizzare la seguente riga di comando (in questo caso dopo il carattere prompt>) per generare file di indice xenTro7:
> Papillon-build /path/to/bowtie/index/genome.fa xenTro7
> Export BOWTIE_INDEXES = / path / to / bowtie / index /
- Utilizzare la seguente riga di comando (in questo caso dopo il carattere prompt>) per generare file di indice xenTro7:
- Scaricare il file gene di annotazione (GTF) dal browser UCSC Genome o il sito mirror sul server NIMR per le versioni più recenti del genoma (genomes.nimr.mrc.ac.uk) tramite Strumenti / Tabella Browser. Utilizzare il file genoma FASTA e il file GTF per personalizzare HOMER per Xenopus (ad esempio, X. tropicalis genoma v7.1, - nome xenTro7).
- In alternativa, utilizzare i pacchetti HOMER precompilati per alcune versioni meno recenti del genoma Xenopus.
> LoadGenome.pl -name xenTro7 org nullo -fasta /path/to/genome.fa -gtf path / to / genes.gtf
- In alternativa, utilizzare i pacchetti HOMER precompilati per alcune versioni meno recenti del genoma Xenopus.
- Creare una traccia genoma (.genome file) per il browser genoma IGV caricando un file FASTA indicizzato (genome.fa con il file genome.fa.fai nella stessa cartella) e il file di annotazione (genes.gtf). Creare un indice genoma scaffold (genome.fa.fai) per il genoma Xenopus come segue:
> Samtools faidx /path/to/genome.fa - Utilizzare BLAST + passare Gene Ontology (GO) termini da diverse specie modello (uomo, topo, zebrafish, mosca della frutta e lievito) sui geni Xenopus come segue:
- Scarica tutte le sequenze codificanti (CDS) come un singolo file FASTA (cds.fa) dal browser UCSC Genome via Tools/ Browser delle tabelle e l'aggiornamento BLAST + con il database pre-formattata BLAST di proteine non ridondanti (nr):
> Update_blastdb.pl nr - Cerca umana (txid9606), mouse (txid10090), zebrafish (txid7955), mosca della frutta (txid7227) e lievito (txid4932) proteine dal sito NCBI grazie alla funzione di ricerca avanzata (http: //www.ncbi.nlm.nih. gov / proteine / avanzato) ed inviare la lista risultante GI (identificativo della sequenza) (sequence.gi.txt) al computer.
- Assegnare geni Xenopus alle proteine più simili dall'elenco GI eseguendo BLASTX con un certo aspettarsi (E) cutoff valore (qui 10 -20). Assicurarsi che il formato di output è XML (-outfmt 5 out privati blastx_results.xml). Fare uso di fili di risparmiare tempo (-num_threads) che correlano con il numero di core per computer disponibili.
> BLASTX -db / path / to / n -gilist /path/to/sequence.gi.txt -query / percorso / to / cds.fa -evalue 1e-20
-outfmt 5 -out /path/to/blastx_results.xml -num_threads [# discussioni] - Aprire il file b2gPipe.properties della cartella b2g4pipe con un editor di testo e aggiornare le proprietà del database a Dbacces.dbname = b2go_sep13 e Dbacces.dbhost = publicdb.blast2go.com. B2g4pipe Esegui dalla cartella di installazione.
> Java Xmx1000m -cp *: ext / *: es.blast2go.prog.B2GAnnotPipe -in /path/to/blastx_results.xml
risultati -out privati / xenTro7 prop b2gPipe.properties -v -annot
NOTA: estratti Questo programma GO termini per ogni esplosione ha colpito e li assegna ai corrispondenti geni Xenopus (xenTro7.annot). Le impostazioni del database più aggiornati sono disponibili in Strumenti / Impostazioni generali / Regolazioni dataAccess dell'applicazione Blast2GO Java Web Start (vedi 9.11.1).
- Scarica tutte le sequenze codificanti (CDS) come un singolo file FASTA (cds.fa) dal browser UCSC Genome via Tools/ Browser delle tabelle e l'aggiornamento BLAST + con il database pre-formattata BLAST di proteine non ridondanti (nr):
2. cromatina Cross-linking
- Fertilizzare uova di Xenopus, de-gelatina e la cultura embryos secondo protocolli standard 20.
- Trasferire gli embrioni dejellied (massimo 2.500 X. laevis o 10.000 X. tropicalis) nella fase di sviluppo di interesse per un 8 ml di campione flaconcino di vetro con tappo e lavarli brevemente una volta con 0,01X MMR.
- Fissare gli embrioni con 1% di formaldeide a 0,01X MMR (ad esempio, aggiungere 225 ml di 36,5-38% formaldeide per 8 ml 0,01X MMR) per 15 a 40 minuti a temperatura ambiente (vedere discussione per il tempo di fissazione e il numero di embrioni richiesto per esperimento ChIP).
NOTA: La formaldeide è corrosivo e altamente tossico. E 'pericoloso in caso di contatto con occhi e pelle, indigestione, e l'inalazione. Utilizzare la cappa quando si aggiunge formaldeide al flaconcino. - Arrestare la fissazione lavando brevemente gli embrioni tre volte con il freddo 0,01X MMR. Non lasciate che os Embry entrano in contatto con la superficie del liquido a causa tensione superficiale li induce a rottura.
- Aliquota gli embrioni in 2 ml microprovette su ghiacciocon un massimo di 250 embrioni per provetta, che occupano un volume di circa 250 ml (X. tropicalis) o 600 microlitri (X. laevis) prima schiusa.
- Pipetta via tanto MMR 0,01X possibile. Salta il passo successivo se si continua subito con la sezione 3.
- Equilibrare embrioni in 250 ml di buffer di HEG freddo. Una volta che gli embrioni sono depositata sul fondo del tubo di rimuovere quanto più liquido possibile ea scatto congelamento in azoto liquido. Conservare a -80 ° C.
3. cromatina Estrazione
NOTA: La seguente estrazione di cromatina reticolato da embrioni di Xenopus funziona più efficientemente con i tempi di fissazione indicate nello step 2.3 e 50 a 80 X. tropicalis o 25 a 40 X. laevis embrioni per ml di tampone di estrazione E1, E2 e E3. Ogni fase di estrazione viene ripetuta, di modo che è richiesto il doppio del volume calcolato di tampone. Per upscaling, utilizzare più di 2 ml microcentritubi Fuge o 50 ml provette. I campioni ei tamponi sul ghiaccio durante l'estrazione della cromatina.
- Supplemento volumi adeguati di buffer E1, E2 ed E3 con 1 mM DTT e tablet inibitori della proteasi. Se l'esecuzione di chip con un anticorpo specifico per fosfo ulteriori tamponi supplemento con 5 NaF mm e 2 mM Na 3 VO 4.
- Omogeneizzare embrioni fisse con E1 pipettando su e giù. Omogenati centrifuga in una centrifuga refrigerata (4 ° C) a 1.000 g per 2 minuti (o 5 minuti in caso di utilizzo di tubi da 50 ml). Aspirare il surnatante e eventuali lipidi attaccato al muro.
- Risospendere pellet in E1. I campioni in ghiaccio per 10 min. Centrifuga e scartare surnatanti come nel passo 3.2.
- Risospendere pellet in E2. Centrifuga e scartare surnatanti come nel passo 3.2.
- Ripetere il passaggio 3.4, ma tenere i campioni in ghiaccio per 10 minuti prima della centrifugazione.
- Risospendere pellet in E3. I campioni in ghiaccio per almeno 10 min. Centrifuga e scartare supernatants come al punto 3.2.
NOTA: In questa fase, i resuspensions dovrebbero diventare abbastanza trasparente. I detergenti anionici in E3 estraggono nuclei reticolate rendendo più dei restanti piastrine tuorlo solubili. - Risospendere e piscina di pellets di nuclei reticolate (normalmente di colore marrone dai granuli di pigmento insolubilizzato) in un volume totale di 1 ml di E3. Diluire il campione con E3 a 2 o 3 ml se appare molto viscoso ed è difficile da pipetta. Mantenere su ghiaccio o a 4 ° C per procedere con il passo 4 sulla stessa o dopo giorno. Snap-congelare in azoto liquido e conservare a -80 ° C per un uso successivo.
4. cromatina frammentazione
NOTA: Sonicazione viene utilizzato sia per solubilizzare e al taglio cromatina reticolato. Qui ci sono i parametri per eseguire il Misonix Sonicator 3000 dotato di un microtip conico 1/16 di pollice e la recinzione del suono. Se si utilizzano altre sonicatori, seguire le raccomandazioni del fabbricante per tosarereticolato cromatina o utilizzare 6 a 12 W per 4 a 8 min in totale.
- Trasferire il campione nucleare dal punto 3.7 in una provetta su misura per sonicazione (passo 1,4). Mantenere il campione raffreddato durante sonicazione avendo il tubo collegato ad un beaker di plastica 800 ml riempito con acqua ghiacciata tramite un breve pinza termometro.
- Porre il bicchiere su un jack di laboratorio. Regolare la presa in modo che la microtip sonicatore è immerso nel campione per circa due terzi della profondità volume e centrato senza toccare la parete del tubo.
- Sonicare il campione per 7 minuti in totale, interrotta ogni 30 secondi con 1 min pause. Impostare potere di 1.0. Avviare la sonicazione e aumentare immediatamente il livello di potenza (normalmente da 2 a 4) per raggiungere una lettura di 9 a 12 W. Pausa immediatamente se il campione comincia a montare. Riposizionare il tubo e riavviare quando la schiuma è completamente scomparso.
- Trasferire la cromatina trancio in pre-refrigerati provette da 1,5 ml microcentrifuga e far girare a piena velocità (> 15,000 xg) per 5 minuti a 4 ° C.
- Trasferire il surnatante in pre-refrigerata 1,5 ml microprovette. Raccogliere 50 ml di surnatante (idealmente contiene la cromatina di circa 400.000 o più nuclei) di visualizzare il grado di frammentazione della cromatina (sezione 5). Utilizzare il resto del surnatante per il chip (paragrafo 6).
- Conservare i campioni a 4 ° C per un massimo di un giorno. Campioni Snap-freeze come aliquote (uno per esperimenti ChIP) in azoto liquido per la conservazione a lungo termine a -80 ° C.
5. Imaging cromatina frammentazione
- Aggiungere 50 ml di tampone di eluizione SDS, 4 ml di 5 M NaCl e 1 ml di proteinasi K (20 mg / mL) a 50 ml di surnatante dal punto 4.6.
- Incubare per 6 a 15 ore (O / N) in un forno di ibridazione impostata a 65 ° C.
- Purificare DNA utilizzando un kit di purificazione PCR commerciale. Se necessario, utilizzare 3 M di acetato di sodio (pH 5,2) per regolare il pH come raccomandato dal produttore. Eluire ilDNA due volte con 11 ml di tampone di eluizione (10 mM Tris-HCl pH 8.5).
- Aggiungere 0,4 ml di RNase A (20 mg / mL) e 5 ml di DNA 5x tampone di caricamento prima di eseguire l'intero campione accanto ad una 100 bp e una scala di DNA 1 kb su un 1,4% agarosio gel elettroforesi. Per ottenere risultati ottimali, gel macchia con una soluzione sicura di acido nucleico colorante dopo elettroforesi.
6. Immunoprecipitazione della cromatina
NOTA: In questa sezione, utilizzare bassa ritenzione provette da 1,5 ml microcentrifuga e almeno 1 ml di tampone indicato per provetta per lavare sfere magnetiche per 5 minuti a 4 ° C. Prima di rimuovere il buffer dalle perline, lasciare le provette nel rack magnetica per 20 a 30 secondi ogni volta o finché la soluzione è chiara.
- Trasferimento 10 e 30 ml di surnatante (cromatina tranciati) dal punto 4.6 in una nuova provetta da utilizzare in seguito come campione di ingresso, che corrisponde a circa 1% di cromatina totale usata per il chip. Conservare a 4° C fino a campioni di chip sono pronti per l'inversione di cross-link.
- Trasferire la cromatina rimanente in una nuova provetta. Per gli esperimenti ChIP-qPCR che richiedono un controllo dell'anticorpo, distribuire volumi uguali di cromatina a due tubi.
- Aggiungere l'anticorpo ChIP-grade (o il controllo corrispondente anticorpo) per cromatina. Come guida approssimativa, utilizzare circa 1 mg di anticorpi per un milione di cellule che esprimono l'epitopo di interesse.
- Per stimare con maggiore precisione la quantità di anticorpi necessaria per esperimenti ChIP, eseguire lo stesso chip con varie quantità di anticorpi (ad esempio, 0,25 mg, 1 mg e 2,5 mg) e confrontare il rendimento a loci controllo negativo e positivo di Chip-qPCR (vedi sezione 10). Come un controllo dell'anticorpo, utilizzare il normale siero stesso isotopo e animale ospite specie come l'anticorpo.
- Incubare su un rotatore (10 giri) O / N a 4 ° C.
- Lavare un'adeguata quantità di sfere magnetiche compatibile anticorpi una volta con E3 per 5 min at 4 ° C. Controllare specifiche del produttore per l'anticorpo capacità di legame delle perle (di solito da 5 a 20 ml di perline legano 1 mg di anticorpi IgG).
- Aggiungi perline lavati all'anticorpo cromatina pre-incubate. Ulteriori incubare su un rotatore (10 rpm) per 4 ore.
- Lavare Perle quattro volte (ChIP-qPCR) o dieci volte (ChIP-Seq) con tampone RIPA pre-raffreddata, e poi una volta con pre-raffreddata buffer di TEN.
- Eseguire solo questo passaggio se si esegue un esperimento di ChIP-Seq.
- Risospendere lavato perle in 50 ml di TEN tampone per provetta. Piscina tutte perline da un esperimento unico chip di trasferirli ad un nuovo tubo. Utilizzare la griglia magnetica e refrigerata (4 ° C) centrifugazione a 1.000 xg per raccogliere perline sul fondo della provetta. Eliminare quanto più liquido possibile senza interrompere il pellet di perline.
- Materiale Striscia ChIP largo delle perle risospendendo le perle in 50 a 100 ml di SDS tampone di eluizione e vortexing loro continuamente con un thermomixer (1000 rpm) per 15 minuti a 65 ° C. Dopo che centrifugare a massima velocità (> 15.000 xg) per 30 sec. Trasferire il surnatante (ChIP eluato) in una nuova provetta.
- Ripetere l'ultimo passaggio e combinare i eluati chip.
7. cromatina Reverse Cross-linking e purificazione del DNA
- Aggiungere abbastanza tampone di eluizione SDS al campione di ingresso (fase 6.1) per raggiungere il volume del campione chip, che è da 100 a 200 microlitri (passo 6.10). Supplemento entrambi campioni di chip e di input con 1/20 volume di 5 M NaCl. Incubare i campioni per 6 a 15 ore (O / N) a 65 ° C in un forno di ibridazione.
- Aggiungere 1 volume di tampone TE e RNasi A a 200 ug / ml. Incubare per 1 ora a 37 ° C.
- Aggiungere proteinasi K a 200 ug / ml. Incubare per 2 a 4 ore a 55 ° C.
- Purificare DNA da fenolo: cloroformio: alcool isoamilico estrazione seguita dalla precipitazione in etanolo come descritto in precedenza 9. Per ChIP-Seq, aggiungere 32microlitri di tampone di eluizione (10 mM Tris-HCl, pH 8.5) per sciogliere il pellet di DNA. Lasciare i campioni in ghiaccio per 30 minuti al fine di garantire che il DNA è completamente sciolto.
NOTA: Commercial kit di purificazione PCR hanno recupero DNA inferiore, ma sono più convenienti, e possono essere utilizzati per i campioni ChIP-qPCR. - Per ChIP-Seq, determinare la concentrazione di 1 ml di ChIP e l'ingresso del DNA utilizzando metodi basati fluorometria-. Seguire le istruzioni del produttore e fare in modo che la concentrazione di DNA rientra nel campo di rilevamento affidabile del fluorimetro.
8. ChIP-Seq Biblioteca Edilizia e Validazione
NOTA: i metodi attuali per la preparazione del DNA biblioteca permettono la costruzione di librerie alta complessità per NGS da 1 a 2 ng. A scapito di una certa complessità, le biblioteche possono essere fatte da un minimo di 50 pg di DNA (vedi Tabella di materiali specifici / Equipment). Usare la stessa quantità di DNA sia per Chip e libreria di input. In breve, a make indicizzati (accoppiato-end) librerie Chip-Seq, ChIP e DNA di ingresso devono essere fine riparato, legatura di adattatori speciali (vedi tabella di materiali specifici / Attrezzatura), size-selezionata e PCR amplificato.
- Seguire le linee guida del produttore di creare librerie Chip-Seq. Vedi la discussione per ulteriori raccomandazioni.
- Eluire ogni libreria in 12 ml di tampone di eluizione e determinare la concentrazione di 1 ml di ogni libreria ChIP e ingresso con un fluorimetro. Aspettatevi concentrazioni di 5 a 25 ng / ml. Si consideri la riduzione del numero di cicli PCR (meno di 18 cicli) se le concentrazioni sono superiori 25 ng / ml.
NOTA: quantificazione accurata è la chiave per ottenere risultati ottimali NGS. Biblioteche con concentrazioni basse come 1 ng / ml dopo 18 cicli di PCR possono essere sequenziati, ma spesso sono di minore complessità. - Usare 1 ml di libreria per determinare la distribuzione dimensione del frammento e per verificare eventuali contaminazioni adattatore dimero (banda circa 120 bp) dal chip-based elettroforesi capillare. Ripetere la fase solida depurazione immobilizzazione reversibile con un rapporto perline a campione di 1: 1 (invece di 1,6: 1) se la libreria contiene dimeri adattatore.
- Eseguire qPCR su loci controllo positivo e negativo convalidato (vedere la sezione 10) per verificare se simili tendenze di arricchimento DNA sono osservati prima e dopo la preparazione biblioteca. Invia biblioteche approvati di controllo di qualità per il sequenziamento.
9. post-sequenziamento analisi e visualizzazione dei dati
NOTA: Al giorno d'oggi, NGS è spesso effettuata da in-house o servizi di sequenziamento commerciali (vedi la discussione di alcune linee guida NGS). Lo standard output sono uno o più file compressi con gzip FASTQ (*) .fastq.gz memorizzazione milioni di sequenziamento legge. Normalmente, multiplex legge sono già separati in base al loro indice e ogni lettura contiene un identificatore sequenza e un punteggio di controllo di qualità (+ 33 Phred per Illumina 1.8+) per ogni base chiamata. Questo approccio qui è solo uno dei tanti modi per analizzare i dati NGS. Il lettore è invitato a verificare se una delle seguenti righe di comando richiedono modifiche in quanto questo settore sta avanzando rapidamente e aggiornamenti si verificano regolarmente.
- Concatenare file FASTQ compressi con gzip e controllare la qualità dei dati di sequenziamento utilizzando lo script FastQC. Eseguire questo e la maggior parte dei comandi seguenti sia per i dati di chip e di ingresso sequenziamento (Esempi mostrati per ChIP) dal terminale:
> Cat /path/to/*.fastq.gz> ChIP.fastq.gz
> Fastqc ChIP.fastq.gz
NOTA: i dati grezzi dal sequenziamento di successo di una libreria ChIP-Seq alta complessità dovrebbe passare la maggior parte dei test. Guasti provengono principalmente da poveri piste di sequenziamento e manufatti sperimentali come prevenuto l'amplificazione PCR o contaminazione adattatore. Un certo grado di duplicazione (ridondanza) è atteso come ridondante legge può rappresentare buona fede arricchimento DNA 21. Tuttavia, si può successivamente restringere tag lettura - estremità 5 'o legge - a uno per coppia di basi per eliminare qualsiasi ridondante legge senza influenzare la sensibilità di rilevazione di picchi (passo 9.4) 21. - Dati Pre-processo di sequenziamento per rimuovere la contaminazione adattatore (homerTools assetto -3 ) che permette una mancata corrispondenza (-mis 1). Utilizzare i primi 20 basi della (indicizzato) Adattatore (5 'a 3') in prossimità del frammento di DNA di interesse su di legatura (mostrata per adattatore elencati nella tabella di materiali specifici / attrezzature).
> Gzip -cd ChIP.fastq.gz | fastq_illumina_filter -vn> ChIP.fastq
> homerTools assetto -3 GATCGGAAGAGCACACGTCT -mis 1 -min 36 ChIP.fastq
NOTA: La rimozione di filtrato legge (-N) è necessaria solo per impostazione predefinita nel file FASTQ generati da Illumina 1.8. Omettere il comando fastq_illumina_filter (cioè. '| Fastq_illumina_filter -vn')se una versione più vecchia di 1.8 ha generato l'identificativo della sequenza. - Allineare pre-trattati legge per il genoma di riferimento (xenTro7) con Bowtie. Solo tenere mappata univocamente legge (-m 1) utilizzando le impostazioni predefinite, vale a dire, massimo due disallineamenti nelle prime 28 basi e un + 33 Phred qualità punteggio totale di tutti i disallineamenti per lettura di massimo 70. Relazione allineamento in formato SAM (-S) . Aumentare il numero di megabyte al filo (--chunkmbs) se la memoria pezzo è esaurito:
> Papillon -m 1 -S p [# discussioni] --chunkmbs [es 200] xenTro7 ChIP.fastq.trimmed> ChIP.sam
NOTA: Bowtie aspetta Phred + 33 punteggi di qualità per impostazione predefinita. Includere l'opzione - phred64-quals se il file è stato generato con FASTQ Phred + 64 punteggi di qualità di Illumina di età superiore a 1.8. - Utilizzare due comandi Omero a trasformare l'allineamento (SAM) file in un file pezzo grosso (.BW):
> MakeTagDirectory ChIP / -singola -tbp 1 ChIP.sam
> MakeUCSCfile ChIP /-bigWig / path / to / genome.fa.fai -fsize 1e20 -norm 1E7 -o ChIP.bw
NOTA: La trasformazione richiede l'indice di scaffold (genome.fa.fai) del genoma di riferimento (punto 1.8). Qui il profilo è limitato a un tag per coppia di basi (-tbp 1) e normalizzato a 10 milioni legge (1E7 -norm). pezzo da novanta è uno dei formato preferito per visualizzare dinamicamente i profili della cromatina con un browser genoma quali IGV (punto 9.12). - Determinare la distribuzione di tag (ChIP -d /) in punti di riferimento genomici (ad esempio, +/- 10 kb con 25 bidoni bp, -si ze 20000 -hist 25) come l'inizio della trascrizione (TSS, nell'esempio mostrato qui) e terminazione ( TTS) siti. Eseguire il annotatePeaks.pl HOMER script perl con annotazioni Xenopus xenTro7 (fase 1.7):
> AnnotatePeaks.pl TSS xenTro7 -size 20000 -hist 25 -d ChIP /> ChIP_tagDensity.tss - Trova picchi significativi di arricchimento DNA tra ChIP(-t ChIP.sam) e ingresso (Input.sam -c) nel X. tropicalis genoma utilizzando MACS2 con FDR cutoff 1% (q 0.01) e frammenti di DNA (dopo sonicazione) di 200 bp (--bw = 200) per la creazione del modello. Aggiungere la bandiera --broad di questa riga di comando se si aspettasse una vasta distribuzione della funzione di cromatina di interesse come marchi istoni o RNA polimerasi.
> Macs2 callpeak -t ChIP.sam -c Input.sam -f SAM -n ChIP -g 1.4376e9 q 0,01 --bw = 200
NOTA: La dimensione effettiva del X. tropicalis v7.1 assemblaggio del genoma è di circa 1.437,6 milioni bp (1.4376e9 -g). MACS2 genera un file LETTO (ChIP_peaks.bed) arruolare picchi con le loro posizioni genomiche. - Confronta diversi profili della cromatina in forma di un heatmap cluster:
- Creare una matrice di distribuzione tag da directory densità tag di interesse (-d ChIP / other_ChIP /) a picchi MACS2 (ad esempio, +/- 1 kb con 25 bidoni bp, -size 2000 -hist 25 -ghist):
> AnnotatePeaks.pl ChIP_peaks.bed xenTro7 -size 2000 -hist 25 -ghist -d ChIP / other_ChIP /> ChIP.matrix - Utilizzare l'interfaccia utente grafica di Cluster3 caricare il file ChIP.matrix e gerarchicamente raggruppare queste densità di tag in base alla distanza minima euclidea per il baricentro più vicino. Aprire il file CTD generato in Java TreeView per visualizzare il clustering.
- Creare una matrice di distribuzione tag da directory densità tag di interesse (-d ChIP / other_ChIP /) a picchi MACS2 (ad esempio, +/- 1 kb con 25 bidoni bp, -size 2000 -hist 25 -ghist):
- Trova nuovi e motivi vincolanti già noti, che sono arricchiti in occasione dei vertici di punta +/- 100 bp (formato 200). Utilizzare annotatePeaks.pl mappare occorrenze motivo e per tracciare le densità motivo:
> FindMotifsGenome.pl ChIP_peaks.bed xenTro7 ChIP_motifs / -size 200 -p [# discussioni]
> AnnotatePeaks.pl ChIP_peaks.bed xenTro7 -m motif1.motif> ChIP_peaks.motif1
> AnnotatePeaks.pl ChIP_peaks.bed xenTro7 -m motif1.motif -size 800 -hist 25> motif1.density
NOTA: Lo script infe findMotifsGenome.plrs l'arricchimento dal confronto di selezionati in modo casuale le sequenze geniche di fondo-centric. Il romanzo motivi più arricchita viene salvato motif1.motif sotto forma di una matrice di peso posizione. Il lettore è invitato a comprovare questi risultati con altri metodi de novo motivo di scoperta, come cisFinder 22 e MEME 23. - Annota picchi calcolando la loro distanza dal gene più vicino e determinando il loro conteggio di lettura normalizzato a 400 finestre bp (formato 400):
> AnnotatePeaks.pl ChIP_peaks.bed xenTro7 -Size 400 -d Chip / input /> ChIP_peaks.genes - Riassumere l'output utilizzando il comando awk seguente per elencare il numero (N), la posizione e il conteggio di lettura normalizzato individuale (R) e tutti (LR) picchi per vicino (target) gene.
> Awk 'BEGIN {FS = " t'} $ 7> = -5000 && $ 7 <= 1000
{N [$ 8] + = 1; R [$ 8] + = $ 9; LR [$ 8] = LR [$ 8] ', &# 39, $ 7 '(' $ 9 ')'} END {for (i in N)
{Print i ' t' N [i] ' t' R [i] ' t' substr (LR [i], 2)}} 'ChIP_peaks.genes> ChIP_peaks.summary
NOTA: Il numero dopo $ si riferisce al numero di colonna, che potrebbe essere necessario modificare per adattare il file ChIP_peaks.genes creata nel passaggio precedente. Questo esemplare di script filtra i picchi oltre 5 kb a monte e 1 kb a valle del TSS. $ 7, $ 8 e $ 9 si riferiscono alla distanza dalla TSS, l'identificatore gene e il conteggio di lettura normalizzato per picco rispettivamente. - Effettuare l'analisi delle condizioni GO arricchite tra geni bersaglio come segue:
- Avviare l'interfaccia grafica del Blast2GO dalla riga di comando tramite Java Web Start (javaws) 19.
> Javaws http://blast2go.com/webstart/blast2go1000.jnlp - Seguire le istruzioni degli sviluppatori di caricare l'annotazionefile per i geni di Xenopus (xenTro7.annot) come generato in 1.9.4 e un file flat di geni bersaglio identificati. Assicurarsi che gli stessi identificatori gene sono utilizzati in entrambi i file.
- Avviare l'interfaccia grafica del Blast2GO dalla riga di comando tramite Java Web Start (javaws) 19.
- Visualizza profili cromatina con l'aggiunta di pezzi da novanta (ChIP.bw, Input.bw) e file BED (ChIP_peaks.bed) in IGV come tracce. Dati complementare con RNA-Seq piste se disponibile per lo stesso stadio di sviluppo. Salvare i risultati come una sessione.
- Utilizzare la programmazione piattaforme R (www.r-project.org) o MATLAB per manipolare e visualizzare ulteriori dati generati in precedenza. In alternativa, tracciare piccoli insiemi di dati con Excel.
10. ChIP-qPCR per chip di test e conferma ChIP-Seq
- Utilizzare la piattaforma on-line Primer3 progettare primer circostanti circa 100 bp DNA a 60 ° C (T m) per entrambi i loci di controllo (specifici picco-) e negativi positivi. Confermare la specificità di fondo con il in silico PCR di ricerca implementato nel browser UCSC Genome.
- Creare una curva standard a 8 punti di diluizioni triplice a partire dall'ingresso di circa l'1% o utilizzare il 2 - Metodo ΔΔC (T) 8,24 per la quantificazione del DNA arricchimento.
- Eseguire real-time PCR in triplicato tecnici per tutti i campioni, ad esempio, di chip, il controllo e, se necessario, i campioni della curva standard.
- Plot arricchimento DNA come la percentuale di DNA ingresso o come rapporto di ChIP rispetto al campione di controllo entrambi loci di controllo positivi e negativi.
Risultati
Risultati equivalenti a quelli presentati qui sono attesi se il protocollo è ben eseguito e l'anticorpo in uso è di qualità ChIP-grade (vedi la discussione). Questo protocollo permette l'estrazione dei nuclei da formaldeide fisso Xenopus embrioni e la tosatura efficace della cromatina mediante sonicazione (Figura 1A-C). Cromatina Sheared mostra una distribuzione asimmetrica di frammenti di DNA che vanno principalmente da 100 a 1000 bp e peaking tra 300 e 500 bp (Figura 1C). Un minimo di 50 pg di DNA immunoprecipitato è tenuto a successo una libreria ChIP-Seq accoppiato-end indicizzato con inserti di DNA di dimensioni simili (Figura 2a). La biblioteca dovrebbe essere sostanzialmente priva di dimeri adattatori, che può essere visto sul elettroferogramma a circa 120 bp.
Su sequenziamento per sintesi, pre-trattati legge vengono mappati al genoma (Figura 2B, C). In un esperimento con successo X. embrioni tropicalis, normalmente dal 50 al 70% di single-end legge di 40 bp possono essere mappati in modo univoco per l'assemblaggio del genoma di v7.1 con al massimo due mismatch. Mentre ingresso legge allineare abbastanza uniforme in tutto il genoma, l'allineamento di ChIP legge determina arricchimenti specifico filamento che fiancheggiano la caratteristica cromatina di interesse. Questo perché tutti i frammenti sono in sequenza dalla 'fine 5 (Figura 2C) 25. Estendere l'allineamento in direzione di lettura per una dimensione media frammento produce profili accurati sulle caratteristiche di singole cromatina come eventi fattore di trascrizione vincolante. Queste occupazioni DNA appaiono come picchi quando visualizzato in IGV o qualsiasi altro browser genoma compatibile. Chiamanti picco come MACS sono utilizzati per determinare la posizione di questi picchi (Figura 3a). In questo modo decine di migliaia di siti di legame sono stati determinati in X. tropicalis genoma per T-box fattori di trascrizione come Vegt 26. ChIP-qPCR experimenti dovrebbero confermare l'arricchimento locale trovata da Chip-Seq (Figura 3B).
Esperimenti Chip-Seq permettono di esplorare le caratteristiche genoma di caratteristiche cromatina. Ad esempio, calcolare la distribuzione di lettura sugli elementi genomici come inizio della trascrizione e siti di terminazione può mettere in luce eventuali preferenze vincolanti spaziali intorno geni (Figura 3C). Allo stesso modo, un heatmap di distribuzioni di lettura in luoghi di picco viene utilizzato per confrontare diverse caratteristiche della cromatina a livello di genoma scala (Figura 3D). Alcuni fattori di trascrizione si legano DNA sequenza-specifico. De novo analisi motivo di DNA genomico picchi di fondo in grado di recuperare questo tipo di informazioni, tra cui motivi co-arricchita di potenziali co-fattori (Figura 3E). La grande maggioranza dei geni bersaglio Mostra il piano di DNA ad un più basso piuttosto che di più alto livello (Figura 3F). Questa caratteristica libera scala sembra essere abbastanza comune tra trFattori anscription e suggerisce che solo una piccola frazione di geni bersaglio sono direttamente regolate con rilevanza biologica 27,28. L'analisi dei termini GO arricchiti o altri attributi, come l'espressione differenziale di geni bersaglio può ulteriormente rivelare intuizioni nella funzione biologica della funzione cromatina nell'embrione di Xenopus (Figura 3G).
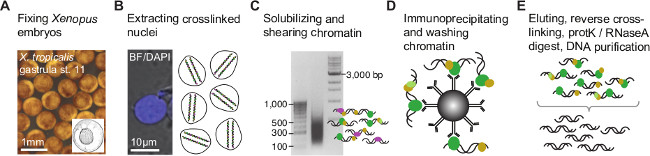
Figura 1. cromatina immunoprecipitazione procedura per gli embrioni di Xenopus. (A) Gli embrioni sono formaldeide fissato in fase di sviluppo di interesse di legare covalentemente (cross-link) eventuali proteine associate con il DNA genomico. Dopo estrazione nucleare (B), reticolato cromatina è frammentato per restringere legame al DNA genomico o siti di modifica della cromatina minimizzando il DN di accompagnamentoUna sequenza (C). Successivamente, i frammenti di cromatina sono immunoprecipitati con un anticorpo ChIP grado di arricchire quelli contenenti l'epitopo di interesse (D). Il DNA co-immunoprecipitato è tolse la proteina e purificato (E) prima di creare la libreria frammento ChIP per NGS (Figura 2). Clicca qui per vedere una versione più grande di questa figura.
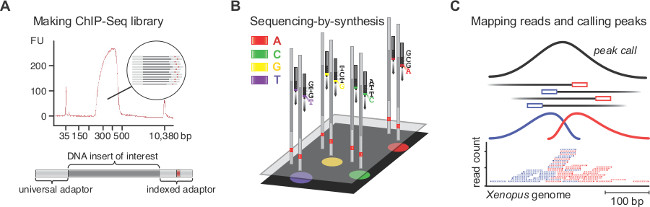
Figura 2. ChIP-Seq preparazione biblioteca, sequenziamento per sintesi, la mappatura e la chiamata di picco. (A) L'elettroferogramma mostra una buona biblioteca ChIP-Seq con i modelli di DNA di 250 a 450 bp. Questi modelli prevedono l'inserimento del DNA di interesse affiancato dalla universale (58 bp) e la (63 bp) Adattatore indicizzato. (B) Milioni di cluster, con ogni cluster contenente modelli identici, sono di base in sequenza dalla base in presenza di tutti i quattro nucleotidi che possiedono reversibile, fluoroforo distinto e le proprietà di terminazione identiche. Immagini fluorescenti sono elaborati in tempo reale per chiamare basi corrispondenti, che infine vengono assemblate in legge. (C) Soltanto legge che mappa unicamente al genoma Xenopus sono conservati. Come tutti i frammenti sono in sequenza dalla fine del 5 ', la mappatura di ChIP legge provoca picchi specifico filamento che fiancheggiano la caratteristica cromatina di interesse. In tal modo, i chiamanti picco rilevano l'arricchimento che proviene da immunoprecipitazione ed estendere la legge ad una lunghezza media frammento di localizzare con precisione le caratteristiche della cromatina. Cliccate qui per vedere una versione più grande di questa figura.

Figura 3. Un esempio di analisi post-sequenza e visualizzazione dei dati per mezzo del fattore zygotic T-box di trascrizione Vegt (zVegT). All Read conteggi riportati sono normalizzati a 10 milioni mappati in modo univoco e non ridondante legge. (A) Estratto del profilo a livello di genoma di zVegT vincolante X. embrioni tropicalis gastrula (fase 11-12,5 dopo Nieuwkoop e Faber 29). Ogni picco, un pile-up di esteso legge, rappresenta un sito di legame. Questi picchi sono chiamati da MACS2 con un tasso di scoperta falso (FDR) inferiore a 1%. Ogni gene MESP mostra legame molto prossimale e monte zVegT, ma solo mespa e mespb sono espressi da quel momento (dati RNA-Seq 30). (B) livelli di occupazione DNA di zVegT come determinato da Chip-qPCR in diversi loci (tra cui un non regione -bound 0.5 kb upstream di β actina) confirm l'arricchimento specifico trovato da Chip-Seq. Confrontare i risultati per mespa con cima chiamata (barra rossa) in (A). Il livello di occupazione DNA è visualizzato come una percentuale di input per entrambi, il chip con l'anticorpo Vegt (policlonale di coniglio di IgG isotipo) e il circuito integrato con il controllo dell'anticorpo (IgG di coniglio normale). Le barre di errore riflettono la deviazione standard di due repliche biologiche. (C) METAGENE analisi mostra vincolante zVegT preferenziale (tag cestinate oltre 25 bp) al promotore rispetto a qualsiasi altra regione genomica intorno e all'interno di organi di geni. (D) Heatmap mostra K-media cluster livelli (k = 5) di occupazione del DNA (tag cestinate oltre 25 bp) di zVegT e Smad2 / Smad3 (dati Chip-Seq 31) rispetto a tutte le regioni zVegT-legati allo stadio di gastrula. Il heatmap è log 2 based e centrato a 5 etichette per bp. (E) De novo analisi motivo scopre la T-box canonica fattore di trascrizione legame motivo nel 38% dei zVegT-regioni legate se il punteggio sottostante motivo è normalizzato a un tasso di scoperta di 5% in sequenze di fondo. La mappa di densità mostra più alto arricchimento per il motivo T-box nel centro di siti di legame zVegT, mentre la canonica motivo Smad2 / Smad3 vincolante è poco arricchito. (F) istogramma mostra i livelli di occupazione DNA di zVegT, che sono calcolati per ogni gene bersaglio da tutti i picchi (+/- 200 bp) tra 5 kb upstream [-]. e 1 kb a valle [+] del corrispondente trascrizione start siti (G) Top 300 geni con più alti livelli di occupazione DNA all'interno -5 kb e +1 kb sono arricchito per i processi biologici di sviluppo embrionale precoce. Questi vanno termini sono in linea con la funzione putativa di zVegT. Il FDR si basa su un test esatto di Fisher a due code e corretta per le prove multiple. Clicca qui per vedere una versione più grande di questa figura.
Discussione
Il nostro protocollo delinea come fare e analizzare genoma profili cromatina da embrioni di Xenopus. Esso copre ogni passo dalle proteine cross-linking per loci endogena in vivo al trattamento di milioni di letture rappresentano arricchito siti genomici in silico. Dal momento che un numero crescente di progetti genoma sono disponibili, questo protocollo dovrebbe essere applicabile ad altri modelli e non organismi modello. La parte sperimentale più importante, che definisce questo protocollo a parte lavoro precedente 8,31,33,34, è la procedura post-fissaggio per estrarre nuclei reticolati. Facilita efficiente solubilizzazione cromatina e tranciatura e facile upscaling. Insieme a una maggiore efficienza di preparazione biblioteca questo protocollo permette la costruzione di librerie Chip-Seq alta complessità da metà a due milioni di cellule che esprimono l'epitopo cromatina associata di interesse. Per gli esperimenti ChIP-qPCR, alcune decine di migliaia di queste cellule sono abbastanza normalmenteper verificare l'arricchimento DNA forse sei distinti loci genomici. Questi numeri sono stime prudenti, ma può variare a seconda del livello di espressione della proteina, la qualità di anticorpi, cross-linking efficienza e l'accessibilità epitopo. Come guida, un solo embrione Xenopus contiene circa 4.000 cellule in fase di mid-blastula (8.5 dopo Nieuwkoop e Faber 29), 40.000 cellule in fase tardiva gastrula (12) e 100.000 cellule in fase precoce tailbud (20).
Il tempo di fissazione esatta per immunoprecipitazione efficiente deve essere determinato empiricamente da Chip-qPCR (sezione 10). In generale, tempi di fissazione più lunghi sono necessari se l'esperimento comporta X. laevis embrioni, fasi precoci dello sviluppo, e DNA deboli (o indiretti) proprietà leganti. Tuttavia, non è consigliabile fissare Xenopus embrioni di più di 40 minuti, o l'elaborazione di più embrioni rispetto indicata (sezione 3), cromatina taglio diventa meno efficiente. È importante nonutilizzare qualsiasi glicina dopo la fissazione come questo passo comune per tempra formaldeide può fare l'estrazione nucleare da embrioni ricchi tuorlo-molto difficili. Attualmente, la ragione di questo non è noto. E 'ipotizzabile che l'addotto di formaldeide-glicina reagisce ulteriormente con N-terminale amino-gruppi o residui di arginina 35.
L'anticorpo è la chiave per qualsiasi esperimento Chip e controlli sufficienti devono essere effettuati per dimostrare la sua specificità per l'epitopo di interesse (vedi linee guida per Landt et al. 36). Se nessun anticorpo ChIP-grade disponibile, l'introduzione di corrispondenti proteine di fusione epitopo-tag può essere un'alternativa legittima come queste proteine possono occupare endogeno siti di legame 37. In questo caso, gli embrioni sono uninjected meglio usare come controllo negativo piuttosto che un chip con siero non specifica. Questa strategia può essere applicata anche se la proteina di interesse è espressa a livelli bassi conseguente poveri recupero di enriDNA Ched.
Come per la fabbricazione librerie ChIP-Seq, a causa della bassa quantità di DNA in uso, si raccomanda di optare per procedure che riducono il numero di fasi di pulizia e di reazioni combinano per mantenere qualsiasi perdita di DNA al minimo. Gli adattatori e primer devono essere compatibili con il sequenziamento multiplex e la piattaforma NGS (vedi tabella di materiali specifici / Equipment). Se si utilizza Y-adattatori (che contiene lunghe braccia a singolo filamento), è fondamentale per pre-amplifica biblioteca 3-5 giri di PCR prima inserti di DNA-size selezione (ad es., 100 a 300 bp) mediante elettroforesi su gel. Estremità a singolo filamento causano frammenti di DNA di migrare in modo eterogeneo. Trial corre con varie quantità di DNA di ingresso (ad esempio, 0,1, 0,5, 1, 2, 5, 10 e 20 ng) si raccomanda di determinare il numero totale di cicli di PCR (inferiore o uguale a 18 cicli) necessario per rendere una taglia biblioteca dell'area selezionata da 100 a 200 ng. La riduzione del numero di cicli PCR rende il sequenziamento del redundant legge meno probabile. Fase solida perle immobilizzazione reversibili sono buone pulizia reagenti per recuperare efficacemente il DNA di interesse e affidabile rimuovere gli adattatori gratuiti e dimeri di legatura e reazioni PCR.
In termini di numero, il tipo e la lunghezza di legge, intorno 20-30.000.000 single-end legge di 36 bp è sufficiente per la maggior parte gli esperimenti Chip-Seq per coprire l'intero genoma Xenopus con profondità sufficiente. Le macchine più diffuse NGS sono normalmente in grado di soddisfare questi criteri. Tuttavia, può essere utile per aumentare il numero di letture, se si prevede un ampio distribuzioni di legge, come osservato con modificazioni degli istoni, anziché cime aguzze. Per molti esperimenti ChIP-Seq, 4 o 5 librerie diversamente indicizzate possono essere raggruppati e sequenziati nella corsia una cella di flusso utilizzando una macchina NGS alte prestazioni. A volte è anche opportuno estendere la lunghezza di lettura e la sequenza di entrambe le estremità del DNA stampo (accoppiato-end) per aumentare mappability wgallina analizzare cromatina all'interno delle regioni genomiche ripetitive.
Questo protocollo è stato applicato con successo a una vasta gamma di funzioni della cromatina quali fattori di trascrizione, mediatori di segnalazione e modificazioni degli istoni post-traslazionali. Tuttavia, gli embrioni acquisiscono un crescente grado di eterogeneità cellulare come si sviluppano e profili cromatina diventano più difficili da interpretare. Passi promettenti sono stati fatti in Arabidopsis e Drosophila a paesaggi cromatina tessuto-specifico profilo estraendo specifici del tipo di cellule nuclei 38,39. Il nostro protocollo prevede una fase di estrazione nucleare, che potrebbe aprire la strada per il tessuto-specifica ChIP-Seq in altri embrioni.
Dichiarazioni
Gli autori dichiarano di non avere interessi finanziari concorrenti.
Ringraziamenti
Ringraziamo Chris Benner per aver implementato il genoma di X. tropicalis (xenTro2, xenTro2r) in HOMER e nel laboratorio Gilchrist per le discussioni sull'analisi post-sequenziamento. I.P. ha assistito l'analisi del termine GO. G.E.G. e J.C.S. sono stati sostenuti dal Wellcome Trust e sono ora supportati dal Medical Research Council (numero di programma U117597140).
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Microtip conica da 1/16 di pollice | Qsonica | 4417 | Questa micropunta è compatibile con Sonicator 3000 di Misonix e Q500/700 di Qsonica. |
| Fiala per campioni in vetro da 8 ml con tappo | Wheaton | 224884 | Fiale per campioni in vetro trasparente da 8 ml per campioni acquosi con tappi a vite rivestiti in gomma fenolica di dimensioni 15-425. |
| Adattatore | , ad es. adattatore universale IDT o Sigma | NA | TruSeq,
AATGATACGGCGACCACCGAG ATCTACACTCTTTCCCTACAC GACGCTCTTCCGATC*T. Adattatore indicizzato TruSeq, P-GATCGGAAGAGCACACGTC TGAACTCCAGTCAC ‐ NNNNNN‐ ATCTCGTATGCCGTCT TCTGCTT*G. *, gruppo fosforotioato bondfosfato a 5' fine. NNNNNN, indice (vedere la Guida alla preparazione dei campioni TruSeq ChIP per la sequenza del DNA). Ordina adattatori HPLC purificati. Gli adattatori possono essere preparati combinando quantità equimolari (ciascuna 100 µ M) dell'universale e dell'adattatore indicizzato e raffreddandoli lentamente da 95 ° C a temperatura ambiente. Utilizzare 1,5 pmol per ng di DNA in ingresso. Conservare a -20 °C. |
| b2g4pipe (software) | Blast2GO | http://www.blast2go.com/data/blast2go/b2g4pipe_v2.5.zip | non commerciale |
| BLAST+ (software) | Camacho et al. | http://blast.ncbi.nlm.nih.gov/Blast.cgi?PAGE_TYPE=BlastDocs& non commerciale | ; DOC_TYPE=Scarica |
| Bowtie (software) | Langmead et al. | non commerciale | |
| http://bowtie-bio.sourceforge.net/index.shtml cisFinder (software) | Sharov et al. | commerciale | http://lgsun.grc.nia.nih.gov/CisFinder/ |
| Chip per elettroforesi capillare | Agilent Technologies | 5067-1504 | Carica questo chip con 1 µ l DNA per il controllo della qualità della biblioteca. Conservare a 4 °C. |
| Sistema di elettroforesi capillare basato su chip | Agilent Technologies | G2940CA | Il bioanalizzatore Agilent 2100 viene utilizzato per verificare la qualità delle librerie ChIP-Seq. Mantenere i reagenti a 4 °C. |
| Kit di preparazione della libreria ChIP-Seq (KAPA Hyper Prep Kit) | KK8504 | Kapa Biosystems | contiene la miscela di enzimi KAPA end repair e A-tailing, il tampone end Repair e A-tailing, la DNA ligasi, il tampone di legatura, KAPA HiFi HotStart ReadyMix (2X) e la miscela di primer per amplificazione della libreria KAPA (10X) (vedi anche primer PCR). Gli adattatori non sono inclusi. Conservare a -20 °C. |
| Kit di preparazione della libreria ChIP-Seq (alternativo, kit di preparazione ThruPLEX-FD) | Rubicon Genomics | R40048 | utilizza i propri adattatori e primer stem-loop. Questo kit elimina le fasi intermedie di purificazione ed è sensibile come il KAPA Hyper Prep Kit. Conservare a -20 °C. |
| Cluster3 (software) | de Hoon et al. | non commerciale | http://bonsai.hgc.jp/~mdehoon/software/cluster |
| FastQC (software) | Simon Andrews | commerciale | http://www.bioinformatics.babraham.ac.uk/projects/fastqc |
| Fluorometro | di vita | Q32866 | Qubit 2.0 Fluorimetro |
| Fluorometro reagenti | tecnologie di vita | Q32851 | Il kit fornisce un reagente per test concentrato, un tampone di diluizione e standard di DNA pre-diluito per il fluorimetro Qubit. Memorizza gli standard del DNA a 4 gradi C, tamponare e colorare a temperatura ambiente. |
| Formaldeide | Sigma | F8775-4X25ML | Soluzione di formaldeide, per biologia molecolare, 36,5-38% in H2O, stabilizzata con metanolo al 10-15%. Conservare a temperatura ambiente. ATTENZIONE: La formaldeide è corrosiva e altamente tossica. |
| Gel (E-Gel EX agarosio, 2%) | life technologies | G4010 | Gel prefuso a 11 pozzetti, formato apribile. Lasciare vuota una corsia tra la scala e la biblioteca per evitare contaminazioni incrociate. Conservare i gel a temperatura ambiente. |
| Tecnologie di vita | del sistema di elettroforesi su gel | G6465 | E-Gel iBase ed E-Gel Safe Imager per librerie ChIP-Seq che selezionano le dimensioni. |
| Kit di estrazione del gel | Qiagen | 28706 | Conservare tutti i reagenti a temperatura ambiente. Usa 500 µ l di tampone QG per 100 mg di fetta di gel di agarosio al 2% per estrarre il DNA. Utilizzare le colonne MinElute (dal kit di purificazione MinElute PCR) per eluire il DNA due volte. |
| HOMER (software) | Chris Benner | forno di ibridazione http://homer.salk.edu/homer/index.html non commerciale | |
| Techne | FHB1D | Hybridizer HB-1D | |
| IGV (software) | Robinson et al. | http://www.broadinstitute.org/igv/home non commerciale | |
| Illumina CASAVA-1.8 filtro di qualità (software) | Assaf Gordon | http://cancan.cshl.edu/labmembers/gordon/fastq_illumina_filter non commerciale | |
| Java TreeView (software) | Alok Saldanha | da laboratorio http://jtreeview.sourceforge.net | non commerciale |
| Edu-Lab | CH0642 | Questo jack viene utilizzato per elevare il campione nella custodia acustica per la sonicazione. | |
| Scala, 100 bp | New England BioLabs | N3231 | Conservare 1x soluzione a temperatura ambiente. Immagazzinare le scorte a -20 °C. |
| Scala, 1 kb | New England BioLabs | N3232 | Conservare 1x soluzione a temperatura ambiente. Immagazzinare le scorte a -20 °C. |
| Provette per microcentrifuga da 1,5 ml a bassa ritenzione | life technologies AM12450 | provette per microfuge antiaderenti e prive di RNasi, 1,5 ml | |
| MACS2 (software) | Tao Liu | non commerciale | https://github.com/taoliu/MACS |
| Tecnologie per la vita delle perle magnetiche | 11201D | Queste Dynabeads sono perle superparamagnetiche con affinità purificate policlonali di pecora anti-topo legate covalentemente alla superficie della perla. Conservare a 4 °C. | |
| Tecnologie per la vita delle perle magnetiche | 11203D | Queste Dynabeads sono perle superparamagnetiche con affinità policlonali purificate di pecora anti-coniglio IgG legate covalentemente alla superficie della perla. Conservare a 4 °C. | |
| Tecnologie per la vita delle perle magnetiche | 10001D | Queste Dynabeads sono perle superparamagnetiche con proteina A ricombinante legata covalentemente alla superficie della perla. Conservare a 4 °C. | |
| Tecnologie per la vita delle perle magnetiche | 10003D | Queste Dynabeads sono perle superparamagnetiche con proteina G ricombinante legata covalentemente alla superficie della perla. Conservare a 4 °C. | |
| Tecnologie di vita a cremagliera magnetica | 12321D | DynaMag-2 MEME | |
| Bailey et al. | non commerciale | http://meme.nbcr.net/meme/ | |
| Na3VO4 | New England BioLabs | P0758 | L'ortovanadato di sodio (100 mM) è un inibitore generale comunemente usato per le proteine fosfotiroil fosfatasi. Conservare a -20 °C. |
| NaF | New England BioLabs | P0759 | (500 mM) è comunemente usato come inibitore generale delle fosfosfoseroil e fosfotreonil fosfatasi. Conservare a -20 °C. |
| Macchina NGS | Illumina | SY-301-1301 | Analizzatore di genoma IIx |
| Macchina NGS (alte prestazioni) | Illumina | SY-401-2501 | HiSeq |
| Siero normale (controllo anticorpale) | Santa Cruz Biotechnology | sc-2028 | Utilizzare come controllo per gli anticorpi IgG policlonali di capra negli esperimenti ChIP-qPCR. Conservare a 4 °C. |
| Siero normale (controllo anticorpale) | Santa Cruz Biotechnology | sc-2025 | Utilizzare come controllo per gli anticorpi IgG policlonali di topo negli esperimenti ChIP-qPCR. Conservare a 4 °C. |
| Siero normale (controllo anticorpale) | Santa Cruz Biotechnology | sc-2027 | Utilizzare come controllo per gli anticorpi IgG policlonali di coniglio negli esperimenti ChIP-qPCR. Conservare a 4 °C. |
| Soluzione colorante per acidi nucleici | iNtRON | 21141 | Utilizzare la soluzione colorante per acidi nucleici RedSafe in scala 1:50.000. Conservare a temperatura ambiente. |
| Arancio G | Sigma | O3756-25G | 1-fenilazo-2-naftolo-6,8-sale disodico dell'acido disodico. Conservare a 4 °C. |
| Primer PCR | , ad esempio IDT o Sigma | Primers per arricchire frammenti di DNA legati con adattatore mediante PCR: AATGATACGGCGACCACCGA*G e CAAGCAGAAGACGGCATACGA*G, legame fosforotioato. Primer disegnati da Ethan Ford. Combinare i primer a 5 &; micro; M ciascuno. Utilizzare 5 µ l in un 50 µ l Reazione alla PCR. Conservare a -20 °C. | |
| Kit di purificazione MinElute PCR | Qiagen | 28006 | per la purificazione di ChIP-qPCR e campioni di test di taglio. Conservare le colonne di centrifuga MinElute a 4 gradi C, tutti gli altri tamponi e provette di raccolta a temperatura ambiente. |
| Fenolo:cloroformio:alcol isoamilico (25:24:1, pH 7,9) | life technologies | AM9730 | Fenolo:Cloroformio:IAA (25:24:1) è premiscelato e fornito a pH 6,6. Utilizzare il tampone alcalino Tris fornito per aumentare il pH a 7,9. Conservare a 4 °C. ATTENZIONE: fenolo:cloroformio:l'alcol isoamilico è corrosivo, altamente tossico e combustibile. |
| Primer3 (software) | Steve Rozen & Helen Skaletsky | compresse non commerciali | http://biotools.umassmed.edu/bioapps/primer3_www.cgi |
| inibitori della proteasi | Roche | 11836170001 | cOmplete, Mini, EDTA-free. Utilizzare 1 compressa per 10 ml. Conservare a 4 °C. |
| Compresse inibitore della proteasi | Roche | 11873580001 | cOmplete, senza EDTA. Utilizzare 1 compressa per 50 ml. Conservare a 4 °C. |
| Proteinasi K | life technologies | AM2548 | proteinasi K soluzione (20 µ g/µ l). Conservare a -20 °C. |
| RNasi A | life technologies | 12091-039 | RNasi A (20 µ g/µ l). Conservare a temperatura ambiente. |
| Rotatore | Stuart | SB3 | Rotatore SB3 |
| SAMtools (software) | Li et al. | non commerciale | http://samtools.sourceforge.neta |
| Perle di immobilizzazione reversibili in fase solida | Beckman Coulter | A63882 | Le perle Agencourt AMPure XP sono utilizzate per ridurre al minimo la contaminazione del dimero dell'adattatore nelle librerie ChIP-Seq. Conservare a 4 °C. |
| Sonicator 3000 | Misonix/Qsonica | modelli più recenti. Q125, Q500 o Q700 sono tutti adatti per la tranciatura della cromatina reticolata. | |
| Involucro insonorizzato | Misonix/Qsonica | opzionale: seguire le raccomandazioni del produttore per ottenere l'involucro insonorizzato corretto. | |
| Thermomixer | eppendorf | 22670000 | Thermomixer per 24 provette da 1,5 mL. Controllo preciso della temperatura da 4 gradi C sopra la temperatura ambiente a 99 °C. |
Riferimenti
- Gilmour, D. S., Lis, J. T. Detecting protein-DNA interactions in vivo: distribution of RNA polymerase on specific bacterial genes. Proc Natl Acad Sci U S A. 81 (14), 4275-4279 (1984).
- Gilmour, D. S., Lis, J. T. In vivo interactions of RNA polymerase II with genes of Drosophila melanogaster. Mol Cell Biol. 5 (8), 2009-2018 (1985).
- Solomon, M. J., Larsen, P. L., Varshavsky, A. Mapping protein-DNA interactions in vivo with formaldehyde: evidence that histone H4 is retained on a highly transcribed gene. Cell. 53 (6), 937-947 (1988).
- Ren, B., et al. Genome-wide location and function of DNA binding proteins. Science. 290 (5500), 2306-2309 (2000).
- Johnson, D., Mortazavi, A., Myers, R., Wold, B. Genome-wide mapping of in vivo protein-DNA interactions. Science. 316 (5830), 1497-1502 (2007).
- Hellsten, U., et al. The genome of the Western clawed frog Xenopus tropicalis. Science. 328 (5978), 633-636 (2010).
- Lee, T. I., Johnstone, S. E., Young, R. A. Chromatin immunoprecipitation and microarray-based analysis of protein location. Nature Protocols. 1 (2), 729-748 (2006).
- Blythe, S. A., Reid, C. D., Kessler, D. S., Klein, P. S. Chromatin immunoprecipitation in early Xenopus laevis embryos. Dev Dyn. 238 (6), 1422-1432 (2009).
- Gentsch, G. E., Smith, J. C. Investigating physical chromatin associations across the Xenopus genome by chromatin immunoprecipitation. Cold Spring Harb Protoc. 2014 (5), (2014).
- Ubbels, G. A., Hara, K., Koster, C. H., Kirschner, M. W. Evidence for a functional role of the cytoskeleton in determination of the dorsoventral axis in Xenopus laevis eggs. J Embryol Exp Morphol. 77, 15-37 (1983).
- Langmead, B., Trapnell, C., Pop, M., Salzberg, S. L. Ultrafast and memory-efficient alignment of short DNA sequences to the human genome. Genome Biol. 10 (3), R25(2009).
- Li, H., et al. The Sequence Alignment/Map format and SAMtools. Bioinformatics. 25 (16), 2078-2079 (2009).
- Heinz, S., et al. Simple combinations of lineage-determining transcription factors prime cis-regulatory elements required for macrophage and B cell identities. Mol Cell. 38 (4), 576-589 (2010).
- Zhang, Y., et al. Model-based analysis of ChIP-Seq (MACS). Genome Biol. 9 (9), R137(2008).
- Robinson, J. T., et al. Integrative genomics viewer. Nat Biotechnol. 29 (1), 24-26 (2011).
- Thorvaldsdottir, H., Robinson, J. T., Mesirov, J. P. Integrative Genomics Viewer (IGV): high-performance genomics data visualization and exploration. Brief Bioinform. 14 (2), 178-192 (2013).
- Imoto, S., Nolan, J., Bioinformatics Miyano, S. 20 (9), 1453-1454 (2004).
- Camacho, C., et al. BLAST+: architecture and applications. BMC Bioinformatics. 10, 421(2009).
- Conesa, A., et al. Blast2GO: a universal tool for annotation, visualization and analysis in functional genomics research. Bioinformatics. 21 (18), 3674-3676 (2005).
- Sive, H., Grainger, R., Harland, R. Early development of Xenopus laevis: A laboratory manual. , Cold Spring Harbor Laboratory Press. Cold Spring Harbor, New York. (2000).
- Chen, Y., et al. Systematic evaluation of factors influencing ChIP-seq fidelity. Nat Methods. 9 (6), 609-614 (2012).
- Sharov, A. A., Ko, M. S. H. Exhaustive search for over-represented DNA sequence motifs with CisFinder. DNA Res. 16 (5), 261-273 (2009).
- Bailey, T. L., et al. MEME SUITE: tools for motif discovery and searching. Nucl Acids Res. 37 (2), W202-W208 (2009).
- Livak, K. J., Schmittgen, T. D. Analysis of relative gene expression data using real-time quantitative PCR and the 2(-Delta Delta C(T)) Method. Methods. 25 (4), 402-408 (2001).
- Park, P. J. ChIP-seq: advantages and challenges of a maturing technology. Nat Rev Genet. 10 (10), 669-680 (2009).
- Gentsch, G. E., et al. In vivo T-box transcription factor profiling reveals joint regulation of embryonic neuromesodermal bipotency. Cell Rep. 4 (6), 1185-1196 (2013).
- Barabasi, A. L., Oltvai, Z. N. Network biology: understanding the cell's functional organization. Nat Rev Genet. 5 (2), 101-113 (2004).
- Biggin, M. D. Animal transcription networks as highly connected, quantitative continua. Dev Cell. 21 (4), 611-626 (2011).
- Nieuwkoop, P. D., Faber, J. Normal table of Xenopus laevis (Daudin): a systematical and chronological survey of the development from the fertilized egg till the end of metamorphosis. , Garland. New York & London. (1994).
- Akkers, R. C., et al. A hierarchy of H3K4me3 and H3K27me3 acquisition in spatial gene regulation in Xenopus embryos. Dev Cell. 17 (3), 425-434 (2009).
- Yoon, S. J., Wills, A. E., Chuong, E., Gupta, R., Baker, J. C. HEB and E2A function as SMAD/FOXH1 cofactors. Genes Dev. 25 (15), 1654-1661 (2011).
- Jallow, Z., Jacobi, U. G., Weeks, D. L., Dawid, I. B., Veenstra, G. J. Specialized and redundant roles of TBP and a vertebrate-specific TBP paralog in embryonic gene regulation in Xenopus. Proc Natl Acad Sci U S A. 101 (37), 13525(2004).
- Buchholz, D. R., Paul, B. D., Shi, Y. -B. Gene-specific changes in promoter occupancy by thyroid hormone receptor during frog metamorphosis. Implications for developmental gene regulation. J Biol Chem. 280 (50), 41222-41228 (2005).
- Wills, A. E., Guptaa, R., Chuonga, E., Baker, J. C. Chromatin immunoprecipitation and deep sequencing in Xenopus tropicalis and Xenopus laevis. Methods. 66 (3), 410-421 (2014).
- Metz, B., et al. Identification of formaldehyde-induced modifications in proteins: reactions with model peptides. J Biol Chem. 279 (8), 6235-6243 (2004).
- Landt, S. G., et al. ChIP-seq guidelines and practices of the ENCODE and modENCODE consortia. Genome Res. 22 (9), 1813-1831 (2012).
- Mazzoni, E. O., et al. Embryonic stem cell-based mapping of developmental transcriptional programs. Nat Methods. 8 (12), 1056-1058 (2011).
- Deal, R. B., Henikoff, S. A simple method for gene expression and chromatin profiling of individual cell types within a tissue. Dev Cell. 18 (6), 1030-1040 (2010).
- Bonn, S., et al. Tissue-specific analysis of chromatin state identifies temporal signatures of enhancer activity during embryonic development. Nat Genet. 44 (2), 148-156 (2012).
Ristampe e permessi
