Le cellule endoteliali primarie della vena ombelicale umana (HUVEC) sono state coltivate fino alla confluenza all'interno di un dispositivo di rete microfluidica. Sono state illustrate le distribuzioni della giunzione delle cellule endoteliali e della F-actina e sono stati quantificati in tempo reale a livello di singola cellula le variazioni della concentrazione intracellulare di calcio e della produzione di ossido nitrico in risposta all'adenosina trifosfato (ATP).
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Sviluppo e caratterizzazione di
* These authors contributed equally
In questo articolo
Sommario
Abstract
Le cellule endoteliali (ECS) che ricoprono le pareti dei vasi sanguigni in vivo sono costantemente esposti a scorrere, ma EC coltivate sono spesso coltivati in condizioni statiche e mostrano un fenotipo pro-infiammatorio. Sebbene lo sviluppo di dispositivi microfluidici è stato abbracciato dagli ingegneri più di due decenni, le loro applicazioni biologiche rimangono limitati. Un modello in vitro microvasi più fisiologicamente rilevanti convalidato da applicazioni biologiche è importante per far avanzare il campo e colmare il divario tra in vivo e in vitro. Qui, presentiamo procedure dettagliate per lo sviluppo della rete microrecipiente coltivate utilizzando un dispositivo microfluidico con una capacità di perfusione a lungo termine. Abbiamo anche dimostrare le sue applicazioni per misurazioni quantitative dei cambiamenti agonisti indotte CE [Ca 2 +] i e l'ossido nitrico (NO) la produzione in tempo reale utilizzando confocale e microscopia a fluorescenza convenzionale. La rete dei microvasi formatolavoro con perfusione continua mostrato giunzioni ben sviluppati tra EC. Distribuzione VE-caderina era più vicino a quello osservato nei microvasi intatti di monostrati CE staticamente in coltura. ATP-indotta aumenti transitori in CE [Ca 2+] i e la produzione di NO sono stati quantitativamente misurata a livello individuale cellulari, che ha convalidato la funzionalità dei microvasi in coltura. Questo dispositivo microfluidico consente EC di crescere sotto una ben controllata, flusso fisiologicamente rilevanti, il che rende l'ambiente di coltura cellulare più vicino in vivo rispetto che nelle culture 2D convenzionali, statiche. Il disegno di rete microcanali è altamente versatile, e il processo di fabbricazione è semplice e ripetibile. Il dispositivo può essere facilmente integrato nel sistema microscopica confocale o convenzionale consentendo imaging ad alta risoluzione. Più importante, perché la rete microrecipiente coltura può essere formata da ECS umani primari, questo approccio servirà come strumento utile per studiare comepatologicamente emocomponenti alterati da campioni di pazienti influenzano EC umane e forniscono informazioni sulle problematiche cliniche. Anche può essere sviluppato come piattaforma per lo screening di droga.
Introduzione
Le cellule endoteliali (ECS) che ricoprono le pareti dei vasi sanguigni in vivo sono costantemente esposti a scorrere, ma EC coltivate sono spesso coltivati in condizioni statiche e mostrano un fenotipo pro-infiammatorio 1,2. La tecnologia microfluidica consente un fluido controllato con precisione attraverso un microscala geometricamente vincolata (sub-millimetrica) canali 3, che prevede la possibilità per le cellule in coltura, in particolare per ECS vascolare, di crescere in condizioni di flusso desiderate. Queste caratteristiche rendono le condizioni di coltura cellulare più vicino a in vivo rispetto alle tradizionali, colture cellulari statiche 2D. Sono estremamente importante quando i dispositivi microfluidici sono utilizzati per modellare diversi tipi di vasculatures e studiare risposte CE verso stimoli meccanici e / o chimici.
Nonostante i vantaggi dimostrati dalla rete microcanali su una coltura cellulare statica, l'adattamento e l'applicazione di microfluidica in f biomedicoield rimangono limitati. Segnalato da una recente revisione, la maggior parte delle pubblicazioni del settore (85%) sono ancora in riviste di ingegneria 4. Le prestazioni di dispositivi microfluidici non è stato abbastanza convincente per la maggior parte dei biologi di passare dalle tecniche attuali, come il test Transwell e la cultura piatto / vetro macro-scala scorrevole a questo dispositivo miniaturizzato. Microfluidica è un campo multidisciplinare, che richiede collaborazioni interdisciplinari per spostare questo campo in avanti. L'obiettivo di questo articolo tecnico è quello di ridurre il divario di conoscenze tra le discipline e rendere le procedure di fabbricazione comprensibili da biologi, fornendo applicazioni biologiche e validazione funzionale dei microvasi microfluidica. I protocolli sperimentali visualizzati includono la fabbricazione di entrambi i dispositivi microfluidici e la loro utilità biologici, che rappresenta una stretta collaborazione tra gli ingegneri e biologi.
Recentemente abbiamo riportato alcuniapplicazioni biologiche che utilizzano la rete dei microvasi in vitro con dispositivo di microfluidica 5. Per progettare opportunamente le dimensioni della rete microcanali e applicare la sollecitazione di taglio desiderata, un modello numerico è stato costruito con software fluidodinamica computazionale per stimare vicino il profilo di flusso. Primarie vena ombelicale cellule endoteliali umane (HUVEC) che sono state seminate nei microcanali raggiunti confluenza, cioè copriva l'intera superficie interna del microcanale, in 3-4 giorni con perfusione continua. La formazione barriera corretta è stata dimostrata da VE-caderina colorazione e confrontati con quelli formati in condizioni di coltura cellulare statiche e in microvasi intatti. Applicando i protocolli sperimentali sviluppati in microvasi intatti perfuse singolarmente 6-8, abbiamo misurato quantitativamente le variazioni CE [Ca 2+] i e ossido nitrico (NO) in risposta ad adenosina trifosfato (ATP) con fluorescentedicatori e confocale e microscopia a fluorescenza convenzionale. L'agonista-indotta aumenti CE [Ca 2+] i e la produzione di NO sono stati segnalati come necessari segnali intracellulari per infiammatorie aumenta mediatore indotte permeabilità microvascolare 6-15. Anche se alcuni studi precedenti hanno mostrato immagini di dispositivi microfluidici DAF-2 DA caricati 16,17, la risoluzione e dati appropriati analisi non aveva ancora raggiunto 18. A nostra conoscenza, questo studio dimostra le prime misurazioni quantitative di cambiamento dinamico agonisti indotta endoteliale I e produzione di NO che utilizza microfluidica sistema [2+ Ca] based.
Tecniche di microfabbricazione hanno la flessibilità per fabbricare microcanali fino a pochi micron e consentire lo sviluppo di modelli complessi per simulare le geometrie del microcircolo in vivo. Qui abbiamo presentato una tipica rete a microcanali con tre livelli di ramificazione. Questorete è fabbricato dalla combinazione di fotolitografia che viene eseguita in una camera sterile microfabbricazione e litografia soft.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
1. fabbricazione di dispositivi Microfluidic
- Fotolitografia di fabbricazione standard di un SU-8 50 Master Mold
- Pulire il wafer di silicio prima spin-coating. Risciacquare un wafer di silicio 2 pollici nudo con acetone per 15 min seguito da alcol isopropilico (IPA) per 15 min. Disidratare il wafer ponendolo su una piastra riscaldante a 150 ° C per 1 ora. Dopo la disidratazione, raffreddare il wafer a temperatura ambiente.
- Spin-coat wafer di silicio con SU-8 fotosensibile. Aggiungere 2 ml di SU-8 photoresist sul wafer. Rampa wafer a 500 rpm a 100 rpm accelerazione / sec per 10 sec, seguita da 1,000 rpm a 300 rpm accelerazione / sec per 30 sec. (Vedi Supplemental Video 1)
- Pre-cuocere il wafer su una piastra calda a 65 ° C per 10 minuti, quindi cuocere morbido a 95 ° C per 30 min.
- Utilizzare l'esposizione UV a trasformare il modello progettato da una maschera film al photoresist spin-rivestito. Stampa il modello su una sottile pellicola trasparente come maschera film. Posizionare la maschera pellicola sulla parte superiore dellaspin-rivestito photoresist ed esporre a UV con una dose di 300 mJ / cm 2. (Vedi Supplemental Video 2)
Nota: In questo protocollo, il modello di rete di microcanali (159 micron canali madre ampie ramificazioni in quattro canali 100 micron figlia di larghezza) è stato progettato con il software CAD. Il modello sul film mostra come campo chiaro e il resto del film è coperta da inchiostro nero. Poiché SU-8 è un fotoresist negativo, la porzione del photoresist che è esposta al UV sarà reticolato e diventa insolubile al solvente durante lo sviluppo stampo (fase 1.1.6). Dopo lo sviluppo, questa porzione insolubile replicherà il pattern rete progettata e servire come stampo master. - Post-bake il wafer esposta su una piastra calda a 65 ° C per 1 min, quindi 95 ° C per 10 min.
- Sviluppare lo stampo master. Utilizzare SU-8 sviluppatore come solvente per rimuovere il photoresist non-reticolato. Immergere il wafer di SU-8 sviluppatore per 3 minuti e risciacquare con IPAper 1 min.
- Ripetere questo ciclo di sviluppo di 2-3 volte fino a quando non si ha formazione striscia bianca (residuo di fotoresist non curata) dopo il risciacquo IPA. asciugare delicatamente il wafer con azoto ed esaminare le caratteristiche minori del modello sotto un microscopio. Ripetere i cicli di sviluppo supplementari, se necessario.
- Duro cuocere il wafer su una piastra calda a 150 ° C per 15 min.
- litografia soft
- mescolare manualmente le due parti (base e induritore) di polidimetilsilossano (PDMS) elastomero ad un peso. rapporto di 10: 1.
- De-gas miscela PDMS con un essiccatore collegata con un vuoto casa per 15 min. Gettate la soluzione PDMS sullo stampo maestro fotosensibile. Lo spessore del PDMS deve essere superiore a 3 mm a fornire una tenuta stabile del tubo di ingresso / uscita. De-gas PDMS ancora per 15 min, e rimuovere le bolle d'aria restanti con azoto gassoso, se necessario. Curare il PDMS fuse in un forno a 65 ° C per 3 ore.
- Pulire la superficie diil vetrino di vetro con un nastro adesivo e un pulitore di plasma (trattamento al plasma 30 sec). Spin-coat PDMS ONU cured (0,5 ml) sul vetrino di vetro di rampa a 4.000 rpm a velocità di accelerazione / sec 500 rpm per 30 sec. Curare il PDMS spin-rivestite coprioggetto in stufa a 65 ° C per almeno 30 min.
- Tagliare e rilasciare i PDMS curato dallo stampo master. Quindi creare un ingresso ed una uscita con ± 1 mm perforatrice di diametro in corrispondenza dell'estremità distale dei canali madre.
- Incollare il dispositivo al vetrino di vetro PDMS spin-rivestito. Ossidare le superfici delle PDMS e il vetrino coprioggetto con un pulitore plasma per 1 min. Dopo il trattamento al plasma di ossigeno, posizionare una goccia di acqua deionizzata (acqua deionizzata) sulla superficie di incollaggio, e posizionare le due parti insieme. Cuocere il dispositivo in un forno a 65 ° C per 30 minuti per ottenere un legame permanente.
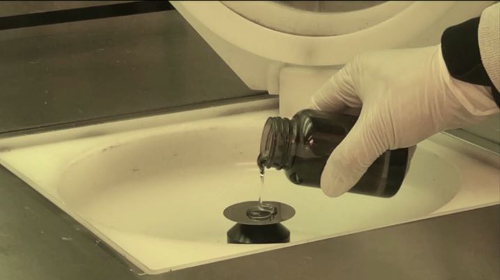
Supplemental Video 1 (Tasto destro del mouse per scaricare).
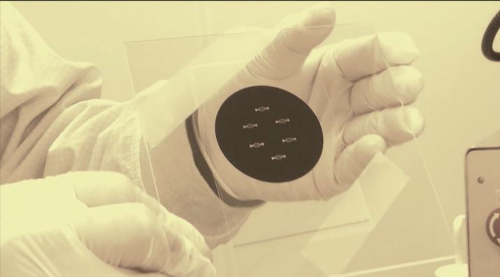
Supplemental Video 2 (Tasto destro del mouse per scaricare).
2. cellule endoteliali da semina e cultura
- Sterilizzazione dispositivi e fibronectina Coating
- Conservare la proprietà idrofoba della superficie PDMS intorno all'ingresso / uscita dall'ossidazione. Coprire la superficie PDMS intorno entrata e uscita con piccole strisce di nastro adesivo per prevenire l'ossidazione. Questa procedura può impedire all'acqua DI diffusione su tutta la superficie superiore del dispositivo durante la fase di riempimento (2.1.3).
- Trattare il dispositivo PDMS con plasma di ossigeno for 5 min per cambiare la superficie da idrofila, quindi facilitare il flusso di fluido attraverso il microcanali e prevenire la bolla intrappolando nella procedura di riempimento (2.1.3).
- Utilizzare una siringa con un ago inserito o una pipetta per riempire il dispositivo con acqua deionizzata dall'ingresso. Continuare il riempimento fino a quando c'è una goccia d'acqua DI (30-50 ml) accumulato in uscita. Esaminare il dispositivo al microscopio per controllare se ci sono la formazione di bolle all'interno del microcanali. Rimuovere la goccia d'acqua eccessiva in ingresso ed uscita con un fazzoletto di carta.
- Sterilizzare il dispositivo in una capsula di Petri con UV per un minimo di 3 ore in una cappa di biosicurezza laminare. Per evitare l'evaporazione, coprire l'ingresso / uscita con un sottile pezzo di PDMS, mettere un fazzoletto di carta umida all'interno del piatto, e avvolgere il piatto con Parafilm.
- Rivestire il dispositivo con fibronectina. Risciacquare il primo dispositivo con tampone fosfato salino (PBS), poi ricoprirlo con 100 ug / ml fibronectina notte in frigorifero (4 ° C). Mettere una goccia di soluzione in ingresso, e quindi creare una pressione negativa in uscita con un vuoto casa, una siringa con un ago o una pipetta.
- Riempire il dispositivo con mezzi di coltura cellulare. Risciacquare il dispositivo con PBS manualmente per 3 volte prima di caricare i supporti di coltura cellulare. Riscaldare il dispositivo in un incubatore a 37 ° C.
- EC semina e la perfusione a lungo termine
Nota: confronto con la cultura 2D CE statico convenzionale, il modello di rete microvasi in vitro con perfusione continua fatto nell'ambiente di coltura cellulare più vicino alle condizioni in vivo. Il vitro di rete in microvasi dimostrato in questo protocollo può essere mantenuta fino a due settimane. La perfusione ben controllati continuamente riempire le sostanze nutrienti, rimuovere i rifiuti, e impedire un eccesso di confluenza del monostrato CE. Pertanto, può essere esteso ad un studi a lungo termine, mimando l'ambiente cellulare ed emodinamica sotto diversi Physiological e condizioni patologiche.- Mescolare HUVECs primarie in terreni di coltura HUVEC (MCDB 131) con l'8% destrano (Peso Mol 70.000). Il destrano è usato per aumentare la viscosità dei mezzi di carico e ottenere un migliore risultato semina cellulare. La densità raccomandata è di circa 2-4 x 10 6 cellule / ml.
- Seme le cellule nel dispositivo. Mettere una goccia 10-20 ml di cellule oltre l'ingresso. Introdurre una leggera corrente da uno inclinando il dispositivo o azione capillare usando una pipetta Pasteur di vetro in uscita. La chiave per un carico cella successo è quello di controllare la velocità di flusso inferiore a 1 mm / sec all'interno dei canali più piccoli.
- Controllare la semina delle cellule. Dopo la semina iniziale, incubare il dispositivo per 15-20 min (atmosfera umidificata al 5% di CO 2 a 37 ° C) prima di verificare lo stato di semina al microscopio. Se necessario, effettuare il caricamento delle cellule addizionali per ottenere una densità cellulare desiderato.
- Lavare delicatamente il dispositivo con terreno di coltura cellulare (37° C) per rimuovere il destrano. Culture del dispositivo in assenza di flusso per la prima 6 ore in un incubatore (5% CO 2 a 37 ° C).
- Impostare la connessione tubi per perfusione a lungo termine. Nastro il dispositivo in una capsula di Petri per impedire il movimento. Creare piccoli fori sul coperchio della scatola di Petri per inserimenti di aspirazione e tubo di uscita. Collegare il tubo di ingresso ad una siringa con un ago per la coltura cellulare mezzi di perfusione. Collegare il tubo di uscita ad un raccoglitore.
Nota: posizionare il dispositivo e il collettore rifiuti in un incubatore di coltura cellulare, pur ponendo una pompa di perfusione di fuori dell'incubatore e collegarlo al dispositivo dal lungo tubo di ingresso. Il tasso di perfusione è determinato dal disegno sperimentale. Nel presente dispositivo, utilizzare un tasso di perfusione di 0,35 microlitri / min e una gamma sollecitazione di taglio tra 1-2 dyne / cm 2. In questa condizione di perfusione, i HUVECs raggiungono confluenza in circa 3-4 giorni.
3. Immunofluorescent colorazione
- Fissare la EC nel dispositivo mediante perfusione del 2% paraformaldeide per 30 minuti a 4 ° C, seguita da 1x PBS risciacquo a temperatura ambiente per 15 min e 1% BSA blocco per 30 min. Utilizzare una velocità di perfusione che è lo stesso di quello usato per la coltura cellulare.
- Permeabilize l'EC fissato per colorazione anticorpale con 0,1% Triton X-100. Profumato il dispositivo con Triton per 5-7 minuti per l'etichetta VE-caderina, e 3 minuti per l'etichetta F-actina.
- Caricare gli anticorpi nel dispositivo. Profumato il dispositivo con 1x PBS per 15 minuti per lavare le soluzioni precedenti. caricare manualmente l'anticorpo primario contro VE-caderina (anti-capra) nel dispositivo alla concentrazione di 2 mg / ml (volume totale è 20-50 microlitri). Conservare il dispositivo in frigorifero a 4 ° C durante la notte. Profumato l'anticorpo secondario (asino anti-capra) da una pompa a siringa alla concentrazione di 7 mg / ml per 45-60 min.
- Etichetta CE F-actina con falloidina. Profumato il dispositivo con fo PBS 1Xr 15 min prima di caricare manualmente phalloidin (10 ug / ml) per 7-10 min.
- Label nuclei CE (v Lista dei materiali).
- Risciacquare il dispositivo con PBS 1x e mantenerla a 4 ° C fino imaging.
4. imaging di fluorescenza del endoteliali [Ca 2+] i
- Profumato il dispositivo con albumina (10 mg / ml) di soluzione -Ringer per 15 min a 37 ° C. Utilizzare lo stesso tasso di perfusione di quello usato per la coltura cellulare. Le concentrazioni di tutti i componenti della soluzione di albumina-Ringer sono descritti nella Lista dei materiali.
- Impostare sistema confocale per CE [Ca 2+] i di imaging con fluo-4 del mattino. Utilizzare un sistema microscopico confocale per Ca 2+ imaging. Utilizzare un laser ad argon (488 nm) per l'eccitazione e impostare la banda di emissione come 510-530 nm. Raccogliere le immagini con un obiettivo 25X (immersione in acqua, NA: 0,95) a 512 x 512 formato di scansione. Utilizzare un z-passo di 2 micron e un intervallo di scansione per ogni pila di imaghi di 20 sec.
- Profumato il dispositivo con fluo-4 AM (5 micron) per 40 min a 37 ° C, poi lavare il lume fluo-4:00 con la soluzione di albumina Ringer.
- Acquisire le immagini di microvasi fluo-4 caricato. Raccogliere le immagini di base per 10 min. Profumato il dispositivo con ATP (10 pM) e registrare le variazioni di intensità di fluorescenza (FI) per 20 min.
5. imaging di fluorescenza di ossido nitrico Produzione
- Profumato il dispositivo con la soluzione di albumina Ringer per 15 min. Utilizzare una velocità di perfusione che è lo stesso di quello usato per la coltura cellulare.
- Impostare il sistema di imaging di fluorescenza per misurare la produzione di ossido nitrico ATP-indotta. Utilizzare un microscopio dotato di una fotocamera CCD digitale a 12 bit ed un otturatore controllato da computer per la misurazione dell'ossido nitrico. Utilizzare una lampada allo xeno 75 W come fonte di luce.
Nota: selezionare la lunghezza d'onda di eccitazione e di emissione per il DAF-2 DA da un filtro di interferenza (480/40 nm) e uno specchio dicroico(505 nm) con una barriera passa-banda (535/50 nm). Utilizzare una lente obiettivo 20X (NA: 0,75) per raccogliere le immagini. Per minimizzare photobleaching, posizionare un filtro a densità neutra (0,5 N) di fronte al filtro di interferenza e limitare il tempo di esposizione a 0,12 sec. - Caricare le cellule con DAF-2 DA (5 micron). Profumato il dispositivo con DAF-2 DA per circa 35-40 minuti a 37 ° C. Registrare la linea di base del DAF-2 intensità di fluorescenza (FI DAF) dopo il caricamento iniziale.
Nota: DAF-2 DA è continuamente presente nel perfusato tutto l'esperimento 7. - Raccogliere DAF-2 immagini. Registrare la base di FI DAF per 5 min. Profumato il dispositivo con l'ATP (10 micron) e raccogliere le immagini per 30 minuti con intervalli di 1 minuto. Raccogliere tutte le immagini dello stesso gruppo di celle nello stesso piano focale.
Analisi 6. Dati
- Selezionare manualmente la regione di interesse (ROI) dalle immagini raccolte a livello di singola cellula. OgniROI copre l'area di una cella singola che può essere indicata dal contorno fluorescenza.
- Sottrarre fluorescenza di fondo e calcolare la media di ciascun FI ROI.
- Misurare le variazioni ATP-indotti in CE [Ca 2+] i e la produzione di NO. Quantificare i cambiamenti ATP-indotti in CE [Ca 2 +] i calcolando le variazioni di Fluo-4 FI (FI / FI 0 * 100, dove 0 è la FI FI media al basale durante albumina-Ringer perfusione prima di aggiungere ATP) meno la misura sfondo. Quantificare NO tasso di produzione conducendo la prima conversione differenziale del FI DAF nel corso del tempo.
Nota: La durata di FI DAF rappresenta una produzione di NO cumulativo con il tempo. Pertanto, NO tasso di produzione è calcolato sulla base del profilo di FI DAF sotto basale e stimolata ATP condizioni. Dettagli di analisi dei dati e procedure sperimentali sono stati descritti in una precedente pubblicazione 7.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Questa sezione mostra alcuni dei risultati ottenuti con la rete microrecipiente coltura sviluppata con questo protocollo. Il modello microcanali è una ramificazione rete a tre livelli (Figura 1A). In questo disegno, a 159 micron di larghezza rami del canale madre in due 126 micron canali di larghezza, e rami di nuovo in quattro canali 100 micron figlia di larghezza. Una simulazione numerica 3D è stato eseguito per stimare le distribuzioni di sollecitazione di taglio sott...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
In questo articolo, presentiamo protocolli dettagliati per lo sviluppo della rete dei microvasi colta, la caratterizzazione di giunzioni CE e citoscheletro distribuzione F-actina, e le misurazioni quantitative della CE [Ca 2+] i e la produzione di NO utilizzando un dispositivo di microfluidica. Il dispositivo microfluidico perfuso fornisce un modello in vitro che consente uno stretto simulazione delle geometrie microvascolari in vivo e condizioni di flusso shear. Dal momento...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori non hanno interessi in competizione o conflitto di interessi da dichiarare.
Ringraziamenti
Questo lavoro è stato sostenuto dal National Heart, Lung, and Blood Institute concede HL56237, National Institute of Diabetes e Digestiva e Malattie renali Istituto DK97391-03, National Science Foundation (NSF-1.227.359 e EPS-1003907).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| ATP | Sigma-Aldrich | A2383 | |
| Acetone | Fisher Scientific | A929 | |
| Punzone per biopsia | Miltex | 33-31 AA | |
| Albumina bovina | MP Biomedicals | 810014 | |
| Estratto di cervello bovino (BBE) | Lonza | CC-4098 | |
| Vetrino coprioggetti | Fisher Scientific | 12-542C | |
| DAF-2 DA | Calbiochem | 251505 | |
| destrano | Sigma-Aldrich | 31390 | |
| Asino anti-capra IgG (H+L) Anticorpo secondario | Tecnologie per la vita | A-11055 | |
| DPBS, senza calcio, senza magnesio | Gibco | 14190-250 | |
| DRAQ5 (colorazione dei nuclei) | Tecnologia di segnalazione cellulare | 4084 | |
| Integratore per la crescita delle cellule endoteliali (ECGS) | Sigma-Aldrich | E2759-15MG | |
| Siero fetale bovino | Gibco | 16000-044 | |
| Fibronectina | Gibco | PHE0023 | |
| Fluo-4 AM | Life technologies | F-14201 | |
| Gelatina da pelle suina | Sigma-Aldrich | G1890-100G | |
| Gentamicina (50 mg/ml) | Gibco | 15750-078 | |
| Vetrino coprioggetti in vetro | Fisher Scientific | 12-548B | |
| Vetro Pasteur pippette | VWR | 14672 | |
| Eparina sale sodico dalla mucosa intestinale suina | Sigma-Aldrich | H3393-10KU | |
| HEPES Soluzione salina tamponata | Lonza | CC-5024 | |
| Cellule endoteliali della vena ombelicale umana (HUVEC) | Lonza | CC-2517 | |
| Alcool isopropilico (IPA) | VWR | 89125 | |
| L-Glutammina (200 mM) | Gibco | 25030-081 | |
| Ingrediente | |||
| NaCl (132 mM) | Fisher Scientific | S671-3 | |
| KCl (4.6 mM) | Fisher Scientifico | P217-500 | |
| CaCl2 · 2H2O (2.0 mM) | Fisher Scientific | C79-500 | |
| MgSO4 · 7H2O (1,2 mM) | Fisher Scientific | M63-500 | |
| Glucosio (5,5 mM) | Fisher Scientific | BP350-1 | |
| NaHCO3 (5,0 mM) | Fisher Scientific | S233-500 | |
| Hepes Salt (9,1 mM) | Research Organics | 6007H | |
| Hepes Acid (10,9 mM) | Research Organics | 6003H | |
| MCDB 131 Colture Tecnologie per | la media vita | 10372-019 | |
| Microscopia elettronica | paraformaldeide | Scienze 15710 | |
| Falloidina (colorazione F-actina) | Sigma-Aldrich | P1951 | |
| Soluzione salina tamponata con fosfato | Life technologies | 14040-133 | |
| Polidimetilsilossano (PDMS) | Dow Corning Corporation | Sylgard 184 | |
| Scalpel | Exel Int | 29552 | |
| Scotch | 3M | 34-8711-3070-3 | |
| Wafer di silicio | VWR | 14672 | |
| SU-8 fotoresist | MicroChem | SU-8 2050 Y111072 | |
| Sviluppatore SU-8 | |||
| Sigma-Aldrich | Z707503-100EA | ||
| Triton X-100 | Chemical Book | T6878 | |
| Soluzione neutralizzante della tripsina | Gibco | R-002-100 | |
| Soluzione di tripsina/EDTA (TE) | Gibco | R-001-100 | |
| Tubing | Cole-Parmer | Tubo microforo in PTFE, 0,012" ID x 0,030" OD | |
| VE-caderina | Santa Cruz Biotechnology | SC-6458 | |
| Nome dell'attrezzatura | Azienda | Numero di catalogo | Comments/Description |
| Biosafety Cappa laminare | NuAire | NU-425 Classe II, Tipo A2 | |
| Fotocamera CCD | Hamamatsu | ORCA | |
| Microscopio confocale | Leica | TCS SL | |
| Essiccatore | Bel-Art | F42022 | |
| Piastra riscaldante | Wenesco | HP-1212 | |
| Incubatore | Forma Scientific | 3110 | |
| Forno Isotemp | Barnstead | 3608-5 | |
| Litografia banco | Karl Suss | MA6 Litografia | |
| Microscopio ottico | Nikon | L200 ND & Diaphod 300 | |
| Otturatore per la telecamera CCD | Strumento Sutter Lambda | 10-2 | |
| Pulitore al plasma | PVA TePla / Harrick plasma | M4L / PDC-32G | |
| Spin coater | Brewer Science | Cee 200X | |
| Sistema di pompe a siringa | Harvard Apparatus | 703005 | |
| Nome del software | Azienda | Numero di catalogo | Comments/Description |
| CAD software | Autodesk | AutoCAD 2015 | |
| software di simulazione CD | COMSOL | COMSOL Multiphysics 4.0.0.982 | |
| Acquisizione e analisi di immagini per la produzione di NO | Metafluor | di imaging universale |
Riferimenti
- Curry, F. R. E., Adamson, R. H. Vascular permeability modulation at the cell, microvessel, or whole organ level: towards closing gaps in our knowledge. Cardiovasc Res. 87, 218-229 (2010).
- Michel, C. C., Curry, F. E. Microvascular permeability. Physiol Rev. 79, 703-761 (1999).
- Rogers, J. A., Nuzzo, R. G. Recent progress in soft lithography. Mater Today. 8, 50-56 (2005).
- Sackmann, E. K., Fulton, A. L., Beebe, D. J. The present and future role of microfluidics in biomedical research. Nature. 507, 181-189 (2014).
- Li, X., Xu, S., He, P., Liu, Y. In vitro recapitulation of functional microvessels for the study of endothelial shear response, nitric oxide and [Ca2+]I. PLoS One. 10, 0126797(2015).
- He, P., Pagakis, S. N., Curry, F. E. Measurement of cytoplasmic calcium in single microvessels with increased permeability. Am J Physiol. 258, 1366-1374 (1990).
- Zhou, X., He, P. Improved measurements of intracellular nitric oxide in intact microvessels using 4,5-diaminofluorescein diacetate. Am J Physiol-Heart C. 301, 108-114 (2011).
- Yuan, D., He, P. Vascular remodeling alters adhesion protein and cytoskeleton reactions to inflammatory stimuli resulting in enhanced permeability increases in rat venules. Journal of Applied Physiology. 113, 1110-1120 (2012).
- He, P., Zhang, X., Curry, F. E. Ca2+ entry through conductive pathway modulates receptor-mediated increase in microvessel permeability. Am J Physiol. 271, 2377-2387 (1996).
- Zhou, X., He, P. Endothelial [Ca2+]i and caveolin-1 antagonistically regulate eNOS activity and microvessel permeability in rat venules. Cardiovasc Res. 87, 340-347 (2010).
- Zhu, L., He, P. Platelet-activating factor increases endothelial [Ca2+] i and NO production in individually perfused intact microvessels. Am J Physiol-Heart C. 288, 2869-2877 (2005).
- He, P., Curry, F. E. Depolarization modulates endothelial cell calcium influx and microvessel permeability. Am J Physiol. 261, 1246-1254 (1991).
- He, P., Curry, F. E. Endothelial cell hyperpolarization increases [Ca2+]i and venular microvessel permeability. J Appl Physiol. 76 (1985), 2288-2297 (1994).
- Xu, S., Zhou, X., Yuan, D., Xu, Y., He, P. Caveolin-1 scaffolding domain promotes leukocyte adhesion by reduced basal endothelial nitric oxide-mediated ICAM-1 phosphorylation in rat mesenteric venules. Am J Physiol Heart Circ Physiol. 305, 1484-1493 (2013).
- Zadeh, M. H., Glass, C. A., Magnussen, A., Hancox, J. C., Bates, D. O. VEGF-Mediated Elevated Intracellular Calcium and Angiogenesis in Human Microvascular Endothelial Cells In Vitro are Inhibited by Dominant Negative TRPC6. Microcirculation. 15, 605-614 (2008).
- Tsai, M., et al. In vitro modeling of the microvascular occlusion and thrombosis that occur in hematologic diseases using microfluidic technology. The Journal of clinical investigation. 122, 408-418 (2012).
- Kim, S., Lee, H., Chung, M., Jeon, N. L. Engineering of functional, perfusable 3D microvascular networks on a chip. Lab Chip. 13, 1489-1500 (2013).
- D'Amico Oblak, T., Root, P., Spence, D. M. Fluorescence monitoring of ATP-stimulated, endothelium-derived nitric oxide production in channels of a poly(dimethylsiloxane)-based microfluidic device. Analytical chemistry. 78, 3193-3197 (2006).
- Zhou, X. P., Yuan, D., Wang, M. X., He, P. N. H2O2-induced endothelial NO production contributes to vascular cell apoptosis and increased permeability in rat venules. Am J Physiol-Heart C. 304, 82-93 (2013).
- Lee, P. J., Hung, P. J., Rao, V. M., Lee, L. P. Nanoliter scale microbioreactor array for quantitative cell biology. Biotechnol Bioeng. 94, 5-14 (2006).
- Zakrzewicz, A., Secomb, T. W., Pries, A. R. Angioadaptation: Keeping the Vascular System in Shape. Physiology. 17, 197-201 (2002).
- Lipowsky, H. H., Kovalcheck, S., Zweifach, B. W. The distribution of blood rheological parameters in the microvasculature of cat mesentery. Circulation Research. 43, 738-749 (1978).
- Pisano, M., Triacca, V., Barbee, K. A., Swartz, M. A. An in vitro model of the tumor-lymphatic microenvironment with simultaneous transendothelial and luminal flows reveals mechanisms of flow enhanced invasion. Integr Biol (Camb). 7, 525-533 (2015).
- McCann, J. A., Peterson, S. D., Plesniak, M. W., Webster, T. J., Haberstroh, K. M. Non-uniform flow behavior in a parallel plate flow chamber : alters endothelial cell responses. Ann Biomed Eng. 33, 328-336 (2005).
- Curry, F. E. Modulation of venular microvessel permeability by calcium influx into endothelial cells. FASEB J. 6, 2456-2466 (1992).
- Kojima, H., et al. Detection and imaging of nitric oxide with novel fluorescent indicators: diaminofluoresceins. Anal Chem. 70, 2446-2453 (1998).
- Whitesides, G. M. The origins and the future of microfluidics. Nature. 442, 368-373 (2006).
- Lamberti, G., et al. Bioinspired microfluidic assay for in vitro modeling of leukocyte-endothelium interactions. Anal Chem. 86, 8344-8351 (2014).
- Myers, D. R., et al. Endothelialized microfluidics for studying microvascular interactions in hematologic diseases. J Vis Exp. , (2012).
- Smith, A. M., Prabhakarpandian, B., Pant, K. Generation of Shear Adhesion Map Using SynVivo Synthetic Microvascular Networks. Jove-J Vis Exp. , e51025(2014).
- Booth, R., Kim, H. Characterization of a microfluidic in vitro model of the blood-brain barrier (iBBB). Lab on a Chip. 12, (vol 12, pg 1784, 2012) 5282-5282 (2012).
- Shao, J. B., et al. Integrated microfluidic chip for endothelial cells culture and analysis exposed to a pulsatile and oscillatory shear stress. Lab on a Chip. 9, 3118-3125 (2009).
- Yeon, J. H., et al. Reliable permeability assay system in a microfluidic device mimicking cerebral vasculatures. Biomed Microdevices. 14, 1141-1148 (2012).
- Golden, A. P., Tien, J. Fabrication of microfluidic hydrogels using molded gelatin as a sacrificial element. Lab Chip. 7, 720-725 (2007).
- Zheng, Y., et al. In vitro microvessels for the study of angiogenesis and thrombosis. Proc Natl Acad Sci U S A. 109, 9342-9347 (2012).
- Baker, B. M., Trappmann, B., Stapleton, S. C., Toro, E., Chen, C. S. Microfluidics embedded within extracellular matrix to define vascular architectures and pattern diffusive gradients. Lab Chip. 13, 3246-3252 (2013).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
