Descriviamo qui un sistema che utilizza un blocco proteico in vivo reversibile sito-specifico per bloccare e collassare le forcelle di replicazione in Escherichia coli. La creazione del blocco di replicazione viene valutata mediante microscopia a fluorescenza e l'elettroforesi su gel di agarosio bidimensionale neutro-neutro viene utilizzata per visualizzare gli intermedi di replicazione.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Indurre un blocco di replica siti specifici in
In questo articolo
Sommario
Abstract
Ostacoli presenti sul DNA, tra cui proteine strettamente legate e varie lesioni, può seriamente inibire la progressione del meccanismo di replicazione della cellula. Lo stallo di un replisoma può portare alla sua dissociazione dal cromosoma, in parte o integralmente, portando al collasso della forcella di replica. Il recupero da questo collasso è una necessità per la cella di precisione completa la duplicazione dei cromosomi e successivamente dividere. meccanismi diversi Pertanto, quando si verifica il crollo, la cella si è evoluta che si svolgono per ripristinare la forcella del DNA e consentire la replica da completare con l'alta fedeltà. In precedenza, questi percorsi riparazione replicazione nei batteri sono stati studiati utilizzando danni UV, che ha lo svantaggio di non essere localizzato in un sito conosciuto. Questo manoscritto descrive un sistema che utilizza un sistema di fluorescenza Repressor Operator (FROS) per creare un blocco di proteine site-specific che può indurre la fase di stallo e il crollo di replica FORKS in Escherichia coli. Protocolli dettaglio come lo stato della replica può essere visualizzato in singole cellule viventi utilizzando microscopia a fluorescenza e replicazione del DNA intermedi può essere analizzato da 2-dimensionale elettroforesi su gel di agarosio. Mutanti sensibili temperatura dei componenti replisoma (es DnaBts) possono essere incorporati nel sistema per indurre un crollo sincrona delle forche di replicazione. Inoltre, il ruolo delle proteine ricombinazione e elicasi che sono coinvolti in questi processi possono essere studiate usando fori genetiche all'interno di questo sistema.
Introduzione
Durante la replicazione del DNA, la replisoma affronta gli ostacoli sul DNA che compromettono la sua progressione. Danno al DNA comprese lesioni e le lacune così come le strutture aberranti possono impedire la replisoma di procedere 1. Recentemente, si è trovato che le proteine legate al DNA sono la fonte più comune di impedimento alla replica progressione forcella 2. La conoscenza degli eventi seguenti l'incontro del replisoma con un blocco nucleoproteina è stata precedentemente limitata dalla incapacità di indurre un tale blocco nel cromosoma di una cellula vivente in una posizione nota. In vitro analisi ha migliorato la nostra comprensione del comportamento cinetico di un replisoma attiva quando incontra un blocco nucleoproteina 3, nonché i dettagli meccanicistici della replisoma sé 4,5. Comprensione corrente della riparazione di replica viene generalmente effettuata con UV come agente dannoso e studiata utilizzando DNA plasmidico in vivo 6-8 . Mentre le proteine che possono essere coinvolti nella riparazione del DNA dopo incontra un blocco in vivo nucleoproteine sono generalmente inteso da questi studi, se ci sono variazioni di eventi molecolari all'interno delle vie di riparazione a causa della causa distinta nel blocco di replica è ancora ancora essere determinati.
Qui, descriviamo un sistema che permette un blocco nucleoproteina da stabilire in una posizione specifica del cromosoma con un System Operator Repressor fluorescente (FROS). Utilizziamo un ceppo di E. coli che ha avuto una serie di 240 siti Teto incorporati nel cromosoma 9. Ogni sito Teto all'interno della matrice ha un 10 bp sequenza casuale fiancheggiante di aumentare la stabilità della matrice impedendo ricombinazione RecA mediata all'interno della matrice. Questo array, e variazioni di esso, sono stati inizialmente utilizzati per comprendere E. coli dinamica dei cromosomi 10,11, ma sono stati poi adattati alle Prevent in vivo la replicazione 12. L'array è stato trovato per essere stabilmente mantenuto e per bloccare quasi il 100% delle forcelle di replica quando vincolato TetR 10,12. L'uso della matrice simile Laco in vitro ha trovato sole 22 siti erano sufficienti a bloccare il 90% di replica, anche se questa matrice inferiore era meno efficace in vivo 13. Per adattare la matrice per creare un blocco nucleoproteina, la proteina repressore deve essere altamente overproduced in condizioni ottimali in cui si lega poi alla matrice per creare un posto di blocco. La formazione del blocco, e il suo successivo rilascio, possono essere monitorate attraverso l'uso di microscopia a fluorescenza se viene utilizzata una variante fluorescently etichettato del repressore Tet. Lo stato della replica in ciascuna cella è indicato dal numero di focolai visto, in cui un unico punto focale significa solo una copia della matrice è presente all'interno della cellula e multiple foci sono indicativi di replicazione attiva. Questa ri attivaplicatura è abilitata quando il blocco nucleoproteina viene invertita mediante l'aggiunta di induttore gratuito che riduce l'affinità di legame del TetR per il sito dell'operatore sufficientemente per la replisoma procedere attraverso l'array. La proteina repressore è ancora in grado di legarsi al DNA con elevata affinità sufficiente che le società più copie della matrice possono essere visualizzati.
Maggiori dettagli intricati degli eventi presso il blocco nucleoproteina può essere scoperto usando neutro-neutro elettroforesi bidimensionale agarosio e ibridazione Southern 14-16. Queste tecniche permettono l'analisi di strutture di DNA nella popolazione. Gli intermedi di replica che si formano durante l'evento, e potenzialmente rimangono non riparato, può essere visualizzato. Variando l'enzima di restrizione e la sonda utilizzata, gli intermedi possono essere visualizzati non solo nella regione di matrice, ma anche a monte della matrice quando la forca di replicazione regredisce 17,18. Ilregressione verificatosi dopo la dissociazione replisoma; principali ed afflitte filamenti nascenti separano dai fasci modello e ricottura tra loro come i fili template contemporaneamente ri-ricottura conseguente DNA struttura a quattro vie (una giunzione Holliday).
Usando questo sistema è stato dimostrato che la forcella replica non è stabile quando rileva questo blocco 18. Inoltre, derivati termosensibili di componenti replisoma possono essere utilizzati per impedire ricaricare alla forcella di replicazione una volta che è collassata. Una volta che un blocco viene stabilita, il ceppo può essere spostato ad una temperatura non permissive per garantire una disattivazione sincrono del replisoma e prevenzione controllata di ricaricare. La disattivazione di temperatura indotta assicura tutte le forche all'interno della popolazione sono crollati in un dato tempo e permette la valutazione di ciò che accade quando il replisoma collassa, come il DNA viene elaborata, e ciò che è necessario per riavviare il processo di replicazione del DNA.
Un vantaggio del sistema descritto qui è che il blocco nucleoproteina è completamente reversibile; Pertanto, la capacità delle cellule di recuperare dal blocco nucleoproteina può essere seguita. L'aggiunta di anhydrotetracycline alle cellule sarà alleviare la stretta legame del repressore, permettendo una forchetta replica di procedere attraverso la cella e per ritrovare la vitalità. Il rilievo del blocco può essere visualizzata neutro neutro elettroforesi bidimensionale agarosio dopo 5 min, e mediante microscopia entro 10 min. Inoltre, l'analisi redditività può rivelare la capacità del ceppo per recuperare dal blocco replica e continuano a proliferare.
Alterando il background genetico dei ceppi utilizzati nella procedura sperimentale descritta qui, i percorsi di riparazione per questo tipo di blocco possono essere chiarite.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
1. Il blocco della replica con FROS
- Indurre la replica Blocco
- Diluire una coltura fresca durante la notte di E. coli ceppo portante una matrice TETO e pKM1 18 a OD 600nm = 0.01 in un mezzo complesso diluita (0,1% triptone, 0,05% estratto di lievito, 0,1% NaCl, 0,17 M KH 2 PO 4, 0,72 MK 2 HPO 4) con antibiotici come richiesto per la selezione.
Nota: non aggiungere tetraciclina per la selezione in quanto non è compatibile con questo sistema. Rendere il volume della coltura equivalente a 10 ml per campione richiesto. Ad esempio, il volume di coltura per il disegno sperimentale in figura 1 è di 60 ml. - Crescere a 30 ° C con agitazione fino a OD 600 nm = 0,05-0,1. Rimuovere un campione di 10 ml per servire come controllo uninduced e aggiungere 0,1% arabinosio alla cultura rimanente per indurre la produzione di TetR-YFP da pKM1. Continuare a crescere sia il non indotte e indottoculture. Dopo 1 ora, verificare la presenza di un unico punto focale all'interno di ogni cellula della cultura indotta utilizzando la microscopia a fluorescenza (vedere paragrafo 2).
- Se le cellule indotte sono confermati bloccato (oltre il 70% delle cellule hanno un unico fuoco), registrare l'600nm OD e prendere un campione di 7,5 ml per l'analisi gel 2-D (vedi sezione 3). Prendere un campione equivalente dalla cultura di controllo non indotte.
- Diluire una coltura fresca durante la notte di E. coli ceppo portante una matrice TETO e pKM1 18 a OD 600nm = 0.01 in un mezzo complesso diluita (0,1% triptone, 0,05% estratto di lievito, 0,1% NaCl, 0,17 M KH 2 PO 4, 0,72 MK 2 HPO 4) con antibiotici come richiesto per la selezione.
- Rilasciando la replica Blocco
- Per rilasciare il blocco di replica, aggiungere 100 ng ml -1 del anhydrotetracycline induttore gratuita (AT) per un campione di cellule bloccate 10 ml. Continua a crescere a 30 ° C per 10 min e prelevare campioni di densità cellulare (1 ml), analisi al microscopio (10 microlitri) e neutro-neutro gel di agarosio 2-dimensionali (7,5 ml).
- Indurre Crollo del replisoma
- Se le celle contengono un allele sensibile alla temperatura, come ts dnaB o TS dnaC che richiede deactivazione, spostare il pallone contenente le cellule bloccate a 42 ° C. Prelevare campioni per analisi in momenti richiesti (ad esempio, 1 ora dopo l'incubazione). Dopo che le cellule sono incubate a 42 ° C per 1 ora, spostare le cellule a 30 ° C per 10 min (vedere Figura 1).
Nota: Le cellule possono essere spostati a 30 ° C per l'analisi riavvio.
- Se le celle contengono un allele sensibile alla temperatura, come ts dnaB o TS dnaC che richiede deactivazione, spostare il pallone contenente le cellule bloccate a 42 ° C. Prelevare campioni per analisi in momenti richiesti (ad esempio, 1 ora dopo l'incubazione). Dopo che le cellule sono incubate a 42 ° C per 1 ora, spostare le cellule a 30 ° C per 10 min (vedere Figura 1).
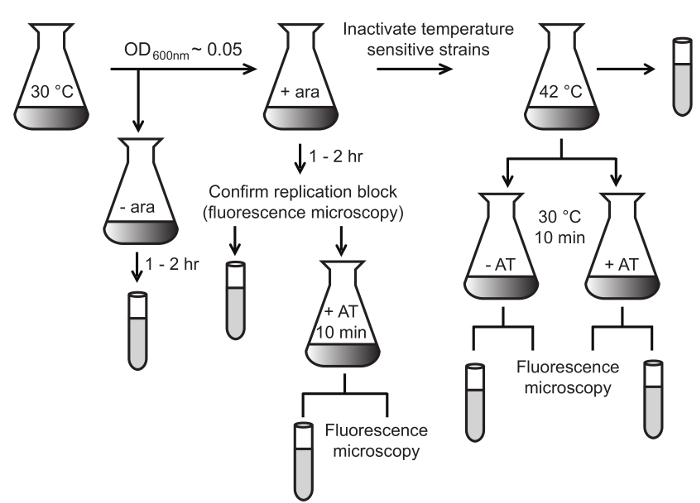
Figura 1:. Panoramica sulla procedura di blocco e di rilascio sperimentale FROS replica E. ceppi coli che trasportano l'array Teto sono coltivate a 30 ° C. Quando le cellule raggiungono un 600nm OD superiore a 0.05, produzione TetR-YFP è indotta con arabinosio (ara; 0,1%). Continua a crescere una sottopopolazione di cellule indotte ad agire come controlli a 30 ° C. Un campione di cellule indotte viene analizzata tramite microscopia a fluorescenza dopo 1 - 2 h (vedere 2.1). Se la replica èconfermato di essere bloccato, vengono prelevati campioni per l'analisi del gel 2-D indicata dalle provette (vedi 3.1) e test di vitalità (opzionale). Il blocco replica può essere rimosso con anhydrotetracycline (AT; 0,1 mg / ml) e le cellule analizzate 10 min più tardi. Se le cellule portano un allele sensibile alla temperatura (ad esempio dnaB ts), questo può essere inattivato spostando le cellule bloccate a 42 ° C per l'analisi del caso. Si prega di cliccare qui per vedere una versione più grande di questa figura.
2. microscopia a fluorescenza
- Preparare un tampone agarosio pipettando 500 ml di agarosio fuso (1% in acqua) su un vetrino da microscopio; sovrapporre il vetrino immediatamente prima delle solidifica agarosio. Conservare la slitta (s) in tessuti bagnati a 4 ° C fino al momento dell'uso.
- Quando l'agarosio si è solidificato, rimuovere il vetrino dal pad agarosio e pipetta 10 ml di battericultura sul centro del pad per impedire il movimento delle cellule durante la visualizzazione. Una volta che il campione è essiccato (circa 5 minuti), sostituire il vetrino. Mettere una goccia di olio di immersione sul vetrino e porre il vetrino sotto l'ottica.
- Visualizzare le cellule con la funzione Phase Microscopia a 100X ingrandimento.
- Nella finestra di dialogo Acquisisci all'interno del software di imaging, impostare il tempo di esposizione a 100 msec. Acquisire l'immagine selezionando Acquire. Non spostare il palco. Nella finestra di dialogo Acquisisci, selezionare YFP come l'illuminazione per l'otturatore esterno collegato alla fotocamera. Impostare il tempo exporsure a 1.000 msec. Spegnere la luce della fase. Acquisire l'immagine di fluorescenza selezionando Acquire.
Nota: Il tempo può variare a seconda della fonte di luce, microscopio e fotocamera utilizzata. - Per sovrapporre la fase e le immagini fluorescenti, selezionare Colore Combina dall'interno del menu Display. Nella colore Combina finestra di dialogo, selezionare l'immagine YFP come l'immagine di fase come il bl componente verde ecomponente ue. Fare clic sul colore combinare. Determinare se la popolazione ha avuto replica bloccato da stabilire se la maggior parte delle cellule hanno un fuoco per cella.
Nota: confronto ad un campione dal controllo senza arabinosio aggiunto è utile per identificare visivamente la differenza nella produzione EYFP.
- Nella finestra di dialogo Acquisisci all'interno del software di imaging, impostare il tempo di esposizione a 100 msec. Acquisire l'immagine selezionando Acquire. Non spostare il palco. Nella finestra di dialogo Acquisisci, selezionare YFP come l'illuminazione per l'otturatore esterno collegato alla fotocamera. Impostare il tempo exporsure a 1.000 msec. Spegnere la luce della fase. Acquisire l'immagine di fluorescenza selezionando Acquire.
3. Spine DNA Estrazione / Agarose
- Aggiungere azide di sodio (concentrazione finale dello 0,1%) per i campioni di 7,5 ml di coltura da passi 1.1.3 e 1.2.1. Incubare in ghiaccio per almeno 5 minuti.
Nota: sodio azide è estremamente tossico. Consultare la scheda di sicurezza prima di iniziare il lavoro e non maneggiare fino a quando tutte le misure di sicurezza sono state lette e comprese. - Centrifugare le cellule 5.000 xg per 10 minuti per far sedimentare le cellule. Eliminare il surnatante e risospendere il pellet in 200 ml di Pett IV (PIV) tampone (10 mM Tris: HCl (pH 8.0), 1 M NaCl). Microcentrifuga (13, 000 xg per 2 minuti) per far sedimentare le cellule. discard il surnatante. In questa fase, il processo di pellet ulteriormente o conservare a -20 ° C.
- Risospendere le cellule con la più bassa densità cellulare in 50 microlitri PIV e posto a 50 ° C. Per tutti gli altri campioni, regolare il volume di PIV così la densità cellulare finale è la stessa in ogni tubo (es Campione 1 (OD 600nm = 0,128) risospeso in 50 microlitri; Campione 2 (OD 600nm = 0,138) risospeso in 54 microlitri).
- Aggiungere un volume uguale di soluzione preparata di agarosio allo 0,8% in PIV (conc finale 0,4%;. Es Esempio 1 50 microlitri, Esempio 2 54 microlitri). Assicurarsi che i campioni, agarosio e PIV sono superiori a 50 ° C per evitare la solidificazione.
- Trattare un vetrino da microscopio con 40 ml di una soluzione di vetro idrorepellente o silicone appropriata. Strofinare il vetrino con un fazzoletto di carta fino a quando è asciutto.
Nota: Questo può essere fatto in anticipo e le diapositive trattati conservato a lungo termine a temperatura ambiente. - Mettere 20 gocce microlitri di tegli sospensione cellulare / agarosio sul vetrino per la produzione di tappi che sono emisferica.
Nota: Il primo campione (risospeso in 50 ul PIV) produrrà 5 spine su una diapositiva. - Quando le spine hanno solidificato, farle scivolare dolcemente in una provetta per microcentrifuga e aggiungere 1 ml di tampone di lisi cellulare (10 mM Tris-HCl [pH 8], 1 M di NaCl, 100 acido mM etilendiamminotetraacetico (EDTA), lo 0,2% di sodio desossicolato, 0,5% sale di N-Lauroylsarcosine sodio (Sarkosyl), 100 mcg ml - 1 lisozima, 50 mcg ml - 1 RNasi A). Incubare a 37 ° C per 2 ore.
- Rimuovere il tampone di lisi cellulare e aggiungere la soluzione 1 ml di EDTA / sarcosyl / proteinasi K (ESP) (0,5 M EDTA, 1% sale di sodio N-Lauroylsarcosine (Sarkosyl), 1 mg ml - 1 proteinasi K). Incubare a 50 ° C durante la notte o fino a quando le spine sono trasparenti. Se è necessaria una seconda notte di incubazione, sostituire la soluzione ESP con tampone fresco dopo circa 18 ore.
- Rimuovi ilESP tampone e lavare i tappi 5 volte con 12 ml di Tris-EDTA (TE) tampone (10 mM Tris-HCl, 1 mM EDTA, pH 8,0), consentendo un 30 min in equilibrio con ogni lavaggio. Conservare a 4 ° C in 1 ml di tampone TE.
4. neutro-neutro 2-Dimensional elettroforesi su gel
- Trasferire una spina agarosio dal punto 3.8 a una provetta per microcentrifuga fresco e aggiungere 150 ml di tampone enzima di restrizione (1x concentrazione). Aggiungere 25-100 unità di enzima di restrizione (ad esempio, 60 unità di EcoRV; (vedi Figura 3A)). Digest a 37 ° C per 6-8 ore.
- Al 4 ° C, versare un gel di agarosio 0,4% (300 ml) in 1x Tris / borato / EDTA (TBE) in un vassoio di gel di circa 25 x 25 cm. Inserire un pettine per rendere pozzetti circa la stessa larghezza del diametro della spina. Quando il gel è impostato, rimuovere il pettine e spostare il gel a temperatura ambiente.
- Infilare una delle spine agarosio digeriti in un pozzo, posizionando la slitta piatta della spina contro il lato del pozzo dove tegli DNA entrerà nel gel. Inserire una sola spina nello stesso modo in ogni secondo pozzo.
- Pipettare fuso 0,4% agarosio nei pozzetti per sigillare i tappi in posizione.
- Carico 1 kb scala del DNA in un pozzo vuoto, lasciando ancora un divario tra la scala e campioni, ed eseguire il gel durante la notte (16 ore, 55 V) a 1x TBE a temperatura ambiente.
- Macchia il gel in un bagno di acqua contenente etidio bromuro (0,3 mg ml -1) per 20 min.
Nota: il bromuro di etidio è considerato un agente mutageno potente ed una tossina. Consultare la scheda di sicurezza prima di iniziare il lavoro e non maneggiare fino a quando tutte le misure di sicurezza sono state lette e comprese. - Visualizzare il DNA con un transilluminatore UV a onde lunghe e tagliare ogni frammento corsie con una retta, anche tagliare, minimizzando l'inclusione di eccesso di agarosio su entrambi i lati della corsia.
Nota: Ad esempio, se il frammento di interesse è di 5,5 kb, tagliare un frammento di 7,5 centimetri per includere i frammenti di DNA da 5 kb al approximatEly 12 kb (vedi Figura 3A). - Posizionare la corsia di gel asportato in un vassoio di gel a 90 ° direzione di migrazione del DNA.
Nota: Due file di 3 frammenti di gel può andare bene in un vassoio di gel 25 x 25 2 cm. La prima fila di corsie del gel è nella parte superiore del vassoio, la seconda fila a 12.5 cm. - Preparare 300 ml di agarosio per la seconda gel di dimensione (0,9% nel 1 x TBE con 0,3 mg ml -1 bromuro di etidio). Quando l'agarosio si raffredda a 50 ° C, pipetta la agarosio fuso attorno alle fette di gel a solidificare la loro posizione. Versare il agarosio rimanenti nel vassoio per una profondità che è almeno di livello con le fette di gel.
- Una volta che il gel è solidificato, elettroforesi a 4 ° C in TBE 1x contenente 0,3 mg ml -1 bromuro di etidio a 220 V fino a quando il DNA è migrata circa 10 cm.
Nota: 4 ore è sufficiente per un frammento di 5,5 kb che un frammento più piccolo avrà bisogno di meno tempo. - Asportare i blocchi in cui il DNA genomico è presente ucantare bordo di un righello di metallo, compreso il gel sopra includere il DNA non visibile (Figura 3C).
5. Ibridazione del sud
- soluzione Preparazione
- Preparare depurinazione tampone (0,125 soluzione M HCl).
Nota: Questo buffer può essere riutilizzato ed è stabile a temperatura ambiente per 1 mese. - Preparare denaturazione tampone (1,5 M di NaCl, 0,5 M NaOH).
Nota: denaturazione buffer può essere riutilizzato una volta ed è stabile per un massimo di 3 mesi a temperatura ambiente. - Preparare tampone di neutralizzazione (1,5 M NaCl, 0,5 M Tris). Regolare a pH 7.5 con HCl.
Nota: tampone di neutralizzazione può essere riutilizzato una volta ed è stabile per 3 mesi a temperatura ambiente. - Preparare 10x Saline citrato di sodio (SSC) tampone (0,15 M citrato trisodico, 1,5 M di NaCl, pH è 7 - 8) per l'uso in passi 5.2.4 e 5.2.6. Da questo buffer, fare una SSC magazzino 2x (per l'uso in fase 5.2.9).
Nota: 10x SSC e 2x SSC unri stabile a temperatura ambiente per 3 mesi. - Preparare Chiesa e Gilbert Hybridization Buffer 19 Modified (0,5 M tampone fosfato [pH 7,2], 7% (w / v) di sodio dodecil solfato (SDS), 10 mM EDTA). Lasciare a 65 ° C per sciogliere completamente prima dell'uso.
- Preparare depurinazione tampone (0,125 soluzione M HCl).
- Trasferimento
- Sciacquare i blocchi di gel asportati in soluzione depurinazione per 10 minuti a temperatura ambiente su una sedia a dondolo o agitatore orbitale. Mantenere la velocità di agitazione basso per evitare di danneggiare i blocchi agarosio.
- Risciacquare i blocchi gel brevemente con acqua distillata e quindi con tampone di denaturazione per 30 min. Risciacquare ancora brevemente in acqua distillata e quindi incubare i blocchi di gel in tampone di neutralizzazione per 30 minuti con agitazione a temperatura ambiente.
- Tagliare una membrana di nylon alla dimensione esatta del gel (s). Tagliare un nick in alto a destra per aiutare a orientare la membrana nei passaggi futuri.
Nota: Due blocchi gel (6 campioni) può essere visualizzato su una membrana. - Versare abbastanza 10x SSC in un TRay modo che non si secca durante la notte. Creare una piattaforma circa 5 cm sopra il livello del buffer. Saturare 3 fogli di carta per cromatografia 3MM con 10x SSC e posto sulla piattaforma. Tagliare la carta cromatografia in modo che sia abbastanza lungo per essere immerso in tampone a entrambe le estremità e largo abbastanza da contenere il gel membrana sulla.
- Porre il gel (s) sulla parte superiore della carta cromatografia satura. Inquadrare il gel con involucro di plastica per evitare il buffer by-passando il gel durante il trasferimento. Adagiare la membrana taglio sulla superficie del gel (s). Rimuovere le bolle d'aria tra la membrana e il gel rotolando una bottiglia o una pipetta sierologica dolcemente attraverso la membrana.
- Tagliare tre fogli di carta cromatografia 3MM alle stesse dimensioni della membrana. Saturare i fogli di carta per cromatografia con 10x SSC e posto sulla parte superiore della membrana. Rimuovere eventuali bolle d'aria che si sono formate.
- tovaglioli di carta Stack di almeno 5 cm sulla parte superiore della carta assorbente seguito da un supporto solido (approPeso ximate di 1 kg per una membrana 23 x 16 cm). Lasciare che il trasferimento di procedere durante la notte.
- Esporre la membrana (DNA lato alto) a 1,200 J / m 2 di UV per reticolare il DNA alla membrana. Non sciacquare prima di questo passaggio.
- Sciacquare accuratamente la membrana in 2x SSC per evitare fondo elevato sulle immagini macchia. Utilizzare la macchia immediatamente per l'ibridazione (vedi 5.3) o asciugare a temperatura ambiente, avvolgerlo nella pellicola trasparente e conservare a 4 ° C.
- ibridazione
- fornetto Preriscaldare e bottiglie a 55 ° C.
- Aggiungere 100 mcg ml -1 di albumina sierica bovina (BSA) e 10 mg ml -1 DNA non specifico (ad esempio, il salmone DNA spermatico) nel buffer di pre-riscaldato ibridazione.
- Per consentire anche per la copertura del tampone di ibridazione quando la membrana viene arrotolata, collocare il blot su un quadrato di dimensioni simili di rete di nylon con il lato DNA-bound della membrana rivolta verso l'alto. Arrotolare la macchia lungo il suo lato lungo. Diapositivala macchia / mesh all'interno di una bottiglia di ibridazione. Aggiungere una quantità appropriata di tampone di ibridazione preriscaldato a srotolare il blot (ad esempio 30 ml per un cm 2 membrana 23 x 16).
- Incubare in un forno preriscaldato, ruotare le bottiglie, per 1 ora.
- Preparare la sonda mescolando 50 ng purificato omologo prodotto di PCR per la regione di interesse, 150 ng di primer esameriche casuali, tampone per frammento di Klenow e H 2 O per fare un volume di 13 microlitri. Far bollire per 3 minuti poi posto immediatamente sul ghiaccio. Aggiungere 1 ml di 1 mm dCTP / dGTP / dTTP mix, 1 ml di frammento di Klenow (5U) e 50 pCi deossiadenosina radiomarcato 5'-trifosfato sul alfa fosfati (α 32 P-dATP).
- Incubare a temperatura ambiente per 1 ora. Aggiungere 1 ml di 1 mM dNTP mix e 1 ml di Klenow frammento. Incubare 20 minuti a temperatura ambiente.
- Far bollire Sonda per 5 minuti e aggiungere immediatamente ai tubi di ibridazione. Ibridare overnight a 55 ° C, con rotazione.
- Decantare il prOBE dalla membrana.
Nota: La sonda può essere riutilizzato una volta. - Sciacquare la membrana brevemente nel pre-riscaldato, tampone di lavaggio a bassa severità (2x SSC, 0,1% (w / v) di SDS). Aggiungere fresca tampone di lavaggio a bassa severità e incubare per 5 minuti a 55 ° C con rotazione. Ripetere.
- Lavare due volte in tampone di lavaggio medio stringenza (1x SSC, 0,1% (w / v) di SDS) per 10 min a 55 ° C con rotazione.
- Lavare due volte in tampone di lavaggio stringenza elevata (0.1x SSC, 0.1% (w / v) di SDS) per 5 min a 55 ° C con rotazione.
- Rimuovere la membrana e tamponare con il tessuto per rimuovere il liquido in eccesso. Avvolgere nella pellicola garantire che vi sia alcun residuo di umidità sulla pellicola trasparente e posto in cassette di esposizione con uno schermo di memorizzazione fosforo pre-oscurata. Chiudere la cassetta ed esporre per almeno 2 ore prima della visualizzazione utilizzando un imager fosforo.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Il FROS è un, blocco nucleoprotein site-specific inducibile che consente intermedi di replicazione da visualizzare nelle cellule viventi 12,18. Un disegno sperimentale generale per il campionamento delle cellule è illustrato in Figura 1. I tempi di campionamento e variazioni in background genetico fanno un sistema versatile per studiare la riparazione di un tale blocco. Lo schema illustra come mutanti sensibili alla temperatura, come ad esempio ts dnaB
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Durante la duplicazione cromosomica, il meccanismo di replicazione incontrerà vari impedimenti che ne impediscono il progresso. Per garantire che l'intero cromosoma monorigine sia replicato, i batteri hanno numerosi percorsi per la riparazione del DNA che poi consentono al replisoma di essere ricaricato20,21. Le lesioni, le rotture a singolo filamento, le rotture a doppio filamento e le proteine strettamente legate al DNA possono essere trattate utilizzando un percorso dedicato, anche se è probabile che vi sia...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori dichiarano di non avere interessi finanziari concorrenti.
Ringraziamenti
Questo lavoro è stato supportato dall'Australian Research Council [DP11010246].
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Triptone | Sigma-Aldrich | 16922 | Componente del terreno di crescita |
| Cloruro di sodio | VWR | 27810.364 | Componente del terreno di crescita |
| Estratto di lievito | Sigma-Aldrich | 92144 | Componente del terreno di crescita |
| Fosfato di potassio monobasico | Sigma-Aldrich | P9791 | Componente del terreno di crescita; Componente tampone di potassio |
| Fosfato di potassio bibasico | Sigma-Aldrich | P3786 | Componente del terreno di crescita; Componente tampone di potassio |
| L-arabinosio | Sigma-Aldrich | A3256 | Per l'induzione della produzione di TetR-YFP |
| Anidrotetraciclina cloridrato | Sigma-Aldrich | 37919 | Rilascio di bloackage di replicazione |
| Axioskop 2 Microscopio a fluorescenza | Zeiss | 452310 | Visualizzazione delle cellule |
| set di filtri eYFP | Chroma Technology | 41028 | Visualizzazione della telecamera CCD YFP |
| Hamamatsu | Orca-AG | Visualizzazione delle cellule | |
| MetaMorph Software (Molecular Devices) | SDR Scientific | 31282 | Versione 7.8.0.0 utilizzato nella preparazione di questo manoscritto |
| Agarosio | Bioline | BIO-41025 | Per tappi di agarosio ed elettroforesi su gel |
| Vetro originale idrorepellente (Rain-X) | Autobarn | DIO1470 | Per la produzione di tappi di agarosio |
| TRIS | VWR | VWRC103157P | TE, componente |
| tampone TBEAcido etilendiamminotetraacetico | Ajax Finechem | AJA180 | 0,5 M EDTA soluzione salina disodica regolata a pH 8,0 con NaOH. |
| Sodio azide | Sigma-Aldrich | S2002 | Agente batteriostatico |
| Acido cloridrico | Sigma-Aldrich | 258148 | TE Componente tampone Sodio |
| desossicolato | Sigma-Aldrich | D6750 | Componente tampone per lisi cellulare |
| N-Lauroilsarcosina sale sodico (Sarkosyl) | Sigma-Aldrich | L5125 | Lisi cellulare e componente tampone ESP |
| Rnase A | Sigma-Aldrich | R6513 | Componente tampone per lisi cellulare |
| Lisozima | Amresco | 6300 | Componente tampone per lisi cellulare |
| Proteinasi K | Amresco | AM0706 | Componente tampone ESP |
| Sub-Cell Model 192 Cell | BioRad | 1704507 | Sistema di elettroforesi |
| Transilluminatore UV 2000 | BioRad | 1708110 | Visualizzazione del DNA |
| Bromuro di etidio | BioRad | 1610433 | Visualizzazione del DNA |
| Acido borico | VWR | PROL20185.360 | TBE Componente |
| Hybond-XL nylon memrbane | Amersham | RPN203S | Zeta-Probe Memrbane (BioRad 1620159) può essere utilizzato anche |
| carta per cromatografia Whatman da 3 mm | GE Healthcare Life Sciences | 3030690 | Southern blotting |
| HL-2000 Hybrilinker | UVP | 95-0031-01/02 | Reticolazione del DNA e ibridazione |
| Acido desossiribonucleico da spermatozoi di salmone | Sigma-Aldrich | 31149 | Componente tampone di ibridazione |
| Idrossido di sodio | Sigma-Aldrich | S5881 | Componente tampone di denaturazione |
| Citrato trisodico diidrato | VWR | PROL27833.363 | Tampone di trasferimento |
| Dodecil solfato di sodio (SDS) | Amresco | 227 | Componente tampone di lavaggio |
| Albumina sierica bovina | Sigma-Aldrich | A7906 | Componente tampone di ibridazione |
| Random Hexamer Primers | Bioline | BIO-38028 | |
| Frammento di Klenow | New England BioLabs | M0212L | |
| dNTP Set | Bioline | BIO-39025 | |
| Adenosina 5'-trifosfato-< sup>32P-ATP | PerkinElmer | BLU502A | |
| Schermo al fosforo di stoccaggio | GE Healthcare Life Sciences | GEHE28-9564-76 | BAS-IP MS 3543 E schermo standard multiuso 35 cm x 43 cm |
| Typhoon FLA 7000 | GE Healthcare Life Sciences | 28-9558-09 | Visualizzazione del flacone di |
| ibridazione | blot UVP | 07-0194-02 | 35 mm x 300 mm |
Riferimenti
- Mirkin, E. V., Mirkin, S. M. Replication fork stalling at natural impediments. Microbiol Mol Biol Rev. 71 (1), 13-35 (2007).
- Gupta, M. K., et al. Protein-DNA complexes are the primary sources of replication fork pausing in Escherichia coli. Proc Natl Acad Sci U S A. 110 (18), 7252-7257 (2013).
- McGlynn, P., Guy, C. P. Replication forks blocked by protein-DNA complexes have limited stability in vitro. J Mol Biol. 381 (2), 249-255 (2008).
- Tanner, N. A., et al. Single-molecule studies of fork dynamics in Escherichia coli DNA replication. Nat Struct Mol Biol. 15 (2), 170-176 (2008).
- Hamdan, S. M., Loparo, J. J., Takahashi, M., Richardson, C. C., van Oijen, A. M. Dynamics of DNA replication loops reveal temporal control of lagging-strand synthesis. Nature. 457 (7227), 336-339 (2009).
- Rudolph, C. J., Upton, A. L., Lloyd, R. G. Replication fork stalling and cell cycle arrest in UV-irradiated Escherichia coli. Genes Dev. 21 (6), 668-681 (2007).
- Jeiranian, H. A., Courcelle, C. T., Courcelle, J. Inefficient replication reduces RecA-mediated repair of UV-damaged plasmids introduced into competent Escherichia coli. Plasmid. 68 (2), 113-124 (2012).
- Le Masson, M., Baharoglu, Z., Michel, B. ruvA and ruvB mutants specifically impaired for replication fork reversal. Mol Microbiol. 70 (2), 537-548 (2008).
- Wang, X., Liu, X., Possoz, C., Sherratt, D. J. The two Escherichia coli chromosome arms locate to separate cell halves. Genes Dev. 20 (13), 1727-1731 (2006).
- Lau, I. F., et al. Spatial and temporal organization of replicating Escherichia coli chromosomes. Mol Microbiol. 49 (3), 731-743 (2003).
- Gordon, G. S., et al. Chromosome and low copy plasmid segregation in E. coli: visual evidence for distinct mechanisms. Cell. 90 (6), 1113-1121 (1997).
- Possoz, C., Filipe, S. R., Grainge, I., Sherratt, D. J. Tracking of controlled Escherichia coli replication fork stalling and restart at repressor-bound DNA in vivo. EMBO J. 25 (11), 2596-2604 (2006).
- Payne, B. T., et al. Replication fork blockage by transcription factor-DNA complexes in Escherichia coli. Nucleic Acids Res. 34 (18), 5194-5202 (2006).
- Brewer, B. J., Fangman, W. L. The localization of replication origins on ARS plasmids in S. cerevisiae. Cell. 51 (3), 463-471 (1987).
- Jeiranian, H. A., Schalow, B. J., Courcelle, J. Visualization of UV-induced replication intermediates in E. coli using two-dimensional agarose-gel analysis. J Vis Exp. (46), (2010).
- Southern, E. M. Detection of specific sequences among DNA fragments separated by gel electrophoresis. J Mol Biol. 98 (3), 503-517 (1975).
- Courcelle, J., Donaldson, J. R., Chow, K. H., Courcelle, C. T. DNA damage-induced replication fork regression and processing in Escherichia coli. Science. 299 (5609), 1064-1067 (2003).
- Mettrick, K. A., Grainge, I. Stability of blocked replication forks in vivo. Nucleic Acids Res. , (2015).
- Church, G. M., Gilbert, W. Genomic sequencing. Proc Natl Acad Sci U S A. 81 (7), 1991-1995 (1984).
- Michel, B., Grompone, G., Flores, M. J., Bidnenko, V. Multiple pathways process stalled replication forks. Proc Natl Acad Sci U S A. 101 (35), 12783-12788 (2004).
- Michel, B., Boubakri, H., Baharoglu, Z., LeMasson, M., Lestini, R. Recombination proteins and rescue of arrested replication forks. DNA Repair (Amst). 6 (7), 967-980 (2007).
- Carl, P. L. Escherichia coli mutants with temperature-sensitive synthesis of DNA. Mol Gen Genet. 109 (2), 107-122 (1970).
- Nawotka, K. A., Huberman, J. A. Two-dimensional gel electrophoretic method for mapping DNA replicons. Mol Cell Biol. 8 (4), 1408-1413 (1988).
- Cole, R. S., Levitan, D., Sinden, R. R. Removal of psoralen interstrand cross-links from DNA of Escherichia coli: mechanism and genetic control. J Mol Biol. 103 (1), 39-59 (1976).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
Tag
Sistema operatore-repressore a fluorescenzaForca di replicazione di Escherichia coliVisualizzazione tramite microscopia a fluorescenzaElettroforesi bidimensionale su gelMutanti thermosensibiliAnalisi per knockout geneticoIntermedi della replicazione del DNAPreparazione di plug di agarosioRilevazione tramite ibridazione Southern
