Questo studio presenta una tecnica per l'isolamento dei neuroni da topi neonatali WT. Richiede l'attenta disezione del midollo spinale dal topo neonatale, seguita dalla separazione dei neuroni dal tessuto del midollo spinale attraverso la scissione meccanica ed enzimatica.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Isolamento e cultura dei neuroni del midollo spinale da topi neonatali
In questo articolo
Sommario
Abstract
Presentiamo un protocollo per l'isolamento e la cultura dei neuroni del midollo spinale. I neuroni sono ottenuti da topi neonatali C57BL / 6 e sono isolati nel giorno postnatalo 1-3. Un cucciolo di topo, di solito 4-10 cuccioli nati da una coppia di allevamento, viene raccolto per un esperimento e le corde spinali vengono raccolte individualmente da ciascun mouse dopo eutanasia con isoflurano. La colonna vertebrale viene disseccata e poi il midollo spinale viene rilasciato dalla colonna. I cavi spinali vengono quindi macinati per aumentare la superficie di consegna per una proteasi enzimatica che consente di liberare i neuroni e altre cellule dal tessuto. La triturazione viene poi usata per liberare le cellule in soluzione. Questa soluzione viene successivamente frazionata in un gradiente di densità per separare le varie cellule in soluzione, consentendo il isolamento dei neuroni. Circa 1-2,5 x 10 6 neuroni possono essere isolati da un gruppo di letti. I neuroni vengono poi seminati su pozzetti rivestiti di facto adesivoR che permettono una corretta crescita e maturazione. I neuroni richiedono circa 7 giorni per raggiungere la maturità nel mezzo di crescita e coltura e possono poi essere utilizzati per il trattamento e l'analisi.
Introduzione
La comprensione della patologia del midollo spinale richiede l'uso di vari modelli, sia a livello macroscopico che microscopico. I modelli animali grandi e piccoli 1 , 2 , 3 sono usati per le indagini in vivo di malattie del midollo spinale e lesioni. Mentre studia questi problemi in vivo ha i suoi meriti, l'analisi del midollo spinale è limitata all'intero homogenato del midollo spinale o alle sezioni del tessuto 4 . Ciò crea qualche ambiguità quando si cerca di isolare risposte e obiettivi specifici nel midollo spinale tra i neuroni residenti e la loro regione circostante. La crescente disponibilità di topi manipolati geneticamente permette di effettuare approfondite indagini sulla biologia a livello cellulare e molecolare. Pertanto, qui viene utilizzato un modello del topo neonatale, che consente lo studio delle proprietà uniche e della biologia dei neuroni del midollo spinale in vitro .
L'isolamento e la manutenzione dei neuroni in vitro non è particolarmente diretto. Esiste una abbondanza relativa di tecniche per l'isolamento dei neuroni dal tessuto corticale dei roditori adulti che sembrano provocare un numero considerevole di neuroni isolati ( ossia milioni) 5 , 6 , 7. Al contrario, la resa dei neuroni dal tessuto del midollo spinale è inferiore a 8 , 9 , 10 , in parte dovuta alla più piccola massa di tessuto. Inoltre, nei topi c'è una relativa poca tecnica di isolamento dei neonatali I neuroni del midollo spinale ei metodi esistenti sono limitati da rese inferiori ai neuroni ( cioè centinaia) 9 o tecniche laboriose e pesanti che richiedono l'isolamento dei topi embrionali 10 .In questo protocollo, noiUtilizzare una tecnica che consente l'isolamento costoso ed efficace di un numero considerevole di neuroni dai cavi spinali di topi neonatali. Come è comune nelle tecniche precedentemente pubblicate, utilizziamo il papain come una proteasi enzimatica, che consente il rilascio di neuroni dal tessuto del midollo spinale 5 , 6 . Inoltre, utilizziamo un gradiente di densità per la separazione delle cellule raffinate, che è stato precedentemente dimostrato essere efficace 6 , 10 . Mentre il mezzo in cui le cellule sono incubate può variare, nella nostra esperienza e come pubblicato in precedenza 11 , l'integrazione con supplemento di terreno di coltura fresco B27 è risultato essere critico per la longevità del neurone. I neuroni sono tipicamente vitali per un massimo di 10 giorni, permettendo di eseguire il trattamento.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
La cura e il trattamento degli animali in questa procedura sono state condotte in conformità con le linee guida del Comitato istituzionale di cura e uso degli animali presso l'Università del Colorado.
1. Preparazione delle soluzioni
- Preparare e conservare tutte le soluzioni a temperature adeguate, come mostrato nella Tabella 1 .
2. Rivestimenti di pozzetti e diapositive
NOTA: i neuroni non aderiscono bene a superfici in plastica o vetro.
- Un giorno prima dell'isolamento dei neuroni, coprire i pozzetti di una piastra di coltura a 24 pozzetti con 0,5 ml di poli-D-lisina (PDL, Tabella 2 ) e lasciarla in un cappuccio di flusso laminare O / N.
NOTA: Il metodo preferito è quello di utilizzare piastre a 24 pozzetti e di rivestire solo i pozzetti centrali, in quanto l'evaporazione dai pozzetti periferici tende ad essere più accelerata e portare a risultati incoerenti. Inoltre, le diapositive in vetro possono essere collocate all'interno dei pozzetti precedentiO rivestimento. I neuroni si attaccheranno alle vetrate rivestite e possono essere rimosse in seguito per ulteriori immagini microscopiche . - Nel giorno dell'isolamento, rimuovere il PDL dai pozzetti. Lavare con acqua sterile per alcuni minuti prima di rimuovere l'acqua rimanente e lasciarla asciugare per 1 ora (vedi sotto).
- Dopo l'essiccazione, coprire le diapositive con laminina ( Tabella 2 ).
NOTA: Circa 10 μL di laminina (10 μg / μL) è sufficiente a coprire ogni pozzetto di una piastra sterile a 24 pozzetti. Questo viene mescolato con 340 μL di mezzo (volume totale: 350 μL) per coprire l'intero pozzetto. Lasciate riposare per 2 ore a RT in un cofano di cultura e aspirare prima di ricoprire le celle.
3. Raccogliere i cavi spinali
NOTA: Tutti gli strumenti devono essere autoclavati (135 ° C e 30 psi per cicli di 4 x 7 min) per la sterilità.
- Eutanizzare cuccioli di topo C57BL / 6 di 1-3 giorni in una camera con isoflurano. Aspettare30 s dopo la cessazione del movimento e pizzicare la gamba per confermare la mancanza di risposta.
- Separare la testa dal corpo usando forbici, con cucciolo nella posizione predisposta.
- Stabilizzare le gambe posteriori o coda e braccia sulla tabella di procedura, con il lato dorsale rivolto verso l'utente.
- Tagliare la pelle usando le forbici curve dell'iride.
- Tagliare il midollo spinale dalla regione lombare appena sopra le anche e procedere a tagliare entrambi i lati del torace per separarlo dal corpo.
NOTA: Ciò richiede un'attenta dissezione del midollo spinale da organi viscerali per evitare danni involontari ad altri organi ( Figura 1a ). - Lavare in sequenza per 10 s in 3 x 10 cm di piatti Petri contenenti 5 mL di 0,2 μm filtrato-sterilizzato fosfato-tamponato salina (PBS) per rimuovere il tessuto in eccesso.
- Inserire un ago e una siringa da 22 G riempiti di 5 mL di PBS sterilizzato con filtro nell'estremità caudale della colonna vertebrale e scorrere cranialmente, lasciando il cavo tO uscire in un quarto piatto di Petri ( figura 1b ).
- Raccogliere il midollo spinale in un tubo da 15 mL con 5 mL di HABG ( Tabella 1 ) sul ghiaccio. Usate attenzione per evitare di schiacciare il midollo spinale.
- Ripetere i passaggi 3.1-3.8 per ogni cucciolo nella stiva.
NOTA: Idealmente, questo processo dovrebbe richiedere meno di 30 minuti per il midollo spinale per garantire l'isolamento sano del neurone.
4. Neuroni isolanti
NOTA: La fase seguente deve essere eseguita in un cappuccio di flusso laminare. Si prevede la conoscenza della tecnica base sterile.
- Tissue Mincing
- Prendete il tubo contenente le corde spinali e agitate leggermente per sospendere il tessuto.
- Versare il tessuto dal tubo in un piatto da 60 mm di vetro Petri e dadi con una lama di rasoio per creare pezzi fini di circa 0,5 mm.
- Trasferire il tessuto con una pipetta largo-bore in un tubo da 15 mL contenente 5 mL di HABG.
- Posizionarlo in un30 ° C per 30 minuti per consentire alle cellule di equilibrare a questa temperatura. Mantenere le cellule su un agitatore appena sufficiente per consentire loro di essere sospesi nel fluido.
NOTA: Questo passaggio è fatto per evitare di sconvolgere le cellule dopo il trasferimento dal ghiaccio al mezzo di digestione. Mantenere le cellule a 30 ° C contribuisce a ridurre la morte cellulare associata ad un metabolismo altrimenti aumentato a 37 ° C.
- Preparare il mezzo di digestione ( Tabella 1 ).
- Preparare il gradiente di densità (Tabella 1).
- Preparare ciascuno dei 4 strati in 4 tubi separati da 15 ml, come descritto nella tabella 1 .
- Aggiungere 1 ml da ogni strato in un nuovo tubo da 15 ml. Inizia con lo strato 1 in basso e aggiungi successivamente fino a raggiungere il livello 4 in alto. Evitare di disturbare gli strati durante l'aggiunta.
- Lavare le piastre rivestite con PDL dalla fase 2.2. Lavare con acqua sterile per alcuni minuti prima di rimuovere qualsiasi acqua rimanente eConsentendo loro di asciugare per 1 h.
- Trasferire il tessuto al mezzo di digestione.
- Rimuovere il tubo contenente i tessuti dal bagno dell'acqua shaker a 30 ° C e lasciarlo accomodare per alcuni minuti.
- Rimuovere il tubo mediano di digestione dal bagno d'acqua di 37 ° C e aspirarlo in una siringa di chiusura.
- Aspirare l'eccesso di HABG dal tubo contenente i tessuti.
- Utilizzare un filtro da 0.2 μm a sbirciamento sulla siringa per aggiungere il mezzo di digestione al tubo contenente i tessuti.
- Mettere il tubo in un bagno d'acqua di 30 ° C per 30 minuti. Tenere le cellule agitate abbastanza da permettere loro di essere sospese nel fluido.
NOTA: È importante non mantenere troppo lungamente le cellule nel mezzo di digestione o lasciare che la temperatura sia troppo elevata, che potrebbe portare ad un'eccessiva digestione e provocare il sospensione del tessuto in una miscela gelatinosa.
- Durante questo periodo, rivestire la laminina come nel punto 2.3.
- Esegui la triturazione ( cioè la separazione delle cellule dal tessuto).
- Rimuovere il tubo dal bagno di agitazione a 30 ° C e lasciarlo accomodare per qualche minuto.
- Aspirare un mezzo di digestione in eccesso.
- Sospendere il tessuto in 2 ml di HABG.
- Usando una pipetta stretta, triturare 10 volte per 45 s.
NOTA: Questo è probabilmente il passo singolo più cruciale e può ridurre in modo significativo il rendimento se non viene eseguito correttamente.- Aspirare il tessuto nella pipetta e vuotare immediatamente il contenuto.
- Evitate l'introduzione dell'aria, poiché diminuirà significativamente la resa vitale.
NOTA: la pipetta ideale è una pipetta di vetro da 9 ", la punta della pipetta deve essere lucidata a fuoco per lisciare le superfici ruvide e quindi essere siliconizzata posizionandosi in una soluzione 1:20 di diclorodimetilsilano (DMDCS) in cloroformio e lasciata O La pipetta deve quindi essere rimossa e lasciata asciugare in ariaDeve essere autoclavato per la sterilizzazione.
Attenzione: DMDCS e cloroformio sono altamente infiammabili, e la siliconizzazione deve essere effettuata in una cappa di fumo.
- Aspirare i primi 2 ml di supernatante e inserirlo in un nuovo tubo da 15 ml denominato "raccolta".
- Ripetere i passaggi 4.7.3-4.7.5 due volte supplementari (il tubo di raccolta delle cellule dovrebbe avere 6 ml alla fine).
- Trasferire lentamente il contenuto del tubo di raccolta nel tubo di gradiente preparato al punto 4.2, evitando la rottura del gradiente.
- A questo punto, rimuovere il mezzo neurobasale già preparato ( Tabella 1 ) dal frigorifero e lasciarlo riscaldare in un bagno a 37 ° C.
- Purificare i neuroni.
- Centrifugare il tubo di gradiente per 15 minuti a 800 xg e 22 ° C.
- Raccogliere lo strato desiderato con una pipetta ( figura 2 ) e collocare in un nuovo tubo da 15 ml. Per la più alta purezza della neuroIsolare ( cioè > 90%), raccogliere lo strato 3. Per ottenere una maggiore resa con meno purezza ( es. > 70-80%), raccogliete i livelli 2 e 3.
- Diluire il gradiente di densità aggiungendo 5 mL di HABG ai nuovi strati raccolti.
- Centrifugare a 200 xg per 2 min a 22 ° C.
- Scartare il surnatante, ri-sospendere in 5 mL di HABG e far scorrere il pellet per sospendere le cellule.
- Centrifugare per 2 min 200 xg a 22 ° C.
- Scartare il surnatante, risospendere in 3 ml di mezzo neurobasale e far scattare il pellet per riposizionare le cellule.
- Conte le celle.
- Prendere 10 μL della soluzione, ora con le cellule in mezzo neurobasale, e mescolare con 10 μL di Trypan blu.
- Mettere 10 μL di questa miscela in una camera di conteggio del vetro.
- Utilizzando una camera standard di conteggio del vetro conteggiate il numero di celle in ciascuno dei quattro quadranti 4 x 4. Aggiungere tutte le celle contate (n), multiPelo per 2 (fattore di diluizione), divide per 4 (numero di quadranti contati), moltiplica per 3 (volume di media neurobasale) e moltiplica per 10 4 per ottenere la concentrazione di cellule in cellule / ml.
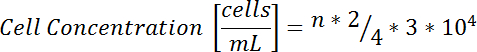
- Seme le cellule sulle piastre di coltura
- Diluire la sospensione cellulare a 300.000 cellule in 1 mL di mezzo neurobasale.
NOTA: Sulla base della concentrazione delle cellule ottenute nelle fasi precedenti, viene aggiunto un supporto neurobasale supplementare per ottenere una concentrazione finale di 3 x 10 5 cellule / mL. L'equazione è C 1 V 1 = C 2 V 2 , dove C 1 è la concentrazione iniziale delle cellule ottenute dal raccolto; V 1 è 3 mL; E C 2 è 3 * 10 5 cellule / ml, come sopra discusso. L'equazione viene risolta per V 2 . Aggiungere il volume del mezzo neurobasale necessario per rendere uguale il volume totale delle cellule in soluzioneV 2 . - Agitare delicatamente per distribuire le cellule in soluzione e aggiungere 1 mL ad ogni pozzetto nelle piastre ricoperte a 24 pozzetti.
- Diluire la sospensione cellulare a 300.000 cellule in 1 mL di mezzo neurobasale.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Utilizzando questa tecnica, una singola lettiera (4-10 cuccioli) consente l'isolamento di 1-2,5 10 neuroni adatti per l'invaso su piastre di coltura. Tipicamente, 4-8 pozzetti vengono seminati alla concentrazione menzionata sopra ( cioè 300.000 cellule / ml). La Figura 3 mostra l'apparenza dei neuroni a questa concentrazione dopo una settimana di coltura a microscopia leggera di ingrandimento ( a ) e ad alta ( b<...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Questa tecnica consente la cultura affidabile dei neuroni del midollo spinale. Una volta raggiunta la conoscenza della tecnica, ci vogliono circa 3,5 ore per completare. Siamo stati in grado di effettuare l'isolamento dei neuroni da 2 cucciolate separate (16 topi totali) in circa 4 h. Il passo fondamentale della fattibilità è poter estrarre efficacemente i cavi spinali dai topi. La resa consente di plating diversi pozzetti e per la capacità di testare i neuroni in varie condizioni. Siamo stati in grado di trattare i...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori non hanno alcuna divulgazione.
Ringraziamenti
Gli autori non hanno alcun riconoscimento.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Ibernazione A Medium - 500 mL | Thermo-Fisher | A1247501 | https://www.thermofisher.com/order/catalog/product/A1247501 |
| Ibernazione A Meno Calcio - 500 mL | Brainbits | HA-Ca | http://www.brainbitsllc.com/hibernate-a-minus-calcium/ |
| Glutamax 100X - 100 mL | Thermo-Fisher | 35050061 | https://www.thermofisher.com/order/catalog/product/35050079 |
| Integratore B27 50X - 10 ml di | Thermo-Fisher | 17504044 | https://www.thermofisher.com/order/catalog/product/17504044 |
| Papaina, liofilizzata - 100 mg | di Worthington | LS003119 | http://www.worthington-biochem.com/pap/cat.html |
| Neurobasal A Medium - 500 mL | Thermo-Fisher | 10888022 https://www.thermofisher.com/order/catalog/product/10888022 | |
| Penicillina-Streptomicina (10.000 U/mL) | Thermo-Fisher | 15140122 | https://www.thermofisher.com/order/catalog/product/15140122 |
| Bromuro di poli-D-lisina (PDL) - 5 mg | Sigma-Aldrich | P6407-5MG | http://www.sigmaaldrich.com/catalog/product/sigma/p6407?lang=en®ion=US |
| Laminina di topo - 1 mg | Thermo-Fisher | 23017015 | https://www.thermofisher.com/order/catalog/product/23017015 |
| Trypan Blue - 20 mL | Sigma-Aldrich | T8154-20ML | http://www.sigmaaldrich.com/catalog/product/sigma/t8154?lang=en®ion=US |
| OptiPrep Gradient Medium - 250 mL | Sigma-Aldrich | D1556-250ML | http://www.sigmaaldrich.com/catalog/product/sigma/d1556?lang=en®ion=US |
| Diclorodimetilsilano ( | Sigma-Aldrich | 440272-100ML | |
| http://www.sigmaaldrich.com/catalog/product/aldrich/440272?lang=en®ion=US Cloroformio | Sigma-Aldrich | 288306-1L | http://www.sigmaaldrich.com/catalog/product/sial/288306?lang=en®ion=US |
| Pippette in vetro - 9" | Sigma-Aldrich | 13-678-20C | http://www.sigmaaldrich.com/catalog/product/sigma/cls7095d9?lang=en®ion=US |
| Pipetta a bulbo - 5 mL | Sigma-Aldrich | Z186678-3EA | http://www.sigmaaldrich.com/catalog/product/aldrich/z186678?lang=en®ion=US&cm_sp=Insite-_-prodRecCold_xviews-_-prodRecCold10-1 |
| MARCA® Piastra di Petri, vetro - 60 x 15 mm | Sigma-Aldrich | BR455717-10EA | http://www.sigmaaldrich.com/catalog/product/aldrich/br455717?lang=en®ion=US |
| Piastra sterile per coltura cellulare a 24 pozzetti | Sigma-Aldrich | M8812-100EA | http://www.sigmaaldrich.com/catalog/product/sigma/m8812?lang=en®ion=US |
| Hausser Hemacytometer (camera di conteggio in vetro) | Fischer Scientific | 02-671-6 | https://www.fishersci.com/shop/products/hausser-bright-line-phase-hemacytometer-hemacytometer/026716 |
| vetrini - vetro di copertura sterile da 12 mm - non rivestito | Neuvitro | GG-12-1.5-Pre | http://www.neuvitro.com/german-coverslip-12mm-diameter.htm |
| NeuN Anticorpo monoclonale di coniglio - 100 &; L | Abcam | ab177487 | Dopo il fissaggio in paraformaldeide (PFA) e il blocco con BSA al 5%, le cellule su un vetrino coprioggetti da 12 mm sono state incubate nell'anticorpo diluito 1:200 per 18 ore in 4 gradi |
| C MAP-2 Anticorpo monoclonale di topo - 50 &; L | Abcam | ab11267 | Dopo il fissaggio in paraformaldeide e il blocco con BSA al 5%, le cellule su un vetrino coprioggetti da 12 mm sono state incubate nell'anticorpo diluito 1:500 per 18 ore in 4 gradi E |
Riferimenti
- Qayumi, A. K., et al. Animal model for investigation of spinal cord injury caused by aortic cross-clamping. J Invest Surg. 10 (1-2), 47-52 (1997).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Taira, Y., Marsala, M. Effect of proximal arterial perfusion pressure on function, spinal cord blood flow, and histopathologic changes after increasing intervals of aortic occlusion in the rat. Stroke. 27 (10), 1850-1858 (1996).
- Stoppini, L., Buchs, P. -A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Ahlemeyer, B., Baumgart-Vogt, E. Optimized protocols for the simultaneous preparation of primary neuronal cultures of the neocortex, hippocampus and cerebellum from individual newborn (P0. 5) C57Bl/6J mice. J Neurosci Methods. 149 (2), 110-120 (2005).
- Brewer, G. J., Torricelli, J. R. Isolation and culture of adult neurons and neurospheres. Nat Protoc. 2 (6), 1490-1498 (2007).
- Banker, G. A., Cowan, W. M. Rat hippocampal neurons in dispersed cell culture. Brain Res. 126 (3), 397-425 (1977).
- Graber, D. J., Harris, B. T. Purification and culture of spinal motor neurons from rat embryos. Cold Spring Harb Protoc. 2013 (4), 319-326 (2013).
- Anderson, K. N., Potter, A. C., Piccenna, L. G., Quah, A. K., Davies, K. E., Cheema, S. S. Isolation and culture of motor neurons from the newborn mouse spinal cord. Brain Res Prot. 12 (3), 132-136 (2004).
- Gingras, M., Gagnon, V., Minotti, S., Durham, H. D., Berthod, F. Optimized protocols for isolation of primary motor neurons, astrocytes and microglia from embryonic mouse spinal cord. J Neurosci Methods. 163 (1), 111-118 (2007).
- Brewer, G. J., et al. Optimized survival of hippocampal neurons in B27-supplemented Neurobasal, a new serum-free medium combination. J Neurosci Res. 35 (5), 567-576 (1993).
- Fang, B., et al. Ischemic preconditioning protects against spinal cord ischemia-reperfusion injury in rabbits by attenuating blood spinal cord barrier disruption. Int J Mol Sci. 14 (5), 10343-10354 (2013).
- Su, M., Zhong, W., Ren, S. Dose-dependent protection of reseveratrol against spinal cord ischemic-reperfusion injury in rats. Trop J Pharm Res. 15 (6), 1225-1233 (2016).
- Haapanen, H., et al. Remote ischemic preconditioning protects the spinal cord against ischemic insult: An experimental study in a porcine model. J Thorac Cardiovasc Surg. 151 (3), 777-785 (2016).
- Conrad, M. F., Ye, J. Y., Chung, T. K., Davison, J. K., Cambria, R. P. Spinal cord complications after thoracic aortic surgery: long-term survival and functional status varies with deficit severity. J Vasc Surg. 48 (1), 47-53 (2008).
- Wong, D. R., et al. Delayed spinal cord deficits after thoracoabdominal aortic aneurysm repair. Ann Thorac Surg. 83 (4), 1345-1355 (2007).
- Freeman, K. A., et al. Alpha-2 agonist attenuates ischemic injury in spinal cord neurons. J Surg Res. 195 (1), 21-28 (2015).
- Freeman, K. A., et al. Spinal cord protection via alpha-2 agonist-mediated increase in glial cell-line-derived neurotrophic factor. J Thorac Cardiovasc Surg. 149 (2), 578-586 (2015).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
