Analisi del contenuto intestinale più comune di macroinvertebrati sono visive. Che richiedono intensa conoscenza diversità morfologica degli organismi di preda, essi perdere morbido corposo preda e, grazie alla forte comminuzione della preda, sono quasi impossibile per alcuni organismi, tra cui anfipodi. Forniamo dettagliati, romanzo approcci genetici per macroinvertebrati preda identificazione nella dieta di anfipodi.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Protocollo di laboratorio per analisi genetiche del contenuto dell'intestino del rDNA acquatica macroinvertebrati Using Group-specific Primers
In questo articolo
Sommario
Abstract
L'analisi di reti alimentari è essenziale per una migliore comprensione degli ecosistemi. Ad esempio, interazioni cibo web possono subire cambiamenti severi causati dall'invasione di specie non indigene. Tuttavia, un'esatta identificazione delle interazioni predatore-preda campo è difficile in molti casi. Queste analisi sono spesso basate su una valutazione visiva del contenuto intestinale o l'analisi dei rapporti dell'isotopo stabile (δ15N e δ13C). Tali metodi richiedono una conoscenza completa circa, rispettivamente, diversità morfologica o firma isotopica da preda singoli organismi, che conduce agli ostacoli nell'esatta identificazione di organismi di preda. Analisi del contenuto intestinale Visual sottovalutare soprattutto organismi morbido corposo preda, perché macerazione, ingestione e la digestione delle prede organismi rendono difficile identificazione di specie particolari. Quindi, strategie di reazione a catena (PCR) basata della polimerasi, ad esempio l'utilizzo di primer specifico del gruppo imposta, forniscono un potente strumento per l'indagine sulle interazioni di rete alimentare. Qui, descriviamo protocolli dettagliati per studiare il contenuto dell'intestino dei macroinvertebrati consumatori da campo utilizzando primer gruppo-specifici insiemi di ribosomal nucleare dell'acido desossiribonucleico (rDNA). DNA può essere estratta dall'interi esemplari (nel caso di piccoli taxa) o dal contenuto dell'intestino di esemplari raccolti sul campo. Presenza e l'efficienza funzionale dei modelli di DNA devono essere confermati direttamente dall'individuo testato utilizzando primer universale imposta le rispettive subunità della DNA di targeting. Inoltre dimostriamo che preda consumata può essere determinato ulteriore fino a livello di specie tramite PCR con primer di gruppo-specifici non modificato combinato con analisi di polimorfismo (SSCP) conformazione successivo singolo filamento usando i gel di poliacrilammide. Inoltre, mostriamo che l'uso di tinture fluorescenti differenti come etichette consente la proiezione parallela per frammenti di DNA di preda diversi gruppi dai campioni contenuti multipli dell'intestino tramite l'analisi del frammento automatizzato.
Introduzione
Predatore-preda interazioni, che costituiscono la maggior parte delle interazioni trofiche e dinamiche web di cibo, sono aspetti fondamentali per caratterizzare i flussi di materia ed energia in tutto reti alimentari all'interno e tra gli ecosistemi, che è uno degli obiettivi principali dell'ecologia 1. la determinazione dell'origine e il flusso di carbonio e sostanze nutrienti è promuovere la comprensione della connettività ecologica tra ecosistemi2. Tuttavia, gli ecosistemi, come fiumi e loro bacini imbriferi, non sono solo legati da flussi di materia organica e nutrienti, ma anche dai movimenti di organismi3. Pertanto, alterazioni habitat interrompendo il flusso di risorse che collegano tali sistemi possono fortemente alterare le reti alimentari di entrambi gli ecosistemi, non solo direttamente ma anche indirettamente cambiando la rispettiva composizione delle Comunità di predatore-preda. Per esempio, cambiamenti di reti alimentari sono stati indicati per essere collegati ai movimenti del predator singola specie (ad es., trota iridea)4. Tali modifiche potenzialmente minacciano la biodiversità e il funzionamento degli ecosistemi acquatici. Di conseguenza, analizzando le interazioni predatore-preda nel campo è essenziale per determinare l'impatto dei cambiamenti ambientali indotti dall'uomo, quali le pratiche di gestione dell'acqua, sulla biodiversità degli ecosistemi acquatici nativa.
Poiché tracciamento dei collegamenti trofici è difficile in sistemi complessi, sono stati istituiti diversi approcci che ne consentono la valutazione delle interazioni di alimentazione nel campo5. Tradizionalmente, le indagini di interazioni nel campo di alimentazione sono basate sulla identificazione visiva della preda rimane nelle viscere dissecate e richiedono una conoscenza approfondita circa la diversità morfologica preda. Analisi del contenuto visivo dell'intestino hanno fornito le comprensioni nell'uso delle risorse di diversi gruppi di consumatori (ad es., variazione stagionale nella dieta di aragosta pesce e6 7,8 o alimentazione preferenze di copepodi). Tuttavia, il processo fisico di digestione complica l'analisi del contenuto intestinale visual e solitamente non trova morbido corposo preda-organismi9. Per l'alimentazione di specie dall'ingestione di liquido o per alcuni consumatori di invertebrati marini che sminuzzano intensivamente loro cibo prima dell'ingestione, come anfipodi, identificazione visiva delle prede nel contenuto dell'intestino è Impossibile10. A causa di queste limitazioni, l'analisi molecolare fornisce un'alternativa promettente.
Le analisi molecolari sono ormai diventati uno strumento comune che permettono la rilevazione rapida e precisa preda nel contenuto intestinale. La gamma di tali tecniche è varia: strategie basate su anticorpi monoclonali o reazioni a catena della polimerasi (PCR) sono usate spesso, a causa della loro alta specificità e sensibilità11. Lo sviluppo di nuovi anticorpi monoclonali è ad alta intensità di tempo e di costo, di conseguenza, l'applicazione di altre tecniche molecolari è più utile quando gli anticorpi non sono già presenti11. Un altro approccio comune è l'amplificazione delle regioni di acido desossiribonucleico (DNA), come i geni ribosomiali acido ribonucleico (RNA) presenti nella maggior parte delle specie, utilizzando primer universale imposta12,13. Quando si utilizza questa tecnica, spesso non è possibile identificare l'intera gamma di prede organismi all'interno di origini miste di DNA14. Un approccio efficace per evitare un tale inconveniente è utilizzare primer specifico del gruppo imposta per analisi del contenuto genetico dell'intestino. Progettato per amplificare solo le regioni di DNA di particolari gruppi destinatari ed escludere tutte le altre specie15,16, gruppo-specifici primer consentire l'identificazione di organismi di preda al livello tassonomico dei gruppi specificati senza analisi secondarie di tempo e costo elevato. Tuttavia, come tutti budello analisi dei contenuti, tali analisi forniscono solo un'istantanea del comportamento alimentare. Di conseguenza, combinando analisi del contenuto intestinale molecolare con analisi di tempo-integrazione traccianti naturali (ad es., isotopi stabili) è considerato benefico1,2.
Qui, descriviamo un metodo dettagliato per le indagini di PCR-basata di interazioni predatore-preda usando set di primer gruppo-specifici per regioni di DNA (rDNA) ribosomale nucleare per essere combinato con analisi degli isotopi stabili del campione stesso. Descriviamo la rilevazione del DNA del singolo preda gruppi tramite l'elettroforesi del gel dell'agarosi. Inoltre, presentiamo un'opportunità per ulteriori analisi di a valle dei prodotti di PCR di tale gruppo-specifici primers applicabile ogni volta che una risoluzione tassonomica superiore specificità dei primer è richiesta. Perché i frammenti di DNA a singola elica (ssDNA) conformazioni terziario di forma che sono determinate dalla loro sequenza primaria17, piccole variazioni nei frammenti amplificati da tale gruppo specifico primer portano a cambiamenti conformazionali. Tali cambiamenti possono essere rilevati dalle analisi di polimorfismo (SSCP) conformazione singolo filamento con gel di poliacrilammide17,18, consentendo una più precisa identificazione di organismi di preda (fino al livello di specie).
Mentre l'elettroforesi del gel dell'agarosi è uno strumento comune e poco costoso per visualizzare i frammenti di DNA e determinare la loro lunghezza approssimativa19, la risoluzione dipende dalla quantità di DNA e la macchiatura tintura usato20. Di solito, la visualizzazione è dritto in avanti quando si lavora con campioni di DNA puri, ma potenzialmente basse quantità di prede DNA nel contenuto dell'intestino dei consumatori può complicare le marcature di risultati di elettroforesi su gel di agarosio. Ancora, questo metodo di rilevamento è fattibile allo schermo un basso numero di esemplari dei consumatori dal campo per uno o alcuni gruppi in preda, ma complicazione nel punteggio che rende la proiezione di un elevato numero di campioni per più preda taxa tempo estremamente intensivo e così impraticabile. Un metodo di rilevazione più sensibile è l'analisi automatizzata di frammenti tramite elettroforesi capillare, che inoltre permette di determinare l'esatta lunghezza di frammenti21. Parecchi del microsatellite basato su studi hanno dimostrato che utilizzando tinture fluorescenti differenti come etichette, è possibile rilevare e determinare diversi frammenti di lunghezza paragonabile di frammento automatizzato analisi22,23, 24. Pertanto, vi presentiamo anche un protocollo dettagliato per la rivelazione in parallelo di DNA da una preda più gruppi usando la PCR con primer di gruppo-specifici con etichetta set e rilevamento tramite l'analisi del frammento automatizzato con un sequenziatore automatizzato. Inoltre, presentiamo i risultati di un caso di studio che dimostra che la rilevazione di DNA di preda tramite l'analisi del frammento automatizzato è un approccio che permette anche una quantificazione relativa delle prede ingerite.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
1. raccogliere macroinvertebrati dal campo e preparazione dei campioni per analisi del contenuto genetico Gut.
- Raccogliere macroinvertebrati in ogni sito, ordinare gli individui delle specie dei consumatori di interesse in singole provette e congelarli direttamente in azoto liquido o ghiaccio secco per evitare la liquidazione dell'intestino e degradazione del DNA.
Nota: Evitare di conservare campioni in alcool, perché alcuni macroinvertebrati tendono a rigurgitare prima l'alcool uccide loro. - Utilizzare solo nel tratto gastro-intestinale di medie e grandi (circa > mm 3) specie di macroinvertebrati per analisi del contenuto genetico intestino così la materia restante del campione può essere utilizzata per altre procedure (ad es., isotopo stabile analisi). Si noti che questo non è applicabile quando indagando taxa molto piccola come acqua acari. Di conseguenza, possono essere saltati punti 1.2.1 e 1.2.2.
- Leggermente scongelare un individuo e attentamente sezionare il tratto gastro-intestinale sotto un microscopio stereoscopico utilizzando acciaio inox fine forcipe. Assicurarsi di non forare il tratto gastro-intestinale per evitare la perdita di materia. Forcipe
- pulite con soluzione di decontaminazione per rimuovere contaminazioni di DNA e RNA dopo la preparazione di ogni tratto gastro-intestinale. Di conseguenza, incubare forcipe per 10 minuti nella soluzione di decontaminazione. In seguito, sciacquare con acqua sterile per rimuovere tracce residue e asciugarli con un panno privo di lanugine.
- Transfer tratto gastrointestinale dissecato a una reazione 2,0 mL tubo contenente tampone di estrazione del sale µ l (450 possibile µ l per l'utilizzo della pipetta ripetitiva) 440 [SEB; 0,4 M cloruro di sodio (NaCl), 10 mM Tris (idrossimetil)-amminometano cloridrato (Tris-HCl) pH 8.0 e sale disodico acido etilendiamminotetracetico di 2mm disidratare pH (EDTA) 8.0]. Archivio preparati campioni a − 20 ° C immediatamente fino all'estrazione del DNA. Garantire che entro un paio di giorni verrà estratti DNA.
- Utilizzare un protocollo di estrazione alto-sale modificate 25 per estrarre il DNA.
- Prendere campioni fuori dal freezer. Utilizzare pinze per aggiungere una sferetta di acciaio di 5 mm per ogni provetta e lasciare i campioni congelati in panchina a temperatura ambiente (TA) a scongelare. Utilizzare un laminatoio del branello per omogeneizzare campioni per 1 minuto a 15 Hz.
- Rotazione verso il basso i campioni con una breve corsa di una centrifuga. Utilizzare pipette microlitro per aggiungere soluzione di 90 µ l (100 µ l possibile per l'utilizzo della pipetta ripetitiva) 10% sodio dodecil solfato (SDS) e 5 µ l di proteinasi K. di 10 mg/mL
- Vortex campioni accuratamente e incubare le miscele per 1 h a 60 ° C con agitazione costante a 400 giri/min su una thermomixer. Inoltre, accuratamente vortice campioni ogni 10 min per promuovere ulteriormente la lisi.
- Spin giù i campioni con una breve corsa di una centrifuga, aggiungere 350 µ l di 5 M di NaCl con una pipetta microlitro e vortice accuratamente per circa 0,5 - 1 min. Centrifugare i campioni per 40 min a 16.200 x g a 5 ° C.
Nota: Se più set di fila deve essere fatto, l'impostazione della temperatura della centrifuga deve essere leggermente rialzata (non superiore a 10 ° C) poiché SDS tende a flocculare se la temperatura è troppo bassa. - Uso microliter pipette per trasferire circa 600 µ l di surnatante in una provetta di reazione di 1,5 mL nuovo. Fare attenzione a non rimuovere nulla dal pellet.
- Acciaio inox punta perline fuori le provette di reazione in un colino da tè in acciaio inossidabile, pulirli con acqua corrente e li Incubare in una capsula di Petri con la soluzione di decontaminazione per 10 min. Risciacquare accuratamente la soluzione di decontaminazione con sterile acqua e memorizzare pulite perline in etanolo (> 99%, grado di p.a.) o a secco fino al riutilizzo.
Nota: Pulizia delle perle non deve necessariamente essere fatto direttamente in questo passaggio, ma piuttosto può essere fatto ogni volta che c'è tempo di attesa nei passaggi seguenti. - Aggiungere 600 µ l di isopropanolo ghiacciata (grado di p.a.) al supernatante con un microlitro Pipettare e attentamente capovolgere la provetta un paio di volte. Conservare i campioni durante la notte a -20 ° C.
- Prelevare campioni fuori dal freezer e li Centrifugare per 20 min a 16.200 × g e a temperatura ambiente. Accuratamente scartare il surnatante ed asciugare il tubo accuratamente con panno carta velina. Si noti che se la temperatura circostante è elevata (più di 25 ° C), centrifugare a 5 ° C per evitare i pellet scivolare mentre scartando il sovranatante.
- Lavare il pellet contenente DNA con etanolo al 70%. Per effettuare questa operazione, aggiungere 200 µ l di etanolo ghiacciata (70%, grado di p.a.) usando una pipetta microlitro e centrifugare i campioni per 10 min a 16.200 x g e temperatura ambiente (o 5 ° C, se necessario). Accuratamente scartare il surnatante ed asciugare il tubo accuratamente con panno carta velina. Utilizzare una pipetta µ l 10 regolato a circa 8 µ l a pipettare con attenzione il sovranatante rimanenti. Assicurarsi di non disturbare il pellet.
- Asciugare il pellet per circa 5-20 min a 60 ° C o a temperatura ambiente al banco fino a quando tutto l'etanolo viene evaporato.
- Pellet sciogliere in 50-100 µ l della nucleasi-free (sterilizzato a vapore e trattata DEPC) acqua (ddH 2 O), attendere almeno 1 ora (anche se si otterranno migliori risultati durante la notte a 4 ° C).
- Misurare la quantità di DNA contenuta in ciascun campione con uno spettrofotometro del micro-volume, secondo il produttore ' s istruzioni. Fare una diluizione di ciascun campione contenente circa 2-10 ng DNA / µ l. mantenere la soluzione di riserva nel freezer. La soluzione di lavoro di tenere in frigo e garantire quel campione di ulteriore lavorazione avviene poco.
2. Verificare l'efficienza funzionale di DNA-estratti per successivo rilevamento della preda recentemente ingerito.
- Per garantire la presenza e l'efficienza funzionale dei modelli, testare ogni Estratto di DNA (passi 1.1 a 1.3.11) utilizzando primer universale imposta adatto per l'origine di alimentari in questione (ad es., invertebrati 16 , 26) che stanno prendendo di mira la stessa subunità nucleare come l'iniettore specifico del gruppo, utilizzato per il successivo rilevamento di preda 25 , 27. I passi seguenti si riferiscono all'utilizzo di set di primer universale NSF1419/20 e NSR1642/16 16 e LSU D1, D2 fw1 e LSU D1, D2 rev2 o LSU D1, D2 rev4 26. Per dimostrare che la reazione di PCR ha avuto successo e che si è verificato nessuna contaminazione, utilizzare un controllo positivo contenente DNA che era già stato amplificato con successo e l'esempio di un controllo contenente ddH 2 O invece del DNA all'interno di ogni PCR eseguire.
- Per preparare primer soluzioni di lavoro che contengono una concentrazione finale di 10 µM del primer, dispensare la quantità appropriata del rispettivo primer stock soluzione e ddH 2 O (a seconda della concentrazione della soluzione madre) in un provetta di reazione fresco 1,5 mL mediante micropipette.
- Aggiungere primer, mix di deossinucleotidi (dNTP), tampone di reazione, tubo di reazione 2 O in un 1,5 o 2,0 mL (a seconda del numero di campioni da trattare) Taq DNA polimerasi e ddH, poi vortice di questa miscela. Volumi dettagliati per la miscela di reazione standard per una reazione di PCR di 10 µ l sono riportati nella tabella 1 (per informazioni dettagliate dei prodotti chimici utilizzati, vedere Tabella materiali).
- Uso microliter pipette per trasferire ogni 1 µ l di DNA estrarre in 9 µ l di thmiscela di reazione standard e all'interno di un tubo PCR (o un pozzetto di una piastra PCR). Chiudere il tubo di reazione o i pozzetti di reazione della piastra (con le strisce di tappo).
- Programmare il termociclatore: è il protocollo standard per il set di primer NSF1419/20 e NSR1642/16 16: 94 ° C per 4 min (denaturazione), seguita da 30 cicli di 94 ° C per 30 s, 50 ° C (temperatura di annealing) per 30 s, 72 ° C per 90 s e l'estensione finale a 72 ° C per 10 min. Per il primer LSU set 26, utilizzare la seguente: 94 ° C per 4 minuti, seguiti da 45 cicli di 94 ° C per 20 s, 52,5 ° C per 20 s, 72 ° C per 90 s e un'estensione finale a 72 ° C per 8 min.
- Provette per PCR posto o piastre in termociclatore, chiudere il coperchio del ciclatore e avviare il programma rispettivo.
- Preparare un 1,5% di agarosio gel utilizzando una soluzione tampone contenente Tris base, acido borico ed EDTA (tampone TBE) e dell'agarosi. Per la preparazione di un gel di agarosio 1.5%, utilizzando un vassoio di colata di gel con ingombro di 10 cm × 7,5 cm × 3 cm, pesano agarosio 0,45 g in una beuta, utilizzare un cilindro graduato per misurare 30 mL di buffer di x TBE 1 (89 mM Tris pH 7,6, acido borico 89 mM e 2 mM EDTA, pH 8.0) e versarla nel matraccio conico. Riscaldare la miscela utilizzando un forno a microonde. Interrompere il forno a microonde, ogni volta che ci sono bolle d'aria grandi e turbinio attentamente il pallone fino a quando la soluzione è solo una fase.
- Raffreddare la soluzione a circa 60 ° C, agitare la beuta in un bagno d'acqua. Rapidamente versare la soluzione in un vassoio di colata di gel, rimuovere le bolle d'aria e inserire i pettini. Aspettare circa 20 minuti fino a quando il gel è indurito.
- Riempimento unità di elettroforesi con 0.5 x TBE e inserto cassetto di colata gel contenente il gel di agarosio. Assicurarsi che le fessure di gel sono privo di bolle d'aria.
- Rotazione verso il basso i prodotti di PCR utilizzando l'opzione di esecuzione breve di una centrifuga di mini (piastra). Utilizzare una pipetta microlitro di mescolare ogni 3 µ l di prodotto PCR con 1 µ l di 6x loading dye (40% saccarosio e 0,25% bromofenolo) e caricarlo nelle fessure gel del gel dell'agarosi. Pipettare 1,5 µ l di una scala di DNA bp 100 in uno slot di ogni riga con una pipetta microlitro come misura standard. Ricollocare il coperchio dell'unità di elettroforesi correttamente e collegare i cavi a un alimentatore. Esegua il gel a 100 V/cm per 35 min.
- a preparare un bagno di colorazione, versare 1.000 mL di 1 x TBE in una quadrato-a forma di scatola di plastica impermeabile alla luce. Aggiungere 50 µ l di bromuro di etidio con una pipetta microlitro, chiudere il coperchio della scatola in plastica e scuoterlo per garantire un'equa distribuzione del bromuro di etidio.
- Togliere il gel elettroforesi e inserirlo sul bagno di colorazione per circa 10 min. Quindi, prendere il gel dal bagno di colorazione e posizionatelo sopra un sistema di documentazione del gel e visualizzarla secondo il manuale.
- Analizzare campioni solo che ha mostrato risultati positivi (frammenti di dimensioni adeguate visual in gel di agarosio) in termini di presenza e l'efficienza funzionale dei modelli per il successivo rilevamento della preda recentemente ingerito.
| PCR-Mix | soluzione di lavoro di concentrazione | Mix per 10 reazione di PCR µ l | concentrazione finale in PCR |
| Primer FW | µM 10 | μl 0,5 | 0,5 µM |
| Primer RW | 10 µM | 0,5 & n. 956 ; l | 0,5 µM |
| tampone di reazione (20 mM Tris-HCl, pH 8,55, 16mm (NH4) 2SO4 e le concentrazioni finali di 2 mM MgCl2) | 1 µM | 1 μl | 1 µM |
| dNTP | 10mm | 0,25 mM | |
| Taq polimerasi | 5 U | μl 0,1 | 0,05 U |
| ddH 2 0 | μl 6.65 | ||
| < stro ng > totale miscela di reazione di quantità | μl 9 | ||
| DNA | 1 μl | ||
Tabella 1: protocollo per la preparazione della miscela di reazione standard per una reazione di PCR di 10 µ l dettagliato.
3. rilevare elementi di preda/alimento recentemente ingerito con set di Primer specifico del gruppo tramite elettroforesi del Gel.
- Condotta PCR utilizzando che la soluzione di lavoro del DNA estratti (preparati secondo passi 1.1 a 1.3.11) e il set di primer specifico del gruppo (senza etichetta, vale a dire, senza modifiche) appropriato per il gruppo di preda mirato come descritto in 2.1.1 a 2.1.3 i passaggi (per le variazioni nella miscela di reazione per il set di primer rispettivi, vedi tabella 2). Eseguire PCR utilizzando il protocollo standard fornito al punto 2.1.4 (per ricottura temperature per il set di primer rispettivi, vedi tabella 2).
- Utilizzare un controllo con DNA puro da un esemplare appartenendo al rispettivo target (controllo positivo) e un controllo negativo con DNA puro dalle specie dei consumatori per ogni PCR eseguire.
- Controllare con successo la reazione di PCR usando l'elettroforesi del gel dell'agarosi descritto nei passaggi 2.1.6 per 2.1.11. La reazione di PCR è stata completata se un frammento di lunghezza appropriata (Vedi tabella 2) è visibile per il controllo positivo ma non per il controllo negativo. Se uno o entrambi questi criteri sono insoddisfatti, ripetere PCR.
- Utilizzo di agarosio gel elettroforesi, come descritto nei passaggi 2.1.6 per 2.1.11, per rilevare se il gruppo di preda mirato era stato consumato dai consumo diversi campioni analizzati (tramite sentenza se il frammento di lunghezza appropriata è visibile o non). Assicurati di non perdere frammenti con bassa risoluzione visual.
- Prodotti di PCR di store a 4 ° C, se ulteriori analisi avverrà entro i prossimi 24 h, o a-20 ° C se analisi devono essere eseguite successivamente.
4. Successivamente determinare preda consumata ulteriormente a valle utilizzando analisi SSCP tramite Gel di poliacrilammide.
- Preparare un gel di acrilammide 9% per l'elettroforesi SSCP. Preparare le soluzioni di lavoro in una cappa di laboratorio.
- Per preparare una soluzione di lavoro di acrilammide 200ml, riempire un cilindro graduato con 20 mL di 10 x TBE (109 g di Tris base, 55 g di acido borico e 40 mL di 0,50 M EDTA, pH 8.0 disciolto in 1000 mL di ddH 2 O) e un altro con 45 mL di 40% (29: 1) mix di acrilammide. Versare la miscela TBE e acrilammide in un matraccio tarato (una bottiglia di vetro graduato con un segno di 200ml è appropriata anche qui) e aggiungere ddH 2 O fino alla tacca di 200 mL. Continuare a lavorare soluzione in frigorifero (4 ° C) fino a quando necessario. Non utilizzare la soluzione di lavoro più vecchi di una settimana.
- Pesare 0,1 g di ammonio persolfato (APS; uso una bilancia con precisione di almeno 0,01 g) in un matraccio tarato da 1 mL e sciogliere e aggiungendo ddH 2 O fino alla graduazione contrassegnare per preparare una soluzione stock di APS 10%. Trasferire le aliquote (circa 350 µ l) in provette di reazione fresco.
Nota: Un'aliquota è necessario per ogni gel di poliacrilammide. Conservare il restante aliquOTS-20 ° c e di sbrinamento solo aliquote poco prima sono necessari. - Montare un vassoio del gel compromessa di due lastre di vetro, uno bianco e uno con intaglio vetro piatto (ogni 20 cm x 20 cm), con distanziali (1,5 mm di spessore) tra di loro in esecuzione i lati del vetro. Utilizzare ogni tre clip foldback (32 mm) sul lato destro e sinistro per fissare il vassoio del gel ( Figura 1).
- Mix 5 g di agarosio e 250 mL di 1 x TBE buffer in una beuta per preparare la soluzione per un 2% di agarosio del gel. Riscaldare e raffreddare in seguito miscela come descritto nei passaggi 2.1.6 e 2.1.7. Versare rapidamente la soluzione in una scatola di plastica di forma quadrata (cm 21 x 6,5 x 5 cm) e inserire l'estremità inferiore del vassoio del gel (punto 4.1.3) la soluzione di agarosio. Regolare le clip foldback all'estremità inferiore della cassetta gel ad un'altezza in modo che si siedono sul bordo del quadrato-a forma di scatola di plastica ( Figura 1). Aspettare circa 20-30 minuti fino a quando la spina dell'agarosi è completamente indurito.
- Riempire un 100 mL provetta cilindrica con la soluzione di lavoro di acrilamide (punto 4.1.1) fino al contrassegno dei 60 mL e versare la soluzione in un becher. Utilizzare una micropipetta per aggiungere 300 µ l di un'aliquota della soluzione madre APS (punto 4.1.2) e successivamente aggiungere 37,5 µ l di tetrametiletilendiammina (TEMED). Rapidamente, versare la soluzione tra le lastre di vetro del vassoio del gel. In alternativa, iniettare la soluzione tra le lastre di vetro con una siringa monouso mL 100 con un puntale di 1.000 µ l regolata alla testa di iniezione della siringa.
- Inserire delicatamente un pettine standard spessore 1,5 mm all'estremità superiore tra le lastre di vetro. Il pettine deve essere circondato dalla soluzione di poliacrilammide. Il gel di poliacrilammide è polimerizzato, attendere circa 1 h. Evitare la ventilazione durante la polimerizzazione per quanto possibile perché aumenta il tempo necessario per il gel di polimerizzare.
Nota: È possibile memorizzare il gel fuso all'interno di sacchetti di plastica sigillati con un tessuto umido in frigo fino a 3 giorni.
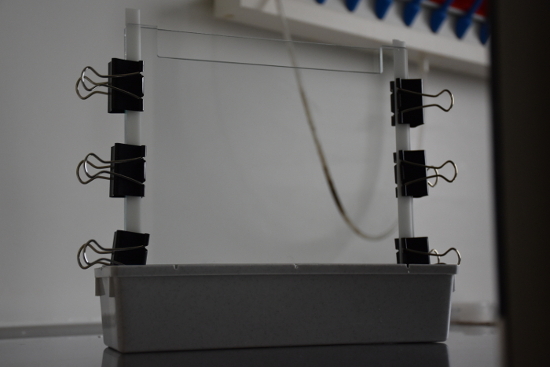
Figura 1: foto che illustrano la costruzione a versare il gel di poliacrilammide. Clicca qui per visualizzare una versione più grande di questa figura.
- posizionare il vassoio del gel, che contiene il gel di poliacrilammide preparato, in un'unità di elettroforesi verticale. Riempire l'unità di elettroforesi con la quantità appropriata (a seconda del tipo di unità di elettroforesi) di 0.5 x TBE e raffreddare l'unità fino a 10 ° C utilizzando un circolatore refrigerato.
- Per la denaturazione del DNA, preriscaldare un thermoblocco /-cycler a 96 ° C. Prepare tampone di denaturazione con 95% formammide (grado di 99,5% p.a.) e 5% di soluzione acquosa contenente blu di bromofenolo 0,25% e 40% (p/v) saccarosio.
- Prendere i prodotti PCR fuori il frigorifero o il congelatore e li di sbrinamento. Rotazione verso il basso i prodotti di PCR utilizzando l'opzione di esecuzione breve di una centrifuga di mini (piastra). Quindi, mescolare ogni 4 µ l di un prodotto PCR con 4 µ l di tampone di denaturazione. Miscele per 5 min a 96 ° C, immediatamente seguita da una fase di raffreddamento in acqua ghiacciata per 10 min. di calore
Nota: I campioni devono essere caricati su gel di poliacrilammide (punto 4.5) subito dopo questo. - Rimuovere il pettine dal gel di poliacrilammide (punto 4.1.6) e utilizzare una micropipetta per caricare completamente ogni campione in uno slot di gel. Eseguire l'elettroforesi a 8 W a gel mentre raffreddamento costantemente l'unità di elettroforesi a 10 ° C. in esecuzione tempo necessario dipende dalla dimensione del frammento di essere separati. Per le dimensioni del frammento di circa 210 bp, un tempo di esercizio di circa 3,5 h è considerato appropriato.
- a preparare un bagno di colorazione, versare 1.000 mL di 1x TBE in un quadrato di plastica impermeabile alla luce e aggiungere 30 µ l di macchiatura tintura (adatta a macchia di DNA a singolo elica) con una pipetta microlitro. Chiudere il coperchio della scatola in plastica e scuoterlo per garantire un'equa distribuzione del colorante colorazione.
- Rimuovere il vassoio del gel dalla camera di elettroforesi e separare con cura la lastra di vetro dentellata dal gel. Far scorrere il gel di poliacrilammide dalla piastra di vetro vuota nel bagno di colorazione. Posizionare il bagno colorazione su un gel di piattaforma e macchia d'agitazione per 20-30 min con agitazione costante.
- Prendere il gel con attenzione fuori dalla vasca di colorazione e metterlo sul tavolo UV di un sistema di documentazione.
Nota: A causa dell'instabilità del gel si consiglia di gestire il passaggio precedente con due persone. Una persona dovrebbe tenere la colorazione vasca accanto alla tabella di UV e un altro dovrebbe raggiungere sotto il gel con entrambe le mani, portarlo fuori e farlo scorrere sul tavolo UV. - Chiudere il coperchio o lo sportello del sistema di documentazione e prendere una fotografia secondo il produttore ' manuale di istruzioni di s.
5. Rilevare più recentemente ingerito preda di gruppi in parallelo utilizzando analisi automatizzata frammento.
- Analizza il contenuto dell'intestino del DNA estratti utilizzando il primer specifico del gruppo 16 imposta specificato nella tabella 2, con un iniettore di un set etichettato a causa della modifica con un colorante colorazione (Vedi tabella 2 colonna intitolata modifica) e utilizzare i metodi di rivelazione in parallelo di un sequenziatore automatico.
- Uso la soluzione di lavoro del DNA estratti (preparati secondo passi 1.1 a 1.3.11) e condotta separata PCRs per ciascun primer impostata come descritto nei passaggi 2.1.1 a 2.1.5 (variazioni nella miscela sono indicati nella tabella 2). Utilizzare almeno un controllo con DNA puro da un esemplare appartenendo al rispettivo target (controllo positivo) e un controllo negativo con DNA puro dalle specie dei consumatori per ogni PCR eseguire.
- Eseguire PCRs in thermocycler utilizzando il protocollo PCR standard fornito al punto 2.1.4, adattata al rispettivo temperatura di ricottura (e numero di cicli) per ogni set specificato nella tabella 2 di primer.
Nota: Utilizzare la stessa allocazione di DNA dei pozzetti di reazione per PCR con ciascuno dei 16 insiemi differenti dell'iniettore per semplificare pool successive dei prodotti di PCR per in batch automatica analisi frammento. - Store PCR prodotti a-20 ° C fino a quando tutti i PCRs appartenendo a un batch per l'analisi automatizzata frammento (Vedi tabella 2) sono finiti. Tenere i prodotti di PCR al buio e non riporli più di 1 settimana prima dell'analisi di frammento.
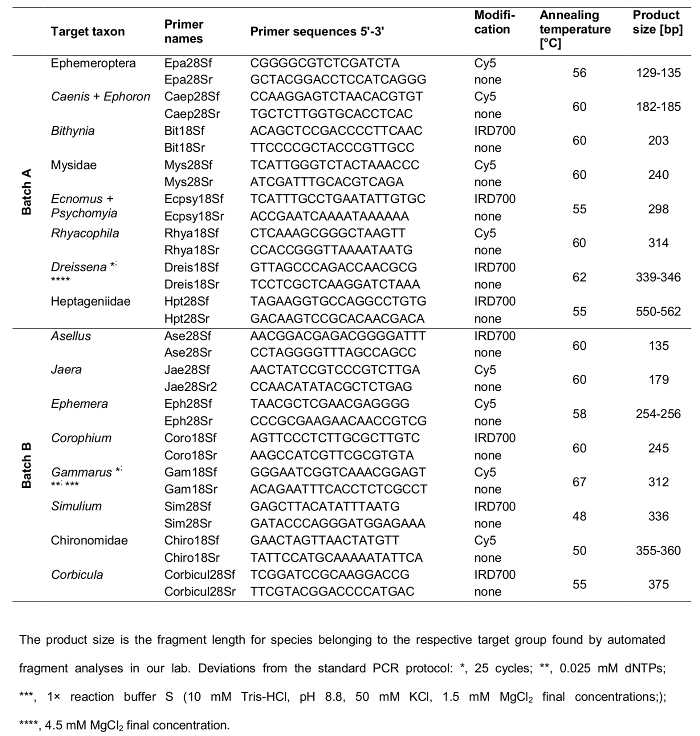
tabella 2: dettagli dei 2 lotti di 15 coppie di primer specifici di gruppo fondata da Koester et al. (2013) e la coppia di primer Jae28S nuova concezione amplificare regioni della rDNA 18S o 28S da 16 gruppi target di macroinvertebrati acquatici. f, forward primer; r, iniettori d'inversione; 18s, primer rivolge la subunità di rDNA 18S; 28s, primer destinato il 28S subunità rDNA. " Hydrobiologia, è Dikerogammarus villosus (Crustacea, Gammaridae) un ' gambero killer ' nel sistema del fiume Reno?, 768, 2016, tabella S1, materiale supplementare pagina 2, Koester Meike, Bayer Bastian, Gergs René, (© Springer Internazionale editrice Svizzera 2015) " con il permesso di Springer. Clicca qui per visualizzare una versione più grande di questa tabella.
- per rilevare i frammenti amplificati di tutti i set di primer 16 condurre analisi automatizzata frammento in 2 lotti indicati nella tabella 2. Utilizzare uno standard di dimensione interna (DNA Kit di dimensioni Standard - 400 [Batch B] e - 600 [Batch A], rispettivamente) per determinare la lunghezza del frammento. Preparare la piastra di sequenziamento e sequenziatore automatico come descritto nei passaggi seguenti. Si noti che questa procedura potrebbe essere necessario essere regolato se utilizzando un'altra piattaforma di quello dato nella tabella materiali.
- Per eseguire ogni batch-esempio, preparare una miscela contenente soluzione di caricamento del campione (SLS) e le rispettive dimensioni standard. Pipettare 21,6 µ l di SLS e 0,4 µ l di DNA dimensione Standard Kit - 600 per campione di un Batch e, rispettivamente, 21,7 µ l di SLS e 0,3 µ l di DNA dimensione Standard Kit- 400 per campione di Batch B.
- Prendere i prodotti PCR di 8 PCRs appartenendo a rispettivi batch fuori dal freezer e sbrinamento li. Garantire che essi sono ancora conservati al buio.
- Utilizzare una pipetta microlitro per caricare il numero di pozzetti di una piastra di sequenziamento necessari (numero di campioni da analizzare) con ogni 22 µ l della miscela rispettiva descritta al punto 5.2.1. Rotazione verso il basso i prodotti di PCR di ciascuna delle 8 PCRs utilizzando l'opzione di esecuzione breve di una centrifuga di mini (piastra). Trasferire ogni 1 µ l in ogni prodotto di PCR di ciascuna delle 8 PCRs nei relativi pozzetti della piastra di sequenziamento con una pipetta microlitro.
- Attentamente spin giù questa miscela all'interno del piatto di sequenziamento con una breve corsa di una centrifuga di mini piastra e sovrapposizione di ciascuno dei pozzetti utilizzati con una goccia di olio minerale. Riempire reazione rispettivi pozzetti di una piastra di buffer con 250-300 µ l di tampone di separazione del DNA.
- Utilizzare il software per il sequencer capillare per creare una configurazione di esempio in base al produttore ' s istruzioni. Assegnare i metodi per controllare il set di campioni e determinare la sequenza dei metodi da utilizzare per elaborare i dati (vedere tabella 3 per l'esecuzione di condizioni adeguate per l'uso con le dimensioni standard riportate nella Tabella materiali). Si noti che è fondamentale che la ripartizione dei campioni all'interno dell'installazione di campione corrisponda l'allocazione di campioni nella piastra di sequenziamento (compresi controlli positivi e negativi, vedi punto 5.1.1) e che il metodo adeguato per frammento analizza con i rispettivi dimensioni standard viene scelto.
- Riempire un vassoio di bagnatura con acqua deionizzata e inserire la piastra di sequenziamento, piastra di buffer e vassoio di bagnatura di sequencer capillare. Inserire una cartuccia di gel contenente una quantità sufficiente di fresco gel di separazione del DNA che è necessaria per l'esecuzione dell'esempio. Eseguire la piastra di sequenziamento utilizzando l'installazione dell'esempio preparato.
| denaturare | separato | Capillare | iniettare | ||||
| temperatura | tempo | tensione | tempo | tempo | tensione | ||
| dimensione standard 600 | 90 ° C | 120 s | 4.8 kV | 60 min | 50 ° C attendere Temp: Sì | 2.0 kV | 30 s |
| dimensione 400 standard | 90 ° C | 120 s | 6 kV | 45 min | 50 ° C attendere Temp: Sì | 2.0 kV | 30 s |
tabella 3: Condizioni specifiche per le analisi di frammento su sequencer automatizzati utilizzando gli standard di dimensioni riportati nella tabella materiali.
- per analizzare i risultati esportare dati grezzi e caricare tali dati in un programma di analisi del frammento. Scegliere standard colorante colore ordini del relativo produttore per impostare i canali di colore della tintura.
- Crea un pannello che delinea l'intervallo previsto di lunghezza del frammento amplificato dall'iniettore singolo specifico del gruppo imposta all'interno di un batch secondo il manuale utente del programma.
- Per elaborare i dati, selezionare il rispettivo pannello standard di dimensioni appropriate, colore standard e tipo di analisi ed eseguire la procedura. Scegliere l'opzione di elettroferogramma per visualizzare l'intensità del segnale fluorescente da strumenti di elettroforesi capillare come una traccia singola riga per ogni colore di tintura. Verranno visualizzati i set di marcatori/primer che indica l'intervallo di rispettivi frammento e l'esatta lunghezza del frammento riconosciuto associato con il centro di ogni picco chiamato verrà evidenziata (nella maggior parte dei programmi di colorazione o nome assegnato) automaticamente.
- Per ogni campione, calcolare attentamente come il campione ' s interna dimensioni standard corrispondano allo standard di formato selezionato per rassicurare il successo della chiamata dimensione. Maggior parte dei programmi di analisi di frammento è un'opzione per calcolare e visualizzare questa partita automaticamente. Se la chiamata di dimensione non riuscita, ripetere analisi di frammento per quei campioni.
- , Visivamente, ricontrollare l'elettroferogramma di ogni campione e confermare/unconfirm ogni picco chiamato per ogni marcatore/primer impostare separatamente. Inserire manualmente i picchi fuori luogo che soddisfano i criteri di un set di marcatore/primer o eliminare quelle sbagliate secondo il manuale utente del programma utilizzato. Applicare il nome di formato o bin di paia di basi nella ' Allele etichetta '. Calcolare e visualizzare le specifiche di picco nel ' tabella Peak '.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Abbiamo utilizzato con successo la procedura descritta in questo protocollo per analisi di dieta all'interno di diversi studi. In questa sezione presentiamo esempi che descrivono l'applicabilità delle diverse sezioni del protocollo.
Ad esempio, per dimostrare l'efficacia del set di primer specifico del gruppo stabilito da autori28 e le potenzialità di analisi successive a valle dei prodotti di PCR mediant...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
Qui, presentiamo un metodo facile e conveniente per determinazione PCR-basata di interazioni predatore-preda da campioni di campo tramite gruppo-specifici primers per regioni di rDNA, che possono essere combinate con altre analisi non-molecolare dei campioni stessi. Tuttavia, ci sono diversi passaggi critici all'interno del protocollo. In primo luogo, assicurare la specificità dei primer utilizzati è essenziale. In secondo luogo, è fondamentale evitare la contaminazione e la perdita di materiale contenuto intestinale dur...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori non hanno nulla a rivelare.
Ringraziamenti
Ringraziamo Silke Classen dall'Istituto di ricerca per l'ecosistema analisi e valutazione (gaiac), RWTH Aquisgrana per la sua assistenza nella creazione dei set di primer gruppo-specifici utilizzati nel presente protocollo. Ringraziamo anche Peter Martin e Laura Schynawa l'Università di Kiel per la cooperazione negli esperimenti degli acari di acqua. Ringraziamo anche gli assistenti di laboratorio tecnico per mantenere il laboratorio senza intoppi e la preparazione del registro delle imprese e numeri di catalogo. Questo lavoro è stato supportato dalla Deutsche Forschungsgemeinschaft (DFG; progetto GE 2219/3-1).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| azoto liquido | Qualsiasi | NA | Per il trasporto di campioni di campo di macroinvertebrati al laboratorio. |
| Provette di reazione da 1,5 ml - Safelock | Any | NA | Per la raccolta di campioni di consumo sul campo e la successiva conservazione in azoto liquido, le provette di reazione non devono necessariamente essere pulite con PCR. Per evitare l'esplosione dei tubi, il coperchio dei tubi deve essere forato con un ago. |
| Stereomicroscopio | Any | NA | Assicurarsi che l'ingrandimento sia adatto a preparare il tratto gastro-intestinale della dimensione del consumatore di interesse. |
| Piastre di Petri | Qualsiasi | NA | Per sezionare il tratto gastrointestinale di campioni di consumo sotto lo stereomicroscopio. |
| Foceps in acciaio inossidabile: Pinza Dumont n. 7 | Bioform | B40d | Questa pinza curva in acciaio inossidabile a volte può essere molto utile per tenere il campione fissato tra la parte curva senza perforare il tratto gastrointestinale. |
| Foceps in acciaio inossidabile: pinza Dumont Electronic No. 5 | Bioform | B40b | Questa pregiata pinza in acciaio inossidabile è ideale per la preparazione del tratto gastro-intestinale di campioni di consumo. |
| DNA-ExitusPlus | AppliChem | A7409,1000RF | Soluzione di decontaminazione per la rimozione di contaminazioni da DNA e RNA |
| Tovagliolo di carta senza peluria | Qualsiasi | da laboratorio NA | |
| Qualsiasi | NA | La precisione deve essere di almeno 0,01 g. | |
| Pipette per microlitri (0,5-10/10-100/50-200/100-1000 μ L) | Qualsiasi | ||
| Safe-Lock da 2,0 ml | VWR | 211-2165 | È fondamentale che queste provette di razione siano prive di inibitori di DNA, DNasi, RNasi e PCR (PCR clean)! |
| Provette Safe-Lock da 1,5 ml | VWR | 211-2164 | È fondamentale che queste provette di razione siano prive di inibitori di DNA, DNasi, RNasi e PCR (PCR clean)! |
| Cloruro di sodio ≥ 99,5%, p.a., ACS, ISO | carlroth | 3957.3 | Per tampone di estrazione del sale (SEB) e soluzione di NaCl 5M necessaria per l'estrazione del DNA. |
| Tris(idrossimetil)-amminometano Tris | carlroth | 4855.2 | Per tampone di estrazione del sale (SEB) e tampone TBE |
| Pipette per microlitri (0,5-10/10-100/50-200/100-1000 μ L) | carlroth | 8043.1 | Per tampone di estrazione del sale (SEB) e tampone TBE |
| Acido borico ≥ 99,8 %, p.a., ACS, ISO | carlroth | 6943.2 | Per tampone TBE. Non necessario se si ottiene un tampone TBE disponibile in commercio. |
| Sodio dodecil solfato (SDS) | carlroth | 4360.1 | Per l'estrazione della DNA |
| proteinasi K liofilo. | carlroth | 7528.1 | Preparare una soluzione di lavoro contenente 10 mg/ml. |
| TissueLyser II | Quiagen | 85300 | Mulino per microsfere per l'omogeneizzazione dei campioni. |
| Perline in acciaio inossidabile, 5 mm | Quiagen | 69989 | Per l'omogeneizzazione dei campioni. |
| Termoscuotitore di riscaldamento | Qualsiasi | NA | |
| Vortex Mixer | Qualsiasi | NA | |
| Centrifuga refrigerata: himac CT 15 RE | Hitachi | NA | Centrifuga refrigerata utilizzata per la centrifugazione durante l'estrazione del DNA (Protocollo 1). |
| Isopropanolo | carlroth | 6752,5 | |
| Etanolo 99,8 %, p.a. | Qualsiasi | NA | |
| Grado di biologia molecolare (ddH2O) | AppliChem | A7398,1000 | acqua priva di nucleasi (sterilizzata in flusso e trattata con DEPC) utilizzata per la risospensione del DNA e ogni volta che si riferisce a ddH2O all'interno del manoscritto |
| Olonucleotidi non modificati | Eurofins MWG Operon | NA | Primers non marcati |
| Olegonucleotidi modificati | Metabion International AG | NA | Primer marcati |
| peqGOLD Taq all inclusive | VWR Peqlab | 01-1000 | Taq all inclusive per miscele di reazioni PCR (tampone di reazione Y e S, dNTP e MgCl2) |
| Primus 96 advanced gradient thermocycler o peqStar96x Universal Gradient | Peqlab | NA | I set di primer sono stati originariamente stabiliti su un termociclatore a gradiente avanzato Primus 96. Poiché questo ciclatore era piuttosto vecchio, abbiamo quindi verificato se i nostri set di primer sono efficienti e specifici nelle stesse condizioni utilizzando il peqSta96x (che potrebbe anche simulare il modello precedente). Tuttavia, i test hanno dimostrato che i nostri primer funzionano bene e sono ancora specifici (vedi Koester et al. 2013) senza utilizzare la simulazione della vecchia macchina. |
| Piastre PCR standard a 96 pozzetti | VWR Peqlab | 732-2879 | Utilizzate per le reazioni PCR. |
| Strisce per provette a basso profilo da 0,15 ml con strisce per tappo piatto | VWR Peqlab | 732-3223 | Strisce per tappo utilizzate per chiudere le piastre PCR. |
| Agarosio | Peqlab | 35-1020 | Utilizzato per l'elettroforesi su gel. |
| Microonde | Qualsiasi | NA | |
| Pallone conico | Qualsiasi | NA | |
| Cilindro graduato | Qualsiasi | NA | |
| Unità di elettroforesi orizzontale e rispettivi pettini con denti | Qualsiasi | NA | Per elettroforesi su gel di agarosio. |
| Alimentatore per elettroforesi PS3002 | Life Technologies | NA | |
| Soluzione di bromuro di etidio 1 % | carlroth | 2218.1 | Utilizzato per preparare il bagno di colorazione per gel di agarosio. |
| Formamide | carlroth | 6749.1 | Necessario per il tampone di denaturazione per le analisi SSCP. |
| Blu di bromfenolo | AppliChem | A3640.0010 | Necessario per il colorante di caricamento per l'elettroforesi su gel di agarosio. |
| Saccarosio | carlroth | 4621.1 | Necessario per il colorante di caricamento per l'elettroforesi su gel di agarosio. |
| 100 bp-DNA-Ladder esteso | carlroth | T835.1 | Come standard di dimensioni per l'elettroforesi su gel di agarosio. |
| Sistema di documentazione UV | Any | NA | Per visualizzare i risultati dell'elettroforesi su gel. |
| Rotiphorese NF-Acrilammide/Bis-soluzione 40 % (29:1) | carlroth | A121.1 | Per la preparazione di gel di poliacrilammide. |
| Perossidisolfato di ammonio | carlroth | 9592.2 | Per la preparazione di gel di poliacrilammide. |
| clip pieghevoli (32 mm) | Qualsiasi | NA | Per la preparazione di gel di poliacrilammide. |
| scatola di plastica di forma quadrata (21 &volte; 6,5 &volte; 5 cm) | Qualsiasi | NA | Per la preparazione di gel di poliacrilammide. |
| Tetrametiletilendiammina (TEMED) | carlroth | 23.67.1 | Per la preparazione di gel di poliacrilammide. |
| Becher | Any | NA | |
| RC 10 Refrigeratore digitale | VWR | 462-0138 | Per analisi SSCP con elettroforesi su gel di poliacrilammide. |
| Unità di elettroforesi verticale P10DS (OWL Separation Systems) | VWR | 700-2361 | Per analisi SSCP con elettroforesi su gel di poliacrilammide. |
| Lastra di vetro dentellata | VWR | 730-0261 | Per analisi SSCP mediante elettroforesi su gel di poliacrilammide. |
| Lastra di vetro vuota | VWR | 730-0260 | Per analisi SSCP mediante elettroforesi su gel di poliacrilammide. |
| Distanziatori | VWR | 730-0262 | Per analisi SSCP utilizzando l'elettroforesi su gel di poliacrilammide. |
| Pettine a 25 denti | VWR | 730-0294 | Per analisi SSCP con elettroforesi su gel di poliacrilammide. |
| Piattaforma di agitazione | Qualsiasi | NA | Per l'agitazione costante del bagno di colorazione. |
| Colorazione per acido nucleico GelStar (Lonza Rockland, Inc.) | Biozym | 850535 (50535) | Per la colorazione di gel di poliacrilammide. |
| GenomeLab DNA Size Standard Kit 400bp | AB Sciex | 608098 | Per analisi automatizzate dei frammenti. Dimensione standard per il lotto B. |
| GenomeLab DNA Size Standard Kit 600bp | AB Sciex | 608095 | Per analisi automatizzate dei frammenti. Formato standard per il lotto A. |
| Soluzione di caricamento dei campioni (SLS) | AB Sciex | 608082 | Per analisi automatizzate dei frammenti. |
| Piastra di sequenziamento - Micropiastra PCR in polipropilene a 96 pozzetti | Costar | 6551 | Per analisi automatizzate di frammenti. |
| Centrifuga a piastre, PerfectSpin P | Peqlab | NA | utilizzata per la centrifuga di prodotti PCR. |
| Piastra tampone - 96 pozzetti EIA/RIA Polistirene trasparente a fondo piatto non trattato Micropiastra | Corning | 9017 | Per analisi automatizzate di frammenti. |
| GenomeLab Tampone di separazione | AB Sciex | 608012 | Per analisi automatizzate di frammenti. |
| Gel di separazione - LPAI | AB Sciex | 608010 | Per analisi automatizzate di frammenti. |
| Sequenzer - CEQ8000 Sistema di analisi genetica | Beckman Coulter | NA | Per l'analisi automatizzata dei frammenti. |
| GeneMarker V1.95 | Softgenetics | NA | Per analizzare i risultati delle analisi automatizzate dei frammenti. |
Riferimenti
- Carreon-Martinez, L., Heath, D. D. Revolution in food web analysis and trophic ecology: diet analysis by DNA and stable isotope analysis. Mol Ecol. 9 (1), 25-27 (2010).
- Hardy, C. M., Krull, E. S., Hartley, D. M., Oliver, R. L. Carbon source accounting for fish using combined DNA and stable isotope analyses in a regulated lowland river weir pool. Mol Ecol. 19 (1), 197-212 (2010).
- Baxter, C. V., Fausch, K. D., Saunders, W. C. Tangled webs: reciprocal flows of invertebrate prey link streams and riparian zones. Freshwater Biol. 50 (2), 201-220 (2005).
- Baxter, C. V., Fausch, K. D., Murakami, M., Chapman, P. L. Fish invasion restructures stream and forest food webs by interrupting reciprocal prey subsidies. Ecol. 85 (10), 2656-2663 (2004).
- Traugott, M., Kamenova, S., Ruess, L., Seeber, J., Plantegenest, M. Empirically Characterising Trophic Networks: What Emerging DNA-Based Methods, Stable Isotope and Fatty Acid Analyses Can Offer. Adv. Ecol. Res. Vol 49: Ecological Networks in an Agricultural World. 49, Elsevier Academic Press Inc. 177-224 (2013).
- Diaz Arredondo, M. A., Guzman del Proo, S. A. Feeding habits of the spiny lobster (Panulirus interruptus Randall, 1840) in Bahia Tortugas, Baja California Sur. Cienc Mar. 21 (4), 439-462 (1995).
- Letourneur, Y., Galzin, R., Harmelin-Vivien, M. Temporal variations in the diet of the damselfish Stegastes nigricans (Lacepède) on a Réunion fringing reef. J Exp Mar Biol Ecol. 217 (1), 1-18 (1997).
- Akin, S., Winemiller, K. O. Seasonal variation in food web composition and structure in a temperate tidal estuary. Estuar Coast. 29 (4), 552-567 (2006).
- Redd, K. S., Jarman, S. N., Frusher, S. D., Johnson, C. R. A molecular approach to identify prey of the southern rock lobster. Bull Entomol Res. 98 (3), 233-238 (2008).
- Gergs, R. Dreissena polymorpha in Lake Constance: An example of a keystone engineer? Universität Konstanz. , (2009).
- Sheppard, S. K., Harwood, J. D. Advances in molecular ecology: tracking trophic links through predator-prey food-webs. Funct Ecol. 19 (5), 751-762 (2005).
- Jarman, S. N., Ward, R. D., Elliott, N. G. Oligonucleotide primers for PCR amplification of coelomate introns. Mar Biotechnol (NY). 4 (4), 347-355 (2002).
- Verma, S. K., Singh, L. Novel universal primers establish identity of an enormous number of animal species for forensic application. Mol Ecol Notes. 3 (1), 28-31 (2003).
- Deagle, B. E., et al. Molecular scatology as a tool to study diet: analysis of prey DNA in scats from captive Steller sea lions. Mol Ecol. 14 (6), 1831-1842 (2005).
- Jarman, S. N., Deagle, B. E., Gales, N. J. Group-specific polymerase chain reaction for DNA-based analysis of species diversity and identity in dietary samples. Mol Ecol. 13 (5), 1313-1322 (2004).
- Jarman, S. N., Redd, K. S., Gales, N. J. Group-specific primers for amplifying DNA sequences that identify Amphipoda, Cephalopoda, Echinodermata, Gastropoda, Isopoda, Ostracoda and Thoracica. Mol Ecol Notes. 6 (1), 268-271 (2006).
- Hayashi, K., Yandell, D. W. How sensitive is PCR-SSCP? Hum Mutat. 2 (5), 338-346 (1993).
- Glavač, D., Dean, M. Optimization of the single-strand conformation polymorphism (SSCP) technique for detection of point mutations. Hum Mutat. 2 (5), 404-414 (1993).
- Mülhardt, C. Der Experimentator Molekularbiologie / Genomics. , 7th ed, Spektrum Akademischer Verlag. Heidelberg. (2013).
- Lee, S. V., Bahaman, A. R. Discriminatory Power of Agarose Gel Electrophoresis in DNA Fragments Analysis. Gel Electrophoresis - Principles and Basics. , InTech. (2012).
- Wang, X. W., et al. A new electrophoresis technique to separate microsatellite alleles. Afr J Biotechnol. 8 (11), 2432-2436 (2009).
- Gemmer, I., Gergs, R. Characterization of the first twelve microsatellite loci for the amphipod Gammarus roeselii (Crustacea: Amphipoda). Conserv Genet Resour. 5 (4), 955-957 (2013).
- Olafsson, K., Hjorleifsdottir, S., Pampoulie, C., Hreggvidsson, G. O., Gudjonsson, S. Novel set of multiplex assays (SalPrint15) for efficient analysis of 15 microsatellite loci of contemporary samples of the Atlantic salmon (Salmo salar). Mol Ecol Resour. 10 (3), 533-537 (2010).
- Baric, S., Hollrigl, A., Fureder, L., Petutschnig, J., Dalla Via, J. First analysis of genetic variability in Carinthian populations of the white-clawed crayfish Austropotamobius pallipes. Bull. Fr. Peche Piscicult. (380-381), 977-990 (2006).
- Koester, M., Gergs, R. No evidence for intraguild predation of Dikerogammarus villosus (Sowinsky, 1894) at an invasion front in the Untere Lorze, Switzerland. Aquat Invasions. 9 (4), 489-497 (2014).
- Sonnenberg, R., Nolte, A. W., Tautz, D. An evaluation of LSU rDNA D1-D2 sequences for their use in species identification. Front Zool. 4 (6), 6(2007).
- Koester, M., Bayer, B., Gergs, R. Is Dikerogammarus villosus (Crustacea, Gammaridae) a 'killer shrimp' in the River Rhine system? Hydrobiologia. 768 (1), 299-313 (2016).
- Koester, M., Claßen, S., Gergs, R. Establishment of group-specific PCR primers for the identification of freshwater macroinvertebrates. Conserv Genet Resour. 5 (4), 1091-1093 (2013).
- Martin, P., Koester, M., Schynawa, L., Gergs, R. First detection of prey DNA in Hygrobates fluviatilis (Hydrachnidia, Acari): a new approach for determining predator-prey relationships in water mites. Exp Appl Acarol. 67 (3), 373-380 (2015).
- Deagle, B. E., et al. Studying Seabird Diet through Genetic Analysis of Faeces: A Case Study on Macaroni Penguins (Eudyptes chrysolophus). PLoS One. 2 (9), e831(2007).
- Sint, D., Niederklapfer, B., Kaufmann, R., Traugott, M. Group-Specific Multiplex PCR Detection Systems for the Identification of Flying Insect Prey. PLoS One. 9 (12), e115501(2014).
- Zarzoso-Lacoste, D., Corse, E., Vidal, E. Improving PCR detection of prey in molecular diet studies: importance of group-specific primer set selection and extraction protocol performances. Mol Ecol Resour. 13 (1), 117-127 (2013).
- Vestheim, H., Jarman, S. Blocking primers to enhance PCR amplification of rare sequences in mixed samples - a case study on prey DNA in Antarctic krill stomachs. Front Zool. 5 (1), 12(2008).
- Harper, G. L., et al. Rapid screening of invertebrate predators for multiple prey DNA targets. Mol Ecol. 14 (3), 819-827 (2005).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
