Fagosoma, la rimozione fagocitica delle cellule apoptotiche, è necessaria per mantenere l'omeostasi ed è facilitata dalla recettori e vie di segnalazione che consentono il riconoscimento, il engulfment e interiorizzazione delle cellule apoptotiche. Qui, presentiamo un protocollo di microscopia di fluorescenza per la quantificazione del fagosoma e l'attività delle vie di segnalazione efferocytic.
È richiesta un abbonamento a JoVE per visualizzare questo contenuto. Accedi o inizia la tua prova gratuita.
Articolo metodologico
Quantificazione del fagosoma da microscopia di fluorescenza di cella singola
In questo articolo
Sommario
Abstract
Studiare il regolamento del fagosoma richiede metodi che sono in grado di quantificare con precisione l'assorbimento delle cellule apoptotiche e per sondare i processi di segnalazione e cellulari che controllano fagosoma. Questa quantificazione può essere difficile da eseguire, come le cellule apoptotiche sono spesso efferocytosed frammentario, così necessitando metodi che possono delineare con precisione fra la parte di efferocytosed di un target di apoptotic contro residuo unengulfed cellulare frammenti. L'approccio descritto nel presente documento utilizza approcci dual-etichettatura per quantificare con precisione la dinamica della capacità fagosoma ed efferocytic di efferocytes quali i macrofagi. Il citosol della cellula apoptotica è marcati con un colorante di cella-tracking per abilitare il monitoraggio di tutti i materiali di derivati da cellule apoptotiche, mentre superficie biotinilazione della cellula apoptotica consente una differenziazione tra interiorizzata e non interiorizzato frazioni di cellule apoptotiche. La capacità di efferocytic di efferocytes è determinata prendendo immagini fluorescenti delle cellule dal vivo o fisse e quantificare l'importo limite contro bersagli interiorizzati, come differenziato dalla macchiatura streptavidina. Questo approccio offre diversi vantaggi rispetto a metodi quali la citometria a flusso, vale a dire la precisa delineazione di non efferocytosed contro efferocytosed apoptotica frazioni cellulari, la capacità di misurare efferocytic dinamica da microscopia di cellule vive e la capacità di eseguire studi di segnalazione cellulare in cellule che esprimono transgeni fluorescente etichettati. I metodi descritti in questo protocollo combinato, servono come base per un approccio sperimentale flessibile che può essere utilizzato per quantificare con precisione efferocytic attività e interrogare le vie di segnalazione cellulare attive durante fagosoma.
Introduzione
L'apoptosi, o morte programmata delle cellule, è un processo fisiologico altamente regolamentato che si verifica nella maggior parte degli organismi multicellulare ed è cruciale per il loro sviluppo e omeostasi1. Oltre a essere coinvolti nel turnover cellulare normale e lo sviluppo embrionale, apoptosi consente l'eliminazione delle cellule infette o danneggiate dai tessuti e possono essere attivato in risposta all'infezione, infiammazione, tumore e anche di interventi medici ad esempio, la radioterapia o steroidi1. Le cellule apoptotiche espongono "mangiare-me" segnali sulla superficie cellulare che vengono riconosciuti dai recettori su una gamma di fagociti professionali e non professionali, indicate collettivamente come "efferocytes". Impegno di questi recettori induce l'assorbimento e la degradazione della cellula apoptotica di efferocyte attraverso un processo noto come fagosoma2,3. La fosfatidilserina è il meglio caratterizzato mangiare-me segnale guida fagosoma. Normalmente è confinata all'opuscolo interno della membrana plasmatica, con apoptosi attivando un scramblase del lipido che sconvolge questa asimmetria di membrana, esponendo così la fosfatidilserina sulla superficie delle cellule4. La fosfatidilserina è trovata sulla superficie extracellulare di alcune cellule non apoptotiche, come macrofagi maturi e piastrine attivate. Tuttavia, queste cellule non sono efferocytosed a causa della presenza di segnali "non mangiarmi", come CD47, il loro cellulare superficiale5,6,7. Esposta la fosfatidilserina è riconosciuta da una matrice di efferocytic recettori espressi da efferocytes. Il legame di questi recettori di fosfatidilserina, direttamente o tramite l'ausilio di opsonine, attiva vie di segnalazione che promuovono la fagocitazione della cellula apoptotica in un vacuolo membrana-limita, chiamato il efferosome8, 9 , 10 , 11 , 12. il efferosome in sequenza si fonde con gli endosomi e lisosomi, che trasportano il macchinario molecolare necessario acidificare il efferosome e degradare l'apoptosi delle cellule di carico13,14. Una volta degradata, i materiali derivati da cellule apoptotiche sono vittime della tratta per il riciclaggio endosoma — un processo che limita la risposta immunitaria agli antigeni derivati da cellule apoptotiche, e che può consentire il recupero di sostanze nutritive dalla apoptotica delle cellule13, 15. Si verifica un errore nel fagosoma in distanza alterata delle cellule apoptotiche; Queste cellule non liquidate alla fine subiscono la necrosi secondaria. Le cellule necrotiche rilasciano contenuto citosolico pro-infiammatorie, agenti patogeni e autoantigeni nell'ambiente extracellulare, guidando così una gamma di malattie infettive, infiammatorie e autoimmuni16,17. Insieme, apoptosi e fagosoma facilita la rimozione delle cellule morte e morte e consentire il mantenimento dell'omeostasi tissutale.
Indagando i meccanismi molecolari sottostanti fagosoma richiede metodi che forniscono una chiara quantificazione dell'assorbimento delle cellule apoptotiche. Questa quantificazione è complicata dal fatto che a differenza di altri l'assorbimento meccanismi quali endocitosi e fagocitosi18,19, Fagosoma non possono provocare il engulfment cella obiettivo intatto, conseguente l'assorbimento a fasi della cellula apoptotica di efferocyte20. Il protocollo descritto nel presente documento descrive un in vitro fagosoma saggio che fornisce precisa delineazione dell'interiorizzato contro non interiorizzato porzioni delle cellule apoptotiche individuale e può essere combinato con una varietà di cellula fissa e approcci di microscopia di cellule vive. Saggi di fagocitosi tradizionale aggiungere gli anticorpi specifici per la destinazione fagocitica alla fine dell'esperimento al fine di etichettare gli obiettivi non interiorizzato, dove, come il nostro metodo differisce di etichettatura il bersaglio apoptotiche con biotina covalentemente21 , 22. mentre gli anticorpi specifici di cellule apoptotiche possono essere usati per questo test, l'approccio di biotinilazione consente per qualsiasi destinazione di proteina-cuscinetto di essere etichettato ed evita potenziali problemi con cross-reattività dell'anticorpo secondario se immunostaining viene eseguita . In particolare, delineiamo la preparazione delle cellule Jurkat apoptotiche che sono stati a doppia colorazione con un colorante di rilevamento delle cellule e la biotina. La cella traccianti consente apoptotica materiali derivati da cellule di essere monitorati durante Fagosoma, mentre biotinylation superficie consente la discriminazione di interiorizzato da porzioni non interiorizzato delle cellule apoptotiche efferocytosed. Descriviamo anche la cultura e la preparazione delle linee cellulari J774.2 e THP-1 per uso come efferocytes murine ed umane, macrofagi monocito-derivati M2 come esempio di cellula primaria fagosoma e cellule Jurkat per uso come efferocytic obiettivi. Questi metodi possono essere applicati facilmente ad altre linee cellulari o cellule primarie, a cellule bersaglio che subiscono ogni forma di morte cellulare (ad es. apoptosi, necrosi e necroptosis) che imita micron imprese che simulano le cellule apoptotiche attraverso rivestimenti del lipido o rivestimento con ligandi specifici di un recettore efferocytic di interesse.
Il metodo descritto in questo protocollo ha parecchi vantaggi sopra i metodi di base di citometria a flusso comunemente utilizzati nel campo23,24. Da imaging direttamente l'interazione delle cellule fagocita-apoptotici, combinato con etichettatura chiaro di entrambi materiale a cellule apoptotiche totale e non interiorizzato, è possono effettuare misure quantitative del fagosoma. Inoltre, l'uso di pH-insensibile fluorofori limita fattori di confondimento quali la soppressione della fluorescenza FITC e GFP a pH lisosomiale che confonde alcuni metodi alternativi25. Infine, mentre non è descritto in dettaglio, questi metodi possono essere impiegati utilizzando efferocytes esprimendo fluorescente etichettati transgeni, o con immunostaining post-fissazione, per consentire la quantificazione delle attività della molecola di segnalazione e monitoraggio della processi cellulari durante fagosoma.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Protocollo
Raccolta di sangue dai volontari sani è stato approvato dal comitato di etica in salute scienza ricerca della University of Western Ontario. Il prelievo è stato effettuato conformemente agli orientamenti della Tri-Consiglio informativa sulla ricerca umana.
1. la cultura e la preparazione della linea cellulare di monociti THP-1
- Monociti THP-1 di cultura come una coltura di sospensione in matracci T25 a 37 ° C + 5% CO2. Le cellule devono essere coltivate in 5 mL di Roswell Park Memorial Institute 1640 (RPMI 1640) + 10% siero bovino fetale (FBS).
-
Le celle di sospensione ogni giorno in modo uniforme in tutta la media di crescita agitando delicatamente il pallone, quindi immediatamente contare le celle con un emocitometro. Le cellule devono essere attraversate una volta densità cellulare raggiunge 1 x 10⁶ cellule/mL:
- Pre-riscaldare RPMI 1640 + 10% FBS in bagnomaria a 37 ° C.
- Trasferire5 2 x 10 in una microcentrifuga da 1,5 mL o in una provetta conica da 15 mL e pellet cellule mediante centrifugazione a 500 x g a temperatura ambiente per 5 min.
- Rimuovere il sopranatante senza disturbare il pellet cellulare e risospendere il pellet in 1 mL (provetta per microcentrifuga da 1,5 mL) o 5 mL (provetta conica da 15 mL) di tampone fosfato salino (PBS).
- Centrifugare la provetta a 500 x g a temperatura ambiente per 5 minuti rimuovere il PBS senza disturbare il pellet cellulare.
- Risospendere il pellet in 1 mL di RPMI 1640 fresco + 10% FBS.
- In un posto nuovo per la boccetta T25 4 mL di supporti riscaldati e a questo aggiungere il sedimento celle 1.2.5. Cultura in incubatore a 37 ° C + 5% CO2 fino a quando le cellule richiedono passaggio (in genere 3 giorni), o fino a quando le cellule sono necessarie per un esperimento.
-
Per un esperimento con i macrofagi THP-1-derivati, rimuovere il numero necessario di cellule dalla boccetta e piastra prima del passaggio:
- Inserire il numero desiderato di lamelle di vetro circolare di 18 mm (spessore #1.5) nei pozzetti di una piastra 12-pozzetti — in genere 1 vetrino coprioggetto per condizione e/o timepoint. In ciascuna Beh aliquota 5 x 10⁴ THP-1 monociti. Il numero di celle aggiunto in ogni pozzetto può essere modificato, se necessario.
- Portare il volume totale di ciascuna cella contenente ben a 1 mL utilizzando RPMI + 10% FBS riscaldato a 37 ° C.
- Aggiungere 100 nM phorbol 12-myristate 13-acetato (PMA) in ciascun pozzetto e cultura per 3 giorni per indurre la differenziazione dei monociti THP-1 in macrofago-come le cellule.
2. la cultura e la preparazione della linea cellulare del macrofago J774.2
-
Cellule di J774.2 cultura in matracci T25 a 37 ° C + 5% CO2. Le cellule devono essere coltivate in 5 mL di Dulbecco per volta Eagle Medium (DMEM) + 10% FBS e attraversate una volta che raggiunge la cultura confluency di 80-90%. A cellule del passaggio:
- Rimuovere tutti i supporti dalla beuta e l'aumento di una volta con 5 mL di PBS.
- Rimuovere PBS dal pallone e sostituirli con 5 mL di fresco DMEM + 10% FBS.
- Utilizzando un raschietto di cella, raschiare il fondo del pallone di sospendere le cellule nei media. Vigorosamente dispensare le cellule diverse volte per spezzare qualsiasi aggregazione di cellule.
- Diluire 1:5 celle rimuovendo 4 mL della sospensione delle cellule dalla beuta e sostituendolo con 4 mL di terreno fresco. Sospensione delle cellule restanti possa essere scartata, utilizzata per avviare una nuova cultura delle cellule in una boccetta di T25 fresca o utilizzata per un esperimento.
-
Per impostare per un'analisi di fagosoma usando cellule J774.2:
- Un giorno prima dell'inizio dell'esperimento, sospendere le cellule J774.2 in 5 mL di terreno fresco, secondo la procedura 2.1.1–2.1.3. Contare le celle utilizzando un emocitometro e preparare il volume necessario di cellule ad una concentrazione di 5 x 10⁴ cellule/mL.
- Inserire il numero necessario di lamelle di vetro circolare di 18 mm (spessore #1.5) nei pozzetti di una piastra 12-pozzetti. In ciascuna Beh aliquota 1 mL della sospensione delle cellule di 5 x 10⁴ cellule/mL.
- Cultura durante la notte per consentire alle cellule di aderire il vetrino coprioggetto e recuperare dal passaggio.
3. la cultura dei macrofagi primari umani M2
- Raccogliere 10 mL di sangue eparinato umano per ogni piatto 12-pozzetti di macrofagi M2 richiesto.
- In una provetta da centrifuga da 15 mL, strato 5 mL di sangue umano in cima a 5 mL di mezzo di separazione cellulare Lympholyte-poli pre-riscaldato. Preparare i tubi multipli se elaborazione > 5 mL di sangue, piuttosto che utilizzando tubi di volume maggiore.
- Centrifugare a 300 x g per 35 min, utilizzando accelerazione media e nessuna rottura.
- Rimuovere con cautela la banda ricca di cellule mononucleate superiore utilizzando una pipetta di plastica e trasferimento in una provetta da centrifuga 50 mL. Se tubi multipli sono stati preparati al punto 3.2, le bande possono essere riunite in una provetta singola 50 mL. Portare il volume del tubo fino a 50 mL con PBS.
- Centrifugare a 300 x g per 8 min e rimuovere il surnatante. Durante questo passaggio posto in autoclave 18 mm diametro circolare coprioggetti (#1.5 spessore) in ciascun pozzetto di una piastra 12-pozzetti.
- Risospendere il pellet cellulare a 300 µ l di siero RPMI 1640 al numero desiderato di pozzi; ad esempio, se 10 mL di sangue è stato elaborato per preparare un piatto ben 12, sospendere il pellet cellulare in 3,6 mL di media.
- Aggiungere 300 µ l di sospensione cellulare per ogni vetrino coprioggetti-contenente ben nella piastra 12-pozzetti. Incubare per 1 h a 37 ° C + 5% CO2.
- Lavare delicatamente il vetrino coprioggetti 3 x con 1 mL di PBS riscaldato per rimuovere eventuali cellule non aderenti.
- Aggiungere 1 mL di RPMI 1640 + 10% FBS + ricombinante di 10 ng/mL umano M-CSF + cella cultura antibiotico/antimicotico. Incubare a 37 ° C + 5% CO2 per 5 giorni.
- Sostituire il supporto con RPMI 1640 + 10% FBS + 10 ng/mL ricombinante umano M-CSF + 10 ng/mL ricombinante umano IL-4 + cella cultura antibiotico/antimicotico. Incubare a 37 ° C + 5% CO2 per 2 giorni completare la polarizzazione M2.
- Macrofagi polarizzati devono essere utilizzati entro i prossimi 3 giorni.
4. preparazione delle cellule Apoptotic Jurkat
- Coltura di cellule Jurkat in 5 mL di RPMI 1640 + 10% FBS a 37 ° C + 5% CO2. Jurkats sono una linea cellulare di sospensione e possa essere mantenuta dal passaggio 1:5 in media fresco, pre-riscaldato ogni 3 – 5 giorni.
- Per preparare le cellule apoptotiche, consentire la cultura di Jurkat a crescere ad alta densità (4 – 5 giorni dopo il passaggio). Aliquotare 1,5 mL in un 1,5 mL microcentrifuga tubo pellet cellule con centrifugazione a 500 x g per 5 min.
- Eliminare il surnatante e risospendere il pellet cellulare in 1 mL di medium RPMI 1640 senza siero contenente 1 µM staurosporine.
- Incubare per 16 h a 37 ° C + 5% CO2 per eseguire il rendering di cellule apoptotiche.
-
Se desiderato, confermare l'induzione di apoptosi mediante colorazione con annessina v:
- Aliquotare e 100 µ l della coltura delle cellule Jurkat staurosporine-trattati in una provetta da microcentrifuga da 1,5 mL. Pellet di cellule mediante centrifugazione a 500 x g per 5 min, eliminare il surnatante e risospendere il pellet cellulare in 100 µ l di medium RPMI 1640 senza siero.
- Aggiungere 1 µ l di isotiocianato di fluorescina (FITC)-coniugato Annessina V e incubare per 10 minuti a temperatura ambiente al buio.
- Aggiungere 900 µ l di PBS e trasferire l'intero volume in un unico pozzetto di una piastra 12-pozzetti contenenti un 18mm circolare vetrino coprioggetti (#1.5 spessore). Rotazione verso il basso in una centrifuga dotata di una piastra di adattamento a 200 x g per 1 min forzare le celle a rispettare il vetrino coprioggetti. In alternativa, le cellule possono essere inserite in una diapositiva chambered per l'imaging.
- Immagine utilizzando un microscopio a fluorescenza.
5. quantificare l'assorbimento Efferocytic e dinamiche utilizzando una cella fissa fagosoma Assay e la macchiatura Inside-out
- Preparare, macrofagi umani THP-1, J774.2 o M2 come descritto nelle sezioni 1-3, rispettivamente.
- La sera prima dell'inizio dell'esperimento preparare apoptotic cellule Jurkat come descritto nella sezione 4.
- Immediatamente prima dell'esperimento, contare le cellule apoptotiche usando un emocitometro. Trasferire un numero sufficiente di cellule apoptotiche in una microcentrifuga da 1,5 mL – di solito aggiungiamo 5 x 10⁵ cellule/pozzetto, fornendo un rapporto di destinazione: efferocyte di 10:1.
- Pellet di cellule Jurkat mediante centrifugazione a 500 x g per 5 min e risospendere in 500 μL di PBS.
- Durante la centrifugazione, aliquota 10 µ l di DMSO in un nuovo tubo per microcentrifuga da 1,5 mL. Sciogliere in DMSO una quantità minima di N-hydroxysuccinimidobiotin (NHS-biotina). 5-10 cristalli (~0.005 mg) è sufficiente.
- Trasferire la sospensione di cellule/PBS di 500 μL apoptotica il DMSO/NHS-biotina contenente tubo. Diluire una cella traccianti per concentrazione consigliata dal produttore in sospensione delle cellule apoptotiche. Accertarsi di selezionare una cella traccianti che non si sovrapponga spettralmente con FITC-streptavidina (per esempio rosso o da' cellulare tracciante).
- Incubare la sospensione per 20 min a temperatura ambiente al buio. Aggiungere un volume equivalente di RPMI 1640 + 10% FBS e incubare per 5 min a temperatura ambiente al buio per placare qualsiasi colorante non reagito.
- Pellet di cellule mediante centrifugazione a 500 x g per 5 min, eliminare il surnatante e risospendere le cellule apoptotiche macchiato in 100 µ l di RPMI 1640 + 10% FBS per pozzetto dei macrofagi.
- Aggiungere 100 µ l della sospensione di cellule apoptotiche macchiato goccia a goccia in ciascun pozzetto dei macrofagi. Centrifugare a 200 x g per 1 min in una centrifuga dotata di una piastra di adattamento per forzare il contatto tra macrofagi e cellule apoptotiche.
- Incubare la piastra per il periodo di tempo a 37 ° C + 5% CO2 in un incubatore di coltura del tessuto desiderato. Per i macrofagi, efferocytosed materiale è solitamente primo rilevabile dopo 20 – 30 minuti e viene completata dopo 120 – 180 min.
- Al momento desiderato punto (i) rimuovono le cellule dall'incubatrice. Lavare le cellule due volte con 1 mL di PBS per interrompere fagosoma e rimuovere cellule apoptotiche non-efferocytosed di temperatura.
- Aggiungere streptavidina FITC coniugato ad una diluizione di 1:1,000 ad ogni pozzetto e incubare per 20 minuti al buio. Questo verrà assegnata l'etichetta la biotina esposta su qualsiasi materiale a cellule apoptotiche non-efferocytosed.
Nota: Se lo si desidera, i nuclei delle cellule possono essere macchiati durante questo passaggio tramite l'aggiunta di diluizione di 1: 20,000 di Hoechst 33342 o 4', 6-Diamidino-2-Phenylindole, dicloridrato (DAPI). - Lavare le cellule 3 volte con 1 mL di PBS, delicatamente agitando o a dondolo i campioni per 5 min per risciacquo. Fissare le cellule con paraformaldeide al 4% (PFA) in PBS per 20 min a temperatura ambiente. Sciacquare le cellule una volta con PBS per rimuovere l'eccesso PFA.
- Montare le lamelle su un vetrino per imaging e trasferimento al microscopio a fluorescenza. Z-pile di un numero sufficiente di cellule per la quantificazione accurata di catturare — in genere 10 – 30 cellule per condizione. Materiale a cellule apoptotiche interiorizzato non sarà evidente nell'immagine risultante come cellulare tracciante con etichettata materiale avvolto dalla macchiatura FITC-streptavidina, mentre efferocytosed materiale forma discreta cellulare tracciamento tintura puncta gratuitamente qualsiasi streptavidina la macchiatura.
- Quantificare fagosoma nelle immagini risultanti attraverso una varietà di misure:
- Calcolare l'indice di efferocytic determinando il numero medio di efferosomes discreti (cella colorante+/streptavidin– puncta di rilevamento) per macrofago. Quantificare solo macrofagi contenenti ≥ 1 efferosomes visibile o associato a delle cellule apoptotiche. Macrofagi record associato a delle cellule apoptotiche, ma manca efferosomes discreti, come avendo un indice di efferocytic pari a 0.
- Calcolare l'efficienza efferocytic misurando la frazione di macrofagi contenenti ≥ 1 efferosome.
- Calcolare il tasso di fagosoma dalle cellule formazione immagine fissa e macchiato in più tempo-punti. Solo i macrofagi di immagine associato a cellule apoptotiche, o contenenti efferosomes visibile, con z-stack catturato di ciascuna cella. Una volta ripreso, determinare il tasso del fagosoma:
- Utilizzando la colorazione di streptavidina come una guida e lo strumento di selezione a mano libera o un poligono in FIJI/ImageJ26 (o altro pacchetto di software di analisi di immagine), cerchia tutti della cella colorante+/streptavidin– (ad es. interiorizzato) di rilevamento materiale in un unico piano dello z-stack. Misura l'intensità integrata della cella traccianti di questa regione. Misure individuali per ogni efferosome (ad esempio diametro, posizionamento rispetto al bordo della cella o nucleo, ecc.)15,27 possono facilmente essere acquisiti contemporaneamente con queste misurazioni, notevolmente aumentando i dati raccolti durante l'analisi.
- Sulla z-sezione stessa, utilizzando la streptavidina colorazione come una guida e lo strumento di selezione a mano libera o poligono, cerchia tutti della cella colorante+/streptavidin+ (ad es. non interiorizzato) di rilevamento materiale in un unico piano dello z-stack . Includere solo colorazione da cellule apoptotiche a contatto con il fagocita. Misurare l'intensità integrato di questa regione.
- Ripetere i passaggi 4.2.3.1 a 4.2.3.2 per le restanti z-sezioni dell'immagine. Somma l'intensità integrata dei efferocytosed (ΣFEP) e dei materiali non-efferocytosed (Σne). La frazione della cellula apoptotica che è stato efferocytosed può essere calcolata per la cella come:
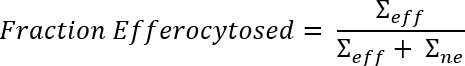
- Quantificare la frazione efferocytosed per tutte le celle in tutti i punti di tempo. Si noti che l'intensità di fluorescenza di cellule apoptotiche/efferosomes può variare tra immagini a causa della variabilità nell'assorbimento della cella coloranti di rilevamento di cellule apoptotiche individuali e a causa di cambiamenti nei parametri di acquisizione immagine come tempo di esposizione. Come tale, solo confrontare normalizzato valori come la frazione Efferocytosed, o i valori di intensità-indipendente come indice di efferocytic ed efferocytic efficienza, tra immagini, tra condizioni sperimentali e tra ripetere esperimenti.
- Per garantire che il dataset risultante riflette accuratamente la variazione nel fagosoma tra cellule, condurre queste analisi sul numero massimo di celle possibili in ogni esperimento.
Nota: Indice di efficienza ed efferocytic di Efferocytic possa essere calcolata rapidamente (pochi secondi/cella), e in genere, ci proponiamo di analizzare almeno 100 cellule per esperimento, ripetendo ogni esperimento almeno 3 volte. Calcolare la frazione di efferocytosed materiale e misure specifiche per efferosome sono più laboriosi, in genere prendendo 2 – 3 min/cella per un analista esperto. Per questi calcoli quantifichiamo un minimo di 15 cellule per condizione, ogni esperimento. - Indice di efferocytic record, frazione efferocytosed ed efferosome singoli dati su base per cella.
Nota: In questo modo per l'analisi dei dati utilizzando approcci unicellulare, consentendo in tal modo variazioni inter-cellulare da quantificare. Analisi del livello di popolazione ancora possono essere condotta su questi DataSet calcolando unicellulare dati acquisiti in singoli esperimenti. Efferosome-specifiche misure possono essere analizzate a livello di popolazione, a livello di singola cellula e come Ensemble (ad es. come popolazioni di efferosomes indipendente delle cellule che li contengono)15.
6. tensione delle cellule fagosoma analisi usando cellule apoptotiche
- Preparare i macrofagi THP-1, J774.2 o M2 come descritto nei passaggi 1-3, rispettivamente. Se necessario, le cellule dovrebbero essere trasfettate con transgeni o altri genetica costruisce almeno 18 h prima di eseguire qualsiasi esperimenti.
-
La sera prima dell'inizio dell'esperimento, preparare apoptotic cellule Jurkat come descritto nelle sezioni 4 e 5 con le seguenti modifiche:
- Diluire le cellule ed inducono apoptosi secondo 4.1-4.3 e raccogliere il numero necessario di cellule apoptotiche secondo 5.3 – 5.4.
- Aggiungere una cella tracciante a concentrazione consigliata dal produttore per la sospensione delle cellule apoptotiche. Incubare la sospensione per 20 min a temperatura ambiente al buio. Aggiungere un volume equivalente di RPMI 1640 + 10% FBS e incubare per 5 min a temperatura ambiente al buio per placare qualsiasi colorante non reagito. Non aggiungere NHS-biotina per questi esperimenti.
- Pellet di cellule mediante centrifugazione a 500 x g per 5 min, eliminare il surnatante e risospendere le cellule apoptotiche macchiato in 100 µ l di RPMI 1640 + 10% FBS per pozzetto dei macrofagi.
- Se necessario, etichetta i macrofagi rimuovendo i mezzi di coltura da ciascun pozzetto e aggiungendo 500 µ l di PBS contenente i produttori consigliato diluizione di una cella traccianti che non si sovrapponga spettralmente con il cellulare tracciante aggiunto a cellule apoptotiche o ad uno qualsiasi fluorescente transgeni espresso dai macrofagi. Incubare per 20 minuti a temperatura ambiente al buio, quindi aggiungere un volume equivalente di DMEM + 10% FBS e incubare per 5 min a temperatura ambiente al buio per placare qualsiasi colorante non reagito.
- Trasferire il coprioggetto macrofago-contenente una camera di Leiden. Aggiungere 400 µ l di DMEM + 10% FBS, seguita da 100 µ l della sospensione delle cellule apoptotiche con etichetta. Mescolare pipettando delicatamente media 2 – 3 volte.
- Trasferire la camera di Leiden a CO2e una riscaldata-camera irrorato di un microscopio a fluorescenza cellula viva.
Nota: Per le installazioni di microscopio che mancano di capacità di aspersione di CO2 , uso del tessuto di coltura con 1 mM 4-(2-hydroxyethyl)-1-piperazineethanesulfonic acido tamponato (HEPES) piuttosto che di bicarbonato di sodio per mantenere il pH fisiologico, mentre il cultura è esposto all'aria. -
Acquisire una serie di time-lapse contenente un'immagine di luce bianca (contrasto di fase o DIC) e le immagini di tutte le etichette fluorescenti:
- Utilizzare un obiettivo obiettivo 100 X per esperimenti dove risolvere dettagli fini è richiesto (ad es. dinamiche di membrana delle interazioni cellula fagocita-apoptotica). Nel frattempo, misure più generali (tasso di assorbimento delle cellule apoptotiche, tempo di interazione tra macrofagi e cellule apoptotiche, ecc.) sono evidenziati più chiaramente utilizzando un 60 X o 63 X obiettivo.
- Se disponibile, utilizzare il punto-visita all'immagine più campi di vista durante una singola acquisizione, aumentando così il numero di eventi efferocytic catturato in un singolo esperimento
- Perché efferocytes inghiottire spesso piccoli frammenti di cellule apoptotiche, piuttosto che cellule intatte, è meglio catturare z-stack. Per minimizzare la fototossicità, catturare z-sezioni separate dalla profondità focale del vostro obiettivo di microscopi (tipicamente 0,5-1,0 µm), attraverso lo spessore della cella (in genere 8-10 µm per i macrofagi, ad es. 8 – 20 fette/cella). Questo assicura che tutti i engulfment ed eventi di traffici sarà visibili in almeno un piano z. In alternativa, utilizzare grandi (1-5 micron di diametro) apoptotica delle cellule imita o cellule apoptotiche che subiscono frammentazione minima durante fagosoma (ad esempio calore scioccati neutrofili) invece senza accatastamento da z. Abbiamo descritto la preparazione di mimica e di neutrofili apoptotic precedentemente28.
- Per minimizzare photobleaching, utilizzare brillante fluorofori e cattura immagini utilizzando le impostazioni di acquisizione che riducono al minimo photobleaching — ad esempio eccitazione di basso-intensità combinata con fotocamera ad alta guadagno e breve esposizione volte29. Si consiglia di utilizzare un microscopio equipaggiato con una telecamera ad alta sensibilità elettromagnetica charge coupled device (EM-CCD) o confocale a disco rotante e una fase meccanica piezoelettrica ad alta velocità, per questa forma di imaging.
- Il numero di metodi di analisi possibili che possono essere applicati a questi video time-lapse è vasto e oltre la nostra capacità di rivedere qui. Come alcuni esempi, utilizzare manuali o automatizzati software di monitoraggio per monitorare la fusione, la fissione e la circolazione delle efferosomes all'interno di cellule15, quantificare dinamica di fusione di efferosome con endolysosomes da analisi di colocalizzazione nei macrofagi che esprimono transgeni fluorescente specifico vano13, i processi di assorbimento monitor ad esempio di sondaggio e Coppa formazione30, determinare le dinamiche di reclutamento di segnalazione e il traffico di proteine al efferosome13, e/o quantificare l'attività degradativa di efferosomes utilizzando cellule apoptotiche etichettate con fluorofori pH sensibili, ossidante-sensibile o attivati da proteasi31.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Risultati
Una notte di cultura delle cellule Jurkat con risultati di staurosporine 1 µM in apoptosi di > 95% delle cellule, che possono essere confermate con Annessina V macchiatura (Figura 1). Altri tipi di cellule possono essere utilizzati per questi esperimenti, anche se la concentrazione di staurosporine e la durata del trattamento staurosporine dovranno essere ottimizzati per ogni linea cellulare. Per un rilevamento affidabile e la quantificazione del fagosoma,...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Discussione
I metodi descritti in questo protocollo permettono la formazione immagine e la quantificazione del processo dinamico efferocytic, utilizzando approcci sia fisso-cellula e cellule vive. Questi approcci offrono diversi vantaggi rispetto ai metodi basati su citometria a flusso comunemente impiegate23,24. L'uso di dentro-fuori la macchiatura con campioni fissati fornisce una più robusta e precisa quantificazione del tasso e l'entità del fagosoma — infatti, molti meto...
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Dichiarazioni
Gli autori non dichiarano alcun conflitto di interessi.
Ringraziamenti
Questo studio è stato finanziato dal Canadian Institutes of Health Research (CIHR) operano Grant MOP-123419, scienze naturali e ingegneria ricerca Consiglio del Canada Discovery Grant 418194 e un ministero di Ontario di ricerca e innovazione primi Research Award a BH. DGW contribuito alcune delle immagini presentate, per l'ottimizzazione dei protocolli e la scrittura del manoscritto; Egli era finanziato da una sovvenzione di innesco della pompa dal Università di Liverpool. CY è finanziato da una borsa di studio laureato Vanier e CIHR MD/PhD Studentship. Le agenzie di finanziamento non avevano alcun ruolo nel disegno dello studio, raccolta dati e analisi, decisione di pubblicare o preparazione del manoscritto.
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| RPMI 1640 Media | Wisent | 3500-000-EL | |
| DMEM Media | Wisent | 319-005-CL | |
| Siero fetale bovino (FBS) | Wisent | 080-150 | |
| PBS | Wisent | 311-010-CL | |
| Vetrini coprioggetti circolari in vetro da 18 mm spessore #1.5 Microscopia | elettronica Sciences | 72290-08 | Le dimensioni e la forma del vetrino coprioggetti non sono critiche, ma 18 mm si inseriscono nei pozzetti di una piastra standard a 12 pozzetti che semplifica la coltura cellulare |
| Staurosporina | Cayman Chemical | 81590 | Dissolvere in DMSO a 1 mM (1.000x soluzione madre) |
| Annexin V-Alexa 488 | ThermoFisher | R37174 | |
| EZ-Link NHS-Biotin | ThermoFisher | 20217 | Conservare in un dessicator. Non preparare una soluzione stock. |
| DMSO | Sigma-Aldrich | D2650 | |
| CellTrace FarRed | ThermoFisher | C34572 | |
| CellTrace Orange | ThermoFisher | C34851 | |
| Hoescht 33342 | ThermoFisher | 62249 | |
| FITC-Streptavadin | ThermoFisher | SA1001 | |
| Terreno di seprazione di cellule linfoliti-poli | Cedarlane Labs | CL5071 | |
| M-CSF umano ricombinante | Peprotech | 200-04 | |
| IL-4 umano ricombinante | Peprotech | 300-25 | |
| J774.2 Linea cellulare di macrofagi | Sigma-Aldrich | 85011428-1VL | |
| THP-1 Linea cellulare di monociti umani | ATCC | TIB-202 | |
| Linea cellulare Jurkat T | ATCC | TIB-152 |
Riferimenti
- Elmore, S. Apoptosis: A review of programmed cell death. Toxicologic Pathology. 35 (4), 495-516 (2007).
- Toda, S., Hanayama, R., Nagata, S. Two-step engulfment of apoptotic cells. Molecular and Cellular Biology. 32 (1), 118-125 (2012).
- Ravichandran, K. S. Find-me and eat-me signals in apoptotic cell clearance: Progress and conundrums. The Journal of Experimental Medicine. 207 (9), 1807-1817 (2010).
- Fadok, V. A., Voelker, D. R., Campbell, P. A., Cohen, J. J., Bratton, D. L., Henson, P. M. Exposure of phosphatidylserine on the surface of apoptotic lymphocytes triggers specific recognition and removal by macrophages. Journal of Immunology. 148 (7), 2207-2216 (1992).
- Bevers, E. M., Comfurius, P., van Rijn, J. L., Hemker, H. C., Zwaal, R. F. Generation of prothrombin-converting activity and the exposure of phosphatidylserine at the outer surface of platelets. European Journal of Biochemistry. 122 (2), 429-436 (1982).
- Callahan, M. K., Williamson, P., Schlegel, R. A. Surface expression of phosphatidylserine on macrophages is required for phagocytosis of apoptotic thymocytes. Cell Death and Differentiation. 7 (7), 645-653 (2000).
- Kojima, Y., et al. CD47-blocking antibodies restore phagocytosis and prevent atherosclerosis. Nature. 536, 86-90 (2016).
- Seitz, H. M., Camenisch, T. D., Lemke, G., Earp, H. S., Matsushima, G. K. Macrophages and dendritic cells use different Axl/Mertk/Tyro3 receptors in clearance of apoptotic cells. Journal of Immunology. 178, 5635-5642 (2007).
- Ichimura, T., Asseldonk, E. J. P. V., Humphreys, B. D., Gunaratnam, L., Duffield, J. S., Bonventre, J. V. Kidney injury molecule-1 is a phosphatidylserine receptor that confers a phagocytic phenotype on epithelial cells. The Journal of Clinical Investigation. 118 (5), 1657-1668 (2008).
- Flannagan, R. S., Canton, J., Furuya, W., Glogauer, M., Grinstein, S. The phosphatidylserine receptor TIM4 utilizes integrins as coreceptors to effect phagocytosis. Molecular Biology of the Cell. 25 (9), 1511-1522 (2014).
- Park, D., et al. BAI1 is an engulfment receptor for apoptotic cells upstream of the ELMO/Dock180/Rac module. Nature. 450 (7168), 430-434 (2007).
- Elliott, M. R., Koster, K. M., Murphy, P. S. Efferocytosis Signaling in the Regulation of Macrophage Inflammatory Responses. Journal of Immunology. 198 (4), 1387-1394 (2017).
- Yin, C., Kim, Y., Argintaru, D., Heit, B. Rab17 mediates differential antigen sorting following efferocytosis and phagocytosis. Cell Death & Disease. 7 (12), e2529(2016).
- Kinchen, J. M., et al. A pathway for phagosome maturation during engulfment of apoptotic cells. Nature Cell Biology. 10 (5), 556-566 (2008).
- Yin, C., Argintaru, D., Heit, B. Rab17 mediates intermixing of phagocytosed apoptotic cells with recycling endosomes. Small GTPases. 0 (0), 1-9 (2017).
- Silva, M. T. Secondary necrosis: The natural outcome of the complete apoptotic program. FEBS letters. 584 (22), 4491-4499 (2010).
- Thorp, E. B. Mechanisms of failed apoptotic cell clearance by phagocyte subsets in cardiovascular disease. Apoptosis. 15 (9), 1124-1136 (2010).
- Sarantis, H., Grinstein, S. Monitoring phospholipid dynamics during phagocytosis: application of genetically-encoded fluorescent probes. Methods in Cell Biology. 108, 429-444 (2012).
- Steinberg, B. E., Grinstein, S. Analysis of macrophage phagocytosis: Quantitative assays of phagosome formation and maturation using high-throughput fluorescence microscopy. Methods in Molecular Biology. 531, 45-56 (2009).
- Wang, J., Hossain, M., Thanabalasuriar, A., Gunzer, M., Meininger, C., Kubes, P. Visualizing the function and fate of neutrophils in sterile injury and repair. Science. 358 (6359), 111-116 (2017).
- Scott, C. C., et al. Phosphatidylinositol-4,5-bisphosphate hydrolysis directs actin remodeling during phagocytosis. The Journal of Cell Biology. 169 (1), 139-149 (2005).
- Greenlee-Wacker, M. C., Rigby, K. M., Kobayashi, S. D., Porter, A. R., DeLeo, F. R., Nauseef, W. M. Phagocytosis of Staphylococcus aureus by human neutrophils prevents macrophage efferocytosis and induces programmed necrosis. Journal of Immunology. 192 (10), 4709-4717 (2014).
- Wootton, D. G., et al. Recovery from pneumonia requires efferocytosis which is impaired in smokers and those with low body mass index and enhanced by statins. Thorax. 71 (11), 1052-1054 (2016).
- Miksa, M., Komura, H., Wu, R., Shah, K. G., Wang, P. A novel method to determine the engulfment of apoptotic cells by macrophages using pHrodo succinimidyl ester. Journal of Immunological Methods. 342 (1-2), 71-77 (2009).
- Kneen, M., Farinas, J., Li, Y., Verkman, A. S. Green fluorescent protein as a noninvasive intracellular pH indicator. Biophysical Journal. 74 (3), 1591-1599 (1998).
- Schindelin, J., et al. Fiji: an open-source platform for biological-image analysis. Nature Methods. 9 (7), 676-682 (2012).
- Johnson, D. E., Ostrowski, P., Jaumouillé, V., Grinstein, S. The position of lysosomes within the cell determines their luminal pH. The Journal of Cell Biology. 212 (6), 677-692 (2016).
- Evans, A. L., Blackburn, J. W. D., Yin, C., Heit, B. Quantitative efferocytosis assays. Methods in Molecular Biology. 1519, 25-41 (2017).
- Icha, J., Weber, M., Waters, J. C., Norden, C. Phototoxicity in live fluorescence microscopy, and how to avoid it. BioEssays. 39 (8), (2017).
- Flannagan, R. S., Harrison, R. E., Yip, C. M., Jaqaman, K., Grinstein, S. Dynamic macrophage "probing" is required for the efficient capture of phagocytic targets. The Journal of Cell Biology. 191 (6), 1205-1218 (2010).
- Joshi, G. N., Gilberti, R. M., Knecht, D. A. Single cell analysis of phagocytosis, phagosome maturation, phagolysosomal leakage, and cell death following exposure of macrophages to silica particles. Methods in Molecular Biology. 1519, 55-77 (2017).
- Karaji, N., Sattentau, Q. J. Efferocytosis of Pathogen-Infected Cells. Frontiers in Immunology. 8 (DEC), 1863(1863).
- Harrison, R. E., Bucci, C., Vieira, O. V., Schroer, T. A., Grinstein, S. Phagosomes fuse with late endosomes and/or lysosomes by extension of membrane protrusions along microtubules: role of Rab7 and RILP. Molecular and Cellular Biology. 23 (18), 6494-6506 (2003).
- Reiners, J. J., Kleinman, M., Kessel, D., Mathieu, P. A., Caruso, J. A. Nonesterified cholesterol content of lysosomes modulates susceptibility to oxidant-induced permeabilization. Free Radical Biology & Medicine. 50 (2), 281-294 (2011).
- Boya, P., et al. Lysosomal membrane permeabilization induces cell death in a mitochondrion-dependent fashion. The Journal of Experimental Medicine. 197 (10), 1323-1334 (2003).
- Fairn, G. D., Grinstein, S. How nascent phagosomes mature to become phagolysosomes. Trends in Immunology. , 1-9 (2012).
- Canton, J., Khezri, R., Glogauer, M., Grinstein, S. Contrasting phagosome pH regulation and maturation in human M1 and M2 macrophages. Molecular Biology of the Cell. 25 (21), 3330-3341 (2014).
- Phanse, Y., et al. Analyzing cellular internalization of nanoparticles and bacteria by multi-spectral imaging flow cytometry. Journal of Visualized Experiments. (64), e3884(2012).
- Sommer, C., Straehle, C., Kothe, U., Hamprecht, F. A. Ilastik: Interactive learning and segmentation toolkit. 2011 IEEE International Symposium on Biomedical Imaging: From Nano to Macro. , 230-233 (2011).
- Davies, S. P., Reynolds, G. M., Stamataki, Z. Clearance of apoptotic cells by tissue epithelia: A putative role for hepatocytes in liver efferocytosis. Frontiers in Immunology. 9, (2018).
- Ismail, O. Z., Zhang, X., Bonventre, J. V., Gunaratnam, L. G protein α12(Gα12) is a negative regulator of kidney injury molecule-1-mediated efferocytosis. American Journal of Physiology. Renal Physiology. 310 (7), F607-F620 (2016).
- Vaught, D. B., Stanford, J. C., Cook, R. S. Efferocytosis creates a tumor microenvironment supportive of tumor survival and metastasis. Cancer Cell & Microenvironment. 2 (1), (2015).
- Heit, B., Yeung, T., Grinstein, S. Changes in mitochondrial surface charge mediate recruitment of signaling molecules during apoptosis. American Journal of Physiology. Cell Physiology. 300 (1), C33-C41 (2011).
- Múnera, J. O., Wells, J. M. Generation of Gastrointestinal Organoids from Human Pluripotent Stem Cells. Methods in Molecular Biology. 1597, 167-177 (2017).
- Truman, L. A., et al. CX3CL1/fractalkine is released from apoptotic lymphocytes to stimulate macrophage chemotaxis. Blood. 112 (13), 5026-5036 (2008).
- Evans, A. L., et al. Antagonistic Coevolution of MER Tyrosine Kinase Expression and Function. Molecular Biology and Evolution. , (2017).
- Flannagan, R. S., Heit, B., Heinrichs, D. E. Intracellular replication of Staphylococcus aureus in mature phagolysosomes in macrophages precedes host cell death, and bacterial escape and dissemination. Cellular Microbiology. , (2015).
- Mubaid, F., Brown, C. M. Less is More: Longer Exposure Times with Low Light Intensity is Less Photo-Toxic. Microscopy Today. 25 (06), 26-35 (2017).
- Bogdanov, A. M., Kudryavtseva, E. I., Lukyanov, K. A. Anti-fading media for live cell GFP imaging. PloS One. 7 (12), e53004(2012).
- Rossner, M., Yamada, K. M. What's in a picture? The temptation of image manipulation. The Journal of Cell Biology. 166 (1), 11-15 (2004).
- Sage, D., et al. DeconvolutionLab2: An open-source software for deconvolution microscopy. Methods. 115, 28-41 (2017).
- Ma, G. Z. M., Stankovich, J., Kilpatrick, T. J., Binder, M. D., Field, J. Polymorphisms in the receptor tyrosine kinase MERTK gene are associated with multiple sclerosis susceptibility. PloS One. 6 (2), e16964(2011).
- Thorp, E., Cui, D., Schrijvers, D. M., Kuriakose, G., Tabas, I. Mertk receptor mutation reduces efferocytosis efficiency and promotes apoptotic cell accumulation and plaque necrosis in atherosclerotic lesions of apoe-/- mice. Arteriosclerosis, Thrombosis, and Vascular Biology. 28 (8), 1421-1428 (2008).
- Nguyen, K. -Q. N., et al. Overexpression of MERTK Receptor Tyrosine Kinase in Epithelial Cancer Cells Drives Efferocytosis in a Gain-of-Function Capacity. The Journal of Biological Chemistry. 289 (37), 25737-25749 (2014).
- Morimoto, K., et al. Lovastatin enhances clearance of apoptotic cells (efferocytosis) with implications for chronic obstructive pulmonary disease. Journal of Immunology. 176 (12), 7657-7665 (2006).
Accesso limitato. Accedi o avvia una prova gratuita per visualizzare questo contenuto.
Ristampe e permessi
