Viene presentato un saggio di immunoprecipitazione della cromatina (X-ChIP) contro il segno istonico H3K4me3 per l'organismo modello Exaiptasia diaphana . La specificità e l'efficacia del test sono confermate dalla PCR quantitativa e dal sequenziamento di nuova generazione. Questo protocollo consente di approfondire lo studio delle interazioni proteina-DNA nell'anemone di mare E. diaphana.
Articolo metodologico
Immunoprecipitazione della cromatina nel sistema modello cnidariano Exaiptasia diaphana
* These authors contributed equally
In questo articolo
Sommario
Abstract
Le modificazioni post-traduzionali degli istoni (PTM) e altre modificazioni epigenetiche regolano l'accessibilità della cromatina dei geni al meccanismo trascrizionale, influenzando così la capacità di un organismo di rispondere agli stimoli ambientali. L'immunoprecipitazione della cromatina accoppiata al sequenziamento ad alto rendimento (ChIP-seq) è stata ampiamente utilizzata per identificare e mappare le interazioni proteina-DNA nei campi dell'epigenetica e della regolazione genica. Tuttavia, il campo dell'epigenetica degli cnidari è ostacolato dalla mancanza di protocolli applicabili, in parte a causa delle caratteristiche uniche di organismi modello come l'anemone di mare simbiotico Exaiptasia diaphana, il cui alto contenuto di acqua e quantità di muco ostruiscono i metodi molecolari. Qui viene presentata una procedura ChIP specializzata, che facilita lo studio delle interazioni proteina-DNA nella regolazione genica di E. diaphana . Le fasi di reticolazione ed estrazione della cromatina sono state ottimizzate per un'immunoprecipitazione efficiente e quindi convalidate eseguendo ChIP utilizzando un anticorpo contro il marchio istonico H3K4me3. Successivamente, la specificità e l'efficacia del test ChIP sono state confermate misurando l'occupazione relativa di H3K4me3 attorno a diversi loci genici attivati costitutivamente utilizzando la PCR quantitativa e il sequenziamento di nuova generazione per l'analisi su scala genomica. Questo protocollo ChIP ottimizzato per l'anemone di mare simbiotico E. diaphana facilita lo studio delle interazioni proteina-DNA coinvolte nelle risposte dell'organismo ai cambiamenti ambientali che colpiscono gli cnidari simbiotici, come i coralli.
Introduzione
Il rapporto 2022 dell'Intergovernmental Panel on Climate Change (IPCC) evidenzia che, nonostante la crescente consapevolezza e gli sforzi di mitigazione, ondate di calore marine sempre più intense e frequenti stanno mettendo le barriere coralline ad alto rischio di sbiancamento esteso e mortalità di massa entro i prossimi decenni1. Al fine di informare gli sforzi di conservazione e ripristino della barriera corallina, gli effetti attuali e previsti del cambiamento delle condizioni ambientali sugli cnidari bentonici sono oggetto di studio su più livelli biologici per comprendere i meccanismi sottostanti della risposta e della resilienza2.
La disponibilità di strumenti di ricerca applicabili agli cnidari bentonici è fondamentale per affrontare questa sfida e lo sviluppo di questi strumenti richiede uno sforzo attivo per trasferire agli organismi marini conoscenze e tecnologie consolidate in altri campi3. Gli ostacoli al lavoro con molte specie di coralli sono in parte alleviati utilizzando sistemi modello, come l'anemone di mare Exaiptasia diaphana (comunemente indicato come Aiptasia)4. Questi anemoni di mare a crescita rapida e facoltativamente simbiotici sono relativamente facili da allevare in condizioni di laboratorio, si riproducono sia sessualmente che asessualmente e mancano dello scheletro di carbonato di calcio5. Il genoma di riferimento5 di E. diaphana facilita l'uso di metodi epigenetici che richiedono il sequenziamento. Tuttavia, caratteristiche come un alto contenuto di acqua, la produzione di muco e basse quantità di tessuto per individuo sono sfide per la creazione di protocolli replicabili, frenando così la ricerca epigenetica su E. diaphana e altri cnidari con caratteristiche simili.
Le modifiche epigenetiche possono alterare il fenotipo senza modificare la sequenza nucleotidica genomica di un organismo, regolando i processi associati alla cromatina6. La regolazione epigenetica degli Cnidari è per lo più studiata nei contesti della storia evolutiva e dello sviluppo 7,8,9,10, dell'instaurazione e del mantenimento della simbiosi 11,12,13 e della risposta ai cambiamenti ambientali 14,15. In particolare, sono state osservate variazioni nei modelli di metilazione del DNA, che, nella maggior parte dei casi, comportano l'aggiunta di un gruppo metilico a una base di citosina, in risposta a condizioni ambientali mutevoli come il riscaldamento13 e l'acidificazione degli oceani16. È stato anche dimostrato che i modelli di metilazione del DNA sono ereditabili intergenerazionalmente, sottolineando il ruolo dell'epigenetica nell'acclimatazione dei coralli ai fattori di stress ambientale17. Rispetto alla metilazione del DNA, ci sono stati relativamente pochi studi su altri importanti regolatori epigenetici, come gli RNA non codificanti 11,18,19, i fattori di trascrizione 9,10 o le modificazioni post-traduzionali degli istoni (PTM) negli cnidari20. Lo studio delle proteine associate al DNA è particolarmente impegnativo in quanto i metodi disponibili richiedono l'accesso a un genoma di riferimento dell'organismo in studio e sono costosi a causa delle grandi dimensioni dei campioni e degli anticorpi ad alta specificità necessari3. Con un'ampia varietà di gruppi chimici che formano PTM in corrispondenza di specifici residui istonici, comprendere i paesaggi di modificazione della cromatina negli cnidari, specialmente nel contesto di imminenti stress ambientali, rimane una grande sfida.
Lo scopo di questo lavoro è quello di far progredire lo studio dei PTM istonici, delle varianti istoniche e di altre proteine associate alla cromatina negli cnidari presentando un protocollo ottimizzato di immunoprecipitazione della cromatina (ChIP) per il modello di corallo E. diaphana (protocollo originale di Bodega et al.21). La ChIP può essere combinata con la PCR quantitativa per caratterizzare le interazioni proteina-DNA locus-specifiche o con il sequenziamento di nuova generazione (NGS) per mappare queste interazioni nell'intero genoma. In generale, le proteine e il DNA sono reversibilmente reticolati in modo che la proteina di interesse (POI) rimanga legata allo stesso locus a cui è associata in vivo. Mentre il comune metodo di reticolazione ampiamente utilizzato nel sistema modello di mammifero è solitamente mantenuto a 15 minuti o meno a temperatura ambiente, l'approccio di reticolazione è stato ottimizzato per consentire alla formaldeide di penetrare attraverso il muco prodotto da E. diaphana in modo più efficace. Il tessuto viene quindi congelato in azoto liquido, omogeneizzato e lisato per estrarre i nuclei dalle cellule. La perdita di materiale in queste fasi viene evitata utilizzando un solo tampone di lisi e poi passando direttamente alla sonicazione, che frammenta la cromatina in frammenti lunghi ~300 bp. Questi frammenti vengono incubati con un anticorpo specifico per il POI fino a una precisione a livello di PTM. L'immunocomplesso anticorpo-proteina-DNA viene precipitato utilizzando sfere magnetiche che si legano agli anticorpi primari, selezionando così solo i segmenti di DNA associati al POI. Dopo l'inversione del cross-link e la pulizia del precipitato, i segmenti di DNA prodotti possono essere utilizzati per la qPCR o la costruzione di librerie di DNA per il sequenziamento per mappare i segmenti su un genoma di riferimento e, quindi, identificare i loci a cui è associato il POI. Maggiori dettagli sulle considerazioni per ogni passaggio sono disponibili in Jordán-Pla e Visa22.
Protocollo
Una panoramica delle procedure è fornita nella Figura 1. I dati ChIP-Seq sono disponibili nell'NCBI Sequence Read Archive (SRA) con il codice BioProject PRJNA931730 (https://www.ncbi.nlm.nih.gov/bioproject/PRJNA931730).
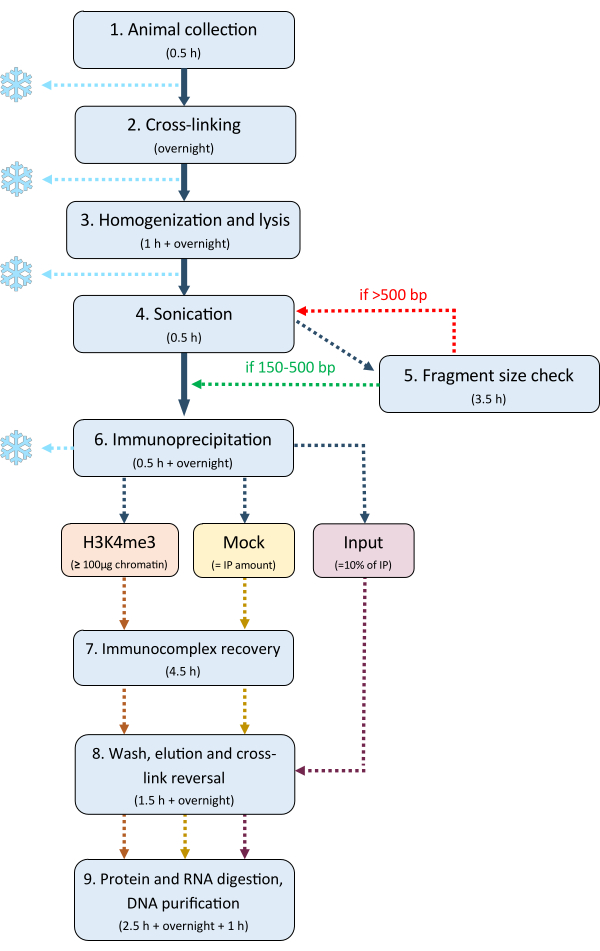
Figura 1: Flusso di lavoro del protocollo ChIP. Panoramica del flusso di lavoro del protocollo ChIP, inclusa la durata stimata di ogni passaggio e i punti di arresto opzionali. Clicca qui per visualizzare una versione più grande di questa figura.
1. Collezione di animali
- Utilizzando una spatola di plastica, staccare delicatamente 20 E. diaphana simbiotici (ceppo CC7) con un diametro del pedale di ~5 mm o superiore dalle pareti dell'acquario e pipettarli in una provetta da 15 mL.
NOTA: Si consiglia di ottimizzare il numero di anemoni in base alle loro dimensioni e al numero di IP previsti. Gli anemoni possono essere congelati in azoto liquido (LN2) e conservati a -80 °C per almeno 1 mese prima di iniziare il ChIP. In caso contrario, si consiglia di procedere immediatamente per evitare che gli anemoni si depositino sulle pareti della provetta da 15 mL.
2. Reticolazione
- Preparare 10 mL di tampone reticolante allo 0,5% (Tabella 1).
- Lascia che gli anemoni si depositino sul fondo del tubo, oppure girali in una centrifuga per alcuni secondi, salendo fino a ~ 3.500 x g a temperatura ambiente, quindi rimuovi l'acqua di mare in eccesso con una pompa a vuoto. Lavali in 1x DPBS sospendendoli, quindi rimuovi il DPBS.
- Trasferire gli anemoni nel tampone reticolante allo 0,5% utilizzando una pinzetta o una spatola di plastica per evitare di trasferire il tampone superfluo. Incubare su un rotatore a 12 giri/min e 4 °C per 1 ora.
- Nel frattempo, preparare 10 mL di tampone reticolante all'1% (Tabella 1).
- Come al punto 2.2, rimuovere il tampone allo 0,5% e riempire nuovamente il tubo con il tampone di reticolazione all'1%. Incubare su un rotatore a 12 giri/min e 4 °C per una notte.
NOTA: Assicurarsi che tutti gli anemoni siano sospesi e non aderiscano l'uno all'altro invertendo delicatamente il tubo. - Il giorno successivo, preparare 10 mL di tampone di estinzione da uno stock di glicina 2 M (Tabella 1).
- Rimuovere il tampone di reticolazione all'1% come al punto 2.2 e sospendere gli anemoni nel tampone di estinzione per interrompere la reazione di reticolazione. Incubare su un rotatore a 12 giri/min e 4 °C per 20 minuti.
- Rimuovere il tampone di tempra come al punto 2.2 e lavare gli anemoni due volte in DPBS. Se si maneggiano più campioni, tenere gli anemoni sospesi in DPBS mentre si lavora attraverso i passaggi 3.2-3.4 campione per campione.
NOTA: A questo punto, l'esperimento può essere messo in pausa congelando il campione e conservandolo a -80 °C per un massimo di 1 mese. Rimuovere l'eccesso di DPBS svuotando il tubo su un fazzoletto di carta prima di congelarlo e riporlo.
Tabella 1: Soluzioni e tamponi utilizzati nel protocollo ChIP. Gli ingredienti e le rispettive concentrazioni sono elencati per ogni tampone utilizzato nel protocollo. Clicca qui per scaricare questa tabella.
3. Omogeneizzazione e lisi
- Preparare il tampone di lisi (Tabella 1) fresco il giorno stesso (2 ml per campione) e aggiungere 100 volte il cocktail di inibitori della proteasi (PIC, vedere la Tabella dei materiali) a una concentrazione finale di 1 volta. Pulisci un mortaio di porcellana e un pestello con etanolo e inizia a raffreddare tutti gli strumenti con LN2.
- Decantare il DPBS e svuotare gli anemoni su un fazzoletto di carta per rimuovere quanto più liquido possibile. Versare un po' di LN2 nel mortaio e trasferire gli anemoni con una pinzetta.
- Usando il pestello, inizia rompendo con cura il tessuto, quindi macina fino a quando il campione non è una polvere fine. Continuare a rabboccare con LN2 secondo necessità per evitare lo sbrinamento.
- Mettere 2 mL di tampone di lisi in una provetta da 5 mL su ghiaccio. Raccogliere il campione utilizzando una spatola e trasferirlo nel tampone di lisi, assicurandosi che il campione si dissolva nel tampone. Lasciare riposare il campione sul ghiaccio per 1 minuto, quindi mescolare per inversione. Ripetere i passaggi 3.2-3.4 per tutti gli altri campioni, pulendo accuratamente tutta l'attrezzatura con etanolo tra un campione e l'altro.
NOTA: Ridurre al minimo la perdita di campione il più possibile in questa fase. - Lavare un trituratore per tessuti Dounce (vedi Tabella dei materiali) con tampone di lisi, trasferire il campione e infilzare 20-30 volte con un pestello stretto.
- Trasferire nuovamente il campione nella provetta, lavare il trituratore di fazzoletti con etanolo e acqua distillata e ripetere il passaggio 3.5 per tutti i campioni.
- Incubare i campioni su un rotatore a ~14 giri/min e 4 °C durante la notte.
- Utilizzare il blu di tripano per verificare la riuscita della lisi al microscopio (ingrandimento 20x) mescolandolo con 10 μL di campione in un rapporto 1:1. Se il colorante penetra nei nuclei, la lisi ha successo.
NOTA: A questo punto l'esperimento può essere messo in pausa conservando il campione a -80 °C per un massimo di 2 mesi.
4. Sonicazione
- Far girare brevemente il campione in una centrifuga a ~2.000 x g per 3-5 s a temperatura ambiente per rimuovere il liquido dal tappo e dalle pareti.
- Passare il lisato attraverso un ago da 25 G e una siringa da 1 mL 10 volte per rompere eventuali aggregati.
- Posizionare il campione in un bagno di ghiaccio per mantenerlo il più fresco possibile durante la sonicazione.
- Pulire l'ago di sonicazione con etanolo. Posizionare il campione nel sonicatore (vedi Tabella dei materiali) con l'ago 1 cm sopra il fondo del tubo e senza toccare le pareti.
- Impostare il ciclo di lavoro al 50% e l'uscita a 0. Avviare il sonicatore e assicurarsi che non venga prodotta schiuma nel campione (in caso contrario, arrestare e regolare nuovamente la posizione dell'ago). Aumentare lentamente la potenza di uscita a 2, quindi sonicare per 2 minuti.
- Spegnere il sonicatore, riportare la potenza di uscita su 0 e lasciare riposare e raffreddare il campione per 2 minuti.
- Ripetere i passaggi 4.5-4.6 per un totale di quattro set di sonicazione e raffreddamento per campione. Rimuovere il campione, conservarlo sul ghiaccio, quindi ripetere con altri campioni. Pulire l'ago del sonicatore con etanolo tra i campioni e alla fine.
NOTA: Potrebbe essere necessario ottimizzare l'intensità di sonicazione e il numero di cicli per raggiungere l'intensità di sonicazione più bassa, producendo frammenti di dimensioni comprese tra 150 e 500 bp.
5. Estrazione del DNA e controllo delle dimensioni dei frammenti
NOTA: Prima di passare all'IP, è necessario verificare la dimensione dei frammenti. Se i frammenti sono troppo grandi (>500 bp), il numero di cicli di sonicazione e/o l'intensità di sonicazione devono essere aumentati; Se sono troppo piccoli (<150 bp), il tempo e/o l'intensità della sonicazione devono essere ridotti.
- Mantenere il campione sul ghiaccio mentre si esegue il controllo della dimensione del frammento su un sottoinsieme del campione. Trasferire un sottogruppo da 100 μl in una provetta fresca da 1,5 mL.
- Aggiungere 8 μl di cocktail di RNasi (vedere la Tabella dei materiali) e incubare a 42 °C per 30 minuti agitando a 700 giri/min.
- Aggiungere 2 μL di proteinasi K (vedi Tabella dei materiali). incubare a 55 °C per 1 ora agitando a 700 giri/min.
- Reticolare il campione in modo inverso incubandolo a 95 °C per almeno 1 ora agitandolo a 700 giri/min.
- Preparare un gel di agarosio all'1% con 1x tampone TAE e bromuro di etidio allo 0,01% (vedi Tabella dei materiali) o una colorazione in gel alternativa.
- Estrarre il DNA dal campione utilizzando un kit di purificazione seguendo le istruzioni del produttore (vedi Tabella dei materiali).
- Per verificare la dimensione della frammentazione del DNA estratto, caricare il gel di agarosio con una scala e campionare. Mescolare 4 μL di ladder da 1 kbp con 1 μL di colorante di carica viola 6x e posizionarlo in un pozzetto di gel di agarosio. Mescolare 20 μl di DNA con 4 μl di colorante da carica viola 6x per una concentrazione finale di 1x e pipettare in un pozzetto. Ripetere l'operazione per tutti i campioni.
- Far funzionare il gel a 100 V per circa 30 minuti, quindi eseguire l'imaging del gel caricandolo su un vassoio, inserendolo nel sistema di imaging del gel e seguendo le istruzioni del software del rispettivo sistema (vedere la Tabella dei materiali). Decidere se procedere in base alle dimensioni della frammentazione, che dovrebbero essere in media comprese tra 150 e 500 bp (Figura 2).
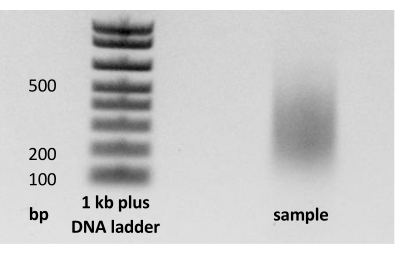
Figura 2: Controllo della dimensione del frammento. Dopo la sonicazione, un sottogruppo del campione viene de-reticolato, purificato e fatto scorrere su un gel di agarosio per garantire che la cromatina sia stata tranciata fino a ottenere dimensioni di frammento comprese tra 150 e 500 bp. Fare clic qui per visualizzare una versione più grande di questa figura.
6. Immunoprecipitazione (IP)
- Utilizzando una pipetta, controllare il volume del campione principale che è stato tenuto sul ghiaccio durante l'estrazione del DNA. Aggiungere il 10% di Triton X-100 ad una concentrazione finale dell'1%.
- Centrifugare il campione a 20.000 x g a 4 °C per 10 minuti, quindi trasferire il surnatante in una provetta pulita utilizzando una pipetta.
NOTA: L'esperimento può essere messo in pausa congelando il campione a -80 °C per un massimo di 2 mesi. I dettagli dei seguenti passaggi IP dovranno essere regolati e ottimizzati per ogni esperimento. Potrebbe essere necessario ottimizzare la quantità di anticorpi per IP. - Utilizzando il tampone di lisi come bianco, misurare la concentrazione di cromatina seguendo le istruzioni di un sistema di misurazione della concentrazione di DNA disponibile (vedere la Tabella dei materiali).
- A seconda del volume del campione e del numero di IP pianificati, aumentare il volume totale del campione aggiungendo il 10% di Triton X-100 e 100x PIC (vedere la tabella dei materiali) alle concentrazioni finali rispettivamente dell'1% e di 1x. Si consiglia di utilizzare 100 μg di cromatina in un volume totale di 1.000 μl.
- Distribuire il volume per ciascun IP in una provetta separata da 1,5 mL a bassa ritenzione (vedere la Tabella dei materiali). Per la ChIP-qPCR, posizionare il volume equivalente di campione in un'altra provetta da 1,5 mL come controllo simulato. Prendi il 10% del volume degli IP come controllo di ingresso e memorizzalo a -20 °C.
- Aggiungere 4 μg di anticorpo (qui, anticorpo H3K4me3, vedere la Tabella dei materiali) a ciascun rispettivo IP. Non aggiungere nulla alla simulazione. Incubare le reazioni IP e il mock sul rotatore del tubo a 12 giri/min e a 4 °C durante la notte.
7. Recupero degli immunocomplessi con biglie magnetiche
NOTA: Evitare sempre di asciugare le perline magnetiche; Tenerli coperti di liquido o reintegrare le soluzioni il più rapidamente possibile. Lavora sempre su un campione dopo l'altro.
- Capovolgere delicatamente le perline magnetiche (vedi Tabella dei materiali) per mescolare.
- Preparare 10 ml di soluzione bloccante (Tabella 1) freschi il giorno stesso e mescolare delicatamente.
- Tagliare la punta di una pipetta per aumentare il diametro e trasferire 50 μl di microsfere magnetiche in provette separate (una provetta per IP e una per il mock).
- Aggiungere 1 mL di soluzione bloccante a ciascuna provetta e incubarle su un rotatore a 12 giri/min e 4 °C per 30 minuti.
- Posizionare le perline nella soluzione bloccante su una griglia magnetica e attendere la separazione. Nel frattempo, ridurre le reazioni IP a 2.000 x g per 3-5 s a temperatura ambiente per rimuovere eventuali residui dalle pareti.
- Utilizzando una pipetta, rimuovere ed eliminare il surnatante della soluzione bloccante, quindi sciacquare le perle dalla parete con uno dei campioni o con il mock. Riposizionare la miscela nella rispettiva provetta a bassa ritenzione, quindi passare al campione successivo.
- Incubare tutte le provette su un rotatore a 12 giri/min e 4 °C per 3 ore.
8. Lavaggio, eluizione e inversione della reticolazione
- Preparare i tamponi di lavaggio e il tampone salino TE (Tabella 1) durante l'incubazione del recupero dell'immunocomplesso.
- Dopo l'incubazione, posizionare gli IP e il mock sul rack magnetico e attendere circa 10-20 s affinché i magneti si separino.
- Eliminare il surnatante e aggiungere 1 ml di tampone di lavaggio a basso contenuto di sale. Ripetere con tutte le reazioni, quindi rimuovere le provette dalla rastrelliera magnetica e mescolare fino a quando le perle sono sospese.
- Incubare su un rotatore a 12 giri/min e 4 °C per 5 minuti.
- Posizionare le provette sulla griglia magnetica, rimuovere il tampone di lavaggio con sale basso, quindi aggiungere 1 mL di tampone di lavaggio con sale alto e incubare come al punto 8.4.
- Ripetere ancora una volta i passaggi 8.3-8.5 per un totale di quattro lavaggi utilizzando alternativamente sale basso e alto.
NOTA: Il tampone di lavaggio ad alto contenuto di sale è molto aggressivo e deve essere utilizzato solo per 5 minuti esatti in ogni fase di lavaggio. - Rimuovere ed eliminare il surnatante utilizzando una pipetta e lavare con 1 mL di tampone salino TE; Ripeti ancora una volta. Dopo il secondo lavaggio, sciacquare eventuali perline dal tappo del tubo.
- Preparare il tampone di eluizione (Tabella 1) durante i lavaggi. Dopo aver scartato il secondo lavaggio con tampone salino TE, aggiungere 210 μL di tampone di eluizione a ciascuna reazione.
- Sospendere le perle magnetiche ed eluire a 65 °C, agitando a 700 giri/min per 15 minuti.
- Posizionare le reazioni sulla rastrelliera magnetica, raccogliere l'eluato e metterlo in una provetta fresca da 1,5 mL.
- Ripetere il processo di eluizione con altri 210 μL di tampone di eluizione e aggiungere l'eluato al primo lotto per ottenere un volume finale di 420 μL di eluizione per IP e simulare.
- Rimuovere l'input dal congelatore e aggiungere il tampone di eluizione fino a un volume totale di 420 μl.
- Reticolare inversamente tutti gli eluati e l'ingresso incubandoli a 65 °C e 700 giri/min durante la notte.
9. Digestione di proteine e RNA e purificazione del DNA
- Diluire la concentrazione di SDS (vedi Tabella dei materiali) allo 0,5% aggiungendo 420 μl di tampone salino TE all'eluato e all'input.
- Per la digestione dell'RNA, aggiungere 10 μL di cocktail di RNasi (vedi Tabella dei materiali) e incubare a 42 °C a 700 giri/min per 30 minuti.
- Per la digestione delle proteine, aggiungere 8 μL di proteinasi K (vedi Tabella dei materiali) a tutto e incubare a 55 °C a 700 giri/min per 1 ora.
- Per la purificazione del DNA, seguire il "Ren Lab ENCODE Tissue Fixation and Sonication Protocol for MicroChIP"23 con alcune modifiche:
- Preparare le provette con il gel Phase Lock (vedere la Tabella dei materiali) facendo girare il gel fino al fondo della provetta a 20.000 x g per 1 minuto a temperatura ambiente.
- Sotto una cappa aspirante, aggiungere un campione e lo stesso volume di fenolo:cloroformio:alcol isoamilico (25:24:1) a ciascuna provetta. Agitare energicamente i tubi e agitarli brevemente fino a formare uno strato bianco schiumoso.
ATTENZIONE: La miscela è tossica, corrosiva e pericolosa per la salute. - Centrifugare per 10 minuti a 4 °C e 20.000 x g. Verificare che la fase acquosa sia limpida.
- Trasferire la fase acquosa in una provetta nuova utilizzando una pipetta. Sono necessarie due provette fresche per campione, a seconda del probabile volume del campione. In tal caso, trasferire metà del campione dalla prima provetta in una seconda provetta.
- Aggiungere 1/10 del volume in 3 M di acetato di sodio (NaAc, ad es. 40 μl per un campione da 400 μl) e 10 μl di acrilammide lineare da 5 mg/mL a ciascun campione e capovolgere per mescolare.
- Aggiungere 2 volte il volume del campione in etanolo al 100% (ad esempio, 800 μl per un campione da 400 μl) e agitare energicamente. Non vortice, poiché ciò potrebbe danneggiare il DNA.
- Incubare a -20 °C per una notte o a -80 °C per 30 minuti.
- Raffreddare la centrifuga a 4 °C, quindi centrifugare i campioni per 30 minuti a 15.000 x g per pellettare il DNA.
- Decantare accuratamente e poi lavare i pellet con 1 mL di EtOH al 70%. Centrifugare alla massima velocità per 5 min a 4 °C.
- Decantare con cura, quindi centrifugare nuovamente per qualche secondo. Utilizzare una pipetta per rimuovere tutto l'etanolo. Se ne rimane un po', potrebbe essere utile girare di nuovo.
- Risospendere i pellet in 30 μL di acqua priva di nucleasi (vedi Tabella dei materiali).
NOTA: Se sono presenti più provette per campione, risospendere un pellet in 30 μl, trasferirlo nella provetta successiva e risospendere il pellet successivo negli stessi 30 μl.
- Misurare la concentrazione di DNA, quindi conservare il campione a -20 °C.
Risultati
Seguendo il protocollo di cui sopra, il DNA associato alla trimetilazione dell'istone 3 lisina 4 (H3K4me3) è stato immunoprecipitato. L'anticorpo di grado ChIP-seq è stato precedentemente utilizzato sull'anemone di mare Nematostella vectensis7 ed è stato convalidato qui mediante colorazione immunofluorescente di sezioni di tessuto di E. diaphana (Figura 3). Sebbene la resa del DNA dipenda dalla quantità di materiale in ingresso, era regolarmente di circa 100 ng/μL. I frammenti di DNA ottenuti sono stati analizzati mediante sequenziamento e qPCR (elenco dei primer nel file supplementare 1).
Una profondità di sequenziamento di 40 milioni di letture ha prodotto ~17,6 milioni di letture mappate in modo univoco. Dopo i controlli di qualità, le letture grezze sono state tagliate e mappate sul genoma di E. diaphana utilizzando Bowtie24 (vedi Tabella dei materiali). L'analisi basata su modelli dei dati ChIP-Seq con MACS (vedi Tabella dei materiali) ha identificato un totale di 19.107 picchi25. Come previsto per H3K4me3, la maggior parte dei picchi sono stati localizzati vicino al sito di inizio trascrizionale (TSS) e la frequenza di conteggio dei picchi è diminuita bruscamente su entrambi i lati del TSS, ma soprattutto verso il corpo genico (Figura 4).
Dai dati di sequenziamento sono stati identificati tre geni con picchi elevati intorno ai loro TSS e i primer qPCR sono stati progettati per colpire diversi loci di picchi elevati all'interno di questi geni. I dati qPCR sono stati normalizzati utilizzando il metodo della percentuale di input (Figura 5). È stato osservato un elevato arricchimento di H3K4me3 rispetto all'input e ai controlli simulati. La percentuale di input variava tra il 2,7% e il 10,7%, con differenze nell'arricchimento osservate tra i geni e tra i diversi loci all'interno dello stesso gene.
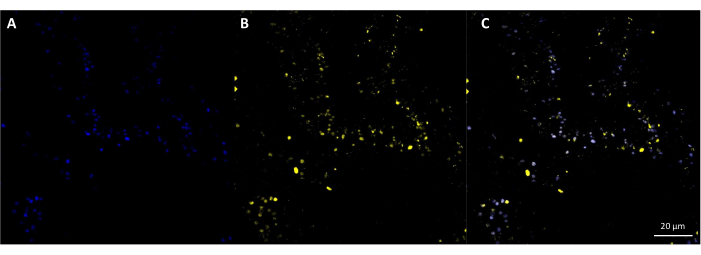
Figura 3: Colorazione immunofluorescente di H3K4me3. Una sezione di tessuto di E. diaphana è stata colorata con (A) colorazione blu di acido nucleico Hoechst e (B) un anticorpo secondario giallo marcato con fluoroforo contro l'anticorpo primario contro H3K4me3. (C) Una sovrapposizione di A e B che mostra una co-localizzazione nel nucleo. Barra della scala = 20 μm. Fare clic qui per visualizzare una versione più grande di questa figura.
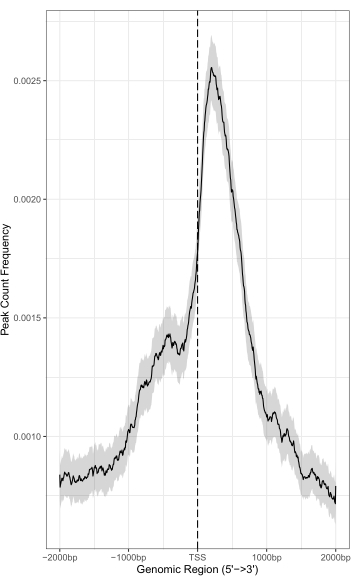
Figura 4: Elevata frequenza di conteggio dei picchi intorno al sito di inizio della trascrizione. La distribuzione della frequenza di picco della modifica di H3K4me3 che si estende a monte (-) e a valle (+) di 2.000 bp attorno al sito di inizio trascrizionale (TSS). Clicca qui per visualizzare una versione più grande di questa figura.
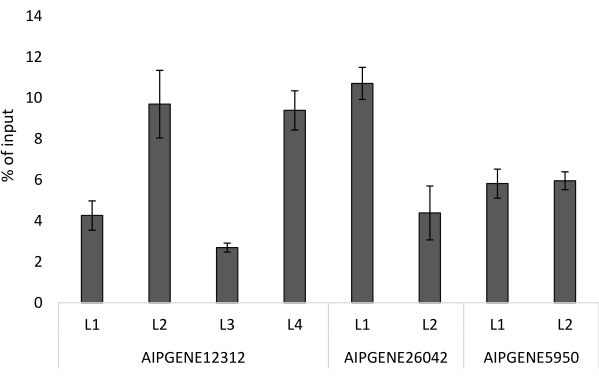
Figura 5: H3K4me3 ChIP-qPCR in Exaiptasia diaphana. I risultati sono rappresentati come percentuale (%) dell'input. I loci vicini al sito di inizio trascrizionale dei rispettivi geni (AIPGENE12312, AIPGENE26042 e AIPGENE5950) sono stati scelti per la ChIP-qPCR. Le barre di errore indicano la deviazione standard tra le repliche, n = 3. Clicca qui per visualizzare una versione più grande di questa figura.
File supplementare 1: Elenco dei primer utilizzati per la qPCR. Clicca qui per scaricare questo file.
Discussione
Seguendo il protocollo di cui sopra, il DNA ottenuto è stato utilizzato con successo per ChIP-qPCR e ChIP-Seq. Lo stesso profilo di picco generale per H3K4me3 precedentemente riportato da altri organismi 26,27,28 è stato ottenuto qui, con il picco più alto intorno alla TSS e un alto arricchimento nei siti attesi nella ChIP-qPCR. Il numero relativamente elevato di letture mappate multiple nei dati ChIP-Seq potrebbe essere stato causato da duplicati PCR. La quantità di letture mappate in modo univoco potrebbe essere aumentata modificando il protocollo di preparazione della libreria di DNA per ridurre i duplicati PCR. Esistono diversi metodi di normalizzazione per i dati ChIP-qPCR, con la percentuale del metodo di input qui presentato che è più comunemente usato. Questo metodo normalizza l'IP e simula i campioni direttamente all'input, con lo svantaggio che l'input viene elaborato in modo diverso dall'IP e dai campioni simulati durante il ChIP, il che può introdurre errori. Il metodo alternativo di arricchimento del fold normalizza il segnale dell'IP in base al segnale del mock utilizzando gli stessi set di primer, fornendo così un rapporto segnale-sfondo. Tuttavia, l'intensità del segnale del campione simulato può variare notevolmente, il che, a sua volta, ha grandi effetti sui dati. Una discussione dettagliata sulla ChIP-qPCR e sulla normalizzazione dei dati può essere trovata in Haring et al.29.
Un importante aggiustamento nel metodo presentato sopra rispetto ai comuni protocolli ChIP è il tempo di reticolazione molto più lungo, da circa 15 minuti per le proteine istoniche a un'incubazione notturna. Lo scopo principale di questo aggiustamento è quello di facilitare la penetrazione della formaldeide fissativa attraverso lo strato di muco nel tessuto più profondo di E. diaphana per preservare le interazioni proteina-DNA all'interno del nucleo. L'ottimizzazione di questa fase è fondamentale per garantire una reticolazione sufficiente a preservare le interazioni proteina-DNA senza reticolare così tanto da rendere inefficace il taglio della cromatina mediante sonicazione. Anche l'aggiunta di detergenti come l'SDS può aumentare l'efficienza della sonicazione29. Inoltre, è stato riscontrato che una lunga incubazione con formaldeide facilita la fase di omogeneizzazione e ha portato a un campione macinato più finemente e uniformemente rispetto agli anemoni freschi o congelati che sono stati omogeneizzati prima della fase di reticolazione. Gli intervalli raccomandati di lunghezza dei frammenti variano tra 100 bp e 1.000 bp29,30 e possono dipendere dalla proteina bersaglio. È fondamentale che ogni utente ottimizzi le condizioni di sonicazione per raggiungere la lunghezza del frammento desiderata con la minor potenza di sonicazione possibile, poiché un'eccessiva sonicazione può denaturare le proteine e, quindi, influire sull'IP31. Un'altra limitazione della ChIP è la quantità di materiale richiesto, che colpisce in particolare organismi relativamente piccoli come gli anemoni; Questo problema è stato risolto riducendo la perdita di campione tra i passaggi. Dopo aver omogeneizzato il campione, è stato immediatamente lisato, omettendo così diverse fasi comuni di preparazione dei nuclei. Il pool di campioni ottenuto da 20 anemoni conteneva generalmente abbastanza cromatina per tre IP e controlli sia di simulazione che di input. La quantità di materiale di partenza (cioè il numero di anemoni) potrebbe essere ulteriormente ridotta in futuro, specialmente quando si esegue una ChIP con una sola proteina bersaglio. A seconda del metodo a valle previsto, i controlli dovrebbero essere adeguati; per ChIP-qPCR, dovrebbe essere considerato per includere controlli aggiuntivi29, mentre per ChIP-seq, il mock può essere omesso a favore di un controllo di input.
Sebbene la validazione degli anticorpi sia al di fuori dell'ambito di questo protocollo e sia stata, quindi, solo brevemente accennata qui, è un passaggio critico prima di eseguire ChIP. Soprattutto quando si utilizzano anticorpi commerciali su specie di invertebrati, la disponibilità di anticorpi specifici per i bersagli desiderati può essere una limitazione. Nella prima fase, la sequenza della coda H3 N-terminale di E. diaphana e di altri organismi modello, tra cui zebrafish e topi, è stata confrontata e si è scoperto che era altamente conservata12. La specificità dell'anticorpo è stata quindi testata utilizzando l'immunofluorescenza, che ha co-localizzato i segnali dell'acido nucleico e dell'anticorpo. Il profilo di picco di H3K4me3 attorno al TSS ottenuto dai dati di sequenziamento fornisce ulteriore sicurezza riguardo alla specificità dell'anticorpo.
Un'altra considerazione riguardante la specificità degli anticorpi è la possibilità di qualsiasi interazione con i dinoflagellati simbiotici che E. diaphana, così come molti altri antozoi, ospitano nelle loro cellule. Le analisi del trascrittoma nei dinoflagellati dei generi Lingulodinium32 e Symbiodinium33 hanno trovato geni codificanti istoni, tra cui l'istone H3 centrale e diverse varianti di H3 a bassi livelli di espressione, e l'entità della conservazione funzionale del codice istonico non è chiara34. Marinov e Lynch34 hanno confrontato la conservazione della sequenza delle code N-terminali della variante H3 all'interno e tra le specie di dinoflagellati, e le specie di Symbiodiniaceae hanno mostrato un'elevata divergenza intorno alla lisina 4 nella sequenza della coda, specialmente se si considera la congruenza degli amminoacidi adiacenti alla lisina 4 come fattore. È stato anche dimostrato che questa regione diverge da altre specie modello come Arabidopsis thaliana, Drosophila melanogaster e Saccharomyces cerevisiae, che corrispondono alla sequenza di E. diaphana12. Pertanto, il rischio di interazione non intenzionale dell'anticorpo contro H3K4me3 con il dinoflagellato H3 è basso. Inoltre, le sequenze sono allineate solo al genoma di E. diaphana e i primer qPCR dovrebbero essere specifici per le sequenze di E. diaphana , fornendo un ulteriore strato di filtrazione di eventuali sequenze precipitate involontariamente.
Il protocollo ChIP presentato produce DNA sufficiente per la qPCR e il sequenziamento di nuova generazione e, sebbene sia probabilmente necessaria l'ottimizzazione individuale da parte di ciascun utente, fornisce un punto di partenza per l'aumento dell'indagine sulle interazioni proteina-DNA negli cnidari bentonici, possibilmente nel contesto della simbiosi e dei cambiamenti ambientali.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| 1 kb Plus DNA Ladder | Invitrogen | 10787018 | |
| 100% etanolo | |||
| 15 mL provette | |||
| 16% soluzione di formaldeide (p/v), senza metanolo | Thermo scientific | 28906 | |
| provetta | |||
| Provette 5PRIME Phase Lock | Quantabio | 2302820 | Phase Lock gel - ago |
| AGANI leggero 25 G | Terumo | AN*2516R1 | |
| Agarosio | |||
| Siero Bovino Albumina | Sigma-Aldrich | A7030 | |
| Papillon | open source, disponibile da https://bowtie-bio.sourceforge.net/index.shtml | ||
| Sonificatore Branson 250 | Sonicatore Branson | nbsp; | |
| Centrifuga | Eppendorf | 5430 R | Con rotori per provette da 15 mL e 1,5 mL |
| Anticorpo di grado ChIP (qui anticorpo policlonale H3K4me3) | Diagenode | C15410003 | |
| Cocktail completo di inibitore della proteasi senza EDTA | Roche | 11873580001 | 2 compresse/mL di acqua per 100x stock |
| Vetro di copertura | vwr | 48393 194 | |
| Spatola monouso | vwr | 80081-188 | |
| Kit di purificazione del DNA (qui QIAGEN QIAquick PCR kit di purificazione)QIAGEN | 28104 | ||
| Macina tessuti Dounce | Pestello stretto | Wheaton | |
| Soluzione salina tamponata con fosfato di Dulbecco (DPBS) 1x | gibco | 14190-094 | |
| Dynabeads Protein G | Thermo Fisher Scientific | 10004D | |
| EDTA | Sigma-Aldrich | 3609 | |
| EGTA | Sigma-Aldrich | 324626 | |
| Sistema | |||
| Bromuro | |||
| FASTQC v0.11.9 | Software | ||
| Gel Doc EZ Sistema di documentazione | Bio-Rad | 1708270 | Sistema di imaging Gel |
| Glycine | Sigma-Aldrich | 50046 | |
| Injekt-F Siringa per tubercolina 1 mL | B. Braun | 9166017V | |
| Acrilammide lineare (5 mg/mL) | Invitrogen | AM9520 | |
| Provetta | |||
| Rack | per provette da 1,5 mL | ||
| Microscopio | |||
| Vetrino | |||
| per microscopioAnalisi basata su modelli di ChIP-Seq (MACS) | mortaio | ||
| e pestello open source, spettrofotometro in porcellana | |||
| NanoDrop 2000c | Thermo scientific | ND-2000C | |
| N-lauroilsarcosina | Sigma-Aldrich | 61739 | |
| senza nucleasi | |||
| Pipetta | |||
| Fenolo:Cloroformio:Miscela di alcol isoamilico (25:24:1) | Sigma-Aldrich | 77617 | |
| Proteinasi K (20 mg/mL) | Ambion | AM2546 | |
| Colorante di caricamento viola 6x | New England BioLabs | B7024S | |
| Qubit 2.0 Fluorimetro | Invitrogen | ||
| RNasi Cocktail Miscela di enzimi | Invitrogen | AM2286 | RNasi A = 500 U/mL, RNasi T1 = 20000 U/mL |
| Acetato di sodio | Sigma-Aldrich | S2889 | |
| Cloruro di sodio | Sigma-Aldrich | S9888 | |
| Desossicolato di sodio | Sigma-Aldrich | 30970 | |
| SYBR Safe DNA Gel Stain | Invitrogen | S33102 | |
| TAE tampone | |||
| Thermomixer | Eppendorf | 5384000012 | |
| Tris base | Sigma-Aldrich | 10708976001 | |
| Triton X-100 soluzione | Sigma-Aldrich | 93443 | |
| Trypan Blue Stain (0,4%) | Gibco | 15250-061 | Pericolo: può provocare il cancro. Sospettato di danneggiare la fertilità o il nascituro |
| Rotatore di tubi SB3 | Stuart | ||
| UltraPure SDS Solution, 10% | Invitrogen | 15553027 | |
| Pompa |
Riferimenti
- Pörtner, H. -O. 2022: Summary for Policymakers. Climate Change 2022: Impacts, Adaptation, and Vulnerability. Contribution of Working Group II to the Sixth Assessment Report of the Intergovernmental Panel on Climate Change. , Cambridge University Press. Cambridge, UK. (2022).
- Cziesielski, M. J., Schmidt-Roach, S., Aranda, M. The past, present, and future of coral heat stress studies. Ecology and Evolution. 9 (17), 10055-10066 (2019).
- Eirin-Lopez, J., Putnam, H. Marine environmental epigenetics. Annual Review of Marine Science. 11, 335-368 (2021).
- Rädecker, N. Using Aiptasia as a model to study metabolic interactions in cnidarian-Symbiodinium symbioses. Frontiers in Physiology. 9 (214), (2018).
- Baumgarten, S. The genome of Aiptasia, a sea anemone model for coral symbiosis. PNAS. 112 (38), 11893-11898 (2015).
- Strahl, B. D., Allis, C. D. The language of covalent histone modifications. Nature. 403 (6765), 41-45 (2000).
- Schwaiger, M. Evolutionary conservation of the eumetazoan gene regulatory landscape. Genome Research. 24 (4), 639-650 (2014).
- Zhang, X., Jacobs, D. A broad survey of gene body and repeat methylation in cnidaria reveals a complex evolutionary history. Genome Biology and Evolution. 14 (2), evab284(2022).
- Schwaiger, M. An ancestral Wnt-Brachyury feedback loop in axial patterning and recruitment of mesoderm-determining target genes. Nature Ecology & Evolution. 6 (12), 1921-1939 (2022).
- Ozment, E., et al. Cnidarian hair cell development illuminates an ancient role for the class IV POU transcription factor in defining mechanoreceptor identity. Elife. 10, e74336(2021).
- Baumgarten, S., et al. Evidence for miRNA-mediated modulation of the host transcriptome in cnidarian-dinoflagellate symbiosis. Molecular Ecology. 27 (2), 403-418 (2018).
- Li, Y. DNA methylation regulates transcriptional homeostasis of algal endosymbiosis in the coral model Aiptasia. Science Advances. 4 (8), eaat2142(2018).
- Rodriguez-Casariego, J. A., Cunning, R., Baker, A. C., Eirin-Lopez, J. M. Symbiont shuffling induces differential DNA methylation responses to thermal stress in the coral Montastraea cavernosa. Molecular Ecology. 31 (2), 588-602 (2021).
- Putnam, H. M., Davidson, J. M., Gates, R. D. Ocean acidification influences host DNA methylation and phenotypic plasticity in environmentally susceptible corals. Evolutionary Applications. 9 (9), 1165-1178 (2016).
- Weizman, E., Levy, O. The role of chromatin dynamics under global warming response in the symbiotic coral model Aiptasia. Communications Biology. 2, 282(2019).
- Liew, Y. J. Epigenome-associated phenotypic acclimatization to ocean acidification in a reef-building coral. Science Advances. 4 (6), eaar8028(2018).
- Liew, Y. J. Intergenerational epigenetic inheritance in reef-building corals. Nature Climate Change. 10 (3), 254-259 (2020).
- Liew, Y. J., et al. Identification of microRNAs in the coral Stylophora pistillata. PLoS One. 9 (3), e91101(2014).
- Huang, C., et al. Identification of long non-coding RNAs in two anthozoan species and their possible implications for coral bleaching. Scientific Reports. 7, 5333(2017).
- Rodriguez-Casariego, J. A., et al. Coral epigenetic responses to nutrient stress: Histone H2A.X phosphorylation dynamics and DNA methylation in the staghorn coral Acropora cervicornis. Ecology and Evolution. 8 (23), 12193-12207 (2018).
- Bodega, B., et al. A cytosolic Ezh1 isoform modulates a PRC2-Ezh1 epigenetic adaptive response in postmitotic cells. Nature Structural & Molecular Biology. 24 (5), 444-452 (2017).
- Jordán-Pla, A., Visa, N. Considerations on experimental design and data analysis of chromatin immunoprecipitation experiments. Chromatin Immunoprecipitation., edited by Visa, N., Jordán-Pla, A. Visa, N., Jordán-Pla, A. , Humana Press. Totowa, NJ. 9-28 (2017).
- ENCODE. Ren Lab ENCODE Tissue Fixation and Sonication Protocol for MicroChIP. , Stanford University. Available from: https://www.encodeproject.org/documents/ (2023).
- Langmead, B., Trapnell, C., Pop, M., Salzberg, S. L. Ultrafast and memory-efficient alignment of short DNA sequences to the human genome. Genome Biology. 10, R25(2009).
- Feng, J., Liu, T., Qin, B., Zhang, Y., Liu, X. S. Identifying ChIP-seq enrichment using MACS. Nature Protocols. 7, 1728-1740 (2012).
- Howe, F. S., Fischl, H., Murray, S. C., Mellor, J. Is H3K4me3 instructive for transcription activation. BioEssays. 39 (1), e201600095(2017).
- Zhang, Z., Shi, L., Dawany, N., Kelsen, J., Petri, M. A., Sullivan, K. E. H3K4 tri-methylation breadth at transcription start sites impacts the transcriptome of systemic lupus erythematosus. Clinical Epigenetics. 8, 14(2016).
- Li, X. High-resolution mapping of epigenetic modifications of the rice genome uncovers interplay between DNA methylation, histone methylation, and gene expression. The Plant Cell. 20, 2-276 (2008).
- Haring, M. Chromatin immunoprecipitation: optimization, quantitative analysis and data normalization. Plant Methods. 3, 11(2014).
- Landt, S. G. ChIP-seq guidelines and practices of the ENCODE and modENCODE consortia. Genome Research. 22 (9), 1813-1831 (2012).
- Raha, D., Hong, M., Snyder, M. ChIP-Seq: A method for global identification of regulatory elements in the genome. Current Protocols in Molecular Biology. Chapter 21, Unit 21.19.1-Unit 21.19.14 (2010).
- Roy, S., Morse, D. A full suite of histone and histone modifying genes are transcribed in the dinoflagellate Lingulodinium. PLoS One. 7 (4), e34340(2012).
- Bayer, T., et al. Symbiodinium transcriptomes: Genome insights into the dinoflagellate symbionts of reef-building corals. PLoS One. 7 (4), e35269(2012).
- Marinov, G. K., Lynch, M. Diversity and divergence of dinoflagellate histone proteins. G3 Genes, Genomes, Genetics. 6 (2), 397-422 (2016).
Ristampe e permessi
