Il cancro al pancreas rimane uno dei tumori più difficili da trattare. Pertanto, è fondamentale che i modelli preclinici che valutano l'efficacia del trattamento siano riproducibili e clinicamente rilevanti. Questo protocollo descrive una semplice procedura di co-coltura per generare sferoidi desmoplastici riproducibili e clinicamente rilevanti.
Articolo metodologico
Sferoidi tridimensionali tridimensionali per cancro al pancreas desmoplastico in crescita da co-coltura
In questo articolo
Sommario
Abstract
L'adenocarcinoma duttale pancreatico (PDAC) è uno dei tumori più letali con un tasso di sopravvivenza a 5 anni del <12%. Il più grande ostacolo alla terapia è la densa matrice extracellulare desmoplastica (ECM) che circonda il tumore e riduce la vascolarizzazione, generalmente chiamata desmoplasia. Una varietà di combinazioni e formulazioni di farmaci sono state testate per trattare il cancro e, sebbene molte di esse mostrino successo preclinicamente, falliscono clinicamente. Diventa, quindi, importante avere a disposizione un modello clinicamente rilevante in grado di prevedere la risposta del tumore alla terapia. Questo modello è stato precedentemente convalidato contro tumori clinici resecati. Qui viene descritto un semplice protocollo per coltivare sferoidi desmoplastici tridimensionali (3D)-cocolture che possono generare naturalmente una robusta ECM e non richiedono alcuna matrice esterna o impalcatura per supportare la loro crescita.
In breve, le cellule stellate pancreatiche umane (HPaSteC) e le cellule PANC-1 vengono utilizzate per preparare una sospensione contenente le cellule in un rapporto 1:2, rispettivamente. Le celle sono placcate in una piastra a U a 96 pozzetti con attacco basso rivestito in poli-HEMA. La piastra viene centrifugata per consentire alle celle di formare un pellet iniziale. La piastra viene conservata nell'incubatore a 37 °C con il 5% di CO2 e il terreno viene sostituito ogni 3 giorni. Le piastre possono essere visualizzate a intervalli designati per misurare il volume degli sferoidi. Dopo 14 giorni di coltura, si formano sferoidi desmoplastici maturi (cioè un volume medio di 0,048 + 0,012 mm3 (451 μm x 462,84 μm)) che possono essere utilizzati per la valutazione della terapia sperimentale. I componenti maturi della ECM includono collagene-I, acido ialuronico, fibronectina e laminina.
Introduzione
La prognosi infausta del cancro al pancreas è associata a una serie di motivi, tra cui la mancanza di biomarcatori facilmente rilevabili che portano a una diagnosi tardiva. Un altro motivo importante è lo spesso stroma che circonda il tessuto, che porta a una riduzione dell'afflusso di sangue. La deposizione di grandi quantità di matrice extracellulare (ECM), l'interazione cellula-cellula, le cellule endoteliali, varie cellule immunitarie, i periciti, i miofibroblasti proliferanti e la popolazione di fibroblasti e la presenza di cellule non neoplastiche (che insieme costituiscono la reazione desmoplastica)1, costituiscono lo stroma spesso responsabile della chemioresistenza e della resistenza radioterapica delPDAC2. Il cancro e le cellule stromali hanno un'interazione complessa, dinamica e bidirezionale. Sebbene alcuni elementi attenuino o accelerino la progressione della malattia, la maggior parte dei processi sono adattativi durante lo sviluppo del tumore1. Ciò fornisce un ambiente ricco di fattori di crescita, fattori proangiogenici, proteasi e molecole di adesione. Questi fattori promuovono l'angiogenesi, la proliferazione cellulare, le metastasi e l'invasione 3,4. Insieme, sono un santuario immunitario e farmacologico privilegiato per il tumore, con conseguente resistenza ai farmaci.
La desmoplasia è una miscela complessa costituita da varie proteine della MEC, insieme a cellule immunitarie e cellule stellate pancreatiche (PSC). Insieme, questi tendono a formare un'impalcatura per la crescita delle cellule. Le PSC sono uno dei componenti più grandi del compartimento stromale5. La loro capacità di produrre enzimi come le metalloproteasi della matrice (MMP), gli inibitori tissutali delle metalloproteasi della matrice (TIMP) e i fibroblasti associati al cancro (CAF)6 implica che probabilmente svolgono un ruolo critico nello sviluppo della reazione desmoplastica. La MEC, i fibroblasti associati al cancro (CAF) e la vascolarizzazione sono gli aspetti cardinali del PDAC. Tra i CAF, si ipotizza che i CAF dei miofibroblasti e quelli infiammatori siano coinvolti nel crosstalk attivo responsabile delle proprietà pro-tumorali7. Più estese sono le formazioni fibroblastiche sul tumore, più sfavorevole è la prognosi 8,9,10.
La coltura cellulare monostrato attraverso linee cellulari consolidate continua a rimanere uno strumento utile per analizzare la tossicità dei farmaci ed è un buon punto di partenza per studi di proof of concept e discovery. Le linee di coltura cellulare consolidate, tuttavia, mancano di DNA germinale e di relazionabilità clinica11. Poiché vengono coltivate su superfici piane, subiscono criteri di selezione in vitro diversi rispetto a quando fanno parte del tumore, si dividono in modo anomalo e perdono il loro fenotipo differenziato12. Nel complesso, le colture di singole cellule limitano l'eterogeneità del tumore e quindi perdono rilevanza clinica. Non sono in grado di rappresentare con precisione la complessità del microambiente del tumore (ad esempio, l'ECM). La coltura 3D può replicare più da vicino il complesso microambiente tumorale.
La coltura 3D è stata introdotta negli anni '70 per le cellule sane e le loro controparti neoplastiche13. Diverse tecniche sono state utilizzate per studiare la morfologia e l'architettura dei tessuti maligni attraverso gli sferoidi14. Le co-colture con cellule stromali possono modellare i segnali del TME. Una sovraregolazione dei marcatori EMT è stata osservata quando le cellule sono state co-coltivate con cellule stellate15. Gli sferoidi PDAC e la loro interazione con lo stroma possono essere modellati mediante co-coltura con componenti della ECM. È stato riportato che la co-coltura specifica con le PSC produce dati clinicamente rilevanti sulla citotossicità dei farmaci 16,17,18. Le PSC aiutano anche la resistenza ai farmaci eludendo l'apoptosi e stimolando la proliferazione delle cellule tumorali attraverso vari fattori paracrini19 e inducendo la transizione EMT. Diventa, quindi, fondamentale includere le PSC fin dalle prime fasi nei criteri utilizzati per valutare il successo di un farmaco o di un sistema di somministrazione di farmaci. La capacità della PSC di migliorare la proliferazione e sostenere una crescita più rapida in combinazione, rispetto alle sole cellule tumorali del pancreas, è stata osservata anche in vivo quando sono state valutate iniezioni sottocutanee del fianco delle due linee cellulari in topi immunocompromessi20.
Anche la capacità di un tipo di cellula di interagire con i componenti della ECM è fondamentale da considerare quando si coltivano sferoidi co-coltivati. È stato riportato che BxPC-3 e PANC-1 hanno affinità uguali nel legarsi al collagene. Le due linee cellulari si legano anche in modo equivalente alla laminina, sebbene ci siano stati rapporti che BxPC-3 si leghi meglio 21,22,23,24,25. In termini di migrazione, Stahle et al.26 hanno dimostrato una motilità 5 volte più veloce per le cellule PANC-1 rispetto a BxPC-3. È stato anche riportato che le cellule PANC-1 migrano principalmente come cellule singole, mentre le cellule BxPC-3 migrano come un foglio compatto. La scelta delle cellule influisce anche sulle dimensioni del tumore25. I tumori BxPC-3 hanno dimostrato di essere più grandi 27,28 rispetto a quelli ottenuti da PANC-1, mentre uno studio ha dimostrato il contrario29 casi. Nonostante le loro differenze di dimensioni e motilità, è stato riportato che entrambe le cellule hanno bisogno di lunghi periodi di latenza per formare tumori nei topi. Questa durata può essere particolarmente lunga per BxPC-3, da 4 settimane a 4 mesi25. Tuttavia, esiste anche una letteratura in cui le cellule staminali tumorali BxPC-328 o BxPC-330 hanno formato tumori visibili più rapidamente, il che implica che potrebbero esserci variazioni osservate nella durata della crescita del tumore. Le durate qui indicate dovrebbero, quindi, servire solo come linea guida iniziale per i tassi di crescita del tumore.
Le cellule BxPC-3 formano sferoidi con cellule sciolte sulla superficie e nuclei densi, mentre è stato riportato che le cellule PANC-1 formano sia sferoidi porosi ma robusti31 che sferoidi compatti. È stato anche riportato che le cellule PANC-1 sono meno differenziate e più aggressive32. Mantenendo la natura aggressiva32 in primo piano, combinata con la maggiore motilità delle cellule PANC-1, la capacità di formare sferoidi compatti e la capacità di interagire con i componenti della MEC, le cellule PANC-1 sono state scelte per gli studi sugli sferoidi.
Negli ultimi anni, la coltura sferoidale ha avuto molto successo nel dimostrare un vantaggio nella sua rilevanza clinica rispetto alle colture bidimensionali (2D). La sua rilevanza è stata sfruttata nell'utilizzo di questa tecnica come sostituto degli studi sugli animali e per comprendere meglio la biologia dei tumori. La rilevanza clinica degli sferoidi, specialmente quando co-coltivati con PSC, ha permesso il loro utilizzo per studiare varie funzioni dello sferoide come la rigidità33, l'espressione di TGF-β 34,35,36,37,38, E-caderina, F-actina 18,34,36,37, α-SMA 34,35,37,38, lattato deidrogenasi (LDHA)32, HIF-1α35,39, resistenza ai farmaci 16,37,40, migrazione cellulare41, invasione cellulare37, fibrosi35, resistenza alle radiazioni42, cambiamenti fenotipici18, eterogeneità36, livelli cellulari di interazioni39 e dimostrare componenti della ECM37,38,39. Molti dei protocolli utilizzati per ottenere i dati descritti si basano su Matrigel, il metodo della goccia sospesa, stampi stampati o altri scaffold per supportare la crescita di sferoidi e ECM. Gli studi di solito prevedono anche l'uso di cellule fibroblastiche non umane o di cellule stellate appena isolate dai pazienti. Mentre l'uso di cellule stellate è fondamentale affinché i tumori assomiglino alle condizioni in vivo, la variabilità tra pazienti associata alle estrazioni fresche rende questi studi difficili da replicare.
Questo protocollo mira a dimostrare un modello facile da sviluppare, riproducibile, clinicamente rilevante e privo di scaffolding, basandosi quindi esclusivamente sulle capacità delle co-colture di generare naturalmente la MEC. Per fare ciò, è stato scelto un semplice metodo di co-coltura che coinvolge un mix di cellule PANC-1 (a causa della loro naturale tendenza a migrare come cellule singole) insieme a cellule stellate pancreatiche umane (HPaSteC), grazie alla loro capacità di comportarsi come cellule staminali ed essere altamente resistenti ai farmaci. Utilizzando gli studi di Durymanov et al.38come base, il protocollo descritto di seguito è stato stabilito dopo aver ulteriormente ottimizzato parametri come i rapporti cellulari e la durata tra i cambiamenti dei terreni. Gli sferoidi risultanti da questo protocollo possono essere utilizzati come sistema modello per la valutazione di nuovi farmaci candidati40.
Inoltre, per gli utenti che non hanno familiarità con la cultura degli sferoidi, il lavoro di Peirsman et al.43che discute lo sviluppo della base di conoscenza MISpheroID può essere utile. Stabilisce alcune linee guida minime sulle informazioni che potrebbero aiutare a far fronte all'eterogeneità tra i protocolli di laboratorio. Sebbene con alcune limitazioni, il lavoro ha dimostrato che la scelta dei terreni di coltura, le linee cellulari, il metodo di formazione degli sferoidi e la dimensione finale degli sferoidi sono fondamentali per determinare le proprietà fenotipiche degli sferoidi.
Protocollo
1. Coltura cellulare 2D
- Coltiva le cellule PANC-1 nel Modified Eagle Medium (DMEM) di Dulbecco, integrato con il 10% di siero fetale bovino (FBS) in condizioni sterili. Crescere fino al 70%-80% di confluenza prima dei passaggi e non utilizzare oltre il 20° passaggio. Fare riferimento al processo descritto nel passaggio 4.2.1.
NOTA: Come punto di riferimento, 1 x 10⁶ cellule in 20 mL di terreno richiedono circa 2-3 giorni per raggiungere la confluenza del 70-80%. - Coltiva cellule HPaSteC in terreni cellulari stellati integrati con FBS al 2%, PenStrep all'1% e SteCGS (SteCGS) all'1% utilizzando il kit fornito dal produttore in condizioni sterili. Coltivare secondo le istruzioni del produttore (con alcune modifiche) come mostrato nel passaggio 4.2.2 in un pallone rivestito di poli-L-lisina.
- Saltare la fase di neutralizzazione FBS durante la tripsinizzazione dal protocollo del produttore poiché viene utilizzata la soluzione di neutralizzazione della tripsina (TNS). Neutralizzare la sospensione cellulare con un volume complessivo di 10 mL di TNS come descritto al punto 4.2.2.2.
NOTA: Come punto di riferimento, 0,5 x 10⁶ cellule e 1 x 10⁶ cellule in 20 mL di terreno necessitano rispettivamente di 3 giorni e 2 giorni per raggiungere una confluenza del 90%. - Raccogli le cellule al 90% di confluenza. Non utilizzare le celle oltre il Passaggio 7.
- Saltare la fase di neutralizzazione FBS durante la tripsinizzazione dal protocollo del produttore poiché viene utilizzata la soluzione di neutralizzazione della tripsina (TNS). Neutralizzare la sospensione cellulare con un volume complessivo di 10 mL di TNS come descritto al punto 4.2.2.2.
- Mantenere le cellule a 37 °C, con il 5% di CO2, in incubatori sterili con umidità relativa al 90%-95%. Eseguire tutti gli studi di coltura cellulare in un matraccio T-75.
2. Rivestimento in soluzione di poli(2-idrossietilmetacrilato (poli-HEMA) per piastra a 96 pozzetti
- Preparare la soluzione di poli-HEMA a 5 mg/mL utilizzando etanolo al 95% lasciandola miscelare per una notte utilizzando un agitatore riscaldato a 37 °C. (ad esempio, 500 mL di soluzione richiedono 2,5 g di poli-HEMA)
- Contrassegnare la posizione del volume iniziale prima di aggiungere l'agitatore. Utilizzare etanolo al 95% per compensare eventuali perdite nella soluzione il giorno successivo.
- Filtrare la soluzione finale in una cappa sterile utilizzando un filtro da 0,22 μm e conservarla in frigorifero a 4 °C.
NOTA: Il poli-HEMA viene utilizzato per aumentare l'idrofobicità di una superficie, che funge da deterrente per l'adesione delle cellule. Poiché questo studio richiede che le cellule non si attacchino ai pozzetti e crescano come un monostrato, il poli-HEMA viene utilizzato come deterrente aggiuntivo alla naturale caratteristica di basso attaccamento delle piastre, rendendole così piastre di attacco ultra-basse. - Aggiungere 50 μl della soluzione fredda a ciascun pozzetto di una piastra rotonda per micropozzetti con fondo in polistirene a 96 pozzetti all'interno di una cappa di coltura cellulare per rivestire la piastra.
- Lasciare i pozzetti con il coperchio in forno ad aria calda a 37 °C per 3 giorni per assicurarsi che le piastre siano completamente asciutte.
- Sterilizzare le piastre con l'UV per 30 minuti nella cappa di coltura cellulare prima della semina cellulare. Conservare in una chiusura a zip ben chiusa per la conservazione a lungo termine e sterilizzare prima dell'uso.
3. Pianificazione delle colture cellulari 2D
- Cronometrare l'esperimento in modo che le celle PANC-1 siano disponibili al 70%-80% di confluenza lo stesso giorno in cui le cellule HPaSteC raggiungono il 90%.
NOTA: Le fiale contenenti circa 1 milione di cellule di PANC-1 o HPaSteC, se sollevate da azoto liquido lo stesso giorno, con alcune variazioni, richiedono 8 giorni di coltura PANC-1 e 6-7 giorni di coltura HPaSteC per avere entrambe le linee cellulari pronte lo stesso giorno.
4. 3D crescita culturale
- Fare riferimento alla panoramica dell'intero processo nella Figura 1 prima di avviare il processo.
ATTENZIONE: Sia PANC-1 che HPaSteC sono di origine biologica. Maneggiare PANC-1 (linea cellulare cancerosa) con cura. - Tripsinizzazione e conteggio delle celle
- Trypsinze e contare le cellule PANC-1:
- Scartare il surnatante e lavare le cellule PANC-1 con 9 mL di HBSS (3 mL alla volta). Scartare i reagenti usati nella cappa in una soluzione di candeggina al 20-25% V/V per garantire la completa morte del materiale vivo/vitale.
- Tripsinizzare le cellule con 2 mL di tripsina. Dopo circa 10 minuti (potrebbe essere necessario più tempo), quando tutte le cellule sono staccate, neutralizzare la sospensione con 10 mL di DMEM + 10% FBS. Iniziare con 3 ml e proseguire con le fasi di lavaggio successive utilizzando 1 ml per lavaggio (7 lavaggi rimanenti) per garantire la massima raccolta di cellule tripsinizzate.
- Raccogliere ciascuna aliquota neutralizzata nella stessa provetta da 15 mL. Il volume finale nella provetta sarà vicino a 12 mL (~2 mL di tripsina che è stata neutralizzata con 10 mL di terreno).
- Centrifugare la sospensione cellulare neutralizzata a 700 x g per 2 min e 30 s. Scartare il surnatante e risospendere il pellet ottenuto in 1 mL di DMEM +10% FBS. Prendi un'aliquota da questo per il conteggio delle celle ed etichetta il valore ottenuto da questa sezione come "Conteggio A".
- Trypsinze e contare le cellule HPaSteC.
- Eliminare il surnatante e lavare le cellule HPaSteC con 9 mL di HBSS (3 mL alla volta).
- Tripsinizzare le cellule con 2 mL di tripsina. Dopo circa 10 minuti, quando tutte le cellule sono state staccate, neutralizzare la sospensione con 10 mL di soluzione di neutralizzazione della tripsina. Iniziare con 3 ml e proseguire con le fasi di lavaggio successive utilizzando 1 ml per lavaggio (7 lavaggi rimanenti) per garantire la massima raccolta di cellule tripsinizzate.
- Raccogliere ciascuna aliquota neutralizzata nella stessa provetta da 15 mL. Il volume finale nella provetta sarà vicino a 12 mL (~2 mL di tripsina che è stata neutralizzata con 10 mL di soluzione neutralizzante).
- Centrifugare la sospensione cellulare neutralizzata a 700 x g per 2 min e 30 s. Scartare il surnatante e risospendere il pellet ottenuto in 1 mL del terreno di coltura stellato integrato. Prendi un'aliquota da questa per il conteggio delle celle ed etichetta il valore ottenuto da questa sezione come "Conteggio B".
- Trypsinze e contare le cellule PANC-1:
- Diluizione delle sospensioni cellulari iniziali
- Mettere in pausa questa fase, se necessario (non più di 0,5 ore) per un breve periodo dopo aver ottenuto entrambe le conte A e B o dopo aver tripsinizzato e neutralizzato sia PANC-1 che HPaSteC. Mantenere i terreni di coltura inutilizzati a 37 °C e le sospensioni cellulari a temperatura ambiente (RT; 25 ± 2 °C).
- Utilizzare il conteggio A e il conteggio B ottenuti in precedenza, per prelevare aliquote ed effettuare le rispettive diluizioni (in provette separate) in modo che il volume finale sia di 1 mL (diluente: DMEM + 10% FBS per entrambe le fiale) e il conteggio finale sia compreso tra 110.000 e 140.000 cellule per ciascun tipo di cellula. Una volta effettuata questa diluizione, verificare la conta cellulare per ciascuna diluizione per ottenere il conteggio C (PANC-1) e il conteggio D (HPaSteC).
- Metti in pausa questo passaggio se necessario (non più di 15-30 minuti) dopo aver ottenuto il conteggio C e il conteggio D. Non interrompere una volta effettuate le diluizioni finali al punto 4.3.3.2; Esperimento per evitare l'assestamento delle cellule. Mantenere i terreni di coltura inutilizzati a 37 °C e le sospensioni cellulari a RT (25 ± 2 °C).
- Mantenere il numero finale di cellule necessarie per pozzetto a HPaSteC: PANC-1: 60:120. Usa 110 pozzetti per il calcolo per tenere conto dell'eccesso. Calcolare con un valore base di 100 μL di sospensione cellulare per pozzetto (il volume totale della sospensione è 11 mL per 110 pozzetti con HPaSteC: PANC-1: 60:120). Preparare questa sospensione in una provetta da centrifuga sterile da 50 ml per facilitare la miscelazione.
- Utilizzare il conteggio C e il conteggio D e aggiungere una quantità sufficiente di sospensione cellulare in una soluzione DMEM + FBS al 10% per ottenere HPaSteC: PANC-1: 60:120 in un volume finale di 11 mL (6.600 cellule HPaSteC e 13.200 cellule PANC-1 in 11 mL). Miscelare accuratamente la soluzione utilizzando una pipetta da 1 mL mescolando e pipettando su e giù. Evitare la formazione di schiuma.
- Semina
- Utilizzare una pipetta da 200 μl o 100 μl per miscelare la sospensione finale (agitare muovendo il puntale della pipetta in combinazione con il pipettaggio su e giù) in ogni passaggio prima di aggiungere 100 μl di sospensione per pozzetto. Aggiungere delicatamente i 100 μl lungo l'angolo del pozzetto.
- Riutilizza la stessa punta per più pozzetti, a meno che non cada. Mescolare avanti e indietro e contare fino a 10 o 15 (non secondi) tra le aggiunte a ciascun pozzetto per la prima metà (all'incirca i primi 43 pozzetti) della piastra. Abbassare il numero di miscelazione a 5-10 tra ciascun pozzetto per la seconda metà (i restanti 43 pozzetti) poiché il volume di sospensione è inferiore e richiede una durata di miscelazione inferiore.
- Non utilizzare un pipettatore ripetuto poiché il rivestimento idrofobico in poli-HEMA causerà il rimbalzo della sospensione sulla piastra, con conseguente distribuzione non uniforme.
- Eliminare la sospensione in eccesso dopo che tutti i pozzetti sono stati riempiti.
- Utilizzare una pipetta da 200 μl o 100 μl per miscelare la sospensione finale (agitare muovendo il puntale della pipetta in combinazione con il pipettaggio su e giù) in ogni passaggio prima di aggiungere 100 μl di sospensione per pozzetto. Aggiungere delicatamente i 100 μl lungo l'angolo del pozzetto.
- Centrifugazione
- Centrifugare la piastra finale contenente la sospensione cellulare per riunire tutte le cellule in un pellet. Avvolgere con cura la lastra con parafilm attorno al bordo della lastra per evitare contaminazioni durante questa fase. Dopo l'avvolgimento, centrifugare la piastra con un contrappeso a 1000 x g per 2 min.
- Rimettere la piastra nella cappa di coltura cellulare (utilizzare guanti spruzzati con etanolo per maneggiarla), rimuovere il parafilm e conservare le piastre nell'incubatore a 37 °C, con il 5% di CO2. Non spruzzare mai la piastra con una miscela di etanolo e acqua.
- Manutenzione della coltura
- Osserva le cellule che si uniscono per formare sferoidi al microscopio ottico con un ingrandimento di 4x-5x entro il giorno 3. Seguire il protocollo di mantenimento della coltura come descritto di seguito.
- Il giorno 3, misurare 5-6 mL di DMEM + 10% FBS e aggiungerne 50 μL a ciascun pozzetto lungo il lato del pozzetto.
- Non mescolare o agitare in alcun modo il supporto durante l'aggiunta, poiché ciò danneggerebbe lo sferoide o porterebbe alla rimozione accidentale dello sferoide. Il volume finale per pozzetto sarà di ~150 μL.
- Oltre il giorno 3, fare riferimento alla Figura 2 per familiarizzare con la struttura del pozzo e la posizione della riflessione della luce (tra la parte cilindrica e curva del pozzo) vista sul mezzo indicato come alone. Eseguire le operazioni vicino all'alone con cautela per assicurarsi che gli sferoidi rimangano integri.
- Il giorno 6, misurare 10-11 mL di DMEM + 10% FBS. Utilizzare una pipetta da 1 ml per estrarre il terreno alla rinfusa da più pozzetti estraendo il terreno fino all'alone. Eseguire questa operazione per l'intera lastra, seguita dalla sostituzione del supporto. Raccogli il surnatante alla rinfusa e scartalo, oppure scartalo man mano che viene estratto.
- Sostituire il terreno scartato con terreno nuovo aggiungendo 100 μL di terreno lungo il lato di ciascun pozzetto. Il volume finale nel pozzetto sarà vicino a 200 μL.
- Non tirare i supporti oltre l'alone, poiché aumenta il rischio di estrarre accidentalmente lo sferoide.
- Il giorno 10/11, misurare 10-11 mL di DMEM + 10% FBS. Utilizzare una pipetta da 1 ml per estrarre il terreno alla rinfusa da più pozzetti estraendo il terreno fino all'alone. Eseguire questa operazione per l'intera lastra, seguita dalla sostituzione del supporto. Raccogli il surnatante alla rinfusa e scartalo, oppure scartalo man mano che viene estratto.
- Sostituire il terreno scartato con terreno nuovo aggiungendo 100 μL di terreno lungo il lato di ciascun pozzetto. Il volume finale nel pozzetto sarà vicino a 200 μL.
- Il giorno 3, misurare 5-6 mL di DMEM + 10% FBS e aggiungerne 50 μL a ciascun pozzetto lungo il lato del pozzetto.
- Osserva le cellule che si uniscono per formare sferoidi al microscopio ottico con un ingrandimento di 4x-5x entro il giorno 3. Seguire il protocollo di mantenimento della coltura come descritto di seguito.
- Valutazione dell'ultimo giorno
- Eseguire il trattamento farmacologico sugli sferoidi il giorno 14. Visualizzare gli sferoidi prima dell'uso utilizzando un microscopio invertito a campo chiaro sotto un obiettivo 4x per determinare il volume iniziale dello sferoide. Calcola il volume (V) utilizzando la seguente formula:
V = 0,5 × L × W2 - Segui l'equazione per calcolare i volumi degli sferoidi descritta sopra. Qui L è la lunghezza dell'asse maggiore e W è la larghezza (retta più lunga perpendicolare all'asse maggiore). Converti tutte le unità originali da micrometri a millimetri per ottenere un volume in millimetri cubi.
- Il volume iniziale in ciascun pozzetto il giorno 14 è compreso tra 150 e 200 μl a causa dell'evaporazione. Per i trattamenti farmacologici, rimuovere il terreno fino a raggiungere l'alone da ciascun pozzetto e sostituirlo con 100 μL di soluzione farmacologica a 2 volte l'intensità, insieme a una miscelazione delicata (mescolare delicatamente il terreno avanti e indietro contando fino a 2 tra un pozzetto e l'altro).
- Utilizzare soluzioni di forza 2x per consentire che la soluzione finale del farmaco sia a 1x ed evitare di rimuovere completamente i vecchi terreni dai pozzetti, altrimenti gli sferoidi potrebbero essere disturbati. Usa gli sferoidi entro 3 giorni da questo lasso di tempo.
- Eseguire il trattamento farmacologico sugli sferoidi il giorno 14. Visualizzare gli sferoidi prima dell'uso utilizzando un microscopio invertito a campo chiaro sotto un obiettivo 4x per determinare il volume iniziale dello sferoide. Calcola il volume (V) utilizzando la seguente formula:
- Collezione di sferoidi
- Misurare i volumi degli sferoidi prima della raccolta come descritto al punto 4.7.2.
- Raccogli gli sferoidi il giorno 14 o 17, a seconda delle esigenze dell'esperimento, rimuovendo il terreno da ciascun pozzetto fino a raggiungere l'alone.
- Utilizzare una pipetta da 1 ml per rimuovere il terreno e raccogliere il surnatante in una provetta da centrifuga conica da 15 ml da più pozzetti.
- Una volta che tutti i pozzetti hanno il terreno a livello dell'alone, ridurre l'impostazione sulla pipetta da 1 ml a un valore compreso tra 200 e 300 μl.
- Allineare la piastra sullo sfondo della cappa o su uno sfondo scuro (ad esempio, un rack per provette) per vedere gli sferoidi depositati sul fondo.
- Inserire delicatamente la punta vicino allo sferoide (andare sotto l'alone) e pipettare una piccola quantità di terreno (ad esempio, una stima visiva di circa 50 μl) avanti e indietro per disturbare lo sferoide. Non mettere la punta direttamente sopra lo sferoide, poiché ciò può danneggiarne la struttura.
- Non estrarre tutto il supporto dal pozzetto in questo passaggio. Controllare saldamente il movimento del pollice sul pistone della pipetta.
- Sposta il supporto finché lo sferoide non rimane più al centro e può essere visto muoversi sullo sfondo. Estrarre una quantità sufficiente di terreno per aspirare lo sferoide e spostarlo nella posizione desiderata (ad esempio, raggrupparlo con altri sferoidi in un pozzetto che fa parte dello stesso set di trattamento).
- Disfarsi dei rifiuti
- Scartare tutti i campioni liquidi una volta neutralizzati con candeggina secondo i protocolli del Dipartimento per l'ambiente e la sicurezza sanitaria dei rispettivi laboratori. Autoclavare in autoclave ed eliminare tutte le pipette e i flaconi usati con rifiuti a rischio biologico.

Figura 1: Panoramica del processo di crescita di sferoidi desmoplastici 3D per il cancro del pancreas (generato utilizzando BioRender). La figura fornisce una panoramica dei processi di base coinvolti; vale a dire, tripsinizzazione delle cellule, utilizzo della conta cellulare iniziale per produrre sospensioni cellulari diluite, preparazione di una co-coltura utilizzando le sospensioni cellulari diluite, aggiunta di sospensioni cellulari a ciascun pozzetto, incubazione delle colture, esecuzione del mantenimento dei terreni e formazione finale degli sferoidi come previsto il giorno 14. Clicca qui per visualizzare una versione più grande di questa figura.
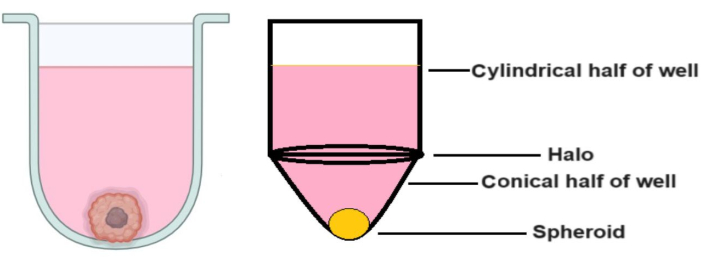
Figura 2: Struttura del pozzo inferiore a U. L'immagine a destra è una forma esagerata per mostrare la parte "alone" del pozzo. La figura ha lo scopo di definire dove si trova la porzione "alone" del pozzo, poiché lavorare al di sopra dell'alone è fondamentale per far crescere gli sferoidi ed evitare perdite accidentali. Clicca qui per visualizzare una versione più grande di questa figura.
5. Valutazione dei componenti della ECM e microscopia confocale
- Utilizzare l'immunocolorazione per valutare la risposta della MEC alla terapia farmacologica secondo il protocollo descritto da Durymanov et al.38.
- Raggruppare gli sferoidi e lavare due volte con 100 μl di PBS. Incorporare in un mezzo di inclusione tissutale a temperatura di taglio ottimale (OCT), congelare e mantenere a -80 °C.
- Tagliare i blocchi tumorali congelati in sezioni da 10 μm, fissare le sezioni in una miscela di acetone-metanolo (1:1) per 15 minuti e lasciarle asciugare all'aria a RT.
- Per determinare i componenti della MEC, immunocolorare le criosezioni con anticorpi primari monoclonali anti-fibronectina di coniglio, anticorpi policlonali anti-collagene di tipo I di coniglio, anticorpi policlonali anti-laminina di coniglio e anticorpi policlonali anti-acido ialuronico di pecora.
- Usa come anticorpi secondari IgG anticoniglio capra marcato con Alexa Fluor 488 o anti-pecora asino coniugato con Alexa Fluor 568.
NOTA: Gli anticorpi primari e secondari sono stati diluiti rispettivamente a 1:200 e 1:300. - Acquisizione di immagini di tutte le sezioni sferoidi utilizzando un microscopio a scansione laser confocale dotato di obiettivo 20x/0,45.
Risultati
Tre delle fasi più critiche coinvolte nella crescita degli sferoidi sono la conta cellulare iniziale, le fasi di miscelazione durante la semina degli sferoidi e l'esecuzione di modifiche tempestive ai terreni per consentire agli sferoidi di crescere (Figura 1). Inoltre, avere familiarità con la Figura 2 sui cambi dei terreni dopo il giorno 3 è fondamentale per consentire cambi di terreno efficaci a causa dell'aumento del volume dei terreni per pozzetto. Quando tutti questi passaggi vengono eseguiti secondo le indicazioni fornite, si scopre che gli sferoidi (Figura 3) crescono fino a un volume medio di 0,048 ± 0,012 mm3 (451 μm x 462,84 μm) (Figura 4). Sono stati riscontrati casi in cui le cellule possono crescere meglio, portando a volumi medi iniziali più grandi di 0,096 ± 0,014 mm3 (611 μm x 560 μm) il giorno 14. Una serie di ragioni può portare gli sferoidi ad avere volumi iniziali maggiori, come il mantenimento della temperatura e dell'umidità dell'incubatrice o l'uso di passaggi cellulari precedenti, che hanno una vitalità leggermente migliorata rispetto ai passaggi successivi.
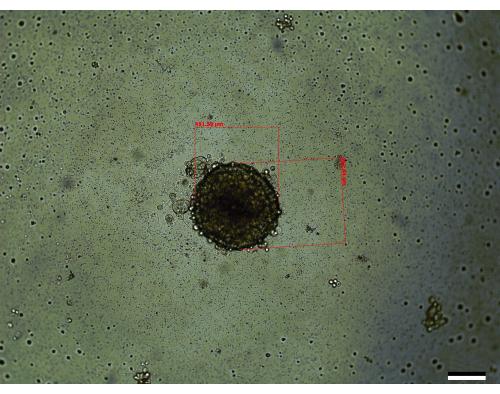
Figura 3: Uno sferoide rappresentativo visto il giorno 14 (dimensioni: 451,59 μm x 462,84 μm). Barra della scala = 200 μm. Ogni sferoide viene misurato rispettivamente lungo l'asse più lungo e più corto e viene utilizzata l'equazione descritta nella sezione dei metodi per calcolare il volume. Clicca qui per visualizzare una versione più grande di questa figura.
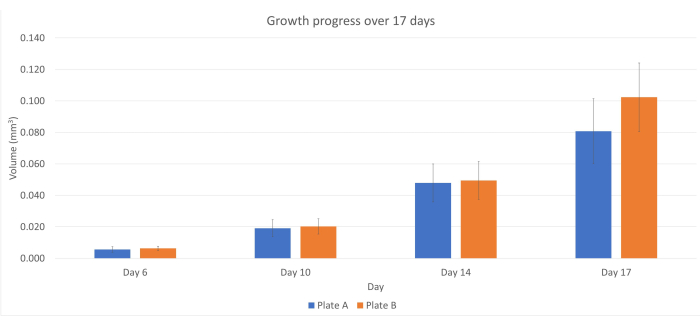
Figura 4: Andamento della crescita degli sferoidi nell'arco di 17 giorni. Le tavole 1 e 2 sono repliche. Le barre di errore rappresentano la deviazione standard. La cifra può essere utilizzata come stima approssimativa dei volumi di sferoidi che possono essere osservati nei giorni 6, 10, 14 e 17. Clicca qui per visualizzare una versione più grande di questa figura.
Tuttavia, nei casi in cui le cellule non vengono contate correttamente o la sospensione cellulare non viene miscelata accuratamente, o la coltura finale non viene mantenuta regolarmente, o si verifica una combinazione di questi errori, può portare allo sviluppo di sferoidi più piccoli o di sferoidi cresciuti in modo incompleto. Sferoidi con aspetti simili sono stati osservati anche quando gli studi di ottimizzazione iniziali hanno integrato i terreni solo nei pozzetti intorno alla periferia della piastra il giorno 3 invece che nell'intera piastra (Figura 5). In alternativa, nei casi in cui le cellule non sono ben miscelate o gli errori iniziali di conteggio/diluizione portano alla semina di più cellule per pozzetto rispetto a quanto raccomandato, si possono osservare più sferoidi per pozzetto. Un risultato simile è stato osservato quando le celle PANC-1:HPaSteC sono state utilizzate con un rapporto di 240:120 (Figura 6). Questo può anche essere visto occasionalmente quando gli sferoidi vengono cresciuti per direzione, ma tali sferoidi sono in numero inferiore (ad esempio, 4/96 pozzetti possono contenere due sferoidi per pozzetto invece di uno). Nei casi in cui si incontrano più sferoidi, evitare di utilizzare i pozzetti con più sferoidi o prendere nota delle variazioni di volume quando questi sferoidi vengono trattati. Anche i cambi di terreno impropri in cui la punta della pipetta scende al di sotto dell'alone (Figura 1) possono portare alla perdita accidentale degli sferoidi.
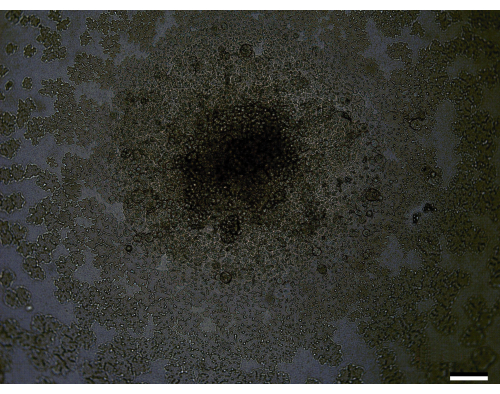
Figura 5: Un'immagine rappresentativa di uno sferoide mal cresciuto il giorno 14. Barra della scala = 200 μm. Qui, le cellule non si sono aggregate bene, quindi diventa difficile misurare la lunghezza e la larghezza dello sferoide. Clicca qui per visualizzare una versione più grande di questa figura.
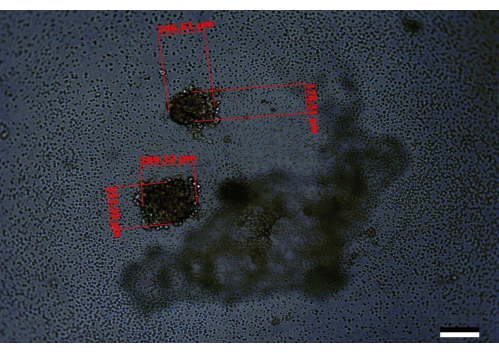
Figura 6: Un'immagine rappresentativa di un pozzo contenente due sferoidi mal cresciuti come visto il giorno 14. Barra della scala = 200 μm. Qui, uno degli sferoidi ha una dimensione di 246,61 μm x 178,31 μm e l'altro 289,13 μm x 252,35 μm. Questo è un esempio in cui è probabile che ci sia un problema con le diluizioni iniziali o con la qualità delle cellule che sono state utilizzate per iniziare l'esperimento. Clicca qui per visualizzare una versione più grande di questa figura.
Gli sferoidi sviluppano anche una ECM con quattro dei componenti primari della ECM: collagene-I, laminina, acido ialuronico e fibronectina. Negli studi che il laboratorio ha pubblicato in precedenza, il vantaggio della co-coltura rispetto al solo PANC-1 è stato dimostrato in termini di sferoidi homo PANC-1 che mostrano collagene diffuso, assenza di fibronectina e minore deposizione di acido ialuronico.

Figura 7: Immagine rappresentativa dei quattro componenti primari della ECM osservati il giorno 17 in sferoidi non trattati: collagene I, laminina, acido ialuronico e fibronectina. Queste immagini sono ottenute dopo criosezioni immunocoloranti dello sferoide. La luminosità di queste immagini è stata aumentata in modo uniforme per evidenziare le differenze nell'aspetto. Le aree in cui il tessuto è danneggiato o mancante devono essere regolate durante l'esecuzione delle misurazioni dell'intensità. Barre di scala = 100 μm. Clicca qui per visualizzare una versione più grande di questa figura.
Discussione
La durata e i rapporti cellulari scelti per far crescere gli sferoidi si basavano su studi come riportato in precedenza38. Quando si tenta di ottimizzare questi studi sostituendo le cellule NIH3T3 con le cellule HPaSteC, si è scoperto che i volumi degli sferoidi e i pattern di apoptosi assomigliano molto ai parametri ottimizzati riportati (riportati per PANC-1: NIH3T3:: 120:12) quando i rapporti PANC-1: HPaSteC erano a 120: 60. Sebbene questi studi misurino l'apoptosi solo fino al giorno 14, il protocollo descritto in questo processo continua a utilizzare gli sferoidi fino al giorno 17, poiché non si osserva alcun aumento visibile della formazione di detriti tra il giorno 14 e il giorno 17. Come controllo, tutti gli sferoidi valutati il giorno 17 includono sempre un braccio non trattato che funge da base per gli aumenti naturali del volume degli sferoidi e l'apoptosi.
Il processo di semina e crescita degli sferoidi prevede 3 passaggi fondamentali: conteggio corretto, miscelazione prima dell'aggiunta delle cellule e manutenzione per le colture. Poiché il processo si basa sull'utilizzo di un numero ridotto di cellule PANC-1 e HPaSteC, avere il giusto conteggio e le giuste diluizioni diventa fondamentale. Ciò è particolarmente importante per le cellule HPaSteC poiché queste celle sono più piccole delle celle PANC-1 ed è facile sottostimare il numero di cellule. Pertanto, è fondamentale contare attentamente le cellule. La sottostima del conteggio provoca la formazione di più sferoidi, mentre la sovrastima può portare a sferoidi mal formati.
Diventa anche fondamentale mescolare bene le sospensioni in tutte le fasi. Lavorare con l'aspettativa che le cellule possano depositarsi aiuta a prevenire la miscelazione insufficiente e garantisce una distribuzione uniforme delle cellule. Durante la preparazione degli sferoidi per più di una piastra (ad esempio, due piastre), si raccomanda che il numero di miscele avanti e indietro (passaggio 4.4.1) sia almeno 20 tra ogni pozzetto. Questo può essere ridotto a 15 quando la prima piastra è a metà strada, seguita da 10 quando si inizia la piastra successiva e 5 man mano che si avanza verso la seconda metà della seconda piastra. L'esecuzione di un movimento di agitazione con la pipetta in parallelo alla miscelazione avanti e indietro aiuta a migliorare l'entità della miscelazione. Un'idea da considerare è quella di coinvolgere una seconda persona durante la preparazione di due piatti, in quanto ciò aumenta la velocità e l'efficienza di miscelazione. In questo scenario, due persone possono utilizzare la cappa contemporaneamente con le loro sospensioni e piastre individuali lavorando sugli angoli opposti della cappa.
Il mantenimento delle colture cellulari è necessario per garantire che gli sferoidi abbiano sempre un adeguato apporto di nutrienti. Gli integratori di terreno nei giorni 3 e 6 sono i più critici in quanto è qui che le cellule crescono e devono essere ben nutrite. Anche i cambi di terreno nei giorni 6 e 10/11 possono essere complicati poiché comportano la raccolta di un po' di surnatante per scartare i terreni più vecchi. Questo passaggio deve essere eseguito con attenzione estraendo delicatamente il supporto fino all'"alone" e mai oltre. In questo modo si evita l'aspirazione del fluido da una parte troppo vicina allo sferoide e la perdita involontaria di sferoidi durante il cambio del fluido.
Il metodo ha un grande vantaggio in quanto è facilmente riproducibile e non richiede alcun materiale per stampi o impalcature, a differenza dei metodi che abbiamo citato in precedenza 32,34,35,36,37,39. Inoltre, il terreno utilizzato è un terreno di coltura cellulare standard, che è relativamente economico rispetto al terreno EGM-239, alle miscele di terreni cellulari stellati e al DMEM-FBS35o a entrambi i terreni da soli, a seconda dei tipi di cellule34. Questo vantaggio diventa fondamentale per la traducibilità tra i laboratori e la facilità di configurazione. Il processo può anche essere scalato per più lastre, ma probabilmente richiederebbe una persona ogni due lastre. La natura robusta degli sferoidi consente anche di valutarli in condizioni di agitazione. Questo passaggio è particolarmente utile nell'esecuzione di studi di farmacocinetica cellulare o di rilascio e assorbimento scavati in cui sono coinvolti gli sferoidi.
Nonostante i suoi vantaggi, un limite del metodo è che necessita di una miscelazione molto accurata durante la fase di semina. Questo può diventare dispendioso in termini di tempo e fisicamente faticoso. Un possibile modo per aggirare questo problema potrebbe comportare l'utilizzo di una microsfera magnetica ben sterilizzata per mantenere costanti le condizioni di agitazione durante il processo di semina. Anche la raccolta degli sferoidi è complicata e richiede un po' di pratica. Gli sferoidi hanno anche bisogno di tempo per crescere e, pertanto, richiedono un'attenta pianificazione per garantire la disponibilità del personale e della fornitura per i cambi di fluido.
Per concludere, è stato sviluppato un metodo semplice e riproducibile per produrre sferoidi 3D desmoplastici clinicamente rilevanti. Gli sferoidi sono robusti e in grado di generare componenti della ECM: collagene I, laminina, acido ialuronico e fibronectina. La semplicità coinvolta nella generazione di questi sferoidi ha un vantaggio unico nell'essere facilmente riproducibili e facilmente adattabili a cambiamenti come l'inclusione di una terza linea cellulare. Un altro vantaggio unico del modello è che è resistente alla terapia40. Questo aiuta ad aumentare la sua rilevanza clinica e garantisce che solo i farmaci più efficaci vengano scelti per andare avanti ed essere utilizzati per il trattamento del cancro al pancreas. Inoltre, questi sferoidi possono essere raccolti e impiantati nei topi per fornire tumori desmoplastici riproducibili per l'analisi in vivo 38e anche utilizzati per esaminare la penetrazione di nanoparticelle di varie dimensioni44come precedentemente descritto.
Dichiarazioni
Gli autori non hanno nulla da rivelare.
Ringraziamenti
Il lavoro descritto è stato sostenuto dall'Ufficio del Governatori del South Dakota per lo Sviluppo Economico, dal South Dakota Board of Regents Competitive Research Grant Program (SD-BOR-CRGP) e dal Dipartimento di Scienze Farmaceutiche della South Dakota State University per il loro sostegno.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Axio Observer microscopio invertito | Carl Zeiss | 0450-354 | |
| Cellometro Auto T4 | Nexcelom Bioscience LLC | Auto-T4 | |
| DMEM, polvere, alto glucosio | Gibco | 12100046 | |
| Donkey anti-sheep coniugato con Alexa Fluor 568 | Abcam | ab175712 | |
| Siero fetale bovino | Cytiva | SH3091003HI | |
| IgG anticoniglio di capra marcato con Alexa Fluor 488 | Abcam | ab150077 | |
| Hanks Soluzione salina bilanciata (HBSS) | Gibco | 14175145 | |
| Cellule Stellate Pancreatiche Umane (HPaSteC) | ScienCell | 3830 | |
| Microscopio Nikon | Nikon Eclipse | Ts 100 | |
| Nunc 96-Well Polystyrene Fondo Rotondo Piastre per Micropozzetti | Thermo Scientific | 12-565-331 | |
| Olympus Fluoview FV1200 Laser confocale | Olympus | N/A | Prodotto |
| PANC-1 | ATCC | CRL-1469 | |
| Poly-HEMA | Sigma | P3932 | |
| Anticorpi policlonali anti-laminina di coniglio | Abcam | ab11575 | |
| Anticorpi policlonali anti-collagene di tipo I di coniglio | Abcam | ab34710 | |
| Anticorpi policlonali anti-acido ialuronico di pecora | Abcam | ab53842 | |
| Kit completo di terreni cellulari stellati. | ScienCell | 5301 | |
| Tripsina | MP Biomedicals, LLC | 153571 | soluzione di tripsina preparata secondo il protocollo del produttore e utilizzata allo 0,25% p/v |
| Soluzione di neutralizzazione della tripsina (TNS) | ScienCell | 103 |
Riferimenti
- Hingorani, S. R. Epithelial and stromal co-evolution and complicity in pancreatic cancer. Nat Rev Cancer. 23 (2), 57-77 (2023).
- Laklai, H., et al. Genotype tunes pancreatic ductal adenocarcinoma tissue tension to induce matricellular fibrosis and tumor progression. Nat Med. 22 (5), 497-505 (2016).
- Binker, M. G., Binker-Cosen, M. J., Binker-Cosen, A. A., Cosen-Binker, L. I. Microenvironmental factors and extracellular matrix degradation in pancreatic cancer. J Pancreas. 15 (4), 280-285 (2014).
- Spano, D., Zollo, M. Tumor microenvironment: a main actor in the metastasis process. Clin Exp Metastasis. 29 (4), 381-395 (2012).
- Ware, M. J., et al. Generation of an in vitro 3D PDAC stroma rich spheroid model. Biomaterials. 108, 129-142 (2016).
- Sunami, Y., Häußler, J., Kleeff, J. Cellular heterogeneity of pancreatic stellate cells, mesenchymal stem cells, and cancer-associated fibroblasts in pancreatic cancer. Cancers. 12 (12), 3770(2020).
- Öhlund, D., et al. Distinct populations of inflammatory fibroblasts and myofibroblasts in pancreatic cancer. J Exp Med. 214 (3), 579-596 (2017).
- Pandol, S., Edderkaoui, M., Gukovsky, I., Lugea, A., Gukovskaya, A. Desmoplasia of pancreatic ductal adenocarcinoma. Clin Gastroenterol Hepatol. 7 (11), S44-S47 (2009).
- Watanabe, I., et al. Advanced pancreatic ductal cancer: fibrotic focus and β-catenin expression correlate with outcome. Pancreas. 26 (4), 326-333 (2003).
- Hu, G., et al. Tumor-infiltrating podoplanin+ fibroblasts predict worse outcome in solid tumors. Cell Physiol Biochem. 51 (3), 1041-1050 (2018).
- Kapałczyńska, M., et al. 2D and 3D cell cultures-a comparison of different types of cancer cell cultures. Arch Med Sci. 14 (4), 910-919 (2018).
- Monberg, M. E., et al. Occult polyclonality of preclinical pancreatic cancer models drives in vitro evolution. Nat Commun. 13 (1), 3652(2022).
- Emerman, J. T., Pitelka, D. R. Maintenance and induction of morphological differentiation in dissociated mammary epithelium on floating collagen membranes. In Vitro. 13 (5), 316-328 (1977).
- Kelm, J. M., Timmins, N. E., Brown, C. J., Fussenegger, M., Nielsen, L. K. Method for generation of homogeneous multicellular tumor spheroids applicable to a wide variety of cell types. Biotechnol Bioeng. 83 (2), 173-180 (2003).
- Kikuta, K., et al. Pancreatic stellate cells promote epithelial-mesenchymal transition in pancreatic cancer cells. Biochem Biophys Res Commun. 403 (3-4), 380-384 (2010).
- Lee, J. -H., et al. Microfluidic co-culture of pancreatic tumor spheroids with stellate cells as a novel 3D model for investigation of stroma-mediated cell motility and drug resistance. J Exp Clin Cancer Res. 37 (1), 4(2018).
- Wong, C. -W., Han, H. -W., Tien, Y. -W., Hsu, S. -H. Biomaterial substrate-derived compact cellular spheroids mimicking the behavior of pancreatic cancer and microenvironment. Biomaterials. 213, 119202(2019).
- Liu, X., et al. 3D heterospecies spheroids of pancreatic stroma and cancer cells demonstrate key phenotypes of pancreatic ductal adenocarcinoma. Transl Oncol. 14 (7), 101107(2021).
- Vonlaufen, A., et al. Pancreatic stellate cells: partners in crime with pancreatic cancer cells. Cancer Res. 68 (7), 2085-2093 (2008).
- Bachem, M. G., et al. Pancreatic carcinoma cells induce fibrosis by stimulating proliferation and matrix synthesis of stellate cells. Gastroenterology. 128 (4), 907-921 (2005).
- Greco, E., et al. Pancreatic cancer cells invasiveness is mainly affected by interleukin-1β not by transforming growth factor-β1. Int J Biol Markers. 20 (4), 235-241 (2005).
- Arao, S., Masumoto, A., Otsuki, M. β1 integrins play an essential role in adhesion and invasion of pancreatic carcinoma cells. Pancreas. 20 (2), 129-137 (2000).
- Sawai, H., Yamamoto, M., Okada, Y., Sato, M., Akamo, Y., Takeyama, H., Manabe, T. Alteration of integrins by Interleukin-1alpha in human pancreatic cancer cells. Pancreas. 23 (4), 399-405 (2001).
- Chen, J., et al. Expression and function of the epidermal growth factor receptor in physiology and disease. Physiol Rev. 96 (3), 1025-1069 (2016).
- Deer, E. L., et al. Phenotype and genotype of pancreatic cancer cell lines. Pancreas. 39 (4), 425(2010).
- Stahle, M., et al. Mechanisms in LPA-induced tumor cell migration: critical role of phosphorylated ERK. J Cell Sci. 116, Pt 18 3835-3846 (2003).
- Aubert, M., et al. Decrease of human pancreatic cancer cell tumorigenicity by α1, 3galactosyltransferase gene transfer. Int J Cancer. 107 (6), 910-918 (2003).
- Miknyoczki, S. J., Chang, H., Klein-Szanto, A., Dionne, C. A., Ruggeri, B. A. The Trk tyrosine kinase inhibitor CEP-701 (KT-5555) exhibits significant antitumor efficacy in preclinical xenograft modelsof human pancreatic ductal adenocarcinoma. Clin Cancer Res. 5 (8), 2205-2212 (1999).
- Fukasawa, M., Korc, M. Vascular endothelial growth factor-trap suppresses tumorigenicity of multiple pancreatic cancer cell lines. Clin Cancer Res. 10 (10), 3327-3332 (2004).
- Hernández-Camarero, P., et al. Pancreatic (pro) enzymes treatment suppresses BXPC-3 pancreatic Cancer Stem Cell subpopulation and impairs tumour engrafting. Sci Rep. 9 (1), 11359(2019).
- Ware, M. J., et al. Generation of homogenous three-dimensional pancreatic cancer cell spheroids using an improved hanging drop technique. Tissue Eng Part C Methods. 22 (4), 312-321 (2016).
- Longati, P., et al. 3D pancreatic carcinoma spheroids induce a matrix-rich, chemoresistant phenotype offering a better model for drug testing. BMC Cancer. 13, 95(2013).
- Kpeglo, D., et al. Modeling the mechanical stiffness of pancreatic ductal adenocarcinoma. Matrix Biol Plus. 14, 100109(2022).
- Jang, S. -D., et al. Anti-cancer activity profiling of chemotherapeutic agents in 3D co-cultures of pancreatic tumor spheroids with cancer-associated fibroblasts and macrophages. Cancers. 13 (23), 5955(2021).
- Pednekar, K. P., Heinrich, M. A., van Baarlen, J., Prakash, J. Novel 3D µtissues mimicking the fibrotic stroma in pancreatic cancer to study cellular interactions and stroma-modulating therapeutics. Cancers. 13 (19), 5006(2021).
- Kim, S. -K., et al. Phenotypic heterogeneity and plasticity of cancer cell migration in a pancreatic tumor three-dimensional culture model. Cancers. 12 (5), 1305(2020).
- Hwang, H. J., Oh, M. -S., Lee, D. W., Kuh, H. -J. Multiplex quantitative analysis of stroma-mediated cancer cell invasion, matrix remodeling, and drug response in a 3D co-culture model of pancreatic tumor spheroids and stellate cells. J Exp Clin Cancer Res. 38 (1), 258(2019).
- Durymanov, M., et al. Subcutaneous inoculation of 3D pancreatic cancer spheroids results in development of reproducible stroma-rich tumors. Transl Oncol. 12 (1), 180-189 (2019).
- Giustarini, G., Teng, G., Pavesi, A., Adriani, G. Characterization of 3D heterocellular spheroids of pancreatic ductal adenocarcinoma for the study of cell interactions in the tumor immune microenvironment. Front Oncol. 13, 1156769(2023).
- Alseud, K., et al. Synthesis and biological activity of 11-oxygenated and heterocyclic estrone analogs in pancreatic cancer monolayers and 3D spheroids. Bioorg Med Chem. , (2024).
- Fitzgerald, A. A., et al. Fibroblast activation protein regulates natural killer cell migration, extravasation and tumor infiltration. bioRxiv. , 429622(2021).
- Wishart, G., Gupta, P., Schettino, G., Nisbet, A., Velliou, E. 3D tissue models as tools for radiotherapy screening for pancreatic cancer. Br J Radiol. 94 (1120), 20201397(2021).
- Peirsman, A., et al. MISpheroID: a knowledgebase and transparency tool for minimum information in spheroid identity. Nat Methods. 18 (11), 1294-1303 (2021).
- Durymanov, M., Kroll, C., Permyakova, A., Reineke, J. Role of endocytosis in nanoparticle penetration of 3D pancreatic cancer spheroids. Mol Pharm. 16 (3), 1074-1082 (2019).
Ristampe e permessi
